


KISA ÜRÜN BİLGİSİ - VELTASSA 16,8 G ORAL SÜSPANSİYON HAZIRLAMAK İÇİN TOZ
1. BEŞERİ TIBBİ ÜRÜNÜN ADI
VELTASSA 16,8 g oral süspansiyon hazırlamak için toz
2. KALİTATİF VE KANTİTATİF BİLEŞİM
Etkin madde : Her bir saşe, 16,8 g patiromer (patiromer sorbitex kalsiyum olarak) içerir.
Yardımcı maddeler:
Yardımcı maddeler için 6.1’e bakınız.
3. FARMASÖTİK FORM
Oral süspansiyon için toz.
Nadiren beyaz partiküller içeren beyazımsı ila açık kahverengi toz.
4. KLİNİK ÖZELLİKLER
4.1. Terapötik endikasyonlar
VELTASSA, yetişkinlerde hiperkalemi tedavisinde endikedir.
4.2. Pozoloji ve uygulama şekli Pozoloji/uygulama sıklığı ve süresi:
Pozoloji:
Önerilen başlangıç dozu günde bir kez 8.4 g patiromer'dir.
Günlük doz, serum potasyum düzeyine ve istenen hedef aralığa bağlı olarak bir hafta veya daha uzun aralıklarla ayarlanabilir. İstenen hedef aralığa ulaşmak için günlük doz, günde maksimum 25.2 g'a kadar, gerektiğinde 8.4 g artırılabilir veya azaltılabilir. Serum potasyumu istenen aralığın altına düşerse doz azaltılmalı veya kesilmelidir.
Bir doz atlanırsa, unutulan doz aynı gün içinde mümkün olan en kısa sürede alınmalıdır.
Atlanan doz bir sonraki dozla birlikte alınmamalıdır.
VELTASSA uygulaması diğer oral tıbbi ürünlerden 3 saat arayla ayrılmalıdır (bkz. bölüm 4.5). VELTASSA'nın etkisinin başlangıcı uygulamadan 4-7 saat sonra gerçekleşir. Hayatı tehdit eden hiperkalemi için acil tedavinin yerini almamalıdır.
Uygulama şekli:
Ağızdan alınır.
VELTASSA, su ile karıştırılmalı ve aşağıdaki adımlara göre homojen bir kıvamda bir süspansiyon elde edilene kadar karıştırılmalıdır:
Tam doz, yaklaşık 40 mL su içeren bir bardağa dökülmeli ve daha sonra karıştırılmalıdır. Yaklaşık 40 mL daha su eklenmeli ve süspansiyon tekrar iyice karıştırılmalıdır. Toz çözülmeyecek. İstenilen kıvam için gerektiğinde karışıma daha fazla su eklenebilir.
Karışım, ilk süspansiyondan 1 saat sonra alınmalıdır. İçtikten sonra bardakta toz kalırsa, daha fazla su eklenmeli ve süspansiyon karıştırılarak hemen alınmalıdır. Bu, tüm dozun uygulandığından emin olmak için gerektiğinde tekrarlanabilir.
Karışımı hazırlamak için su yerine elma suyu ,kızılcık suyu, ananas suyu, portakal suyu, üzüm suyu, armut suyu, kayısı nektar, şeftali nektar, yoğurt , süt, kıvamlaştırıcı (örneğin: mısır nişastası), elma sosu, vanilya ve çikolatalı puding kullanılabilir.
Karışımı hazırlamak için kullanılan sıvıların veya yumuşak gıdaların potasyum içeriği, her bir hasta için potasyum alımına ilişkin diyet önerilerinin bir parçası olarak düşünülmelidir.
Genel olarak, kızılcık suyu alımı, diğer tıbbi ürünlerle potansiyel etkileşimi nedeniyle ılımlı miktarlarda (örneğin günde 400 mL'den az) sınırlandırılmalıdır.
VELTASSA yemekle birlikte veya yemeksiz alınabilir. Isıtılmamalıdır (örneğin mikrodalgada) veya ısıtılmış yiyeceklere veya sıvılara eklenmemelidir. Kuru halde alınmamalıdır.
Özel popülasyonlara ilişkin ek bilgiler:
Böbrek/Karaciğer yetmezliği:
VELTASSA'nın diyaliz hastalarında kullanımına ilişkin sınırlı veri bulunmaktadır. Klinik çalışmalarda bu hastalara özel doz ve uygulama kılavuzları uygulanmamıştır.
Geriatrik popülasyon (≥65 yaş):
Bu popülasyon için özel doz ve uygulama yönergeleri önerilmemektedir.
Pediatrik popülasyon:
VELTASSA'nın 18 yaşın altındaki çocuklarda güvenliği ve etkinliği henüz belirlenmemiştir.
Veri yoktur.
4.3. Kontrendikasyonlar
Etkin maddeye veya bölüm 6.1'de listelenen yardımcı maddelerden herhangi birine karşı aşırı duyarlılık.
4.4. Özel kullanım uyarıları ve önlemleri
Düşük Magnezyum
Klinik çalışmalarda, patiromer ile tedavi edilen hastaların %9'unda <1.4 mg/dL (0.58 mmol/L) serum magnezyum değerleri ortaya çıkmıştır. Serum magnezyumunda ortalama düşüşler 0.17 mg/dL (0.070 mmol/L) veya daha azdı. Tedaviye başladıktan sonra en az 1 ay serum magnezyum izlenmeli ve düşük serum magnezyum seviyeleri gelişen hastalarda magnezyum takviyesi düşünülmelidir.
Gastrointestinal Bozukluklar
Bağırsak tıkanıklığı veya majör gastrointestinal cerrahi, şiddetli gastrointestinal bozukluklar veya yutma bozuklukları öyküsü olan hastalar klinik çalışmalara dahil edilmemiştir. Diğer potasyum bağlayıcılarla gastrointestinal iskemi, nekroz ve/veya bağırsak perforasyonu bildirilmiştir. Patiromer uygulamasının yararları ve riskleri, tedaviden önce ve tedavi sırasında, mevcut veya ciddi gastrointestinal rahatsızlık öyküsü olan hastalarda dikkatle değerlendirilmelidir.
Patiromerin kesilmesi
Patiromer kesildiğinde, özellikle RAAS inhibitörü tedavisine devam edilirse serum potasyum seviyeleri yükselebilir. Hastalara doktorlarına danışmadan tedaviyi bırakmamaları söylenmelidir. Serum potasyumunda artışlar, son patiromer dozundan 2 gün sonra ortaya çıkabilir.
Serum potasyum seviyeleri
Serum potasyum konsantrasyonunu etkileyen tıbbi ürünlerde (örn. RAAS inhibitörleri veya diüretikler) değişiklikler yapıldıktan sonra ve patiromer dozu titre edildikten sonra da dahil olmak üzere, klinik olarak endike olduğunda serum potasyumu izlenmelidir.
Kalsiyum hakkında bilgi
Veltassa, karşı iyon kompleksinin bir parçası olarak kalsiyum içerir. Kalsiyum kısmen salınır ve bunların bir kısmı emilebilir (bkz. bölüm 5.1). Bu tıbbi ürünü uygulamanın yararları ve riskleri, hiperkalsemi riski taşıyan hastalarda dikkatle değerlendirilmelidir.
Klinik verilerin sınırlamaları
Son dönem böbrek hastalığı (SDBY) olan hastalar
Patiromer, yalnızca tahmini glomerüler filtrasyon hızı (eGFR) <15 mL/dak/1.73 m² olan sınırlı sayıda hastada ve diyaliz tedavisi gören hastalarda çalışılmıştır.
Şiddetli hiperkalemi
Serum potasyum konsantrasyonları 6,5 mmol/L'den yüksek olan hastalarda sınırlı deneyim vardır.
Uzun süreli maruz kalma
Patiromer ile yapılan klinik deneyler, bir yıldan uzun süreli maruziyeti içermemiştir.
4.5. Diğer tıbbi ürünler ile etkileşimler ve diğer etkileşim şekilleri
Patiromer, gastrointestinal absorpsiyonlarını azaltabilecek oral birlikte uygulanan bazı tıbbi ürünleri bağlama potansiyeline sahiptir. Yürütülen ilaç ilaç etkileşimi çalışmalarında birlikte uygulanan ilaçların biyoyararlanımında artış gözlenmemiştir. Patiromer vücut tarafından emilmediğinden veya metabolize edilmediğinden, diğer tıbbi ürünlerin işlevi üzerinde sınırlı etkileri vardır.
Önlem olarak ve aşağıda özetlenen verilere dayanarak, patiromer uygulaması bu nedenle diğer oral tıbbi ürünlerden en az 3 saat ayrılmalıdır.
In vivo çalışmalar, Patiomerin birlikte uygulanması, amlodipin, sinakalset, klopidogrel, furosemid, lityum, metoprolol, trimetoprim, verapamil ve varfarinin eğri altındaki alan (EAA) ile ölçülen biyoyararlanımını etkilememiştir. Bu tıbbi ürünler için ayrı kullanım gerekli değildir.Patiomerin birlikte uygulanması, siprofloksasin, levotiroksin ve metforminin biyoyararlanımının azaldığını göstermiştir. Ancak patiromer ve bu tıbbi ürünler 3 saat arayla alındığında etkileşim olmadı.
In vitro çalışmalar, patiromerin kinidin ile potansiyel etkileşimini göstermiştir.
In vitro çalışmalar, patiromerin aşağıdaki aktif maddelerle potansiyel etkileşimi göstermemiştir: allopurinol, amoksisilin, apiksaban, asetilsalisilik asit, atorvastatin, azilsartan, benazepril, bumetanid, kanagliflozin, kandesartan, kaptopril, sefaleksin, dapagliflozin, digoksin, empagliflozin, enalapril, eplerenon , finerenon, fosinopril, glipizid, irbesartan, lisinopril, losartan, olmesartan, perindopril, fenitoin, kinapril, ramipril, riboflavin, rivaroksaban, sakubitril, sevelamer, spironolakton, takrolimus, torasemid, trandolapril ve valsartan.
In vitro çalışmalar, patiromerin bisoprolol, karvedilol, mikofenolat mofetil, nebivolol, kinidin ve telmisartan ile potansiyel etkileşimini göstermiştir.
4.6. Gebelik ve laktasyon
Genel tavsiye
Gebelik kategorisi B’dir.
Çocuk doğurma potansiyeli bulunan kadınlar/Doğum kontrolü (Kontrasepsiyon)
Çocuk doğurma potansiyeli bulunan kadınlarda ve doğum kontrolü (kontrasepsiyon) uygulayanlarda ilacın kullanımına dair herhangi bir bilgi yoktur.
Gebelik dönemi
Hamile kadınlarda patiromer kullanımına ilişkin veri bulunmamaktadır.
Hayvanlar üzerinde yapılan çalışmalar, gebelik / embriyonal / fetal gelişim / doğum ya da doğum sonrası gelişim ile ilgili olarak doğrudan ya da dolaylı zararlı etkiler olduğunu göstermemektedir (bkz. kısım 5.3). Önlem olarak, hamilelik sırasında patiromer kullanımından kaçınılması tercih edilir.
Laktasyon dönemi
Emziren kadının patiromere sistemik maruziyeti önemsiz olduğundan, emzirilen yenidoğan/bebek üzerinde herhangi bir etki beklenmemektedir. Emzirmenin çocuk için yararı ve tedavinin kadın için yararı göz önünde bulundurularak, emzirmenin bırakılıp bırakılmayacağına veya patiromer tedavisinin durdurulup durdurulmayacağına/tedaviden kaçınılıp kaçınılmayacağına karar verilmelidir.
Üreme yeteneği /Fertilite
Patiromer’in insanlarda doğurganlık üzerindeki etkisine dair veri yoktur. Hayvanlar üzerinde yapılan çalışmalar üreme işlevi veya doğurganlık üzerinde hiçbir etki göstermemiştir (bkz. bölüm 5.3).
4.7. Araç ve makine kullanımı üzerindeki etkiler
Patiromer'in araç ve makine kullanma yeteneği üzerinde etkisi yoktur veya ihmal edilebilir düzeydedir.
4.8. İstenmeyen etkiler
Güvenlik profilinin özeti
Çalışmalarda bildirilen advers reaksiyonların (AR) çoğunluğu gastrointestinal bozukluklardır ve en sık bildirilen AR'ler kabızlık (%6.2), diyare (%3), karın ağrısı (%2.9), gaz (%1.8) ve hipomagnezemidir. %5,3). Gastrointestinal bozukluk reaksiyonları genellikle hafif ila orta şiddettindedir ve dozla ilişkili görünmemektedir. Genellikle kendiliğinden veya tedavi ile düzelmiş ve hiçbiri ciddi olarak rapor edilmemiştir. Hipomagnezemi hafif ila orta düzeydedir ve hiçbir hastada serum magnezyum düzeyi <1 mg/dL (0,4 mmol/L) olarak gelişmemiştir.
İlaca bağlı olduğu kabul edilen advers reaksiyonlar aşağıda listelenmiştir:
Sıklıklar şu şekilde tanımlanır: çok yaygın (≥ 1/10); yaygın (≥ 1/100 ila < 1/10); yaygın olmayan (≥ 1/1.000 ila < 1/100); seyrek (≥ 1/10.000 ila < 1/1.000); çok seyrek (< 1/10.000), bilinmiyor (eldeki verilerden hareketle tahmin edilemiyor).
Metabolizma ve beslenme hastalıkları
Yaygın: Hipomagnezemi
Gastrointestinal hastalıklar
Yaygın : Kabızlık, ishal, karın ağrısı, şişkinlik
Bilinmiyor: Mide bulantısı, kusma
Şüpheli advers reaksiyonların raporlanması
Ruhsatlandırma sonrası şüpheli ilaç advers reaksiyonların raporlanması büyük önem taşımaktadır. Raporlama yapılması, ilacın yarar/risk dengesinin sürekli olarak izlenmesine olanak sağlar. Sağlık mesleği mensuplarının herhangi bir şüpheli advers reaksiyonu Türkiye Farmakovijilans Merkezi (TÜFAM)’ne bildirmeleri gerekmektedir (www.titck.gov.tr; e-posta:tufam@titck.gov.tr; tel:0 800 314 00 08; faks: 0 312 218 35 99).
4.9. Doz aşımı ve tedavisi
Aşırı Veltassa dozları hipokalemiye neden olabileceğinden serum potasyum seviyeleri izlenmelidir. Patiromer, ortalama gastrointestinal geçiş süresine bağlı olarak yaklaşık 24 ila 48 saat sonra atılır. Tıbbi müdahalenin gerekli olduğu belirlenirse, serum potasyumunu geri kazandırmak için uygun önlemler düşünülebilir.
5. FARMAKOLOJİK ÖZELLİKLER
5.1. Farmakodinamik özellikler
Farmakoterapötik grup: Hiperkalemi ve hiperfosfatemi tedavisi için ilaçlar
ATC kodu: V03AE09
Etki mekanizması
Patiromer, karşı iyon olarak bir kalsiyum-sorbitol kompleksi içeren, emilmeyen, katyon değişim polimeridir.
Patiromer, potasyumun gastrointestinal sistem lümeninde bağlanması yoluyla fekal potasyum atılımını arttırır. Potasyumun bağlanması, gastrointestinal lümendeki serbest potasyum konsantrasyonunu azaltır, bu da serum potasyum düzeylerinin azalmasına neden olur.
Farmakodinamik etkiler
Sağlıklı yetişkin çalışmaya katılan hastalarda, patiromer, fekal potasyum atılımında doza bağlı bir artışa ve serum potasyumunda herhangi bir değişiklik olmaksızın üriner potasyum atılımıyla ilişkili bir azalmaya neden olmuştur. 6 gün boyunca günde bir kez uygulanan 25.2 g patiromer, fekal potasyum atılımında 1283 mg/günlük bir ortalama artışa ve üriner potasyum atılımında 1438 mg/günlük bir ortalama düşüşe neden olmuştur. Günlük üriner kalsiyum atılımı başlangıca göre 53 mg/gün artmıştır.
Etki başlangıcına kadar geçen süreyi değerlendirmek için yapılan açık etiketli bir çalışmada, ilk dozdan 7 saat sonra hiperkalemik hastalarda serum potasyumunda istatistiksel olarak anlamlı bir azalma gözlemlenmiştir. Patiromerin kesilmesinin ardından, potasyum seviyeleri son dozdan sonra 24 saat boyunca sabit kalmış, ardından 4 günlük bir gözlem döneminde tekrar yükselmiştir.
Klinik etkinlik ve güvenlik
Patiromerin güvenliliği ve etkililiği, en az bir RAAS inhibitörünün (yani anjiyotensin dönüştürücü enzim inhibitörü [ACEI], anjiyotensin II reseptör blokeri [ARB] veya aldosteron antagonisti [AA]) stabil dozlarında kronik böbrek hastalığı (KBH) olan hiperkalemik hastalarda bu tedaviyi değerlendiren iki aşamalı, tek kör, randomize bir ilacı bırakma çalışmasında gösterilmiştir. ().
Bölüm A'da 243 hasta 4 hafta boyunca patiromer ile tedavi edilmiştir. Başlangıç serum potasyumu 5,1 mEq/L ila <5,5 mEq/L (mmol/L) olan hastalar günde 8,4 g patiromer başlangıç dozu (bölünmüş doz olarak) ve başlangıç serum potasyumu 5,5 mEq/L olan hastalar <6.5 mEq/L'ye kadar günde 16.8 g patiromer başlangıç dozu (bölünmüş doz olarak) almıştır. Doz, serum potasyum seviyesini hedef aralıkta (3.8 mEq// L ila <5.1 mEq/L) tutmak amacıyla, 3. günden başlayarak ve ardından 4 haftalık tedavi süresinin sonuna kadar haftalık vizitlerde değerlendirilen serum potasyum düzeyine göre gerektiği şekilde titre edildi. Serum potasyumu 5.1 ila <5.5 mEq/L ve 5.5 ila <6.5 mEq/L olan hastalarda ortalama günlük patiromer dozları sırasıyla 13 g ve 21 g’dır.
Hastaların ortalama yaşı 64 olup, (65 yaş ve üzeri %54, 75 yaş ve üzeri %17), hastaların %58'i erkek ve %98'i beyaz ırktandır. Hastaların yaklaşık %97'sinde hipertansiyon, %57'sinde tip 2 diyabet ve %42'sinde kalp yetmezliği vardır.
Ortalama serum potasyum seviyeleri ve Bölüm A Başlangıç Seviyesinden, Bölüm A 4. hafta’ya serum potasyumdaki değişim Tablo 1'de gösterilmektedir. Bölüm A 4. haftasında hastaların %76'sının (%95 GA: %70, %81) bölüm A ikincil sonucu için 3,8 mEq/L ila <5,1 mEq/L hedef aralığında serum potasyumu vardı.Tablo 1: Patiromer tedavi aşaması (Bölüm A): Birincil sonlanım noktası
| Temel potasyum | Toplam Popülasyon (n=237) | ||
|---|---|---|---|
5,1’den <5,5 mEq/L’e kadar (n=90) | 5,5’ten <6,5 mEq/L’e kadar (n=147) | ||
| Serum Potasyum (mEq/L) | |||
Temel, ortalama (SD) | 5,31 (0,57) | 5,74 (0,40) | 5,58 (0,51) |
Göre Değişim, Ortalama ± SE (%95 GA) | −0,65 ± 0,05 (−0,74, −0,55) | −1,23 ± 0,04 (−1,31, −1,16) | −1,01 ± 0,03 (−1,07, −0,95) |
| p değeri | <0.001 | ||
Bölüm B'de, Bölüm A'nın başlangıç serum potasyumu 5,5 mEq/L ile <6,5 mEq/L olan ve Bölüm A Hafta 4'te serum potasyumu hedef aralıkta (3.8 mEq/L ila <5.1 mEq/L) olan 107 hasta ve halen RAAS inhibitörü tedavisi almakta olan hastar, patiromeri ilacı bırakmaserum potasyumu üzerindeki etkisini değerlendirmek için 8 hafta boyunca patiromere devam etmek veya plasebo almak üzere randomize edilmiştir. Patiromere randomize edilen hastalarda, Bölüm B'nin başlangıcında ve Bölüm B sırasında ortalama günlük doz 21 gramdır.
Bölüm B birincil sonlanım noktası, Bölüm B başlangıç değerinden hastanın serum potasyumunun ilk olarak 3,8 ila <5,5 mEq/L aralığının dışında olduğu en erken ziyarete veya hastanın serum potasyumu değer aralığı içinde seyrettiyse Bölüm B başlangıç değerinden Bölüm B 4. haftasına kadar olan serum potasyumundaki değişiklik miktarıydı. Bölüm B'de, plasebo alan hastalarda serum potasyumu, patiromerde kalan hastalara göre önemli ölçüde artmıştır (p<0,001).
Daha fazla plasebo hastası (%91 [%95 GA: %83, %99]), Bölüm B sırasında herhangi bir zamanda patiromer hastalarına göre ≥5.1 mEq/L serum potasyumu geliştirmiştir (%43 [%95 GA: %30, %56] ), p<0,001. Daha fazla plasebo hastası (%60 [%95 GA: %47, %74]), Bölüm B sırasında herhangi bir zamanda patiromer hastalarına göre ≥5.5 mEq/L serum potasyumu geliştirmiştir (%15 [%95 GA: %6, %24] ), p<0,001.
Patiromerin eşzamanlı RAAS inhibitörü tedavisini mümkün kılma potansiyeli de Bölüm B'de değerlendirilmiştir. Plasebo alan çalışmaya alınan hastaların yüzde elli ikisi (%52), patiromer ile tedavi edilen çalışmaya alınan hastaların %5'ine kıyasla, tekrarlayan hiperkalemi nedeniyle RAAS inhibitörü tedavisini bırakmıştır.
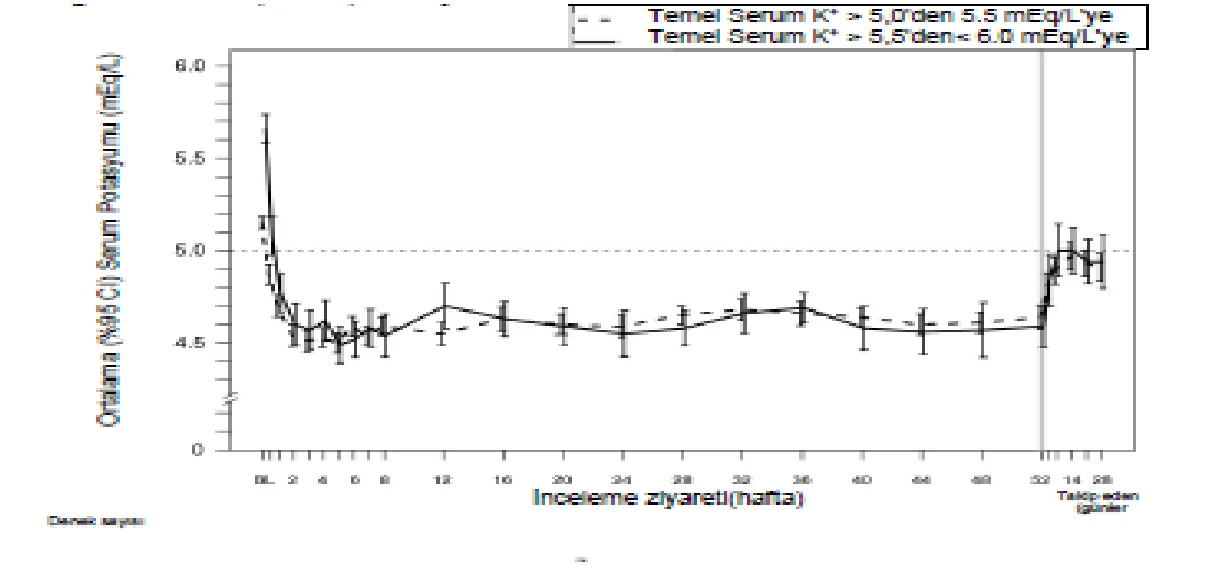
52 haftaya kadar patiromer tedavisinin etkisi, bir RAAS inhibitörünü sabit dozda kullanılan KBHve tip 2 diabetes mellituslu 304 hiperkalemik hasta üzerinde yapılan açık etiketli bir çalışmada değerlendirilmiştir. Hastaların ortalama yaşı 66 idi (65 yaş ve üzeri %59.9, 75 yaş ve üzeri %19.7), hastaların %63'ü erkek ve tamamı beyaz ırktandı. Patiromer tedavisi ile serum potasyumundaki düşüşler, Şekil 1’de gösterildiği gibi patiromer tedavisi ile serum potasyumundaki düşüşler bir yıl süresince devam eden kronik tedaviyle, düşük hipokalemi insidansıyla (%2.3) ve çalışmaya alınan hastaların çoğunluğunda ulaşılan (%97.7) ve korunan hedef serum potasyum seviyeleriyle sağlanmıştır (genel olarak idame dönemi boyunca sürenin yaklaşık %80’inde serum potasyumu hedef aralık içindeydi). Bazal serum potasyumu >5.0 ila 5.5 mEq/L olan ve günde 8.4 g patiromer başlangıç dozu alan hastalarda, ortalama günlük doz 14 g; bazal serum potasyumu >5.5 ila <6.0 mEq/L olan ve başlangıç dozu olarak günde 16.8 g patiromer alan hastalarda, tüm çalışma boyunca ortalama günlük doz 20 g olmuştur.
Figür 1: Zaman içinde ortalama (%95 GA) serum potasyumu
Patiromerin eşzamanlı spironolakton tedavisini mümkün kılma kabiliyeti, klinik olarak AA alması endike olan kalp yetmezliği hastalarında randomize, çift kör, plasebo kontrollü bir çalışmada araştırılmıştır. Hastalar, randomize tedavileriyle (patiromer 12.6 g BID veya plasebo) aynı zamanda 25 mg/gün spironolaktona başlamış ve serum potasyum >3.5 ve ≤5.1 mEq/L ise 14. günden sonra 50 mg/gün'etitre edilmiştir. Randomize edilen ve çalışma tedavisi alan (patiromer 56; plasebo 49) 105 hastanın ortalama yaşı 68.3 yıl, %60.6'sı erkek, %97.1'i beyaz ırktı ve ortalama eGFR 81.3 mL/dk idi. Ortalama başlangıç serum potasyum değerleri, patiromer için 4.71 mEq/L ve plasebo için 4.68 mEq/L idi.
Birincil etkinlik sonlanım noktası olan, başlangıçtan 28 günlük tedavi periyodunun sonuna kadar gerçekleşen serum potasyumundaki değişiklik, plasebo grubuyla (LS mean [SEM]: +0.23 [0.07] mEq/L) karşılaştırıldığında patriomer grubunda (LS mean [SEM]:−0.21 [0.07] mEq/L) önemli ölçüde daha düşüktü (p<0.001). Ayrıca patiromer grubunda serum potasyum değerleri >5.5 mEq/L (%7.3'e karşı %24.5; p=0.027) olan daha az hasta ve 50 mg/gün spironolakton alan daha fazla hasta (%90.9'a karşı %73.5, p=0.022) vardı.
Patiromerin, dirençli hipertansiyonu ve KBH'si olan hastalarda eşzamanlı spironolakton tedavisini mümkün kılma yeteneği 12 hafta boyunca randomize, çift kör, plasebo kontrollü bir çalışma ile daha fazlaaraştırıldı.
Normokalemik hastalar, randomize edilmiş tedavileri (patiromer 8.4 g QD veya plasebo) ile birlikte 25 mg QD'de spironolakton başladı. Patiromer/plasebo, serum potasyumunu ≥4.0 mEq/L ve ≤5.1 mEq/L'nda korumak için haftalık olarak titre edildi (25.2 g QD'ye kadar). 3. haftada veya sonrasında, sistolik kan basıncı ≥120 mmHg ve serum potasyumu ≤5.1 mEq/L olan hastalarda spironolakton dozu 50 mg QD'ye yükseltildi.
Çalışma tedavisi alan 295 randomize hastanın (patiromer 147; plasebo 148) ortalama yaşı 68.1 yıl, %51,9'u erkek, %98,3'ü beyaz ırktandı ve ortalama eGFR 35.73 mL/dk/1.73m2 idi. Randomizasyonda, ortalama başlangıç serum potasyum değerleri patiromer için 4.74 mEq/L ve plasebo için 4.69 mEq/L idi. Birincil etkinlik son noktası, 12. Haftada spironolakton tedavisi almakta olan çalışmaya katılan hastaların oranı, plasebo grubuna (%66.2) kıyasla patiromer grubunda (%85.7) önemli ölçüde daha yüksekti (p<0.0001). Belirgin şekilde daha fazla hasta 50 mg/gün spironolakton almıştır (%69.4'e karşı %51.4).
Genel olarak, patiromer grubundaki hastalar, plasebo grubuna kıyasla 7.1 gün daha uzun süre spironolaktonda kaldı (%95 GA 2.2–12.0; p=0.0045) ve anlamlı olarak daha yüksek kümülatif spironolakton dozları aldı (2942.3 (SE 80.1) mg ve 2580.7 (SE 95.8) ) mg, p=0.0021).
Patiromer grubunda serum potasyum değerleri ≥5.5 mEq/L olan önemli ölçüde daha az hasta vardı (%35.4'e karşı %64.2, p<0.001).
- 12. Haftada, ortalama sistolik kan basıncı spironolakton + plasebo grubunda 11.0 mmHg (SD
15.34) ve spironolakton + patiromer grubunda 11.3 mmHg (SD 14.11) düşmüştür. Bazal değerden aşağıya doğru olan bu düşüşler, her tedavi grubunun içinde istatistiksel olarak anlamlıydı (p<0,0001), ancak gruplar arasında istatistiksel olarak anlamlı değildi.
Genel olarak, faz 2 ve 3 klinik çalışmalarda, başlangıçta hastaların %99.5'i RAAS inhibitörü tedavisi almaktaydı, %87.0'ında eGFR <60 mL/dk/1.73 m2 olan KBH vardı, %65.6'sında diabetes mellitus ve %47.5'inde kalp yetmezliği vardı.
Gıdanın Etkisi
Açık etiketli bir çalışmada, hiperkalemisi olan 114 hasta, günde bir kez aç veya tok karnına patiromere randomize edilmiştir. Tedavi sonunda serum potasyumu, serum potasyumunda başlangıca göre değişiklik ve ortalama patiromer dozu gruplar arasında benzerdi.
5.2. Farmakokinetik özellikler
Genel özellikler
Patiromer, gastrointestinal sistemde potasyumu bağlayarak çalışır ve bu nedenle serum konsantrasyonu, etkinliği ile ilgili değildir. Bu tıbbi ürünün çözünmezliği ve absorbe edici olmayan özelliklerinden dolayı birçok klasik farmakokinetik çalışma yapılamaz.
Patiromer, ortalama gastrointestinal geçiş süresine bağlı olarak, alımdan yaklaşık 24 ila 48 saat sonra atılır.
Emilim:
Veri bulunmamaktadır.
Dağılım:
Veri bulunmamaktadır.
Metabolizma:
Veri bulunmamaktadır.
Eliminasyon:
Veri bulunmamaktadır.
Doğrusallık/Doğrusal olmayan durum:
Veri bulunmamaktadır.
5.3 Klinik öncesi güvenlilik verileri
Sıçanlarda ve köpeklerde yapılan radyoetiketli çalışmalarda, patiromer sistemik olarak emilmemiştir ve feçesle atılmıştır. Sıçanlarda kantitatif tüm vücut otoradyografi analizi, radyoaktivitenin gastrointestinal sistemle sınırlı olduğunu ve diğer doku veya organlarda saptanabilir düzeyde radyoaktivite olmadığını göstermiştir.
Güvenlilik farmakolojisi, tekrarlanan doz toksisitesi, genotoksisite, üreme ve gelişme toksisitesi ile ilgili konvansiyonel çalışmalara dayanan klinik olmayan veriler, insanlar için özel bir tehlike ortaya koymamaktadır.
Patiromer, ters mutasyon testinde (Ames testi), kromozom anormalliği veya sıçan mikronükleus testlerinde genotoksik değildir.
Karsinojenisite çalışmaları yapılmamıştır.
6. FARMASÖTİK ÖZELLİKLER
6.1. Yardımcı maddelerin listesi
Ksantan zamkı
6.2. Geçimsizlikler
Geçerli değildir.
6.3. Raf ömrü
36 ay.
6.4. Saklamaya yönelik özel tedbirler
Buzdolabında saklayınız ve taşıyınız (2°C – 8°C).
Oda sıcaklığında (25°C'nin altında) saklandığında, Veltassa buzdolabından çıkarıldıktan sonra 6 ay içinde kullanılmalıdır.
Her iki saklama koşulu için de Veltassa, poşet üzerinde yazılı olan son kullanma tarihinden sonra kullanılmamalıdır.
Karışım, ilk süspansiyondan 1 saat sonra alınmalıdır.
Çocukların göremeyeceği, erişemeyeceği yerlerde ve ambalajında saklanmalıdır.
6.5. Ambalajın niteliği ve içeriği
16,8g, polietilen, alüminyum, polietilen, polyester ve kağıt olan beş katmandan oluşan poşetlerde toz olarak.
Her bir kutu, 30, 60 ve 90 saşe içermektedir.
6.6. Beşeri tıbbi üründen arta kalan maddelerin imhası ve diğer özel önlemler
Kullanılmamış olan ürünler ya da atık materyaller “Tıbbi Atıkların Kontrolü Yönetmeliği” ve “Ambalaj Atıkları Kontrolü Yönetmeliği”ne uygun olarak imha edilmelidir.
7. RUHSAT SAHİBİ
Vifor Fresenius Medical Care Renal Pharma, İsviçre lisansı ile Abdi İbrahim İlaç San. ve Tic. A.Ş.
Reşitpaşa Mah. Eski Büyükdere Cad. No:4 34467
Maslak / Sarıyer / İstanbul
Tel: (0212) 366 84 00
Faks: (0212) 276 20 20
8. RUHSAT NUMARASI
2025/202
9. İLK RUHSAT TARİHİ / RUHSAT YENİLEME TARİHİ
İlk ruhsat tarihi: 04.06.2025
Ruhsat yenileme tarihi: --
10. KÜB’ÜN YENİLENME TARİHİ
--