


KISA ÜRÜN BİLGİSİ - İLUMYA 100 MG/ML ENJEKSİYONLUK ÇÖZELTİ İÇEREN KULLANIMA HAZIR ENJEKTÖR
1. BEŞERİ TIBBİ ÜRÜNÜN ADI
İLUMYA® 100 mg/mL enjeksiyonluk çözelti içeren kullanıma hazır enjektör Steril
2. KALİTATİF VE KANTİTATİF BİLEŞİ
Etkin madde:
Her bir kullanıma hazır enjektör 1 mL enjeksiyonluk çözeltide etkin madde olarak 100 mg tildrakizumab içerir.
Tildrakizumab, Çin Hamster Yumurtalık (CHO) hücrelerinde, rekombinant DNA teknolojisi kullanılarak üretilen insanlaştırılmış bir IgG1/k monoklonal antikordur.
Yardımcı maddeler:
Yardımcı maddeler için bkz. Bölüm 6.1.
3. FARMASÖTİK FORM
Kullanıma hazır enjektörde enjeksiyonluk çözelti
Berrak ila hafif opalesan, renksiz ila hafif sarı arasında çözelti.
Çözelti pH’ı 5,7-6,3 aralığında ve ozmolalitesi 258 ila 311 mOsm/kg arasındadır.
4. KLİNİK ÖZELLİKLER
4.1. Terapötik endikasyonlar
İLUMYA®, sistemik tedaviye aday olan orta ila şiddetli plak psöriyazis hastalığı olan yetişkinlerin tedavisinde endikedir.
4.2. Pozoloji ve uygulama şekli
İLUMYA®, plak psöriyazis hastalığının tanı ve tedavisinde deneyimli bir hekimin kılavuzluğu ve gözetimi altında kullanılmak üzere tasarlanmıştır.
Pozoloji/uygulama sıklığı ve süresi:
Önerilen doz, 0. ve 4. haftalarda ve sonrasında her 12 haftada bir subkutan enjeksiyonla 100 mg’dır.
Hekimin takdirine bağlı olarak, yüksek hastalık yükü olan veya vücut ağırlığı 90 kg’ın üzerindeki hastalarda 200 mg’lık bir doz daha fazla etkinlik sağlayabilir.
Tedavinin 28. haftasından sonra yanıt alınamayan hastalarda tedavinin kesilmesi düşünülmelidir. Başlangıçta kısmi yanıt veren bazı hastalar, tedaviye 28 haftadan daha uzun süre devam edilmesiyle iyileşebilir.
Uygulama şekli:
İLUMYA®, subkutan yoldan uygulanır. Enjeksiyon yerleri değiştirilmelidir.
İLUMYA®, cildin plak psöriyazis hastalığından etkilendiği veya hassas, morarmış, kırmızı, sert, kalın veya pullu olduğu bölgelere enjekte edilmemelidir. Kullanıma hazır enjektör çalkalanmamalıdır. Her kullanıma hazır enjektör sadece tek kullanımlıktır.
Subkutan enjeksiyon tekniği konusunda uygun eğitimden sonra, bir hekimin uygun olduğuna karar vermesi halinde hastalar İLUMYA®’yı kendi kendilerine enjekte edebilirler. Ancak, hekim hastaların uygun şekilde takip edilmesini sağlamalıdır. Hastalara, Kullanma Talimatı’ndaki uygulama şekline uygun olarak İLUMYA®’nın tamamını enjekte etme talimatı verilmelidir. Uygulama için kapsamlı açıklama Kullanma Talimatı’nda verilmiştir.
Unutulan dozlar
Bir doz atlanırsa, doz mümkün olan en kısa sürede uygulanmalıdır. Bundan sonra, dozlama normal planlanan zamanda devam ettirilmelidir.
Özel popülasyonlara ilişkin ek bilgiler:
Böbrek veya karaciğer yetmezliği:
İLUMYA® bu hasta popülasyonunda araştırılmamıştır. Doz önerisi yapılamamaktadır. Tildrakizumabın eliminasyonu hakkında daha fazla bilgi için Bölüm 5.2’ye bakınız.
Pediatrik popülasyon:
İLUMYA®’nın 18 yaşın altındaki çocuklarda ve ergenlerde güvenliliği ve etkililiği araştırılmamıştır. Herhangi bir veri mevcut değildir.
Geriyatrik popülasyon:
Doz ayarlaması gerekmez (bkz. Bölüm 5.2).
4.3. Kontrendikasyonlar
Tildrakizumab veya yardımcı maddelerden birine karşı aşırı duyarlılığı olduğu bilinen hastalarda (bkz. Bölüm 6.1) ve klinik olarak önemli, aktif enfeksiyon (örneğin aktif tüberküloz, bkz. Bölüm 4.4) varlığında kontrendikedir.
4.4. Özel kullanım uyarıları ve önlemleri
Enfeksiyonlar
Tildrakizumab enfeksiyon riskini artırma potansiyeline sahiptir (bkz. Bölüm 4.8). Tildrakizumabın kronik enfeksiyonu olan veya tekrarlayan ya da yakın zamanda ciddi enfeksiyon öyküsü olan hastalarda kullanımı düşünülürken dikkatli olunmalıdır.
Hastalar, klinik olarak anlamlı bir kronik veya akut enfeksiyonu düşündüren belirti veya semptomlar ortaya çıkarsa tıbbi yardım almaları konusunda bilgilendirilmelidir. Bir hastada ciddi bir enfeksiyon gelişirse, hasta yakından izlenmeli ve enfeksiyon düzelene kadar tildrakizumab uygulanmamalıdır (bkz. Bölüm 4.3).
Tüberküloz için tedavi öncesi değerlendirme
Tedaviye başlamadan önce hastalar tüberküloz (TB) enfeksiyonu açısından değerlendirilmelidir. İLUMYA® alan hastalar, tedavi sırasında ve sonrasında aktif TB belirtileri ve semptomları açısından yakından izlenmelidir. Geçmişte latent veya aktif TB öyküsü olan ve yeterli bir tedavi sürecinin doğrulanamadığı hastalarda, tedaviye başlamadan önce anti-TB tedavisi düşünülmelidir.
Aşırı duyarlılık
Ciddi bir aşırı duyarlılık reaksiyonu meydana gelirse, İLUMYA® uygulaması derhal kesilmeli ve uygun tedavi başlatılmalıdır.
Aşılar
İLUMYA® ile tedaviye başlamadan önce, mevcut aşılama kılavuzlarına göre tüm uygun aşılamaları tamamlamayı göz önünde bulundurun. Hastaya canlı viral veya bakteriyel aşı yapılmışsa İLUMYA® tedavisine başlamadan önce en az 4 hafta beklenmesi önerilir.
İLUMYA® ile tedavi edilen hastalar, tedavi sırasında ve tedaviden sonra en az 17 hafta boyunca canlı aşılar almamalıdır (bkz. Bölüm 4.5).
İzlenebilirlik
Biyoteknolojik ürünlerin takip edilebilirliğinin sağlanması için uygulanan ürünün ticari ismi ve seri numarası mutlaka hasta dosyasına kaydedilmelidir.
4.5. Diğer tıbbi ürünler ile etkileşimler ve diğer etkileşim şekilleri
Aşılar
Canlı veya inaktive aşılara yanıt hakkında veri mevcut değildir. Canlı aşılar İLUMYA® ile aynı anda verilmemelidir (bkz. Bölüm 4.4).
Sitokrom P450 ile etkileşimler
Sitokrom P450 (CYP450) enzimlerinin katkısı olmaksızın genel protein katabolizması süreçleriyle vücuttan atıldığı ve renal veya hepatik yollarla elimine edilmediği için tildrakizumab farmakokinetiğini etkileyen eş zamanlı tıbbi ürünler beklenmemektedir. Ayrıca, tildrakizumab, CYP450 enzimleri tarafından metabolize edilen eş zamanlı tıbbi ürünlerin farmakokinetiğini doğrudan veya dolaylı mekanizmalar yoluyla etkilemez (bkz. Bölüm 5.2).
Diğer immünosüpresif ajanlar veya fototerapi ile etkileşimler
Tildrakizumabın biyolojikler dahil diğer immünosupresif ajanlar veya fototerapi ile birlikte uygulandığı durumdaki güvenliliği ve etkinliği değerlendirilmemiştir.
Özel popülasyonlara ilişkin ek bilgiler
Özel popülasyonlara ilişkin herhangi bir etkileşim çalışması yürütülmemiştir.
Pediyatrik popülasyon:
Pediyatrik popülasyona ilişkin herhangi bir etkileşim çalışması yürütülmemiştir.
4.6. Gebelik ve laktasyon
Genel tavsiye
Gebelik kategorisi: B
Çocuk doğurma potansiyeli olan kadınlar/Doğum kontrolü (Kontrasepsiyon)
Çocuk doğurma potansiyeli olan kadınlar, tedavi sırasında ve tedaviden sonra en az 17 hafta boyunca etkili bir doğum kontrol yöntemi kullanmalıdır.
Gebelik dönemi
Gebe kadınlarda tildrakizumab kullanımına ilişkin yeterli veri mevcut değildir (300’den az gebelik sonucu). Hayvanlar üzerinde yapılan çalışmalar, üreme toksisitesi açısından doğrudan ya da dolaylı zararlı etkiler olduğunu göstermemektedir (bkz. Bölüm 5.3). Önlem olarak, İLUMYA®’nın gebelik sırasında kullanılmasından kaçınılmalıdır.
Laktasyon dönemi
Tildrakizumabın insan sütüyle atılıp atılmadığı bilinmemektedir. Sinomolgus maymunundaki mevcut toksikolojik veriler, postnatal 28. günde sütte ihmal edilebilir düzeylerde tildrakizumab olduğunu göstermiştir (bkz. Bölüm 5.3). İnsanlarda, doğumdan sonraki ilk birkaç gün boyunca antikorlar süt yoluyla yenidoğanlara aktarılabilir. Bu kısa dönemde, yenidoğanlar/bebekler için bir risk göz ardı edilemez. Emzirmenin çocuk için yararı ve tedavinin kadın için yararı göz önünde bulundurularak emzirmenin kesilip kesilmeyeceğine veya tildrakizumab tedavisinin kesilip kesilmeyeceğine/tedaviden kaçınılıp kaçınılmayacağına karar verilmelidir.
Üreme yeteneği/Fertilite
İLUMYA®’nın insanlarda üreme yeteneği üzerine olan etkisi değerlendirilmemiştir. Hayvan çalışmaları üreme yeteneği açısından doğrudan veya dolaylı zararlı etkilere işaret etmemektedir (bkz. Bölüm 5.3).
4.7. Araç ve makine kullanımı üzerindeki etkiler
İLUMYA®’nın araç kullanımı için riski düşüktür ve büyük ölçüde kişinin duyarlılığına bağlıdır. İlaç genellikle araç kullanmayı etkilemez. Ancak hastaların araç kullanmadan önce bu riskten haberdar edilmesi gerekir.
4.8. İstenmeyen etkiler
Güvenlilik profili özeti
En yaygın advers reaksiyonlar üst solunum yolu enfeksiyonları (%12,6), baş ağrısı (%4), diyare (%1,6), gastroenterit (%1,5), sırt ağrısı (%1,5), bulantı (%1,3) ve enjeksiyon bölgesi ağrısıdır (%1,3).
Advers reaksiyon listesi
Klinik çalışmalardan elde edilen advers reaksiyonlar (Tablo 1), Sistem Organ Sınıfları ve sıklıklarına göre sınıflandırılmış olup aşağıdaki terimler ve sıklık dereceleri kullanılmıştır: Çok yaygın (≥1/10); yaygın (≥1/100 ila <1/10); yaygın olmayan (≥1/1.000 ila <1/100); seyrek (≥1/10.000 ila <1/1.000); çok seyrek (<1/10.000) ve bilinmiyor (eldeki verilerden hareketle tahmin edilemiyor).
Tablo 1. Advers reaksiyonların listesi
| Sistem Organ Sınıfı | Advers reaksiyon | Sıklık |
|---|---|---|
Enfeksiyonlar ve enfestasyonlar | Üst solunum yolu enfeksiyonları* | Çok yaygın |
| Sinir sistemi bozuklukları | Baş ağrısı | Yaygın |
| Gastrointestinal bozukluklar | Gastroenterit | Yaygın |
| İshal | Yaygın | |
| Mide bulantısı | Yaygın | |
| Genel bozukluklar ve uygulama bölgesine ilişkin hastalıklar | Sırt ağrısı | Yaygın |
| Enjeksiyon bölgesi ağrısı | Yaygın |
*Nazofarenjit dahil
Şüpheli advers reaksiyonların raporlanması
Ruhsatlandırma sonrası şüpheli ilaç advers reaksiyonlarının raporlanması büyük önem taşımaktadır. Raporlama yapılması, ilacın yarar/risk dengesinin sürekli olarak izlenmesine olanak sağlar. Sağlık mesleği mensuplarının herhangi bir şüpheli advers reaksiyonu Türkiye Farmakovijilans Merkezi (TÜFAM)’ne bildirmeleri gerekmektedir (www.titck.gov.tr, e- posta: tufam@titck.gov.tr; tel: 0 800 314 00 08; faks: 0 312 218 35 99).
4.9. Doz aşımı ve tedavisi
Klinik çalışmalarda intravenöz olarak 10 mg/kg’a kadar olan dozlar güvenli bir şekilde uygulanmıştır. Doz aşımı durumunda, hastanın herhangi bir advers reaksiyon belirtisi veya semptomu açısından izlenmesi ve uygun semptomatik tedaviye derhal başlanması önerilir.
5. FARMAKOLOJİK ÖZELLİKLERİ
5.1. Farmakodinamik özellikler
Farmakoterapötik grup: İmmünsüpresanlar, interlökin inhibitörleri ATC kodu: L04AC17
Etki mekanizması
Tildrakizumab, IL-12’ye bağlanmadan interlökin-23 (IL-23) sitokinin p19 protein alt birimine spesifik olarak bağlanan ve IL-23 reseptörü ile etkileşimini inhibe eden humanize bir IgG1/k monoklonal antikordur.
IL-23, enflamatuar ve immün yanıtlarda rol oynayan doğal olarak oluşan bir sitokindir. Tildrakizumab, proinflamatuar sitokinlerin ve kemokinlerin salınımını engeller.
Klinik etkililik ve güvenlilik
Çok merkezli, randomize, çift kör, plasebo kontrollü reSURFACE 1 ve reSURFACE 2 çalışmalarına 18 yaş ve üzeri, minimum %10 vücut yüzey alanı tutulumu olan plak psöriyazisli toplam 1.862 hasta katılmıştır, psöriyazisin genel değerlendirmesinde (plak kalınlığı, eritem ve pullanma) 0 ila 5 şiddet skalasında ≥3 Doktor Global Değerlendirme (PGA) skoru, Psöriyazis Alan ve Şiddet İndeksi (PASI) skoru ≥12 olan ve fototerapi veya sistemik tedavi için aday olan kişiler.
Bu çalışmalarda, hastalar 52 veya 64 haftaya kadar plasebo veya tildrakizumab (0, 4 ve sonrasında her on iki haftada bir [Q12W] 200 mg ve 100 mg dahil) almak üzere randomize edilmiştir. Aktif karşılaştırma çalışmasında (reSURFACE 2), hastalar ayrıca 12 hafta boyunca haftada iki kez 50 mg etanercept ve sonrasında 28 haftaya kadar haftada bir almak üzere randomize edilmiştir.
reSURFACE1 ve reSURFACE2 çalışmalarındaki genel demografik ve başlangıç özellikleri her bir çalışma için tutarlıydı. Hastalar 18 ila 82 yaş arasındaydı ve ortalama yaşları 45,9’du. Tedavi grupları arasında ortanca başlangıç PASI skoru 17,7 ila 18,4 arasında değişmekteydi. Başlangıç PGA skoru hastaların %33,4’ünde belirgin veya şiddetli idi. Tüm hastaların %35,8’i daha önce fototerapi, %41,1’i daha önce geleneksel sistemik tedavi, %16,7’si daha önce plak psöriyazis tedavisi için biyolojik tedavi almıştır. Çalışma hastalarının toplam %15,4’ünde psöriatik artrit öyküsü vardı. Ortalama başlangıç Dermatoloji Yaşam Kalitesi İndeksi (DLQI) 13 ile 14,8 arasında değişmektedir.
reSURFACE 1 ve reSURFACE 2 çalışmaları iki eş birincil sonlanım noktasında 12. haftada başlangıçtan itibaren olan değişiklikleri değerlendirmiştir: 1) PASI 75 ve 2) PGA “0” (temizlenmiş) veya “1” (minimal), başlangıçtan itibaren en az 2 puanlık iyileşme. Değerlendirilen diğer sonuçlar arasında PASI 90, PASI 100 elde eden hastaların oranı, DLQI 0 veya 1 olan hastaların oranı ve 52/64 haftaya kadar etkinliğin sürdürülmesi yer almaktadır.
12, 28. haftalarda ve sonrasında (reSURFACE 1’de 64. haftaya kadar ve reSURFACE 2’de 52. haftaya kadar) elde edilen sonuçlar Tablo 2 ve Tablo 3’te sunulmaktadır.
Tablo 2. reSURFACE 1 ve reSURFACE 2 çalışmalarındaki yanıt oranlarının özeti
|
|
|---|
| 200 mg | 100 mg | Plasebo | Etanersept | 200 mg | 100 mg | Etarnersept | |
|---|---|---|---|---|---|---|---|
| reSURFACE1 | |||||||
| Hasta sayısı | 308 | 309 | 154 | - | 298 | 299 | - |
| PASI 75a (%) | 62,3†b | 63,8†b | 5,8b | - | 81,9c | 80,4c | - |
Başlangıçtan itibarena ≥2 dereceli iyileşme ile “temiz” veya “minimal” PGA (%) | 59,1†b | 57,9†b | 7,1b | - | 69,1c | 66c | - |
| PASI 90 (%) | 35,4†b | 34,6†b | 2,6b | - | 59c | 51,6c | - |
| PASI 100 (%) | 14†b | 13,9†b | 1,3b | - | 31,5c | 23,5c | - |
| DLQI Puanı 0 veya 1 (%) | 44,2† | 41,5 † | 5,3 | - | 56,7c | 52,4c | - |
| reSURFACE2 | |||||||
| Hasta sayısı | 314 | 307 | 156 | 313 | 299 | 294 | 289 |
| PASI 75a (%) | 65,6 †‡b | 61,2†‡b | 5,8b | 48,2b | 72,6‡b | 73,5‡b | 53,6b |
Başlangıçtan itibarena ≥2 dereceli iyileşme ile “temiz” veya “minimal” PGA (%) | 59,2 †¥b | 54,7†b | 4,5b | 47,6b | 69,2‡b | 64,6‡b | 45,3b |
| PASI 90 (%) | 36,6†‡b | 38,8†‡b | 1,3b | 21,4b | 57,7‡c | 55,5‡c | 29,4 c |
| PASI 100 (%) | 11,8†‡b | 12,4†‡b | 0 | 4,8b | 27‡c | 22,8‡c | 10,7c |
| DLQI Puanı 0 veya 1 (%) | 11,8†‡b | 40,2† | 8 | 35,5 | 65‡c | 54,1‡c | 39,4c |
a 12. haftada eş birincil etkililik son noktası. bKayıp veriler için yanıt vermeyen impütasyon c Kayıp veriler için impütasyon yok.
*Uygulanan doz sayısı sadece tildrakizumab gruplarını ifade eder.
n = Uygulanabilir olduğunda impütasyondan sonra verilerin mevcut olduğu tam analiz setindeki hasta sayısı.
p-değerleri Cochran-Mantel-Haenszel (CMH) testi kullanılarak vücut ağırlığına (≤90 kg, >90 kg) ve daha önce sedef hastalığı için biyolojik tedaviye maruz kalmaya (evet/hayır) göre tabakalandırılarak hesaplanmıştır.
†plaseboya karşı p≤0,001; ‡ etanersepte karşı p≤0,001; ¥ etanersepte karşı p≤0,05.
Yanıtın korunması
reSURFACE1 ve reSURFACE2 çalışmalarındaki yanıtın sürdürülmesi Tablo 3’te sunulmaktadır.
PASI 90 yanıtının korunması ve dayanıklılığı Şekil 1’de sunulmuştur.
Tablo 3. reSURFACE 1 ve reSURFACE 2 çalışmalarında yanıtın sürdürülmesi
| Uzun vadeli yanıta,b | ||||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| 200 mg | 100 mg | |||||||||||||||
| reSURFACE 1 | Hafta 28 | Hafta 64 | Hafta 28 | Hafta 64 | ||||||||||||
| Hasta sayısı | 116 | 114 | 115 | 112 | ||||||||||||
| Başlangıçtan itibaren ≥2 dereceli iyileşme ile “temiz” veya “minimal” PGA (%) | 80,2 | 76,3 | 80,9 | 61,6 | ||||||||||||
| PASI 90 (%) | 70,7 | 74,6 | 65,2 | 58 | ||||||||||||
| PASI 100 (%) | 38,8 | 40,4 | 25,2 | 32,1 | ||||||||||||
| reSURFACE 2 | Hafta 28 | Hafta 52 | Hafta 28 | Hafta 52 | ||||||||||||
| Hasta sayısı | 108 | 105 | 213 | 204 | ||||||||||||
| Başlangıçtan itibaren ≥2 dereceli iyileşme ile “temiz” veya “minimal” PGA (%) | 88 | 84,8 | 84 | 79,4 | ||||||||||||
| PASI 90 (%) | 75 | 81,9 | 74,2 | 78,4 | ||||||||||||
| PASI 100 (%) | 34,3 | 46,7 | 30,2 | 35,3 | ||||||||||||
a Tildrakizumaba 28. haftada yanıt veren (en az PASI 75 elde eden) hastalarda uzun vadeli yanıt.
b Kayıp veriler için impütasyon yok.
Şekil 1. PASI 90 yanıtının korunması ve dayanıklılığı. 64. Haftaya kadar PASI 90 yanıtına sahip hastaların oranı (tam analiz seti 3. bölüm*)
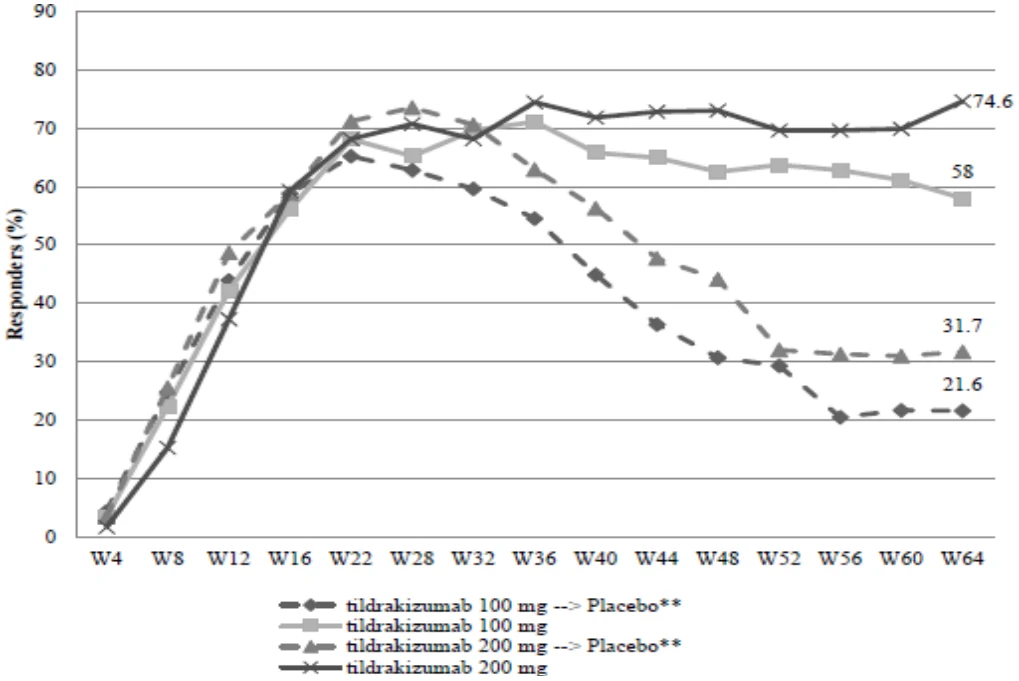
Bölüm 1’de tildrakizumab 100 mg veya tildrakizumab 200 mg’a randomize edilen ve 28. haftada PASI 75 yanıt veren hastalar (reSURFACE1).
* Kayıp veriler için impütasyon yok.
**Bu hastalar 28. haftada plaseboya geçmiştir.
Çift kör dönemi tamamlayan hastalardan reSURFACE 1’de 506 (%79) ve reSURFACE 2’de 730 (%97) hasta uzatma dönemine girdi. Çalışmalar genelinde, çift kör dönemin sonunda PASI 90 yanıtı olan hastaların en az %76’sı, tildrakizumab 100 mg veya 200 mg tedavisine 192 haftalık bir süre boyunca devam edildiğinde, uzatma dönemi boyunca PASI 90 yanıtını korudu (Şekil 2 ve Şekil 3).
Şekil 2. reSURFACE 1’in açık etiketli uzantısında ziyaret bazında PASI 90 yanıtını koruyan hastaların yüzdesi (Tam Analiz Seti, Uzatma Dönemi*)
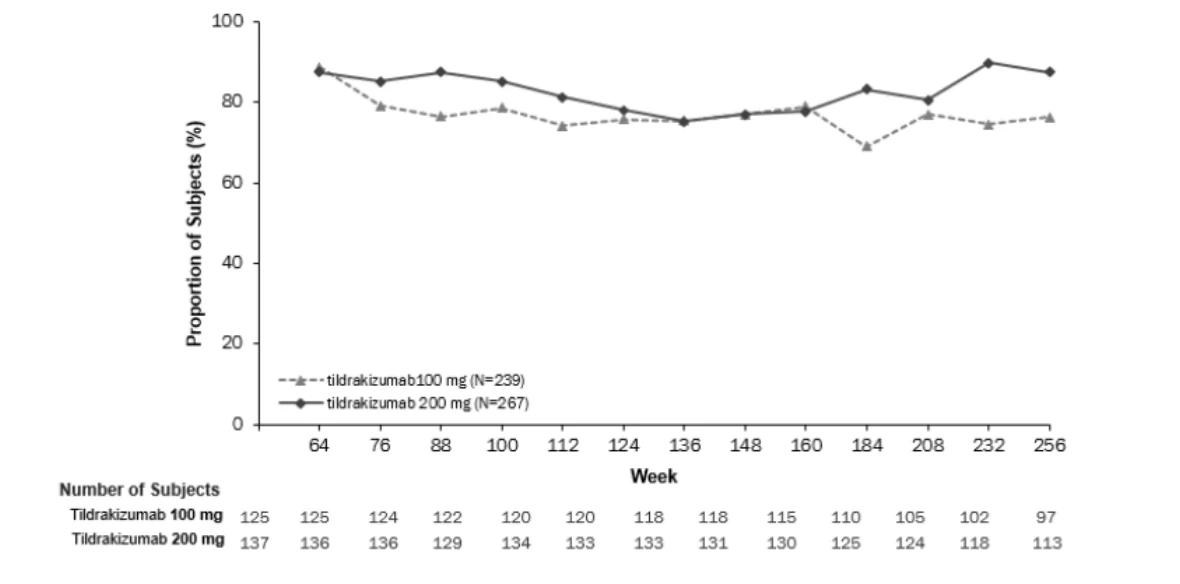
*Çift kör çalışma döneminin sonunda PASI 90 yanıtlayıcıları arasında. Eksik verilerin tahmini yok.
Not: Ziyaret haftası nominaldir, çünkü çalışma katılımcılarının uzatmaya başlamak için 64. haftadan itibaren yaklaşık 12 haftaya kadar bir aralığı vardı.
Şekil 3. reSURFACE 2’nin açık etiketli uzantısında ziyaret bazında PASI 90 yanıtını koruyan hastaların yüzdesi (Tam Analiz Seti, Uzatma Dönemi*)
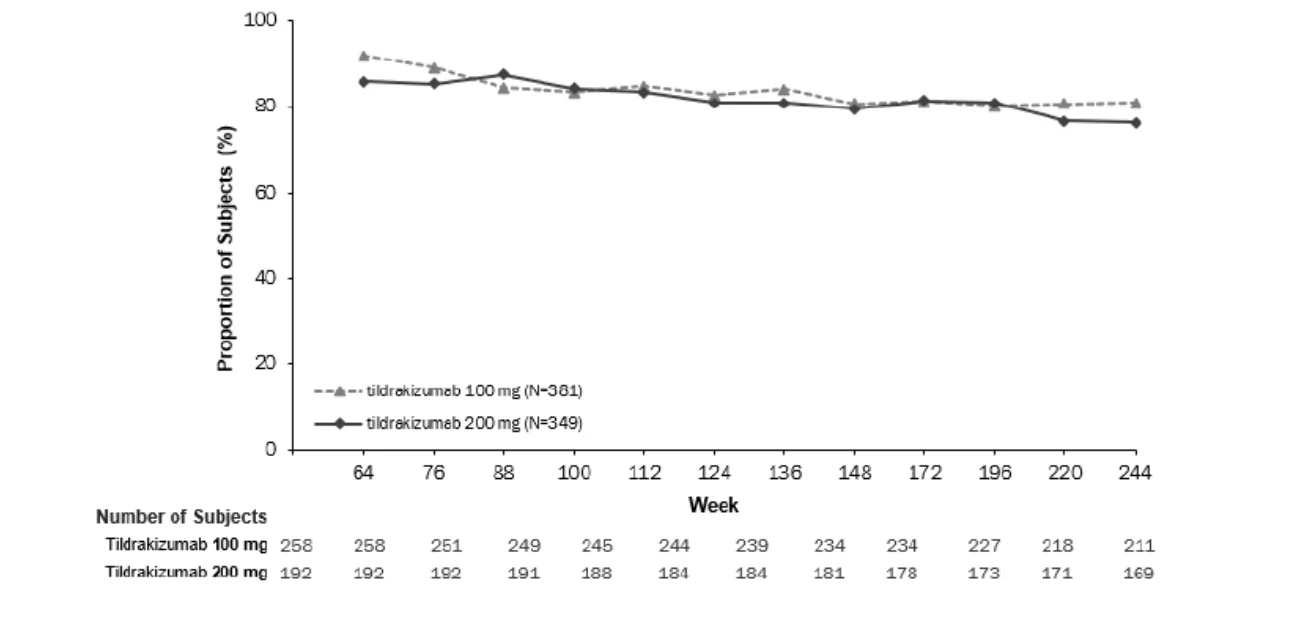
*Çift kör çalışma periyodunun sonunda PASI 90 yanıtlayıcıları arasında. Eksik verilerin hesaplanması yapılmadı.
Yaşam kalitesi/hasta tarafından bildirilen sonuçlar
- 12. haftada ve çalışmalar genelinde, tildrakizumab DLQI ile değerlendirilen Sağlıkla İlişkili Yaşam Kalitesinde istatistiksel olarak anlamlı iyileşme ile ilişkilendirilmiştir (Tablo 2). İyileşmeler zaman içinde korunmuştur. 52. haftada, reSURFACE 1’de %63,7 (100 mg) ve
%73,3 (200 mg) ve reSURFACE 2’de %68,8 (100 mg) ve %72,4 (200 mg) 28. haftada PASI 75 yanıtı veren hastaların DLQI değeri 0 veya 1’dir.
İmmünojenisite
Havuzlanmış Faz 2b ve Faz 3 analizlerinde, tildrakizumab ile tedavi edilen hastaların
%7,3’ünde 64. haftaya kadar tildrakizumaba karşı antikor gelişmiştir. Tildrakizumaba karşı antikor geliştiren hastaların %38’inde (22/57 hasta) nötralize edici antikorlar görülmüştür. Bu, tildrakizumab alan tüm deneklerin %2,8’ini temsil etmektedir.
Havuzlanmış Faz 3 analizlerinde, tildrakizumab ile tedavi edilen hastaların %8,3’ünde 420 haftalık tedaviye kadar tildrakizumaba karşı antikor gelişmiştir. Tildrakizumab ile tedavi edilen ve tildrakizumaba karşı antikor geliştiren hastaların %35’inde (36/102 hasta) nötralize edici olarak sınıflandırılan antikorlar vardı ve bu oran tildrakizumab ile tedavi edilen tüm hastaların %2,9’unu temsil ediyordu.
Tildrakizumaba karşı nötralize edici antikorların gelişimi, daha düşük serum tildrakizumab konsantrasyonları ile ilişkilendirilmiştir.
Pediatrik popülasyon
Avrupa İlaç Ajansı, plak psöriyazisin tedavisinde pediyatrik popülasyonun bir veya daha fazla alt grubunda tildrakizumab ile yapılan çalışmaların sonuçlarını sunma yükümlülüğünü ertelemiştir (pediyatrik kullanım hakkında bilgi için bkz. Bölüm 4.2).
5.2. Farmakokinetik özellikler Genel özellikler
Emilim:
Tildrakizumabın subkutan formülasyonu, çapraz çalışma tek doz karşılaştırması sonucunda sağlıklı bireylerde %73 (%90 CI: %46-%115, 200 mg subkutan vs. 3 mg/kg intravenöz) ile
%80 (%90 CI: %62-%103, 50 mg subkutan vs. 0,5 mg/kg intravenöz) arasında değişen bir mutlak biyoyararlanım göstermiştir. Maksimum konsantrasyona enjeksiyondan 6,2 gün sonra ulaşılmıştır. Popülasyon farmakokinetik analizi, sağlıklı deneklerde hastalara kıyasla %31 daha yüksek biyoyararlanım göstermiştir.
Kararlı durumda, orta ila şiddetli plak psöriyazisli deneklerde 100 mg tildrakizumab uygulamasını takiben EAA0-τ ve Cmaks değerlerinin geometrik ortalamaları (% varyasyon katsayısı [%CV]) sırasıyla 305 μg-gün/mL (%41) ve 8,1 μg/mL (%34) iken, 200 mg uygulamasını takiben 612 μg-gün/mL (%40) ve 16,3 μg/mL (%33) olmuştur.
Dağılım:
Tildrakizumab, 76,9 ila 106 mL/kg arasında değişen dağılım hacmi (Vd) değerleri ile sınırlı ekstravasküler dağılıma sahiptir.
Biyotransformasyon:
Tildrakizumab, genel protein yıkım süreçleri ile bileşen amino asitlere katabolize olur. Küçük moleküllü metabolik yollar (örn. CYP450 enzimleri, glukuronosiltransferazlar) klerensine katkıda bulunmaz.
Eliminasyon:
Klerens değerleri 2,04 ila 2,52 mL/gün/kg arasında değişmektedir ve plak psöriyazisli deneklerde yarılanma ömrü 23,4 gündür (%23 CV).
Doğrusallık/Doğrusal olmayan durum:
Tildrakizumab, plak psöriyazisli deneklerde subkutan uygulamayı takiben 50 mg ila 400 mg doz aralığında dozla orantılı farmakokinetik sergilemiş ve klerens dozdan bağımsız olmuştur. Dozdan bağımsız olarak 1. ve 12. haftalar arasında maruziyette 1,1 kat birikim ile 0,4 ve sonrasında her 12 haftada bir klinik rejim ile 16 haftada kararlı duruma ulaşılmıştır.
Özel popülasyonlarda Farmakokinetik
Geriyatrik popülasyon
Popülasyon farmakokinetik analizi, plak psöriyazisli yetişkin gönüllülerde yaşın tildrakizumab klirensi üzerinde klinik olarak anlamlı bir etkisi olmadığını göstermiştir. 100 mg veya 200 mg tildrakizumab uygulamasını takiben, 65 yaş ve üzeri gönüllüler (sırasıyla n=81 ve n=82) 65 yaş altı gönüllülerde (n=884) karşılaştırıldığında benzer bir tildrakizumab klirensine sahip olmuştur.
Böbrek ve karaciğer yetmezliği
Karaciğer veya böbrek yetmezliğinin tildrakizumabın farmakokinetiği üzerindeki etkisine ilişkin resmi bir çalışma yapılmamıştır. Tildrakizumab genel protein yıkım süreçleri ile bileşen amino asitlere katabolize olur ve renal veya hepatik yollarla elimine edilmez.
Vücut ağırlığı
Popülasyon farmakokinetik modellemesi vücut ağırlığı arttıkça maruziyetin azaldığını göstermiştir. Ağırlığı >90 kg olan yetişkin hastalarda 100 mg veya 200 mg subkutan dozu takiben geometrik ortalama maruziyetin (kararlı durumda EAA0-τ), ağırlığı ≤90 kg olan yetişkin bir hastaya göre yaklaşık %30 daha düşük olacağı tahmin edilmiştir (bkz. Bölüm 4.5).
İlaç etkileşimleri
Plak psöriyazis hastalarında yürütülen bir ilaç-ilaç etkileşim çalışmasından elde edilen sonuçlar, tildrakizumabın CYP1A2, CYP2C9, CYP2C19, CYP2D6 ve CYP3A4 üzerinde klinik olarak anlamlı bir etkisi olmadığını göstermektedir. Bu nedenle tildrakizumab, CYP enzimi tarafından metabolize edilen eşzamanlı tıbbi ürünlerin farmakokinetiğini etkilemez (bkz. Bölüm 4.5).
5.3. Klinik öncesi güvenlilik verileri
Klinik öncesi veriler, güvenlik farmakolojisi ve tekrarlanan doz toksisitesi geleneksel çalışmalarına dayanarak insanlar için özel bir tehlike olmadığını ortaya koymaktadır.
Tildrakizumab ile hayvan mutajenite ve karsinojenite çalışmaları yapılmamıştır. Fare tümör modellerinde yapılan çalışmalar IL-23p19’un selektif inhibisyonunun karsinojenik riski artırmadığını göstermiştir.
Sinomolgus maymunlarında, ürünün anne sütüne salgılanması ihmal edilebilir düzeyde olmuştur. Doğumdan bir ay sonra süt/serum oranı ≤0,002 olmuştur. Tildrakizumabın plasental bariyerden geçtiği gösterilmiştir. Gebe sinomolgus maymunlarına tekrarlanan dozlamadan sonra, serum konsantrasyonları fetüste ölçülebilir seviyede bulunmuş, ancak üreme toksisitesi çalışmaları herhangi bir istenmeyen etki ortaya koymamıştır.
EAA’ya dayalı olarak önerilen klinik dozda insan maruziyetinin >100 katına neden olan dozlarda tildrakizumab uygulanan erkek ve dişi sinomolgus maymunlarında üreme organları, adet döngüsü uzunluğu ve/veya hormonlar gibi doğurganlık parametreleri üzerinde herhangi bir etki gözlenmemiştir.
Maymunlarda yapılan doğum öncesi ve sonrası gelişim toksisitesi çalışmasında, önerilen dozda insan maruziyetinin 85 katına kadar maruziyetlerde gebelik kaybında ilgili bir artış gözlenmemiştir. Önerilen dozda insan maruziyetinin 9 katına kadar olan maternal maruziyetlerde yenidoğanlarda hiçbir zararlı etki kaydedilmemiştir. Önerilen dozda insan maruziyetinin 85 katı maternal maruziyette tildrakizumab uygulanan maymunlardan iki yenidoğan ölümü olası viral enfeksiyona bağlanmış ve tedavi ile belirsiz bir ilişkisi olduğu düşünülmüştür. Bu bulguların klinik önemi bilinmemektedir.
6. FARMASÖTİK ÖZELLİKLER
6.1. Yardımcı maddelerin listesi
L-Histidin
L-Histidin hidroklorür monohidrat Polisorbat 80
Sukroz
Enjeksiyonluk su
6.2. Geçimsizlikler
Geçimlilik çalışmaları yapılmadığından, bu tıbbi ürün diğer tıbbi ürünlerle karıştırılmamalıdır.
6.3. Raf ömrü
3 yıl
6.4. Saklamaya yönelik özel tedbirler
Buzdolabında (2°C-8°C) saklanmalıdır.
Dondurulmamalıdır.
Açılmamış kullanıma hazır enjektör buzdolabından çıkarılabilir ve 30 güne kadar tek bir süre boyunca 25°C’de saklanabilir. Buzdolabından çıkarıldıktan ve bu koşullar altında saklandıktan sonra, 30 gün sonra veya kabın üzerinde yazılı son kullanma tarihine kadar (hangisi önce gerçekleşirse) atılmalıdır. Buzdolabından çıkarma tarihini kaydetmek için karton üzerinde bir alan bulunur.
Işıktan korumak için orijinal kutusunda saklanmalıdır. Çalkalanmamalıdır.
6.5. Ambalajın niteliği ve içeriği
Paslanmaz çelik 29G x ½” iğneli, bir iğne koruyucusu ve floropolimer laminasyonlu polipropilenden sert iğne koruyucusu ile kaplanmış, piston durdurucusu bir pasif güvenlik cihazına monte edilmiş tip I cam kullanıma hazır enjektör içinde 1 mL çözelti.
1 kullanıma hazır enjektörden oluşan ambalaj halinde sunulmaktadır.
6.6. Beşeri tıbbi üründen arta kalan maddelerin imhası ve diğer özel önlemler
- İLUMYA®, içinde enjeksiyon için çözelti içeren kullanıma hazır enjektördür. Kullanıma hazır enjektörler yalnızca tek kullanımlıktır.
Çalkalamayın veya dondurmayın. Kullanıma hazır enjektör, oda sıcaklığına (25ºC’ye kadar) ulaşması için enjekte edilmeden 30 dakika önce buzdolabından çıkarılmalıdır.
Kullanmadan önce kullanıma hazır enjektörün gözle kontrol edilmesi önerilir. Küçük bir hava kabarcığı görülebilir, bu normaldir. Sıvı kolayca görülebilen partiküller içeriyorsa, bulanıksa veya belirgin şekilde kahverengiyse kullanılmamalıdır.
Uygulama için kapsamlı talimat Kullanma Talimat’ında verilmiştir.
Kullanılmamış olan ürünler ya da atık materyaller “Tıbbi Atıkların Kontrolü Yönetmeliği” ve “Ambalaj Atıklarının Kontrolü Yönetmelik”lerine uygun olarak imha edilmelidir.
7. RUHSAT SAHİBİ
Dem İlaç Sanayi ve Ticaret A.Ş. Dem Plaza İnönü Mah.
Kayışdağı Cad. No:172 34755 Ataşehir-İstanbul
Tel: 0216 4284029
Faks: 0216 4284086
8. RUHSAT NUMARASI
2026/127
9. İLK RUHSAT TARİHİ/RUHSAT YENİLEME TARİHİ
İlk ruhsat tarihi: 31.03.2026
Ruhsat yenileme tarihi: