


KISA ÜRÜN BİLGİSİ - YESAFILI 40 MG/ML İNTRAVİTREAL ENJEKSİYONLUK ÇÖZELTİ
1. BEŞERİ TIBBİ ÜRÜNÜN ADI
YESAFILI 40 mg/mL intravitreal enjeksiyonluk çözelti
Steril
2. KALİTATİF VE KANTİTATİF BİLEŞİM
Etkin madde:
1 mL intravitreal enjeksiyon için çözeltide,
Aflibersept* 40 mg
Bir flakon, en az 4 mg aflibersepte eşdeğer, en az 0,1 mL’lik ekstrakte edilebilir hacim içerir. Bu, 2 mg aflibersept içeren 0,05 mL’lik tek bir dozun verilmesi için kullanılabilir bir miktar sağlar.
*İnsan VEGF (Vasküler Endotelyal Büyüme Faktörü) reseptörleri 1 ve 2’nin ekstraselüler bölgelerinin parçalarından meydana gelen, insan IgG1’in Fc parçası ile birleştirilmiş ve Çin hamsteri yumurtalığında (CHO) K1 hücrelerinde rekombinant DNA teknolojisi ile üretilmiş füzyon proteini.
YESAFILI biyobenzer bir ilaçtır.
Yardımcı maddeler:
Yardımcı maddelerin tam listesi için 6.1’e bakınız.
3. FARMASÖTİK FORM
İntravitreal enjeksiyon için çözelti
Steril, berrak, renksiz ila soluk sarı arası renkte ve izo-ozmotik sulu çözelti.
4. KLİNİK ÖZELLİKLER
4.1 Terapötik endikasyonlar
YESAFILI, yetişkinlerde aşağıdakilerin tedavisi için endikedir:
- Neovasküler (yaş tip) yaşa bağlı makula dejenerasyonu (YBMD) (bkz. Bölüm 5.1),
- Retinal ven oklüzyonuna (retinal ven dal oklüzyonu -RVDO- ya da santral retinal ven oklüzyonu -SRVO-) sekonder makula ödemine bağlı görme bozukluğu (bkz. Bölüm 5.1),
- Diyabetik makula ödeminden (DMÖ) kaynaklanan görme bozukluğu (bkz. Bölüm 5.1),
- Miyopik koroidal neovaskülarizasyona (miyopik KNV) bağlı görme bozukluğu (bkz. Bölüm 5.1).
4.2 Pozoloji ve uygulama şekli
YESAFILI yalnızca intravitreal enjeksiyon içindir.
YESAFILI, intravitreal enjeksiyon uygulamasında deneyimli, göz hastalıkları uzmanı olan bir hekim tarafından uygulanmalıdır.
Pozoloji/uygulama sıklığı ve süresi:
Yaş tip YBMD (yaşa bağlı makula dejenerasyonu):
Önerilen YESAFILI dozu, 0,05 mL’ye eşdeğer 2 mg aflibersepttir.
YESAFILI tedavisinin, birbirini takip eden üç doz şeklinde ayda bir kez tek enjeksiyon olarak başlatılması ve daha sonra, tedavi aralığının iki ay olacak şekilde uzatılması önerilir.
Hekimin görmeyle ilgili ve/veya anatomik sonuçlara ilişkin takdiri doğrultusunda, tedavi aralığı iki ay olarak kalabilir ya da tedavi et ve uzat dozlama rejimi kullanılarak uzatılabilir, bu yaklaşımda görmeyle ilgili ve/veya anatomik sonuçların korunması için enjeksiyon aralıkları 2 veya 4 haftalık kademelerle arttırılır.
Görmeyle ilgili ve/veya anatomik sonuçlarda kötüleşme olması halinde, tedavi aralığı uygun şekilde kısaltılmalıdır.
Enjeksiyonlar arasında izlem yapılması gerekmez. Hekimin takdirine göre, izlem vizitlerinin programı enjeksiyon vizitlerinden daha sık olabilir.
Enjeksiyonlar arasında dört aydan uzun veya 4 haftadan kısa tedavi aralıkları değerlendirilmemiştir (bkz. Bölüm 5.1).
RVO’ya sekonder makula ödemi (RVDO veya SRVO)
Önerilen YESAFILI dozu, 0,05 mL’ye eşdeğer 2 mg aflibersepttir.
İlk enjeksiyondan sonra tedavinin ayda bir kez uygulanması önerilir. İki doz arasında geçen süre bir aydan kısa olmamalıdır.
Anatomi ve görmeyle ilgili sonuçların hastanın tedaviden fayda görmediğine işaret etmesi halinde YESAFILI tedavisi kesilmelidir.
Aylık tedavinin maksimum görme keskinliği elde edilene ve/veya hastalık aktivitesine ilişkin belirti kalmayana kadar devam ettirilmesi önerilir. Ardışık üç veya daha fazla aylık enjeksiyon gerekebilir.
Tedavi daha sonra tedavi et ve uzat rejimiyle devam ettirilebilir, görmeyle ilgili ve/veya anatomik sonuçların stabil kalması sağlanarak tedavi aralıkları kademeli şekilde uzatılabilir, ancak bu aralıkların uzunluklarının belirlenmesi için gerekli veriler yetersizdir. Görmeyle ilgili ve/veya anatomik sonuçların kötüleşmesi halinde, tedavi aralığı buna uygun şekilde kısaltılmalıdır.
İzlem ve tedavi programı tedavi eden hekim tarafından hastaya özgü yanıt doğrultusunda belirlenmelidir.
Hastalık aktivitesinin izlemi klinik muayene, fonksiyon testi ya da görüntüleme tekniklerini (örn. optik koherens tomografisi ya da floresan anjiyografi) içerebilir.
Diyabetik makula ödemi
YESAFILI için önerilen tedavi şekli, 0,05 mL’ye eşdeğer 2 mg afliberseptin ardışık beş doz olmak üzere ayda bir kez tek enjeksiyonudur ve takiben iki ayda bir tek enjeksiyon olarak devam ettirilmesidir.
Hekimin görmeyle ilgili ve/veya anatomik sonuçları değerlendirmesi doğrultusunda tedavi aralığı 2 ay olarak tutulabilir veya bireyselleştirilebilir; örneğin görmeyle ilgili ve/veya anatomik sonuçların korunması için tedavi aralıklarının genellikle 2 haftalık kademelerle artırıldığı tedavi et ve uzat dozlama rejimi kullanılabilir. Dört aydan daha uzun tedavi aralıkları ile ilgili olarak sınırlı veri bulunmaktadır. Görmeyle ilgili ve/veya anatomik sonuçların kötüleşmesi halinde, tedavi aralığı buna uygun şekilde kısaltılmalıdır. 4 haftadan daha kısa tedavi aralıkları değerlendirilmemiştir (bkz. Bölüm 5.1).
İzlem programı tedavi eden hekim tarafından belirlenmelidir.
Anatomi ve görmeyle ilgili sonuçların hastanın tedaviden fayda görmediğine işaret etmesi halinde YESAFILI tedavisi kesilmelidir.
Protokol T çalışma tasarımına göre, aflibersept tedavisi aşağıda belirtilen şekilde uygulanabilir:
Aflibersept başlangıçta ve ardından, uygunluk eşiğinin altında bir santral alt alan kalınlığı (SAAK) ile, görme keskinliği (GK) 20/20 ya da daha iyi değilse (Yaklaşık 85 harf değerinde GK skoruna eşdeğer Snellen) ve önceki son iki enjeksiyona cevaben iyileşme ya da kötüleşme olmamışsa 4 haftada bir enjekte edilmiştir (bkz. Bölüm 5.1). İlk yıl boyunca, takip vizitleri her dört haftada bir (±1 hafta) gerçekleşmiştir.
- 24. haftadaki vizitten itibaren, görme keskinliği ve SAAK ne olursa olsun, iki ardışık enjeksiyondan sonra iyileşme veya kötüleşme olmamışsa enjeksiyon durdurulmuş, ancak görme keskinliği harf skoru veya SAAK kötüleşmişse tedavi yeniden başlatılmıştır (bkz. Bölüm 5.1)
Miyopik koroidal neovaskülarizasyon
YESAFILI için önerilen doz 0,05 mL’ye eşdeğer 2 mg aflibersept ile tek bir intravitreal enjeksiyondur.
Görmeyle ilgili ve/veya anatomik sonuçlar hastalığın persistan olduğunu düşündürdüğü takdirde ilave dozlar uygulanabilir. Rekürrensler hastalığın yeni ortaya çıkmış gibi tedavi edilmesi önerilir.
İzlem programı tedavi eden hekim tarafından belirlenmelidir.
İki doz arasında geçen süre bir aydan kısa olmamalıdır.
Uygulama şekli:
İntravitreal enjeksiyonlar tıbbi standartlar ile geçerli kılavuzlara uygun şekilde ve intravitreal enjeksiyon konusunda deneyimli bir hekim tarafından yapılmalıdır. Genel olarak, yeterli anestezi ve topikal geniş spektrumlu mikrobisit dahil aseptik koşullar (örn. perioküler deri, göz kapağı ve oküler yüzeye povidon iyodür uygulama) sağlanmalıdır. Cerrahi el dezenfenksiyonu, steril eldiven, steril örtü ve steril göz kapağı spekulumu (veya eşdeğeri) önerilmektedir.
Enjeksiyon iğnesi limbusa 3,5-4,0 mm posterior konumdan vitreus boşluğuna batırılmalı, yatay meridyenden kaçınılarak kürenin merkezi hedeflenmelidir. Enjeksiyon hacmi 0,05 mL olmalı; sonraki enjeksiyonlar için diğer bir sklera bölgesi kullanılmalıdır.
İntravitreal enjeksiyondan hemen sonra hastalar göz içi basınçta artış için kontrol edilmelidir. Uygun takip yöntemi optik sinir başı için perfüzyon kontrolü veya tonometri şeklinde olabilir. Gerektiğinde parasentez için uygun steril ekipman bulundurulmalıdır.
İntravitreal enjeksiyondan sonra hastalar endoftalmi düşündüren her türlü semptomu gecikmeden bildirmeleri gerektiği konusunda bilgilendirilmelidir (örn. göz ağrısı, gözde kızarıklık, fotofobi, bulanık görme).
Bir flakon yalnızca bir kez ve tek gözün tedavisinde kullanılmalıdır. Tek bir flakondan birden fazla dozun çekilmesi kontaminasyon ile bunu takiben enfeksiyon riskini arttıracaktır.
Flakon önerilen 2 mg'lık aflibersept (0,05 mL enjeksiyonluk çözeltiye eşdeğer) dozundan fazlasını içerir. Flakondan çekilebilen hacim, enjektörden çıkabilen miktardır ve tamamı kullanılmayacaktır. YESAFILI kullanıma hazır enjektörden çekilebilecek hacim en az 0,09 mL’dir. Önerilen dozun enjeksiyonundan önce fazla hacim mutlaka atılmalıdır (bkz. Bölüm 6.6).
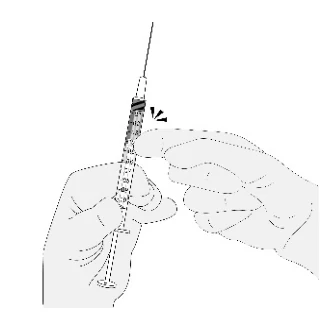
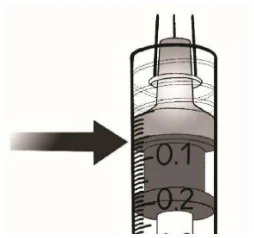
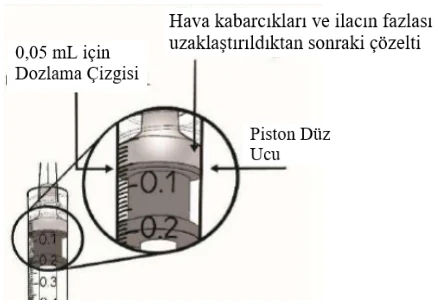
Flakon içindeki hacmin tamamının enjekte edilmesi doz aşımına neden olabilir. Fazla tıbbi ürünle birlikte hava kabarcığının uzaklaştırılması için piston yavaşça bastırılmalı ve piston kubbesinin tabanı ile şırınga üzerindeki 0,05 mL’yi gösteren dozlama çizgisinin (0,05 mL, yani 2 mg aflibersepte eşdeğer) aynı hizaya gelmesi sağlanmalıdır (bkz. Bölüm 4.9 ve 6.6).
Enjeksiyon iğnesi, yatay meridyenden kaçınarak ve kürenin merkezine doğru yönelerek, limbusun 3,5 - 4,0 mm posteriorundan vitreus boşluğuna yerleştirilmelidir. Daha sonra 0,05 mL'lik enjeksiyon hacmi enjekte edilir; sonraki enjeksiyonlar için farklı bir skleral bölge kullanılmalıdır.
Enjeksiyondan sonra kullanılmamış olan ürün atılmalıdır.
Uygulama öncesinde tıbbi ürünün hazırlanmasıyla ilgili talimatlar için, bkz. Bölüm 6.6.
Özel popülasyonlara ilişkin ek bilgiler:
Karaciğer ve/veya böbrek yetmezliği:
Karaciğer ve/veya böbrek yetmezliği olan hastalarda aflibersept ile ilgili özel bir çalışma yapılmamıştır. Mevcut veriler bu hastalarda aflibersept için doz ayarlaması gerektiğine işaret etmemektedir (bkz. Bölüm 5.2).
Geriyatrik popülasyon:
Özel bir uygulama yapılması gerekmez. 75 yaşın üzerindeki DMÖ’lü hastalara ilişkin deneyim sınırlıdır.
Pediyatrik popülasyon:
Afliberseptin çocuklarda ve adolesanlarda güvenlilik ve etkililiği belirlenmemiştir. Afliberseptin yaş tip YBMD, SRVO, RVDO, DMÖ ve miyopik KNV endikasyonları için pediyatrik popülasyonda kullanımı söz konusu değildir.
4.3 Kontrendikasyonlar
- Etkin madde olan aflibersepte veya bölüm 6.1’de listelenmiş olan yardımcı maddelerden herhangi birine aşırı duyarlılık,
- Aktif veya şüpheli oküler ya da perioküler enfeksiyon,
- Aktif şiddetli intraoküler inflamasyon.
4.4 Özel kullanım uyarıları ve önlemleri
İzlenebilirlik
Biyoteknolojik ürünlerin takip edilebilirliğinin sağlanması için uygulanan ürünün ticari ismi ve seri numarası açık bir şekilde kaydedilmelidir.
İntravitreal enjeksiyon ile ilişkili reaksiyonlar
Aflibesept ile uygulananlar dahil intravitreal enjeksiyonlar endoftalmi, intraoküler inflamasyon, regmatojen retina dekolmanı, retina yırtılması ve iatrojenik travmatik katarakt ile ilişkilendirilmiştir (bkz. Bölüm 4.8). Aflibersept uygulanırken daima uygun aseptik enjeksiyon teknikleri kullanılmalıdır. Hastalar ayrıca, enfeksiyon oluşursa erken tedaviye olanak sağlamak için enjeksiyonu takip eden hafta boyunca gözlenmelidir. Hastalardan, endoftalmi ya da yukarıda bahsi geçen diğer olayları düşündüren bir semptomla karşılaşmaları halinde gecikmeden durumu bildirmesi istenmelidir.
Flakon, önerilen 2 mg aflibersept dozundan (0,05 mL’ye eşdeğer) fazlasını içerir. Fazla hacim uygulamadan önce dışarı atılmalıdır (bkz. Bölüm 4.2 ve 6.6).
Aflibersept enjeksiyonu dahil intravitreal enjeksiyonlar sonrasında 60 dakika içinde göz içi basıncın arttığı görülmüştür (bkz. Bölüm 4.8). Glokomun yeterli kontrol altında olmadığı hastalarda özellikle dikkatli olunmalıdır (göz içi basıncı ≥30 mmHg olanlara YESAFILI enjeksiyonu yapılmamalıdır). Bu nedenle göz içi basınç ve optik sinir başının perfüzyonu tüm olgularda izlenmeli ve uygun şekilde kontrol altına alınmalıdır.
İmmünojenisite
Aflibersept terapötik bir protein olduğundan, immünojenisite potansiyeli bulunmaktadır (bkz. Bölüm 4.8). Hastalardan, aşırı duyarlılığa atfedilebilecek klinik bulgular olabileceği için ağrı, fotofobi ya da kızarıklık gibi intraoküler inflamasyon belirti veya semptomlarını bildirmeleri istenmelidir.
Sistemik etkiler
Oküler olmayan hemorajiler ve arteriyel tromboembolik olaylar dahil sistemik advers olaylar, VEGF inhibitörlerinin intravitreal enjeksiyonunu takiben bildirilmiştir ve bunların VEGF inhibisyonu ile ilişkili olabileceğine yönelik teorik bir risk vardır. Son 6 ay içinde inme, geçici iskemik atak ya da miyokard enfarktüsü öyküsü olan SRVO, RVDO, DMÖ ya da miyopik KNV’li hastaların tedavisinde güvenlilik ile ilgili veriler sınırlıdır. Bu tip hastaların tedavisinde dikkatli olunmalıdır.
Diğer
YBMD, SRVO, RVDO, DMÖ ve miyopik KNV’nin diğer intravitreal anti-VEGF tedavilerinde olduğu gibi aşağıdaki durumlar geçerlidir:
Her iki göze eşzamanlı olarak uygulanan afliberseptin güvenlilik ve etkililiği sistematik olarak çalışılmamıştır (bkz. Bölüm 5.1). Aynı zamanda bilateral tedavi uygulanıyorsa, bu durum sistemik maruziyette artışa neden olabilir ve sistemik advers olay riskini artırabilir.
Diğer anti-VEGF’lerin (vasküler endotelyal büyüme faktörü) eşzamanlı kullanımı
- Aflibersetin diğer anti-VEGF tıbbi ürünlerle (sistemik ya da oküler) eşzamanlı kullanımına ilişkin veri bulunmamaktadır.
- Yaş tip YBMD için yapılan anti-VEGF tedavisinden sonra retina pigment epitelinde yırtılma olmasıyla ilişkili risk faktörleri arasında retina pigment epitelinde büyük ve/veya yüksek ayrılma yer almaktadır. Aflibersept tedavisine başlanırken retina pigment epitelinde yırtılmayla ilgili risk faktörleri olan hastalarda dikkatli olunmalıdır.
- Regmatojen retina dekolmanı veya 3. ya da 4. evre makula deliği olan hastalarda tedaviden kaçınılmalıdır.
- Retinal yırtık olması halinde doza ara verilmeli ve yırtık yeterince onarılana kadar tedaviye devam edilmemelidir.
Aşağıdaki durumlarda doza ara verilmeli ve tedaviye planlanan bir sonraki tedavi zamanından önce devam edilmemelidir:
- En iyi düzeltilmiş görme keskinliği (EDGK) son görme keskinliği değerlendirmesine kıyasla en az 30 harf azalma olması;
- Fovea merkezinin etkilendiği subretinal kanama olması veya kanama alanının toplam lezyon alanının %50'si kadar ya da daha fazla olması.
- İntraoküler ameliyat yapılması veya planlanması halinde önceki veya sonraki 28 gün süresince doza ara verilmelidir.
- Olası fayda fetus ile ilgili olası riske üstün gelmediği sürece gebelik sırasında aflibersept kullanılmamalıdır (bkz. Bölüm 4.6).
- Doğurganlık çağındaki kadınlar aflibersept tedavisi sırasında ve son intravitreal enjeksiyondan sonra en az 3 ay süreyle etkili bir kontrasepsiyon yöntemi kullanmalıdır (bkz. Bölüm 4.6).
- İskemik SRVO ve RVDO’lu hastaların tedavisine ilişkin deneyim sınırlıdır. Geri dönüşümsüz iskemik görme fonksiyonu kaybına ilişkin klinik belirtilerin saptandığı hastaların tedavisi için önerilmez.
Kısıtlı verilere sahip popülasyonlar
Tip I diyabet kaynaklı DMÖ’lü hastaların, HbA1c değeri %12’nin üzerinde olan diyabetli hastaların ya da proliferatif diyabetik retinopatili hastaların tedavisi konusunda sınırlı veri mevcuttur.
Aflibersept, aktif sistemik enfeksiyonları bulunan hastalarda ve retina dekolmanı ya da makula deliği gibi eşzamanlı göz hastalıkları bulunan hastalarda henüz çalışılmamıştır. Ayrıca hipertansiyonu kontrol altında olmayan diyabetik hastalarda aflibersept ile tedavi deneyimi yoktur. Bu bilgi eksikliği, hastaların tedavisi sırasında hekim tarafından göz önünde bulundurulmalıdır.
Miyopik KNV’de, Asyalı olmayan hastaların, daha önce miyopik KNV tedavisi görmüş hastaların ve ekstrafoveal lezyonları bulunan hastaların tedavisinde aflibersept deneyimi mevcut değildir.
4.5 Diğer tıbbi ürünler ile etkileşimler ve diğer etkileşim şekilleri
Herhangi bir etkileşim çalışması yapılmamıştır.
Verteporfin ile fotodinamik tedavi (PDT) ve afliberseptin birlikte kullanımı çalışılmamıştır; bu nedenle, güvenlilik profili belirlenmemiştir.
Biyobenzer ürünlerin takip edilebilirliğinin sağlanması için uygulanan ürünün ticari ismi ve seri numarası mutlaka hasta dosyasına kaydedilmelidir.
Özel popülasyonlara ilişkin ek bilgiler
Özel popülasyonlara ilişkin herhangi bir etkileşim çalışması yapılmamıştır.
Pediyatrik popülasyon
Pediyatrik popülasyonlara ilişkin herhangi bir etkileşim çalışması yapılmamıştır.
4.6 Gebelik ve laktasyon
Genel tavsiye
Gebelik kategorisi: C
Çocuk doğurma potansiyeli bulunan kadınlar/Doğum kontrolü (Kontrasepsiyon)
Doğurganlık çağındaki kadınlar aflibersept tedavisi sırasında ve son intravitreal enjeksiyondan sonra en az 3 ay süreyle etkili bir kontrasepsiyon yöntemi kullanmalıdır (bkz. Bölüm 4.4).
Gebelik dönemi
Gebelikte aflibersept kullanımıyla ilgili veri bulunmamaktadır.
Hayvanlardaki çalışmalarında embriyo-fetal toksisite gösterilmiştir (bkz. Bölüm 5.3). İnsanlara yönelik potansiyel risk bilinmemektedir.
Oküler uygulama sonrasında sistemik maruziyet son derece düşük olmakla birlikte, olası fayda fetüs ile ilgili olası riske üstün gelmediği sürece gebelik sırasında aflibersept kullanılmamalıdır.
Laktasyon dönemi
Çok sınırlı insan verilerinegöre, aflibersept düşük seviyelerdeanne sütüne geçebilir. Aflibersept büyük bir protein molekülüdür ve bebek tarafından emilen ilacın miktarının minimaldüzeyde olması beklenir. Aflibersept'in emzirilen yenidoğana/bebeğe olan etkileri bilinmemektedir. Önlem amaçlı olarak aflibersept kullanımı sırasında emzirme tavsiye edilmemektedir.
Üreme yeteneği/Fertilite
Yüksek sistemik maruziyet ile hayvan çalışmalarında elde edilen bulgular afliberseptin erkek ve kadın fertilitesini etkileyebileceğini göstermektedir (bkz. Bölüm 5.3). Sistemik maruziyetin son derece düşük olduğu oküler uygulamalardan sonra bu tip etkiler beklenmez.
4.7 Araç ve makine kullanımı üzerindeki etkiler
YESAFILI enjeksiyonu, enjeksiyon veya göz muayenesiyle ilişkili olası geçici görme bozukluğu nedeniyle araç ve makine kullanma üzerinde minör bir etkiye sahiptir. Hastalar görme fonksiyonu tamamen normale dönmedikçe araç veya makine kullanmamalıdır.
4.8 İstenmeyen etkiler
Güvenlilik profilinin özeti:
Sekiz faz III çalışmanın güvenlilik popülasyonu toplam 3.102 hastadan oluşmaktadır. Bu hastaların 2.501’i önerilen doz olan 2 mg dozuyla tedavi edilmiştir.
Enjeksiyon prosedürüne bağlı olarak çalışılan gözde meydana gelen ciddi oküler advers reaksiyonlar, aflibersept ile 1.900 intravitreal enjeksiyonun 1’inden azında meydana gelmiştir (körlük, endoftalmi, retina dekolmanı, travmatik katarakt, katarakt, vitreus kanaması, vitreus dekolmanı ve göz içi basınçta artışı) (bkz. Bölüm 4.4).
En sık görülen advers reaksiyonlar (aflibersept ile tedavi edilen hastaların en az %5’i), konjonktival hemoraji (%25), retinal hemoraji (%11), görme keskinliğinde azalma (%11), göz ağrısı (%10), katarakt (%8), göz içi basınçta artış (%8), vitreus dekolmanı (%7) ve vitreusta uçuşan noktalardır (%7).
Advers reaksiyonların listesi:
Aşağıda açıklanan güvenlilik verileri yaş tip YBMD, SRVO, RVDO, DMÖ ve miyopik KNV ile ilgili sekiz faz III çalışmada ortaya çıkan ve enjeksiyon prosedürü veya tıbbi ürünler makul nedensellik olasılığı bulunan tüm advers reaksiyonları içermektedir.
Advers reaksiyonlar sistem organ sınıfına ve sıklığa göre, aşağıdaki şekilde listelenmiştir: Çok yaygın (≥1/10); yaygın (≥1/100 ila <1/10); yaygın olmayan (≥1/1.000 ila <1/100); seyrek (≥1/10.000 ila <1/1.000); çok seyrek (<1/10.000), bilinmiyor (eldeki verilerden hareketle tahmin edilemiyor).
Her sıklık grubunda, advers ilaç reaksiyonları azalan ciddiyet sıralamasında sunulmuştur.
Tablo 1: Faz III çalışmalarda (yaş tip YBMD, SRVO, RVDO, DMÖ ve miyopik KNV endikasyonları için faz III çalışmalardan havuzlanmış veriler) veya pazarlama sonrası araştırmalarda hastalarda bildirilen tüm tedavi sonucu ortaya çıkan advers ilaç reaksiyonları
| Sistem Organı | Çok yaygın | Yaygın | Yaygın olmayan | Seyrek |
|---|---|---|---|---|
| Bağışıklık Sistemi Bozuklukları | Aşırı duyarlılık*** | |||
| Göz Hastalıkları | Görme keskinliğinde azalma, Retinal hemoraji, Konjunktival hemoraji, Göz ağrısı | Retina pigment epitelinin yırtılması*, Retina pigment epitel dekolmanı*, Retinal dejenerasyon, Vitreus kanaması, Katarakt, Kortikal katarakt, Nükleer katarakt, Subkapsüler katarakt, Kornea erozyonu, Kornea abrazyonu, Göz içi basıncının yükselmesi (intraoküler basınç artışı), Bulanık görme, Vitreusta uçuşan noktalar, Vitreus dekolmanı, Enjeksiyon yerinde ağrı, Gözlerde yabancı cisim hissi, Lakrimasyon artışı, | Endoftalmi**, Retina dekolmanı, Retina yırtılması, İritis, Üveit, İridosiklit, Lentiküler opasiteler, Kornea epitel defekti, Enjeksiyon yerinde iritasyon, Gözde anormal his, Göz kapağı iritasyonu, Ön kamarada flare, Kornea ödemi | Körlük, Travmatik katarakt, Vitrit, Hipopiyon |
Göz kapağında ödem, Enjeksiyon yerinde hemoraji, Punktat keratit, Konjunktival hiperemi, Oküler hiperemi | ||||
* Yaş tip YBMD ile ilişkili olduğu bilinen durumlardır; sadece yaş tip YBMD çalışmalarında gözlenmiştir.
** Kültür pozitif ve kültür negatif endoftalmi
*** Pazarlama sonrası dönemde, aşırı duyarlılık raporları döküntü, kaşıntı, ürtiker ve ciddi anafilaktik/anaflaktoid reaksiyon olgularının izole vakalarını içermiştir.
Seçili ciddi advers reaksiyonların tanımı
Yaş tip YBMD ile ilgili faz III çalışmalarında anti-trombotik ilaç alan hastalarda konjonktival kanama insidansında bir artış olduğu saptanmıştır. Bu insidans artışı ranibizumab ve aflibersept tedavisi alan hastalar arasında benzerlik göstermektedir.
Arteriyel tromboembolik olaylar (ATO’lar) sistemik VEGF inhibisyonuyla potansiyel ilişkisi olan advers olaylardır. İntravitreal VEGF inhibitörlerinin kullanımının ardından, inme ve miyokard enfarktüsü dahil arteriyel tromboembolik olay gelişmesi bakımından teorik bir risk söz konusudur.
YBMD, DMÖ, RVO ve miyopik KNV’li hastalarla yürütülen aflibersept klinik çalışmalarında, arteriyel tromboembolik olaylar açısından düşük bir insidans oranı görülmüştür. Endikasyonlar genelinde, aflibersept tedavisi alan gruplar ile ilgili karşılaştırma grupları arasında kayda değer bir fark gözlenmemiştir.
Tüm terapötik proteinler gibi, afliberseptin de immünojenisite potansiyeli bulunmaktadır.
Becton Dickinson filtreli iğne YESAFILI flakon ambalajında yer alır ve YESAFILI’nin doğru kullanımı için gereklidir. Becton Dickinson filtreli iğne, flakon içeriğini enjektöre çekmek için flakon tıpasına itildiğinde, parçacık oluşumunu önlemek için silikon yağı ile kayganlaştırılır.
YESAFILI’nin flakon formunun uygulanmasının ardından gözün vitreusunda silikon yağıyla ilişkili uçuşan nokta izole vakaları bildirilmiştir.
Şüpheli advers reaksiyonların raporlanması
Ruhsatlandırma sonrası şüpheli ilaç advers reaksiyonlarının raporlanması büyük önem taşımaktadır. Raporlama yapılması, ilacın yarar / risk dengesinin sürekli olarak izlenmesine olanak sağlar. Sağlık mesleği mensuplarının herhangi bir şüpheli advers reaksiyonu Türkiye Farmakovijilans Merkezi (TÜFAM)’ne bildirmeleri gerekmektedir (www.titck.gov.tr; e- posta: tufam@titck.gov.tr; tel: 0 800 314 00 08; faks: 0 312 218 35 99).
4.9 Doz aşımı ve tedavisi
Klinik çalışmalarda aylık aralıklarla verilen 4 mg’a kadar olan dozlar kullanılmış ve 8 mg ile izole doz aşımı olgularına rastlanmıştır.
Enjeksiyon hacminin artırılmasıyla gelişen doz aşımı, göz içi basıncın artmasına neden olabilir. Bu nedenle, doz aşımı durumunda göz içi basınç izlenmeli ve tedavi eden hekimin takdirine göre gerekli bulunduğunda, uygun tedavi uygulanmalıdır (bkz. Bölüm 6.6).
5. FARMAKOLOJİK ÖZELLİKLER
5.1 Farmakodinamik özellikler
Farmakoterapötik grup: Oftalmolojikler, Oküler vasküler hastalıklarda kullanılan ajanlar, Antineovaskülarizasyon ilaçları
ATC kodu: S01LA05
Aflibersept, biyobenzer bir tıbbi üründür.
Aflibersept, insan VEGF reseptörünün 1. ve 2. ekstraselüler parçaları ile insan IgG1’inin Fc kısmının birleştirildiği rekombinant bir füzyon proteinidir.
Aflibersept, rekombinant DNA teknolojisi ile Çin hamster overi (CHO) K1 hücrelerinde üretilmektedir.
Aflibersept VEGF-A ile PlGF’e doğal reseptörlerinden daha yüksek afiniteyle bağlanan çözünür bir tuzak reseptör görevi görür ve böylece aynı kökenden gelen bu VEGF reseptörlerinin bağlanmasını ve aktivasyonunu inhibe edebilir.
Etki mekanizması:
Vasküler endotelyal büyüme faktörü-A (VEGF-A) ve plasental büyüme faktörü (PlGF), anjiyogenik faktörlerin VEGF ailesinin endotel hücreleri için potent mitojenik, kemotaktik ve vasküler geçirgenlik sağlayan üyeleridir. VEGF; iki reseptör tirozin kinaz olan ve endotel hücrelerinin yüzeyinde bulunan VEGFR-1 ve VEGFR-2 üzerinden etki göstermektedir. PlGF yalnızca VEGFR-1’e bağlanmakta ve VEGFR-1, lökosit yüzeyinde de bulunmaktadır. Bu reseptörlerin VEGF-A tarafından aşırı derecede aktifleştirilmesi patolojik neovaskülarizasyon ve aşırı vasküler geçirgenliğe neden olabilmektedir. PlGF bu süreçlerde VEGF-A ile sinerji gösterebilir ve ayrıca lökosit infiltrasyonu ile vasküler inflamasyonu da uyardığı bilinmektedir.
Farmakodinamik etkiler:
Yaş tip YBMD
Yaş tip YBMD patolojik koroidal neovaskülarizasyon (KNV) ile karakterizedir. KNV’den kan ve sıvı sızması retinanın kalınlaşmasına ya da ödem ve/veya sub/intra-retinal kanamaya neden olarak görme keskinliği kaybıyla sonuçlanabilmektedir.
Aflibersept tedavisi alan hastalarda (art arda üç ay süresince ayda bir kez tek enjeksiyon, ardından 2 ayda bir tek enjeksiyon) santral retina kalınlığı [SRK] tedavinin başlatılmasından kısa süre sonra azalmış ve ortalama KNV lezyonu boyutunun azaldığı görülmüştür; bu durum aylık 0,5 mg ranibizumab ile görülen bulgular ile uyumludur.
VIEW1 çalışmasında optik koherens tomografisinde (OKT) ortalama SRK azalmaları olduğu görülmüştür (iki ayda bir 2 mg aflibersept ve ayda bir 0,5 mg ranibizumab için 52. haftada sırasıyla -130 ve -129 mikron). Yine 52 haftalık zaman noktasında, VIEW2 çalışmasında retina kalınlığı bakımından ortalama azalma olduğu OKT ile ortaya konmuştur (iki ayda bir 2 mg aflibersept ve her ay 0,5 mg ranibizumab için sırasıyla -149 ve -139 mikron). KNV boyutundaki azalma ile retina kalınlığındaki azalmanın çalışmaların ikinci yılında genel olarak korunduğu saptanmıştır.
ALTAIR çalışması önceden tedavi almamış yaş tip YBMD’li Japon hastalarla yürütülmüş, başlangıçta ayda bir kez 2 mg aflibersept olarak uygulanan 3 enjeksiyonun ardından 2 ay geçtikten sonra bir enjeksiyon daha yapılmış ve sonrasında maksimum aralık 16 hafta olmak üzere önceden belirlenmiş kriterlere göre değişen tedavi aralıklarıyla (2 haftalık veya 4 haftalık ayarlamalar) tedavi et ve uzat rejimi kullanılmış ve VIEW çalışmalarına benzer sonuçlarelde edilmiştir.. Elli ikinci haftada, 2 haftalık ayarlama grubu ve 4 haftalık ayarlama grubu için OKT’de santral retina kalınlığı (SRK) değerlerinde sırasıyla -134,4 ve -126,1 mikronluk ortalama azalmalar olduğu belirlenmiştir. Elli ikinci haftada 2 haftalık ve 4 haftalık ayarlama gruplarında OKT’de sıvı saptanmayan hastaların oranı sırasıyla %68,3 ve %69,1 olarak kaydedilmiştir. SRK’deki azalma, ALTAIR çalışmasının ikinci yılında her iki tedavi kolunda da genel olarak korunmuştur.
ARIES çalışması, başlangıçtaki aylık 3 enjeksiyonun ve 2 aydan sonra bir ilave enjeksiyonun uygulanmasının hemen ardından başlatılan aflibersept 2 mg tedavi et ve uzat dozlama rejiminin, bir yıllık tedaviden sonra başlatılan tedavi et ve uzat dozlama rejimine eşdeğerliğini araştırmak için tasarlanmıştır. Çalışmanın seyri sırasında en az bir kez Q8’den daha sık dozlama gerektiren hastalar için SRK yüksek kalmakla birlikte SRK’de başlangıçtan 104. haftaya kadar olan ortalama azalma, Q8 veya daha az sıklıktaki aralıklarla tedavi edilmiş hastalara benzer şekilde -160,4 mikrondur.
SRVO ve RVDO’ya sekonder makula ödemi
SRVO ve RVDO’da retinal iskemi gelişmekte ve VEGF salınımı için sinyal oluşmakta, buna karşılık olarak sıkı bağlantıların stabilizasyonu bozulmakta ve endotel hücre proliferasyonu uyarılmaktadır. VEGF’nin yukarı düzenlenmesi kan retina bariyerinin yıkımıyla, vasküler geçirgenliğin artmasıyla, retinal ödemle ve neovaskülarizasyon komplikasyonlarıyla ilişkilidir.
Ardışık 6 ayda aylık 2 mg aflibersept enjeksiyonlarıyla tedavi alan hastalarda tutarlı, hızlı ve sağlam morfolojik yanıt elde edildiği (ortalama SRK iyileşmeleriyle ölçüldüğü üzere) gözlenmiştir. Yirmi dördüncü haftada, SRK azalmasının üç çalışmada da kontrole kıyasla istatistiksel açıdan üstün olduğu kaydedilmiştir (SRVO’da COPERNICUS: -457 ve -145 mikron; SRVO’da GALILEO: -449 ve -169 mikron; RVDO’da VIBRANT: -280 ve -128 mikron). Başlangıçtaki SRK değerinde kaydedilen azalma her bir çalışmanın sonuna kadar, yani COPERNICUS çalışmasında 100 hafta, GALILEO çalışmasında 76 hafta ve VIBRANT çalışmasında 52 hafta süreyle korunmuştur.
Diyabetik makula ödemi
Diyabetik makula ödemi, diyabetik retinopatinin bir sonucu olup, vasküler geçirgenlikte artış ve retinal kapilerlerde görme keskinliğinin azalmasına yol açabilen hasarla karakterizedir.
Büyük bölümü Tip II diyabet olarak sınıflandırılan ve aflibersept tedavisi alan hastalarda morfolojide (SRK, DRSS düzeyi) hızlı ve sağlam yanıt olduğu gözlenmiştir.
VIVIDDME ve VISTADME çalışmalarında aflibersept tedavisi alan hastalarda lazer kontrol kıyasla başlangıçtan 52. haftaya kadar istatistiksel olarak anlamlı şekilde daha fazla ortalama SRK azalması gözlenmiş; bu durum 2Q8 aflibersept grupları için -192,4 ve -183,1 mikron, kontrol grupları için sırasıyla -66,2 ve -73,3 mikron olarak kaydedilmiştir. VIVIDDME ve VISTADME çalışmalarında söz konusu azalma 100. haftada 2Q8 aflibersept grupları için sırasıyla -195,8 ve -191,1 mikron olarak, kontrol gruplarında ise -85,7 ve -83,9 mikron olarak korunmuştur.
VIVIDDME ve VISTADME çalışmalarında önceden belirlenmiş olmak üzere DRSS’de en az 2 basamak iyileşme olup olmadığı değerlendirilmiştir. VIVIDDME çalışmasındaki hastaların %73,7'si ile VISTADME çalışmasındaki hastaların %98,3’ünde DRSS skorunun değerlendirilebilir olduğu kaydedilmiştir. Elli ikinci haftada, aflibersept 2Q8 gruplarının %27,7 ve %29,1’i ile kontrol gruplarının %7,5 ve %14,3’ünde DRSS’nin en az 2 basamak iyileştiği saptanmıştır. Söz konusu oranlar 100. haftada aflibersept 2Q8 grupları için %32,6 ve %37,1; kontrol grupları için %8,2 ve %15,6 olmuştur.
VIOLET çalışmasında, tedavinin 5 ardışık aylık dozla başlatıldığı ve ardından her 2 ayda bir doz verildiği sabit aralıklarla en az bir yıllık tedaviden sonra DMÖ tedavisi için aflibersept 2 mg’ın üç farklı doz rejimi karşılaştırılmıştır. Çalışmanın 52. haftasında ve 100. haftasında, yani tedavinin ikinci ve üçüncü yıllarında, SRK’deki ortalama değişiklikler tedavi et ve uzat (2T&U, pro re nata (2PRN) ve 2Q8 için klinik olarak benzer olmuştur: 52. haftada -2,1, 2,2 ve -18,8 mikron ve 100. haftada 2,3, -13,9 ve -15,5 mikron.
Miyopik koroidal neovaskülarizasyon
Miyopik koroidal neovaskülarizasyon (miyopik KNV), patolojik miyopi bulunan yetişkinlerde görme kaybının sık rastlanan nedenlerinden biridir. Bruch membranındaki rüptürler sonucunda bir yara iyileşme mekanizması olarak gelişir ve patolojik miyopide görmeyi en fazla tehdit eden olayı temsil eder.
MYRROR çalışmasında aflibersept tedavisi alan (tedavi başlangıcında yapılan bir enjeksiyon ile persistan hastalık veya rekürrens durumunda yapılan ilave enjeksiyonlar) hastalarda SRK tedavi başladıktan kısa süre sonra aflibersept lehine olmak üzere 24 haftada azalmış (aflibersept 2 mg tedavi grubu ile kontrol grubu için sırasıyla -79 mikron ve -4 mikron) ve bu azalma 48 hafta süresince korunmuştur. Ayrıca, ortalama KNV lezyon boyutunun azaldığı saptanmıştır.
Klinik etkililik ve güvenlilik
Yaş tip YBMD
Afliberseptin güvenlilik ve etkililiği yaş tip YBMD’li hastaların yer aldığı iki randomize, çok merkezli, çift maskeli, aktif kontrollü çalışmada (VIEW1 ve VIEW2) değerlendirilmiş; toplam 2.412 hastanın tedavi alıp, değerlendirilebilir olduğu kaydedilmiştir (aflibersept alan 1.817 hasta). Hastalarda yaş aralığının 49 ila 99, ortalama yaşın 76 olduğu belirlenmiştir. Klinik çalışmalarda aflibersept tedavisine randomize edilen hastaların yaklaşık %89’unun (1,616/1,817) 65 yaş ve üzeri grupta, yaklaşık %63’ünün de (1,139/1,817) 75 yaş ve üzeri grupta olduğu kaydedilmiştir.
Her bir çalışmada, hastalar aşağıdaki 4 dozlama rejiminden 1’i için 1:1:1:1 şeklinde rastgele atanmıştır:
- 1) Ayda bir uygulanan ilk 3 dozdan sonra 8 haftada bir 2 mg aflibersept (aflibersept 2Q8);
- 2) 4 haftada bir uygulanan 2 mg aflibersept (aflibersept 2Q4);
- 3) 4 haftada bir uygulanan 0,5 mg aflibersept (aflibersept 0.5Q4) ve
- 4) 4 haftada bir uygulanan 0,5 mg ranibizumab (ranibizumab 0.5Q4).
Çalışmaların ikinci yılında hastalar randomize edilmiş oldukları dozajı almaya devam etmiş ancak dozlama programı anatomik ve görmeyle ilgili sonuçlara ilişkin değerlendirmeye göre modifiye edilmiş ve dozlama aralığı protokolde tanımlandığı gibi maksimum 12 hafta olmuştur.
Her iki çalışmada da, primer etkililik sonlanım noktası Protokol Kümesinde yer alan ve görme yeteneğinin korunduğu hastaların oranı olmuş; görme yeteneğinin korunması, 52. haftada görme keskinliğinde başlangıca göre saptanan kaybın en fazla 15 harf olması şeklinde tanımlanmıştır.
VIEW1 çalışmasının 52. haftasında aflibersept 2Q8 tedavi grubundaki hastaların %95,1’inde görme yeteneği korunurken, ranibizumab 0.5Q4 grubunda bu oran %94,4 olmuştur. VIEW2 çalışmasının 52. haftasında aflibersept 2Q8 tedavi grubundaki hastaların %95,6’sında görme yeteneği korunurken, ranibizumab 0.5Q4 grubunda bu oran %94,4 olarak kaydedilmiştir. Aflibersept tedavisinin ranibizumab 0.5Q4 grubuyla benzer etkililik sergilediği ve klinik açıdan eşdeğer olduğu gösterilmiştir.
İki çalışmaya ait kombine analizde elde edilen sonuçların ayrıntıları aşağıdaki Tablo 2 ve Şekil 1’de yer almaktadır.
Tablo 2: 52. haftadaki (primer analiz) ve 96. haftadaki etkililik sonuçları; VIEW1 ve VIEW2 çalışmalarından elde edilen birleştirilmiş verilerB)
| Etkililik Sonucu | Aflibersept 2Q8E) (Aflibersept 2 mg, 3 başlangıç aylık dozunun ardından 8 haftada bir) (N=607) | Ranibizumab 0.5Q4 (ranibizumab 0,5 mg 4 haftada bir) (N=595) | ||
|---|---|---|---|---|
|
|
|
| |
| Başlangıçtan itibaren ortalama enjeksiyon sayısı | 7,6 | 11,2 | 12,3 | 16,5 |
| 4,2 | 4,7 | ||
| Başlangıçtan itibaren < 15 harf kaybı olan hastaların oranı (PPSA)) | %95,33 B) | %92,42 | %94,42 B) | %91,60 |
FarkC) (%95 CI)D) | %0,9 (-1,7, 3,5)F) | %0,8 (-2,3, 3,8)F) | ||
Başlangıçtan itibaren ETDRSA) harf
puanıyla ölçüldüğü üzere BCVA’da 8,40 7,62 8,74
| 7,89 | ||||
| ortalama değişim | ||||
LSA) ortalama değişimindeki fark (ETDRS harfleri)C) (%95 CI)D) | -0,32 (-1,87, 1,23) | -0,25 (-1,98, 1,49) | ||
| Başlangıçtan itibaren ≥15 harf kazanımı olan hastaların oranı | %30,97 | %33,44 | %32,44 | %31,60 |
FarkC) (%95 CI)D) | -%1,5 (-6,8, 3,8) | %1,8 (-3,5, 7,1) | ||
A) BCVA: En İyi Düzeltilmiş Görme Keskinliği
ETDRS: Erken Tedavi Diyabetik Retinopati Çalışması
LS: ANCOVA’dan türetilmiş en küçük kare ortalamaları
PPS Protokol Uyarınca Seti
B) 52. haftada PPS olan korunmuş görme keskinliği olan hastaların oranı hariç tüm analizler için Tam Analiz Seti (FAS), Yapılan Son Gözlem (LOCF)
C) Aradaki fark, aflibersept grubunun değeri eksi ranibizumab grubunun değeridir. Olumlu bir değer, aflibersepti desteklemektedir.
D) Normal yaklaştırmayla hesaplanan güven aralığı (CI)
E) Üç aylık dozlarla tedavi başlatıldıktan sonra
F) Tamamen -%10’un üzerinde bulunan güven aralığı, afliberseptin ranibizumaba eşit olduğunu gösterir.
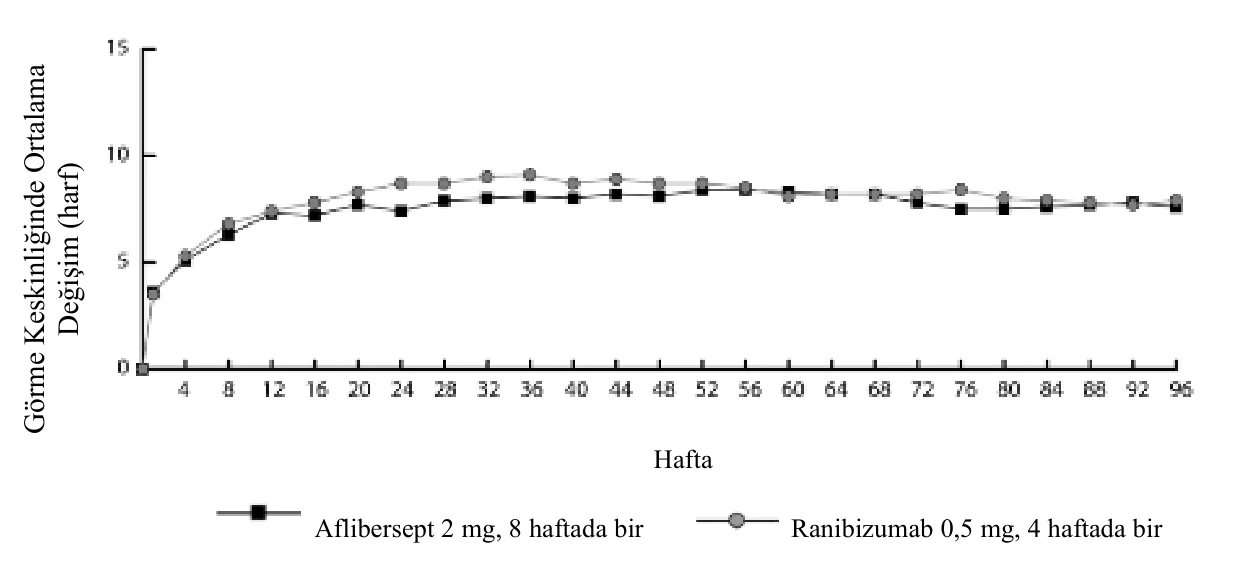
Şekil 1. VIEW1 ve VIEW2 Çalışmalarından Birleştirilmiş Veriler için Başlangıçtan Hafta 96’ya
Kadar Görme Keskinliğinde Ortalama Değişim
VIEW1 ve VIEW2 çalışmalarının birleştirilmiş veri analizlerinde, aflibersept önceden tanımlı sekonder etkililik sonlanım noktası olan Ulusal Göz Sağlığı Enstitüsü Görme Fonksiyonu Anketinde (NEI VFQ-25) başlangıca göre klinik açıdan anlamlı değişiklikler sağlamış, ranibizumaba kıyasla klinik açıdan anlamlı fark görülmemiştir. Bu değişikliklerin büyüklüğü yayınlanmış olan çalışmalara benzer olup, En İyi Düzeltilmiş Görme Keskinliği (EDGK) bakımından 15 harflik kazanıma denk gelmiştir.
Çalışmaların ikinci yılında, etkililik genel olarak 96. haftadaki son değerlendirmeye kadar korunmuş ve hastaların %2-4’ünde tüm enjeksiyonlar aylık şekilde gerekli olmuş, üçte birinde ise tedavi aralığı yalnızca bir ay olmak üzere en az bir enjeksiyon gerekmiştir.
KNV alanındaki azalmaların her iki çalışmada tüm doz grupları genelinde belirgin olduğu görülmüştür.
Her iki çalışmada ve kombine analizde değerlendirilebilen tüm alt gruplarda (örn. yaş, cinsiyet, ırk, başlangıçtaki görme keskinliği, lezyon tipi, lezyon boyutu) elde edilen etkililik sonuçları genel
Hafta
Aflibersept 2 mg, 8 haftada bir Ranibizumab 0,5 mg, 4 haftada bir
Görme Keskinliğinde Ortalama
Değişim (harf)
popülasyonlardaki sonuçlarla tutarlılık sergilemiştir.
ALTAIR, önceden tedavi almamış yaş tip YBMD’li 247 Japon hastanın yer aldığı, tedavi et ve uzat dozlama rejiminin iki farklı ayarlama aralığı (2 haftalık ve 4 haftalık) sonrasında afliberseptin etkililik ve güvenliliğinin değerlendirilmesi amacıyla tasarlanmış çok merkezli, randomize, açık etiketli 96 haftalık bir çalışmadır.
Tüm hastalar 3 ay süreyle ayda bir kez 2 mg aflibersept dozları almış, ardından 2 aylık bir aralık geçtikten sonra bir enjeksiyon daha yapılmıştır. Hastalar 16. haftada iki tedavi grubuna 1:1 oranında randomize edilmiştir: 1) 2 haftalık ayarlamalarla aflibersept tedavi et ve uzat 2) 4 haftalık ayarlamalarla aflibersept tedavi et ve uzat. Tedavi aralığının uzatılması veya kısaltılması kararı, protokolde tanımlanmış görmeyle ilgili ve/veya anatomik kriterlere dayalı olarak ve her iki grup için maksimum tedavi aralığı 16 hafta olacak şekilde belirlenmiştir.
Primer sonlanım noktası olarak başlangıçtan 52. haftaya kadarki ortalama EDGK değişikliği değerlendirilmiştir. Sekonder etkililik sonlanım noktaları olarak, başlangıçtan 52. haftaya kadar EDGK’de ≥15 harf kaybı olmayan hastaların oranı ve en az 15 harf kazanımı olan hastaların oranı değerlendirilmiştir.
Elli ikinci haftada, 2 haftalık ayarlamalarla tedavi et ve uzat kolunda yer alan hastalarda başlangıca göre ortalama 9 harf kazanımı olurken, 4 haftalık ayarlama grubundakiler için ortalama kazanım 8,4 harf olmuştur [harflerde LS ortalama fark (%95 GA): -0,4 (-3,8, 3), ANCOVA]. On beş veya daha fazla harf kaybı olmayan hastaların oranının iki tedavi kolunda benzer olduğu görülmüştür (2 haftalık ayarlama grubunda %96,7, 4 haftalık ayarlama grubunda %95,9). Elli ikinci haftada ≥15 harf kazanımı olan hastaların oranı 2 haftalık ayarlama grubunda %32,5, 4 haftalık ayarlama grubunda %30,9 olarak saptanmıştır. Tedavi aralığı 12 hafta veya daha uzun olacak şekilde uzatılan hastaların oranı 2 haftalık ayarlama grubunda %42,3, 4 haftalık ayarlama grubunda %49,6 olarak kaydedilmiştir. Ayrıca, 4 haftalık ayarlama yapılan gruptaki hastaların %40,7’sinde aralık 16 hafta olacak şekilde uzatılmıştır. Elli ikinci haftaya kadar yapılan son ziyarette, 2 haftalık ve 4 haftalık ayarlama gruplarındaki hastaların sırasıyla % 56,8 ve %57,8’inde bir sonraki enjeksiyon 12 hafta veya daha uzun aralıklarla planlanmıştır.
Çalışmanın ikinci yılında, ortalama kazanım başlangıçtan itibaren 2 haftalık ayarlama grubu için 7,6 harf ve 4 haftalık ayarlama grubu için 6,1 harf olmakla birlikte, etkililik genellikle 96. haftadaki son değerlendirmeye kadar ve bu değerlendirme de dahil olmak üzere korunmuştur. Tedavi aralıklarını 12 haftaya veya daha ilerisine kadar uzatan hastaların oranı, 2 haftalık ayarlama grubunda %56,9 ve 4 haftalık ayarlama grubunda %60,2 olmuştur. 96. haftadan önceki son vizitte, 2 haftalık ayarlama grubundaki hastaların %64,9’u ve 4 haftalık ayarlama grubundaki hastaların %61,2’si bir sonraki enjeksiyonlarını 12 hafta veya daha uzun bir aralıkta planlatmıştır. Tedavinin ikinci yılında, hem 2 haftalık hem de 4 haftalık ayarlama grubundaki hastalara sırasıyla ortalama 3,6 ve 3,7 enjeksiyon yapılmıştır. 2 yıllık tedavi periyodu süresince hastalara ortalama 10,4 enjeksiyon yapılmıştır.
Oküler ve sistemik güvenlilik profilleri pivot VIEW1 ve VIEW2 çalışmalarında gözlenen güvenlilik ile benzerdir.
ARIES çalışması daha önce tedavi almamış yaş tip YBMD’li 269 hastada yürütülen 104 haftalık, çok merkezli, randomize, açık etiketli, aktif kontrollü bir çalışmadır. Üç ardışık aylık dozdan sonra tedavi aralığının 2 aya uzatılmasının ardından başlatılan bir tedavi et ve uzat dozlama rejiminin etkililik ve güvenlilik açısından, tedavinin birinci yılından sonra başlatılan bir tedavi et ve uzat rejimine eşdeğerliğini değerlendirmek üzere tasarlanmıştır.
ARIES çalışmasında aynı zamanda araştırmacının kararı doğrultusunda her 8 haftada birden daha sık tedavi gerektiren hastaların yüzdesi de araştırılmıştır. İki yüz altmış dokuz hastadan 62 hastaya çalışmanın seyri sırasında en az bir kez daha sık doz uygulanmıştır. Bu hastalar çalışmada kalmış ve araştırmacının en iyi klinik muhakemesi doğrultusunda ancak her 4 haftada birden daha sık olmayacak şekilde tedavi almış ve tedavi aralıkları sonrasında tekrar uzatılabilmiştir. Daha sık tedavi kararından sonraki ortalama tedavi aralığı 6,1 haftadır. 104. hafta EDGK değeri çalışmanın seyri sırasında en az bir kez daha yoğun tedavi gerektiren hastalarda gerektirmeyen hastalara kıyasla daha düşük olup, EDGK’de çalışmanın sonunda başlangıca göre ortalama değişiklik +2,3±15,6 harftir. Daha sık tedavi edilen hastalar arasında, %85,5’i görmesini korumuş, yani 15 harften az kaybetmiş ve %19,4’ü 15 harf veya daha fazla kazanmıştır. Her 8 haftada birden daha sık tedavi edilen hastaların güvenlilik profili VIEW 1 ve VIEW 2’deki güvenlilik verileriyle karşılaştırabilir.
SRVO’ya sekonder makula ödemi
Afliberseptin güvenlilik ve etkililiği SRVO’lu hastaların yer aldığı iki randomize, çok merkezli, çift maskeli, sham kontrollü çalışmada (COPERNICUS ve GALILEO) değerlendirilmiş; toplam 358 hastanın tedavi alıp, değerlendirilebilir olduğu kaydedilmiştir (Aflibersept alan 217 hasta). Hastalarda yaş aralığının 22 ila 89, ortalama yaşın 64 olduğu belirlenmiştir. SRVO ile ilgili çalışmalarda aflibersept tedavisine randomize edilen hastaların yaklaşık %52’sinin (112/217) 65 yaş ve üzeri grupta, yaklaşık %18’inin de (38/217) 75 yaş ve üzeri grupta olduğu kaydedilmiştir. Her iki çalışmada hastalar 4 haftada bir 2 mg aflibersept (2Q4) almak üzere veya 4 haftada bir toplam 6 enjeksiyon yapılan sham kontrol grubunda yer almak üzere 3:2 oranında rastgele olarak atanmıştır.
Ayda bir uygulanan 6 enjeksiyondan sonra yalnızca önceden belirlenen yeniden tedavi kriterlerini karşılayan hastalara tedavi uygulanmış, GALILEO çalışmasında 52. haftaya kadar sham almaya devam eden hastalar (kontrol ile kontrol) bunun istisnası olmuştur. Bu zaman noktasından sonra tüm hastalar önceden belirlenen kriterleri karşıladıkları takdirde tedavi almıştır.
Her iki çalışmada primer etkililik sonlanım noktası, 24. hafta itibarıyla EDGK’de başlangıca göre en az 15 harflik kazanımı olan hastaların oranı olarak belirlenmiştir. Sekonder etkililik değişkenlerinden biri olarak görme keskinliğinde 24. haftada başlangıca göre değişiklik değerlendirilmiştir.
Tedavi grupları arasındaki farkın her iki çalışmada da aflibersept lehine olmak üzere istatistiksel açıdan anlamlı olduğu gözlenmiştir. Görme keskinliğindeki maksimum iyileşme 3. ayda elde edilmiş, daha sonra 6. aya kadar görme keskinliği ve SRK bakımından stabilizasyon kaydedilmiştir. İstatistiksel açıdan anlamlı olan fark 52 hafta süresince korunmuştur.
İki çalışmaya ait analizde elde edilen sonuçların ayrıntıları aşağıdaki Tablo 3 ve Şekil 2’de yer almaktadır.
Tablo 3: COPERNICUS ve GALILEO çalışmalarında 24. Haftada, 52. Haftada ve 76/100. Haftada Etkililik Sonuçları (LOCFC) ile Tam Analiz Seti)
| Etkililik Sonuçları | COPERNICUS | GALILEO | ||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|
| 24 Hafta | 52 Hafta | 100 Hafta | 24 Hafta | 52 Hafta | 76 Hafta | |||||||
Afliber-sept 2 mg, Q4 (N=114) | Kon-trol (N=73) | Afliber-sept 2 mg (N=114) | Kon-trolE) (N=73) | Afliber-septF) 2 mg (N=114) | Kon-trolE, F) (N=73) | Afliber-sept 2 mg Q4 (N=103) | Kon-trol (N=68) | Afliber-sept 2 mg (N=103) | Kon-trol (N=68) | Afliber-septG) 2 mg (N=103) | Kon-trolG) (N=68) | |
| Başlangıçtan itibaren ≥15 harf kazanımı olan hastaların oranı | %56 | %12 | %55 | %30 | %49,1 | %23,3 | %60 | %22 | %60 | %32 | %57,3 | %29,4 |
Ağırlıklı farkA,B,E) (%95 CI) p-değeri | %44,8 (33, 56,6) p < 0,0001 | %25,9 (11,8, 40,1) p = 0,0006 | %26,7 (13,1 40,3) p = 0,0003 | %38,3 (24,4, 52,1) p < 0,0001 | %27,9 (13, 42,7) p = 0,0004 | %28 (13,3, 42,6) p = 0,0004 | ||||||
Başlangıçtan
itibaren ETDRSC) harf puanı ile
17,3 (12,8)
(18,0)
16,2 (17,4)
3,8
(17,1)
(17,7)
1,5
(17,7)
(12,2)
3,3
(14,1)
16,9 (14,8)
3,8
(18,1)
13,7 (17,8) |
6,2
(17,7)
| ölçüldüğü üzere BCVAC)’de ortalama değişim (SD) | ||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|
LS ortalamasındaA,C,D,E) fark (%95 CI) p-değeri | 21,7 (17,4, 26) p < 0,0001 | 12,7 (7,7, 17,7) p < 0,0001 | 11,8 (6,7 17) p < 0,0001 | 14,7 (10,8, 18,7) p < 0,0001 | 13,2 (8,2, 18,2) p < 0,0001 | 7,6 (2,1, 13,1) p = 0,0070 | ||||||
A) Fark, Aflibersept 2 mg Q4 hafta eksi kontrol’dür.
B) Fark ve güven aralığı (CI), bölge için ayarlanan Cochran-Mantel-Haenszel (CMH) testi (COPERNICUS için dünyanın geri kalanına karşı Amerika ve GALILEO için Asya/Pasifik’e karşı Avrupa) ve başlangıç BCVA kategorisi (> 20/200 ve ≤ 20/200) kullanılarak hesaplanır.
C) BCVA: En İyi Düzeltilmiş Görme Keskinliği ETDRS: Erken Tedavi Diyabetik Retinopati Çalışması LOCF: Yapılan Son Gözlem SD: Standart sapma LS: ANCOVA'dan türetilmiş en küçük kare ortalamaları
D) Tedavi grubu, bölge (COPERNICUS için dünyanın geri kalanına karşı Amerika ve GALILEO için Asya/Pasifik’e karşı Avrupa) ve başlangıç BCVA kategorisi (> 20/200 ve ≤ 20/200) faktörlerini içeren bir ANCOVA modeline göre LS ortalama fark ve güven aralığı
E) COPERNICUS çalışmasında kontrol grubu hastaları, 24. haftadan 52. haftaya kadar ihtiyaç duyulduğunda her 4 haftada bir kadar sık aflibersept alabilmişlerdir; hastaların her 4 haftada bir vizitleri olmuştur.
F) COPERNICUS çalışmasında hem kontrol grubu hem de aflibersept 2 mg hastaları 52. haftadan başlamak üzere 96. haftaya kadar ihtiyaç duyulduğunda her 4 haftada bir kadar sık aflibersept 2 mg almıştır; hastaların üç ayda bir zorunlu vizitleri bulunmaktadır ancak gerektiğinde 4 haftada bir kadar sık görülmeleri muhtemeldir.
G) GALILEO çalışmasında, hem kontrol grubu hem de aflibersept 2 mg hastaları, 52. haftadan başlayarak 68. haftaya kadar ihtiyaç duyulduğunda her 8 haftada bir aflibersept 2 mg almıştır; hastaların her 8 haftada bir zorunlu vizitleri olmuştur.
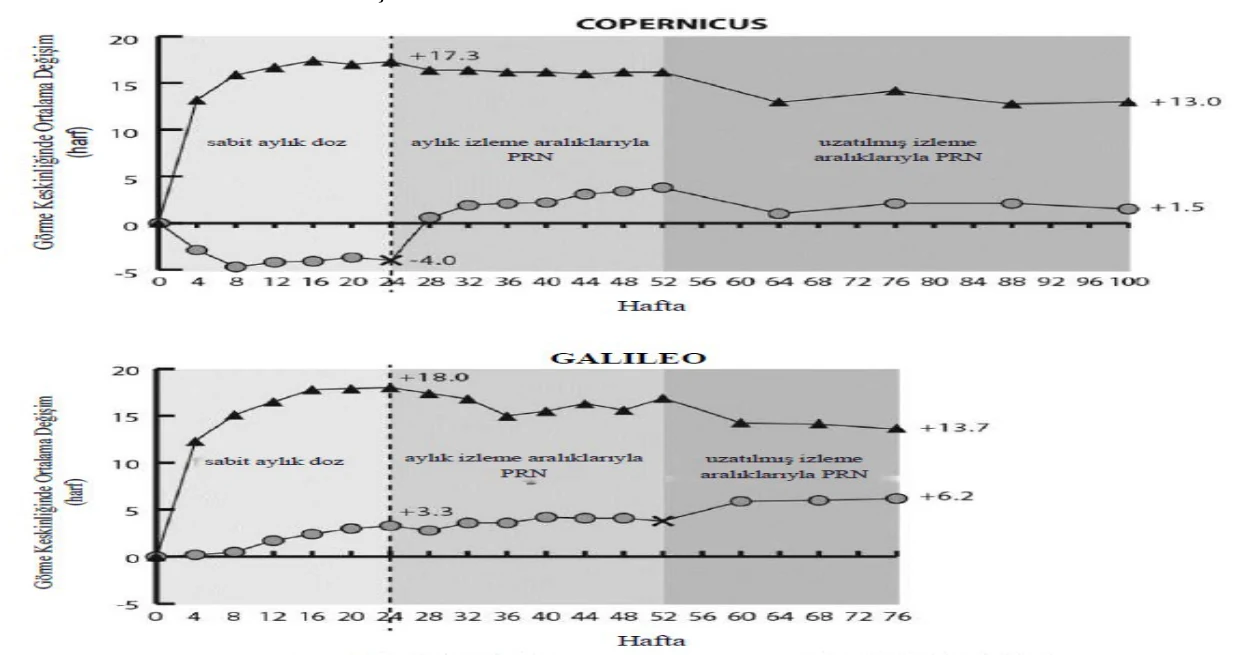

Şekil 2: COPERNICUS ve GALILEO Çalışmaları için Tedavi Grubuna Göre Görme Keskinliğinde Başlangıçtan 76/100. Haftaya kadar Ortalama Değişim (Tam Analiz Seti)
GALILEO çalışmasında aflibersept grubunun %86,4’ü (n=89) ve sham grubunun %79,4’ü (n=54) için başlangıçta perfüze SRVO kaydedilmiştir. Yirmi dördüncü haftada bu oran aflibersept grubu için %91,8 (n=89), sham grubu için %85,5 (n=47) olmuştur. Bu oranlar 76. haftada korunmuş, aflibersept grubu için %84,3 (n=75), sham grubu için %84 (n=42) olarak belirlenmiştir.
Kontrol grubunun Aflibersept 2 mg ile PRN tedavisine geçirilmesini göstermektedir
COPERNICUS çalışmasında aflibersept grubunun %67,5’i (n=77) ve sham grubunun %68,5’i (n=50) için başlangıçta perfüze SRVO kaydedilmiştir. Yirmi dördüncü haftada bu oran aflibersept grubu için %87,4 (n=90), sham grubu için %58,6 (n=34) olmuştur. Bu oranlar 100. haftada korunmuş, aflibersept grubu için %76,8 (n=76), sham grubu için %78 (n=39) olarak belirlenmiştir. Sham tedavi kolundaki hastalara 24. haftadan itibaren aflibersept uygulanmasına izin verilmiştir.
Aflibersept tedavisinin görme fonksiyonu üzerindeki faydalı etkisi başlangıçta perfüze olan ve olmayan hastaların oluşturduğu alt gruplarda benzerlik göstermiştir. Her iki çalışmada değerlendirilebilen diğer alt gruplarda (örn. yaş, cinsiyet, ırk, başlangıçtaki görme keskinliği, SRVO süresi) gözlenen tedavi etkileri genel popülasyonlardaki sonuçlarla tutarlılık sergilemiştir.
GALILEO ve COPERNICUS çalışmalarında elde edilen kombine verilere göre, aflibersept önceden tanımlı sekonder etkililik sonlanım noktası olan Ulusal Göz Sağlığı Enstitüsü Görme Fonksiyonu Anketinde (NEI VFQ-25) başlangıca göre değişiklik bakımından klinik açıdan anlamlı değişiklikler sağlamıştır. Bu değişikliklerin büyüklüğü yayınlanmış olan çalışmalara benzer olup, En İyi Düzeltilmiş Görme Keskinliği (EDGK) bakımından 15 harflik kazanıma denk gelmiştir.
RVDO’ya sekonder makula ödemi
Afliberseptin güvenliliği ve etkililiği hemi-retinal ven oklüzyonu dahil RVDO’ya sekonder makula ödemi bulunan hastaların yer aldığı randomize, çok merkezli, çift maskeli, aktif kontrollü bir çalışmada (VIBRANT) değerlendirilmiştir. Toplam 181 hasta tedavi almış ve etkililik için değerlendirilebilir olarak nitelenmiştir (aflibersept alan 91 hasta). Hastalarda yaş aralığının 42 ila 94, ortalama yaşın 65 olduğu belirlenmiştir. SRVO ile ilgili çalışmalarda aflibersept tedavisine randomize edilen hastaların yaklaşık %58’inin (53/91) 65 yaş ve üzeri grupta, yaklaşık %23’ünün de (21/91) 75 yaş ve üzeri grupta olduğu kaydedilmiştir. Çalışmada, hastalar ayda bir uygulanan ilk 6 enjeksiyondan sonra 8 haftada bir 2 mg aflibersept veya başlangıçta uygulanan lazer fotokoagülasyon (lazer kontrol grubu) için 1:1 oranında rastgele atanmıştır. Lazer grubundaki hastaların 12. haftadan itibaren minimum 12 haftalık aralıklarla olmak üzere ilave lazer fotokoagülasyon (kurtarma amaçlı lazer tedavisi) almalarına izin verilmiştir. Önceden belirlenen kriterlere göre, lazer grubundaki hastaların 24. haftadan itibaren 3 ay süreyle 4 haftada bir ve ardından 8 haftada bir 2 mg aflibersept ile kurtarma tedavisi almaları mümkün olmuştur.
VIBRANT çalışmasında primer etkililik sonlanım noktası, 24. hafta itibarıyla EDGK’de başlangıca göre en az 15 harflik kazanımı olan hastaların oranı olarak belirlenmiş ve aflibersept grubunun lazer kontrolden üstün olduğu görülmüştür.
Sekonder sonlanım noktalarından biri olarak 24. haftada başlangıca göre görme keskinliğinde kaydedilen değişiklik değerlendirilmiş ve VIBRANT çalışmasında aflibersept lehine istatistiksel olarak anlamlı fark saptanmıştır. Görmeyle ilgili iyileşmenin seyri hızlı olmuş ve 3. ayda pik yapmış, bu iyileşme 12. aya kadar korunmuştur.
Lazer grubunda 67 hasta 24. haftadan başlayarak aflibersept ile kurtarma tedavisi almış (Aktif Kontrol/ aflibersept 2 mg grubu), bu durum görme keskinliğinde 24. haftadan 52. haftaya yaklaşık 5 harflik iyileşmeyle sonuçlanmıştır.
VIBRANT çalışmasına ait analizde elde edilen sonuçların ayrıntıları aşağıdaki Tablo 4 ve Şekil 3'de yer almaktadır.
Tablo 3: VIBRANT çalışmasında 24. haftada ve 52. haftada Etkililik Sonuçları (LOCF ile Tam Analiz Seti)
Etkililik Sonuçları 24 Hafta | VIBRANT | |||
|---|---|---|---|---|
| 52 Hafta | ||||
Aflibersept 2mg Q4 (N=91) | Aktif Kontrol (lazer) (N=90) | Aflibersept 2 mg Q8 (N=91)D) | Aktif Kontrol (lazer)/ Aflibersept 2mgE) (N=90) | |
| Başlangıçtan itibaren ≥15 harf kazanımı olan hastaların oranı (%) | %52,7 | %26,7 | %57,1 | %41,1 |
Ağırlıklı FarkA,B) (%) (%95 CI) p-değeri | %26,6 (13, 40,1) p=0,0003 | %16,2 (2, 30,5) p=0,0296 | ||
| Başlangıçtan itibaren ETDRS harf puanı ile ölçüldüğü üzere BCVA’da ortalama değişim (SD) | 17 (11,9) | 6,9 (12,9) | 17,1 (13,1) | 12,2 (11,9) |
LS ortalamasında fark A,C) (%95 CI) p-değeri | 10,5 (7,1, 14,0) p<0,0001 | 5,2 (1,7, 8,7) P=0,0035F) | ||
A) Fark, aflibersept 2 mg Q4 hafta eksi Lazer Kontrol’dür.
B) Fark ve %95 CI, bölge (Japonya’ya karşı Kuzey Amerika) ve başlangıç BCVA kategorisi (> 20/200 ve ≤ 20/200) için ayarlanmış Mantel-Haenszel ağırlıklandırma şeması kullanılarak hesaplanmıştır.
C) Sabit etkiler olarak tedavi grubu, başlangıç BCVA kategorisi (> 20/200 ve ≤ 20/200) ve bölgeyi (Kuzey Amerika vs. Japonya) ve eş değişken olarak başlangıç BCVA’yı içeren bir ANCOVA modeline göre LS ortalama farkı ve %95 CI.
D) Aflibersept tedavi grubundaki tedavi aralığında 24 haftasından itibaren 4 haftadan 8 haftaya bütün gönüllüler için 48. haftaya kadar uzatılmıştır.
E) 24. haftadan başlayarak Lazer Grubundaki gönüllüler, en az bir önceden belirlenmiş uygunluk kriterini karşıladılarsa, aflibersept ile kurtarma tedavisi alabilmiştir. Bu grupta bulunan toplam 67 gönüllünün hepsi aflibersept kurtarma tedavisi almıştır. aflibersept kurtarma tedavisi için sabit rejim, 4 haftada bir 2 mg aflibersept ve ardından 8 haftada bir enjeksiyondur.
F) Nominal p değeri
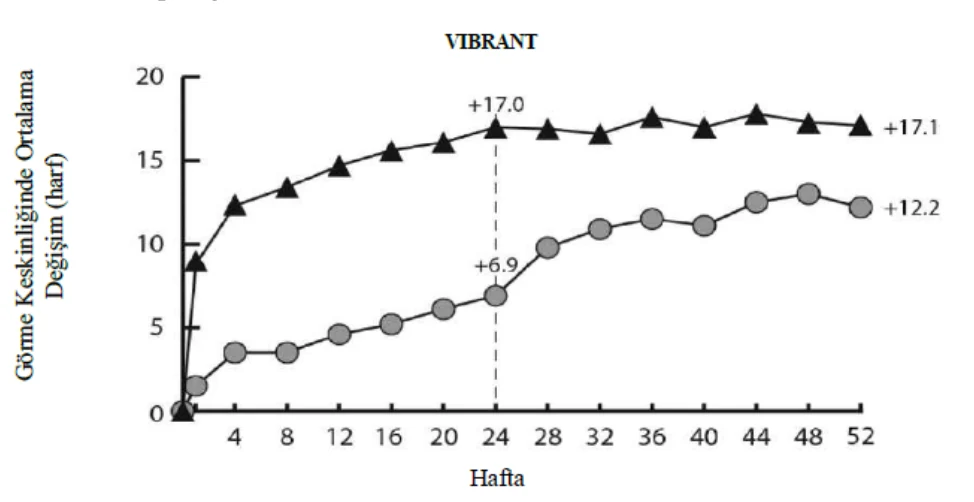
Şekil 3: VIBRANT Çalışmasında Başlangıçtan 52. Haftaya kadar ETDRS Harf Puanı ile ölçüldüğü üzere BCVA’da ortalama değişim
Başlangıçta, aflibersept ve lazer gruplarındaki perfüze hastaların oranı sırasıyla %60 ve %68 olarak kaydedilmiştir. Bu oranlar 24. haftada sırasıyla %80 ve %67 olmuştur. Aflibersept grubundaki perfüze hastaların oranı 52 hafta süreyle korunmuştur. Hastaların 24 haftadan itibaren
Aflibersept 2 mg
Lazer Kontrol Grubu
aflibersept kurtarma tedavisi için uygun olarak değerlendirildiği lazer grubunda perfüze hastaların oranı 52. haftaya kadar %78’e yükselmiştir.
Diyabetik makula ödemi
Afliberseptin güvenliliği ve etkililiği DMÖ tanılı hastaların yer aldığı iki randomize, çok merkezli, çift maskeli, aktif kontrollü çalışmada (VIVIDDME ve VISTADME) değerlendirilmiştir. Toplam 862 hasta tedavi almış ve etkililik için değerlendirilebilir olarak nitelenmiş, 576 hasta aflibersept almıştır. Hastalarda yaş aralığının 23 ila 87, ortalama yaşın 63 olduğu belirlenmiştir. DMÖ ile ilgili çalışmalarda aflibersept tedavisine randomize edilen hastaların yaklaşık %47’sinin (268/576) 65 yaş ve üzeri grupta, yaklaşık %9’unun da (52/576) 75 yaş ve üzeri grupta olduğu kaydedilmiştir. Her iki çalışmada da hastaların çoğunda Tip II diyabet olduğu belirlenmiştir.
İki çalışmada da, hastalar 3 doz rejiminden birine 1:1:1 oranında rastgele atanmıştır:
- 1) Başlangıçta ayda bir kez 5 enjeksiyondan sonra 8 haftada bir 2 mg aflibersept (aflibersept 2Q8);
- 2) 4 haftada bir 2 mg aflibersept uygulaması (aflibersept 2Q4) ve
- 3) Maküler lazer fotokoagülasyonu (aktif kontrol).
- 24. haftadan başlayarak, önceden belirlenen görme kaybı eşiğini karşılayan hastalar ek tedavi için uygun bulunmuş, böylece aflibersept gruplarındaki hastalar lazer, kontrol grubundaki hastalar ise aflibersept alabilmiştir.
Her iki çalışmada, primer etkililik sonlanım noktası olarak 52 haftada başlangıca göre ortalama EDGK değişikliği değerlendirilmiş ve hem aflibersept 2Q8 hem de aflibersept 2Q4 gruplarında kontrol grubuna kıyasla istatistiksel olarak anlamlı üstünlük kaydedilmiştir. Bu yarar 100. haftaya kadar korunmuştur.
VIVIDDME ve VISTADME çalışmalarına ait analizde elde edilen sonuçların ayrıntıları aşağıdaki Tablo 5 ve Şekil 4’te yer almaktadır.
Tablo 5: VIVIDDME ve VISTADME çalışmasında 52. haftada ve 100. haftada Etkililik Sonuçları (LOCF ile Tam Analiz Seti)
| Etkililik Sonuçları | VIVIDDME | VISTADME | ||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|
| 52 Hafta | 100 Hafta | 52 Hafta | 100 Hafta | |||||||||
Afliber-sept 2 mg Q8A) (N=135) | Afliber-sept 2 mg Q4 (N=136) | Aktif Kontrol (lazer) (N=132) | Afliber-sept 2 mg Q8A) (N=135) | Afliber-sept 2 mg Q4 (N=136) | Aktif Kontrol (lazer) (N=132) | Afliber-sept 2 mg Q8A) (N=151) | Afliber-sept 2 mg Q4 (N=154) | Aktif Kontrol (lazer) (N =154) | Afliber-sept 2 mg Q8A) (N=151) | Afliber-sept 2 mg Q4 (N=154) | Aktif Kontrol (lazer) (N=154) | |
| Başlangıçtan itibaren ETDRSE) harf puanı ile ölçüldüğü üzere BCVA’da ortalama değişim | 10,7 | 10,5 | 1,2 | 9,4 | 11,4 | 0,7 | 10,7 | 12,5 | 0,2 | 11,1 | 11,5 | 0,9 |
LS ortalamasında fark B,C,E) (%97,5 CI) | 9,1 (6,3, 11,8) | 9,3 (6,5, 12) | 8,2 (5 2, 11,3) | 10,7 (7,6, 13,8) | 10,45 (7,7, 13,2) | 12,19 (9,4, 15) | 10,1 (7, 13,3) | 10,6 (7,1, 14,2) | ||||
| Başlangıçtan itibaren ≥ 15 harf kazanımı olan hastaların oranı | %33 | %32 | %9 | %31,1 | %38,2 | %12,1 | %31 | %42 | %8 | %33,1 | %38,3 | %13 |
| Ayarlanmış FarkD,C,E) (%97,5 CI) | %24 (13,5, 34,9) | %23 (12,6, 33,9) | %19 (8, 29,9) | %26,1 (14,8, 37,5) | %23 (13,5, 33,1) | %34 (24,1, 44,4) | %20,1 (9,6, 30,6) | %25,8 (15,1, 36,6) | ||||
- A) 5 aylık enjeksiyonlarla tedavi başlatıldıktan sonra
- B) Tedavi grubu için bir eş değişken ve bir faktör olarak başlangıç BCVA ölçümünü içeren bir ANCOVA modeline göre LS ortalaması ve CI. Ek olarak, VIVIDDME için bir faktör olarak bölge (Japonya’ya karşı Avrupa/Avustralya) ve VISTADME için bir faktör olarak MI ve/veya CVA öyküsü dahil edilmiştir.
- C) Fark, aflibersept grubu eksi aktif kontrol (lazer) grubudur
- D) Güven aralığı (CI) ve istatistiksel test ile fark, VIVIDDME için bölgeye (Japonya’ya karşı Avrupa/Avustralya) göre ve VISTADME için MI veya CVA medikal öyküsüne göre ayarlanan Mantel-Haenszel ağırlıklandırma şeması kullanılarak hesaplanır
- E) BCVA: En İyi Düzeltilmiş Görme Keskinliği
ETDRS: Erken Tedavi Diyabetik Retinopati Çalışması LOCF: Yapılan Son Gözlem LS: ANCOVA'dan türetilmiş en küçük kare ortalamaları CI: Güven aralığı
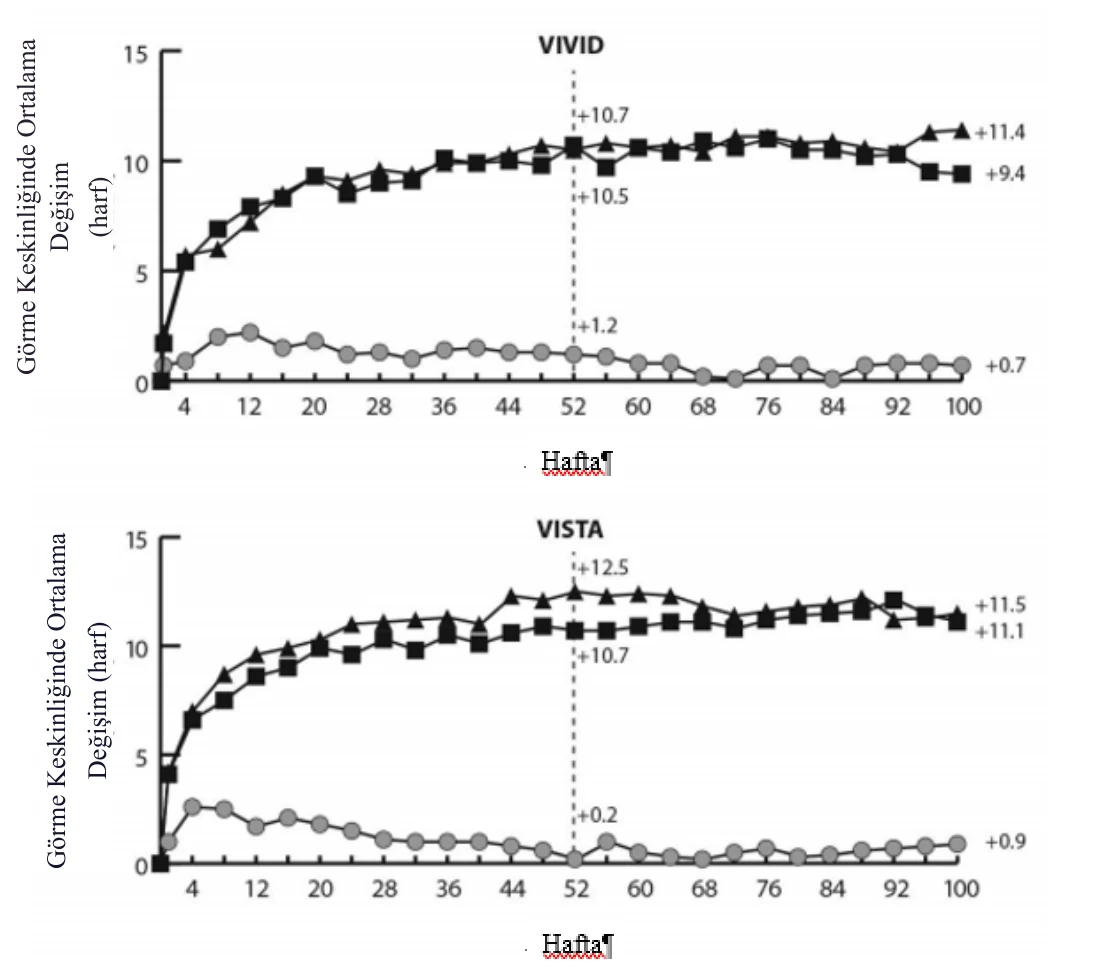
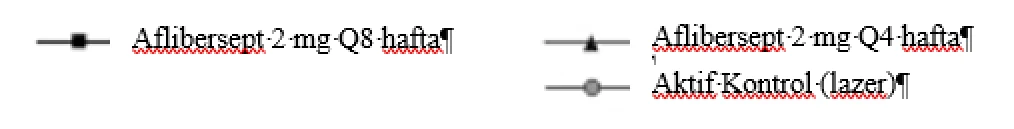
Şekil 4: VIVIDDME ve VISTADME Çalışmalarında Başlangıçtan 100. Haftaya kadar ETDRS Harf Puanı ile ölçüldüğü üzere BCVA’da ortalama değişim
Her çalışmada ve kombine analizde değerlendirilebilir alt gruplardaki (örn. yaş, cinsiyet, ırk, başlangıç HbA1c, başlangıçtaki görme keskinliği, önceki anti-VEGF tedavisi) tedavi etkileri genel popülasyondaki sonuçlarla genel olarak tutarlı bulunmuştur.
VIVIDDME ve VISTADME çalışmalarında, sırasıyla 36 (%9) ve 197 (%43) hasta, 3 ay veya daha
Görme Keskinliğinde Ortalama Değişim
(harf)
Görme Keskinliğinde Ortalama
Değişim (harf)
uzun arınma periyodu ile birlikte daha önce anti-VEGF tedavisi almıştır. Çalışmaya katılmadan önce VEGF inhibitörü ile tedavi edilen hasta alt grubundaki tedavi etkileri, çalışmaya katılmadan önce VEGF inhibitörü ile tedavi edilmeyen hastalarda görülen etkilere benzer olmuştur.
Hekim gerekli gördüğü takdirde, bilateral hastalık bulunan hastalar diğer gözleri için anti-VEGF tedavisi almaya uygun olarak değerlendirilmiştir. VISTADME çalışmasında 217 (%70,7) aflibersept hastasına 100 haftaya kadar bilateral aflibersept enjeksiyonları yapılmış; VIVIDDME çalışmasında ise 97 (%35,8) aflibersept hastasının diğer gözüne farklı bir anti-VEGF tedavisi uygulanmıştır.
Bağımsız bir karşılaştırmalı çalışmada (DRCR.net Protokol T) katı OKT ve görmeyle ilgili yeniden tedavi kriterlerine dayalı esnek bir dozlama rejimi kullanılmıştır. Aflibersept tedavi grubunda (n=224) tedavi rejimi 52. hafta itibarıyla hastalara ortalama 9,2 enjeksiyon yapılmasıyla sonuçlanmış ve bu durumun VIVIDDME ile VISTADME çalışmalarında aflibersept 2Q8 grubunda uygulanan doz sayısına benzer olduğu görülürken, Protokol T’deki aflibersept tedavi grubuna ilişkin genel etkililiğin de VIVIDDME ve VISTADME çalışmalarındaki aflibersept 2Q8 grubuna benzer olduğu kaydedilmiştir. Protokol T’de görme bakımından başlangıca göre en az 15 harf kazanımı olan hastaların oranı %42, ortalama harf kazanımı ise 13,3 olmuştur. Güvenlilik sonuçları, oküler ve oküler olmayan advers olayların (ATE’ler dahil) genel insidansının, çalışmaların her birinde ve çalışmalar arasında tüm tedavi grupları arasında karşılaştırılabilir olduğunu göstermiştir.
Protokol T çalışmasının tedavi protokolüne göre, çalışma ilaçları çalışma gözlerine başlangıçta ve ardından, uygunluk eşiğinin* altında bir santral alt alan kalınlığı ile, görme keskinliği 20/20 ya da daha iyi değilse (Yaklaşık 85 harf değerinde GK skoruna eşdeğer Snellen) ve önceki son iki enjeksiyona cevaben iyileşme ya da kötüleşme olmamışsa 4 haftada bir enjekte edilmiştir. İyileşme görme keskinliği puanında 5 harf veya daha fazla artış (yaklaşık 1 Snellen satırı) veya santral alt alan kalınlığında %10 veya daha fazla azalma olarak kabul edilmiştir; kötüleşme ise görme keskinliği puanında 5 harf veya daha fazla azalma veya santral alt alan kalınlığında %10 veya daha fazla artış olarak kabul edilmiştir.
*Uygunluk eşiği Zeiss Stratus’ta ≥250 mikron; Heidelberg Spectralis’te erkekler için ≥320 mikron veya kadınlar için ≥305 mikron; Zeiss Cirrus’ta erkekler için ≥305 mikron veya kadınlar için ≥290 mikron olarak tanımlanır.
DMÖ’li hastalarda 100 haftalık çok merkezli, randomize, açık etiketli, aktif kontrollü bir çalışma olan VIOLET çalışmasında, tedavinin 5 ardışık aylık dozla başlatıldığı ve ardından her 2 ayda bir doz verildiği sabit aralıklarla en az bir yıllık tedaviden sonra DMÖ tedavisi için üç farklı aflibersept 2 mg doz rejimi karşılaştırılmıştır. Çalışmada, tedavi et ve uzat rejimine göre (enjeksiyon aralıklarının minimum 8 hafta tutulduğu ve klinik ve anatomik sonuçlara göre kademeli olarak uzatıldığı 2T&U) 2 mg aflibersept dozunun ve gerektiğinde verilen 2 mg aflibersept dozunun (hastaların 4 haftada bir gözlemlendiği ve klinik ve anatomik sonuçlara göre gerektiğinde enjekte edildiği 2PRN), tedavinin ikinci ve üçüncü yılında her 8 haftada bir (2Q8) uygulanan aflibersepte kıyasla eşit etkililiği değerlendirilmiştir.
Primer etkililik sonlanım noktası (başlangıçtan 52. haftaya kadar EDGK’deki değişiklik) 2T&U grubunda 0,5 ± 6,7 harf ve 2PRN grubunda 1,7 ± 6,8 harf iken, 2Q8 grubunda 0,4 ± 6,7 harf olarak istatistiksel olarak eşit etkililik kriterine ulaşmıştır (her iki karşılaştırma için p<0,0001; NI marjı 4 harf). EDGK’de başlangıçtan 100. haftaya kadar olan değişiklikler 52. hafta sonuçlarıyla tutarlı olmuştur: 2Q8 grubunda 0,1 ± 7,2 harfe kıyasla 2T&U grubunda -0,1 ± 9,1 harf ve 2PRN grubunda 1,8 ± 9 harf. 100 hafta boyunca ortalama enjeksiyon sayısı 2Q8 sabit, 2T&U ve 2PRN için sırasıyla 12,3, 10 ve 11,5 olmuştur.
Üç tedavi grubunun tümünde oküler ve sistemik güvenlilik profilleri, VIVID ve VISTA pivotal çalışmalarında gözlemlenenlere benzer olmuştur.
2T&U grubunda, enjeksiyon aralıkları için artışlar ve azalmalar araştırmacının kararına bırakılmıştır; çalışmada 2 haftalık artışlar önerilmiştir.
Miyopik koroidal neovaskülarizasyon
Afliberseptin güvenliliği ve etkililiği tedavi almamış miyopik KNV’li Asyalı hastaların yer aldığı randomize, çok merkezli, çift maskeli, sham kontrollü bir çalışmada değerlendirilmiştir. Toplam 121 hasta tedavi almış ve etkililik için değerlendirilebilir olarak nitelenmiştir (Aflibersept alan 90 hasta). Hastalarda yaş aralığının 27 ila 83, ortalama yaşın 58 olduğu belirlenmiştir. SRVO ile ilgili çalışmalarda afliberseptin tedavisine randomize edilen hastaların yaklaşık %36’sının (33/91) 65 yaş ve üzeri grupta, yaklaşık %10’unun da (9/91) 75 yaş ve üzeri grupta olduğu kaydedilmiştir.
Hastalar çalışma başlangıcında bir kez ve primer sonlanım noktasının değerlendirileceği 24. haftaya kadar persistan hastalık veya rekürrens görüldüğü takdirde aylık ilave enjeksiyonlar şeklinde intravitreal yoldan 2 mg aflibersept veya sham enjeksiyonu almak üzere 3:1 oranında rastgele atanmıştır. Başlangıçta sham almak üzere randomize edilen hastalar 24. haftada ilk aflibersept dozunu almak için uygun olarak değerlendirilmiştir. Bunun ardından, her iki gruptaki hastaların persistan hastalık veya rekürrens durumunda ilave enjeksiyon almalarına izin verilmiştir.
Tedavi grupları arasındaki fark 24. haftada primer sonlanım noktası (EDGK değişikliği) için ve doğrulayıcı sekonder sonlanım noktası (EDGK’de 15 harf kazanımı olan hastaların oranı) için başlangıca kıyasla aflibersept lehine istatistiksel olarak anlamlı bulunmuştur. Her iki sonlanım noktasına ilişkin farklar 48 hafta süreyle korunmuştur.
MYRROR çalışmasına ait analizde elde edilen sonuçların ayrıntıları aşağıdaki Tablo 6 ve Şekil 5'te yer almaktadır.
Tablo 6: MYRROR çalışmasında 24. haftada (birincil analiz) ve 48. haftada etkililik sonuçları (LOCFA ile Tam Analiz Seti)
| Etkililik Sonuçları | MYRROR | |||
|---|---|---|---|---|
| 24 Hafta | 48 Hafta | |||
Aflibersept 2 mg (N=90) | Sham (N=31) | Aflibersept 2 mg (N=90) | Sham/ Aflibersept 2 mg (N=31) | |
| Başlangıçtan itibaren ETDRS | 12,1 (8,3) | -2 (9,7) | 13,5 (8,8) | 3,9 (143) |
| harf puanı ile ölçüldüğü üzere BCVAB)’de ortalama değişim (SS) | ||||
LS ortalamasında farkC,D,E) (%95 CI) | 14,1 (10,8, 17,4) | 9,5 (5,4, 13,7) | ||
| Başlangıçtan itibaren ≥15 harf kazanımı olan hastaların oranı | %38,9 | %9,7 | %50 | %29 |
| Ağırlıklı fark D-F) (%95 CI) | %29,2 (14,4, 44) | %21 (1,9, 40,1) | ||
A) LOCF: Yapılan Son Gözlem
B) BCVA: En İyi Düzeltilmiş Görme Keskinliği
ETDRS: Erken Tedavi Diyabetik Retinopati Çalışması
SS Standart Sapma
C) LS ortalaması: ANCOVA modelinden elde edilen en küçük kare ortalamaları
D) CI: Güven Aralığı
E) Sabit etkiler olarak tedavi grubu ve ülke (ülke tanımlamaları) ve eş değişken olarak başlangıç BCVA’sını içeren bir ANCOVA modeline göre LS ortalama farkı ve %95 CI.
F) Fark ve %95 CI ülke (ülke tanımlamaları) için ayarlanan Cochran-Mantel-Haenszel (CMH) testi kullanılarak hesaplanmıştır.
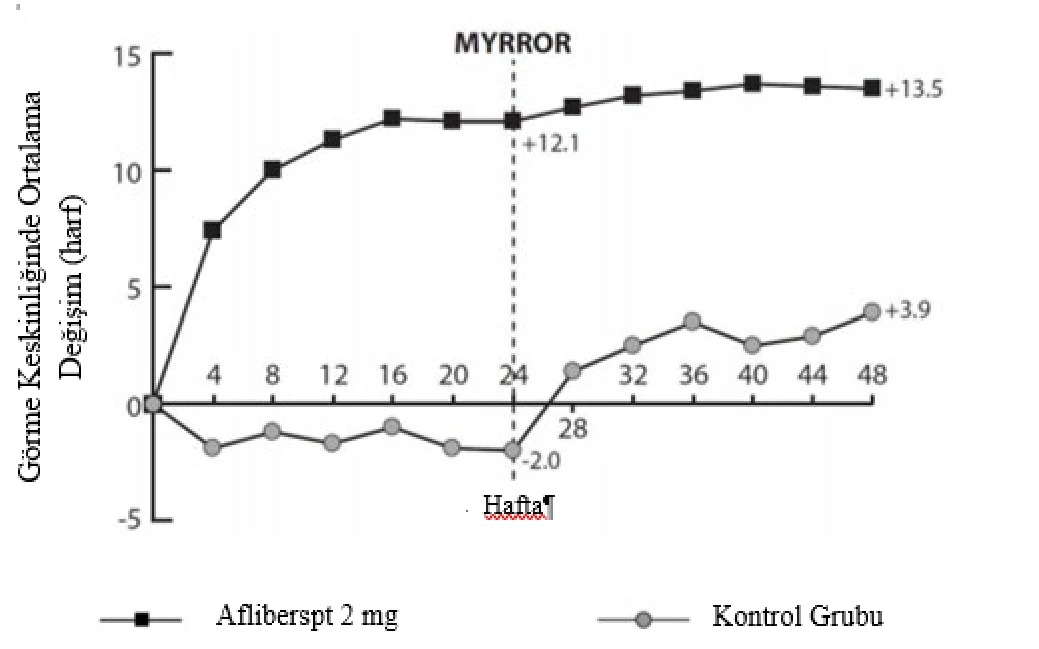
Şekil 5: MYRROR Çalışması için Tedavi Grubuna Göre Görme Keskinliğinde Başlangıçtan 48. Haftaya Ortalama Değişim (Tam Analiz Seti, LOCF)
5.2 Farmakokinetik özellikler
Genel Özellikler
Aflibersept, gözde lokal etkiler oluşturmak üzere doğrudan vitreus içine uygulanır.
Emilim:
İntravitreal uygulamadan sonra afliberseptin gözden sistemik dolaşıma geçişi yavaştır ve sistemik dolaşımda ağırlıklı olarak VEGF ile inaktif, stabil bir kompleks halinde olduğu görülmektedir; bununla birlikte, yalnızca serbest afliberseptin endojen VEGF'ye bağlanma yeteneği vardır.
Dağılım:
Sık örnekleme yapılan 6 neovasküler yaş tip YBMD’li hastanın yer aldığı farmakokinetik bir alt çalışmada, plazmadaki maksimum serbest aflibersept konsantrasyonunun (sistemik Cmaks) düşük olup, 2 mg’lık intravitreal enjeksiyondan 1 ila 3 gün sonra ortalama yaklaşık 0,02 mikro (aralık: 0 ila 0,054) ve dozdan iki hafta sonra neredeyse hastaların tamamında saptanamayacak düzeyde olduğu saptanmıştır. İntravitreal yoldan 4 haftada bir uygulanan aflibersept plazmada birikmez.
Plazmadaki ortalama maksimum serbest aflibersept konsantrasyonu hayvan modellerinde sistemik VEGF’nin biyolojik aktivitesini %50 oranında inhibe etmek için gereken aflibersept konsantrasyonuna kıyasla 50 ila 500 kat düşüktür ve bu modellerde dolaşımdaki serbest aflibersept düzeyi yaklaşık 10 mikrogram/mL olduktan sonra kan basıncında değişiklik olduğu ve düzeyin 1 mikrogram/mL altına inmesiyle bunun normale döndüğü gözlenmiştir. Hastalara 2 mg intravitreal uygulama yapıldıktan sonra serbest afliberseptin ortalama maksimum plazma konsantrasyonu değerinin, sağlıklı gönüllülerle yürütülen bir çalışmada afliberseptin sistemik VEGF’ye (2,91 mikrogram/mL) yarı maksimal düzeyde bağlanması için gereken konsantrasyondan en az 100 kat düşük olduğu tahmin edilmektedir. Bu nedenle kan basıncı gibi sistemik farmakodinamik etkilerin ortaya çıkması olası değildir.
SRVO, RVDO, DMÖ ya da miyopik KNV’li hastalarla yürütülen farmakokinetik alt çalışmalarda, plazmadaki ortalama serbest aflibersept Cmaks değeri 0,03 ila 0,05 mikrogram/mL aralığındaki değerler ve 0,14 mikrogram/mL’yi aşmayan bireysel değerler ile benzerdir. Daha sonra, serbest aflibersept plazma konsantrasyonları, genellikle bir hafta içinde alt nicelik sınırı değerlerinin altına ya da bu sınıra yakın değerlere düşer. Tüm hastalarda 4 haftada bir sonraki uygulamadan önce saptanamayan konsantrasyonlara ulaşılır.
Biyotransformasyon:
Aflibersept, protein bazlı bir terapötik olduğundan, herhangi bir metabolizma çalışması yürütülmemiştir.
Eliminasyon:
Serbest aflibersept VEGF’ye bağlanarak stabil ve durağan bir kompleks oluşturmaktadır. Diğer büyük proteinler gibi, serbest ve bağlı afliberseptin proteolitik katabolizma ile uzaklaştırılması beklenir.
Doğrusallık/Doğrusal olmayan durum:
Doğrusallık/doğrusal olmayan durum geçerli değildir.
Hastalardaki karakteristik özellikler
Böbrek yetmezliği olan hastalar:
Böbrek yetmezliği olan hastalarda aflibersept ile ilgili özel bir çalışma yapılmamıştır.
VIEW2 çalışmasında yer alan ve %40’ında böbrek yetmezliği olan (%24 hafif, %15 orta dereceli, %1 şiddetli) hastalara ilişkin farmakokinetik analiz, 4 veya 8 haftada bir intravitreal uygulama sonrasında aktif ilacın plazma konsantrasyonu bakımından fark olmadığını göstermiştir.
Benzer sonuçlar, GALILEO çalışmasında SRVO’lu hastalarda, VIVIDDME çalışmasında DMÖ’lü hastalarda ve MYRROR çalışmasında miyopik KNV’li hastalarda görülmüştür.
5.3 Klinik öncesi güvenlilik verileri
Tekrarlanan doz toksisitesiyle ilgili klinik dışı çalışmalarda etkilerin yalnızca önerilen klinik dozun intravitreal yoldan uygulanmasıyla elde edilen maksimum insan maruziyetinden önemli oranda yüksek olan aşırı sistemik maruziyet ile ortaya çıktığının gözlenmesi, klinik kullanım bakımından anlamlı bir etki olmadığına işaret etmektedir.
İntravitreal aflibersept tedavisi uygulanan maymunlarda maksimum insan maruziyetinden yüksek sistemik maruziyet ile nazal türbinatlardaki solunum yolu epitelinde erozyon ve ülserasyon geliştiği gözlenmiştir. Serbest afliberseptin Cmaks ve EAA değerleri doğrultusunda sistemik maruziyeti insanlarda intravitreal 2 mg’lık doz ile gözlenen değerlere kıyasla sırasıyla 200 ve 700 kat yüksek bulunmuştur. Maymunlarda Cmaks ve EAA değerleri doğrultusunda 0,5 mg/göz olan Advers Etki Gözlenmeyen Düzey (NOAEL) ile sistemik maruziyetin sırasıyla 42 ve 56 kat yüksek olduğu kaydedilmiştir.
Afliberseptin mutajenik veya karsinojenik potansiyeliyle ilgili çalışma yapılmamıştır.
İntravenöz (3 ila 60 mg/kg) ve subkutan (0,1 ila 1 mg/kg) uygulama yapılan gebe tavşanlarda yapılan embriyo-fetal gelişim çalışmalarında afliberseptin intrauterin gelişmeyi etkilediği gösterilmiştir. Maternal NOAEL, sırasıyla 3 mg/kg veya 1 mg/kg olmuştur. Gelişimle ilgili NOAEL belirlenmemiştir. Serbest afliberseptin 0,1 mg/kg doz düzeyindeki Cmaks ve kümülatif EAA değerleri doğrultusunda sistemik maruziyeti insanlarda intravitreal 2 mg’lık doz ile gözlenen değerlere kıyasla sırasıyla 17 ve 10 kat yüksek bulunmuştur.
Maymunlarda 3 ila 30 mg/kg aralığındaki dozlarda intravenöz aflibersept uygulaması yapılan 6 aylık bir çalışma kapsamında erkek ve dişi fertilitesi üzerindeki etkiler değerlendirilmiştir. Tüm doz düzeylerinde, dişilerde üremeyle ilgili hormon seviyelerinde değişiklik olması nedeniyle menstrüasyon olmadığı veya menstrüasyonun düzensiz olduğu gözlenirken, erkeklerde sperm morfolojisi ve motilitesiyle ilgili değişiklikler olduğu saptanmıştır. Serbest aflibersept için 3
6. FARMASÖTİK ÖZELLİKLER
6.1 Yardımcı maddelerin listesi
Polisorbat 20
Histidin
Histidin hidroklorür monohidrat
Trehaloz dihidrat
Enjeksiyonluk su
6.2 Geçimsizlikler
Geçimlilik çalışmaları bulunmadığından, bu tıbbi ürün diğer tıbbi ürünlerle karıştırılmamalıdır.
6.3 Raf ömrü
36 ay
6.4 Saklamaya yönelik özel tedbirler
2°C – 8°C arasında (buzdolabında) saklayınız. Dondurmayınız.
Flakonu ışıktan korumak için dış ambalajı içerisinde saklayınız.
Açılmamış flakon buzdolabının dışında 25°C’nin altında 24 saate kadar saklanabilir. Flakon açıldıktan sonra aseptik koşullar altında gerekli işlemlere devam edilmelidir.
6.5 Ambalajın niteliği ve içeriği
YESAFILI alüminyum bir Flip-Off® geçme kapak ve bir floropolimer (etilen tetrafloroetilen ETFE) Flurotec® kaplı bir tıpa ile kapatılmış bir 2R şeffaf Tip I cam flakonda sunulur.
YESAFILI, 1 adet flakon ve 1 adet 18 G filtreli iğne içeren ambalajlarda sunulur.
6.6 Beşeri tıbbi üründen arta kalan maddelerin imhası ve diğer özel önlemler
Kullanılmamış olan ürünler ya da atık materyaller “Tıbbi Atıkların Kontrolü Yönetmeliği” ve “Ambalaj Atıklarının Kontrolü Yönetmeliği”ne uygun olarak imha edilmelidir.
Flakon sadece tek bir göz için tek kullanımlıktır. Flakon, önerilen 2 mg aflibersept (0,05 mL’ye eşdeğer) dozundan fazlasını içerir. Fazla hacim uygulamadan önce dışarı atılmalıdır.
Uygulama öncesinde enjeksiyonluk çözelti görsel olarak incelenmelidir. Eğer çözeltide gözle görülebilen partiküller, bulanıklık ya da renk bozukluğu varsa flakon kullanılmamalıdır.
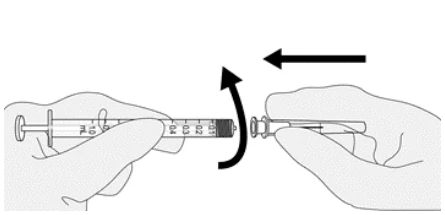
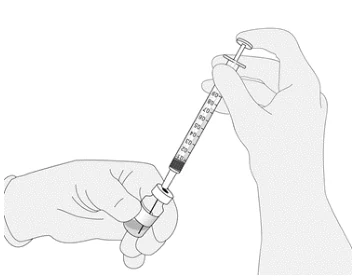
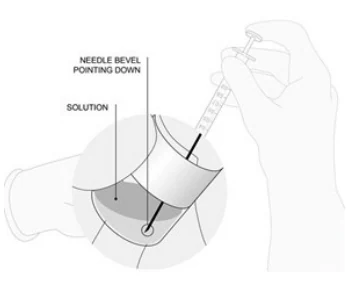
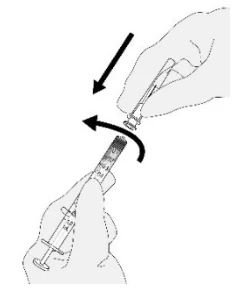
Filtreli iğne:
BD Küt Uçlu Filtre (Dolum) İğnesi, deriye enjeksiyon için değildir.
BD Küt Uçlu Filtre (Dolum) İğnesi, otoklavlanmamalıdır.
Filtre iğnesi non-pirojeniktir. Ambalajı zarar görmüşse kullanılmamalıdır.
Kullanılmış BD Küt Uçlu Filtre (Dolgu) İğnesi, onaylı keskin ve delici alet atık kutusuna atılmalıdır.
Dikkat: İğne filtresinin tekrar kullanılması enfeksiyona ya da diğer hastalıklara/yaralanmalara neden olabilir.
İntravitreal enjeksiyon için bir adet 30 G x ½ inç oftalmik amaçla kalifiye edilmiş enjeksiyon iğnesi kullanılması önerilmektedir. Vitreusta uçuşan noktalar riskini azaltmak için intravitreal enjeksiyonda silikon içermeyen enjektör ve enjeksiyon iğnesi kullanılması önerilmektedir.
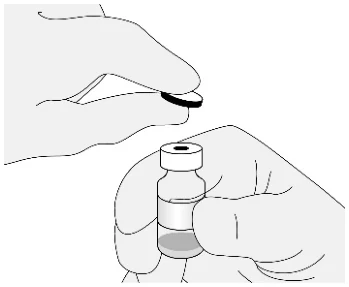
Flakonun kullanımı için talimatlar:
| |
| |
| |
| |
| |
Not: Filtreli iğne, intravitreal enjeksiyon için kullanılmaz. | |
| |
| |
| |
| |
7. RUHSAT SAHİBİ
Abdi İbrahim İlaç San. ve Tic. A.Ş.
Maslak/ Sarıyer/ İstanbul
8. RUHSAT NUMARASI(LARI)
2025/86
9. İLK RUHSAT TARİHİ/RUHSAT YENİLEME TARİHİ
İlk ruhsat tarihi: 18.03.2025
Ruhsat yenileme tarihi: