


KISA ÜRÜN BİLGİSİ - LUCENTİS 10 MG/ML ENJEKSİYONLUK ÇÖZELTİ İÇEREN KULLANIMA HAZIR ENJEKTÖR
1. BEŞERİ TIBBİ ÜRÜNÜN ADI
LUCENTİS 10 mg/ml enjeksiyonluk çözelti içeren kullanıma hazır enjektör
Steril
2. KALİTATİF VE KANTİTATİF BİLEŞİM
Etkin madde:
Bir kullanıma hazır enjektör, 1,65 mg ranibizumaba eşdeğer 0,165 mL içerir. (Bir mL çözelti, 10 mg ranibizumab içerir). Bir kullanıma hazır enjektörün ekstrakte edilebilir hacmi 0,1 mL’dir. Bu, 0,5 mg ranibizumab içeren 0,05 mL’lik tek bir doz uygulamak için kullanılabilir bir miktar sağlar.
Ranibizumab, rekombinant DNA teknolojisiyle Escherichia coli hücrelerinde üretilmiş insanlara uyarlanmış bir monoklonal antikor parçasıdır.
Yardımcı madde(ler):
Yardımcı maddeler için 6.1’e bakınız.
3. FARMASÖTİK FORM
Enjeksiyonluk çözelti.
Steril, koruyucu içermeyen, berrak, renksiz ile soluk sarı arasında sulu çözelti.
4. KLİNİK ÖZELLİKLER
4.1 Terapötik endikasyonlar
LUCENTİS’in erişkinlerdeki endikasyonları aşağıdaki gibidir:
- Neovasküler (yaş tip) yaşa bağlı makula dejenerasyonu (YBMD) tedavisinde,
- Diyabetik maküler ödem (DMÖ)’den kaynaklanan görme bozukluğunun tedavisinde,
- Proliferatif diyabetik retinopatinin (PDR) tedavisi
- Retinal ven tıkanıklığına (RVT) bağlı maküler ödemden kaynaklanan görme bozukluğunun tedavisinde,
- Koroidal neovaskülarizasyona (KNV) bağlı görme bozukluğunun tedavisinde endikedir.
4.2 Pozoloji ve uygulama şekli
LUCENTİS, intravitreal enjeksiyon deneyimi olan kalifiye bir “göz hastalıkları uzmanı” tarafından uygulanmalıdır.
Pozoloji:
LUCENTİS için önerilen doz, tek bir intravitreal enjeksiyon halinde uygulanacak olan 0,5 mg’dır. Bu doz, 0,05 mL’lik bir enjeksiyon hacmine denk gelmektedir. Aynı göze yapılan iki uygulama arasında geçen süre, 4 haftadan kısa olmamalıdır.
Uygulama sıklığı ve süresi:
Tedaviye ayda bir uygulama ile başlanır ve maksimum görme keskinliğine ulaşılana ve/veya hastalık aktivitesi belirtileri görülmeyene yani, devam eden tedavi altında görme keskinliğinde ve diğer hastalık belirti ve semptomlarında bir değişiklik olmayana kadar devam edilir. Yaş tip YBMD, DMÖ, PDR ve RVT’li hastalarda başlangıçta üç veya daha fazla ardışık aylık enjeksiyon gerekebilir.
Sonrasında, izlem ve tedavi aralıkları doktor tarafından, görme keskinliği ve/veya anatomik parametrelere göre değerlendirilen hastalık aktivitesine göre belirlenmelidir.
Eğer doktorun görüşüne göre görme ile ilgili ve anatomik parametreler hastanın devam eden tedaviden fayda sağlamadığını gösterirse, LUCENTİS tedavisi kesilmelidir.
Hastalık aktivitesi izlemi klinik muayene, fonksiyonel test veya görüntüleme tekniklerini (optik koherens tomografi, fluoresein anjiyografisi veya indosiyanin yeşili anjiyografisi) içerebilir.
Hastalar, tedavi et ve uzat rejimine göre tedavi ediliyorsa, maksimum görme keskinliği elde edildiğinde ve/veya hastalık aktivitesi belirtileri yoksa, tedavi aralıkları hastalık aktivitesi veya görme bozukluğu belirtileri nüksedene kadar kademeli olarak uzatılabilir. Tedavi aralığı, yaş tip YBMD için bir seferde en fazla iki hafta uzatılmalıdır ve DMÖ için bir seferde bir aya kadar uzatılabilir. PDR ve RVT için tedavi aralıkları da kademeli olarak uzatılabilir, bununla birlikte bu aralıkların uzunluğuna dair bir sonuca varmak için yeterli veri yoktur. Hastalık aktivitesi nüksederse, tedavi aralığı uygun şekilde kısaltılmalıdır.
KNV’ye bağlı görme bozukluğunun tedavisi, hastalık aktivitesi temelinde hastaya göre bireysel olarak belirlenmelidir. Bazı hastalar, ilk 12 ay sırasında sadece bir enjeksiyona ihtiyaç duyabilir; diğerleri aylık enjeksiyon dahil daha sık tedaviye ihtiyaç duyabilir. Patolojik miyopiye (PM) bağlı KNV için, birçok hasta ilk yıl sırasında sadece bir ya da iki enjeksiyona ihtiyaç duyabilir (bkz. Bölüm 5.1).
DMÖ’de ve Dal RVT’ye sekonder maküler ödemde LUCENTİS ve lazer fotokoagülasyon:
LUCENTİS’in, lazer fotokoagülasyonla eşzamanlı uygulanmasına ilişkin bazı deneyimler mevcuttur. Aynı gün verilmesi durumunda LUCENTİS lazer fotokoagülasyondan en az 30 dakika sonra uygulanmalıdır. LUCENTİS, önceden lazer fotokoagülasyonu yapılmış olan hastalara uygulanabilir.
PM’ye sekonder KNV’de LUCENTİS ve verteporfin fotodinamik tedavi
LUCENTİS ve verteporfinin eşzamanlı uygulanması ile deneyim bulunmamaktadır.
Uygulama şekli:
Tek kullanımlık kullanıma hazır enjektör, sadece intravitreal kullanım içindir. Kullanıma hazır enjektör, önerilen 0,5 mg’lık dozdan daha fazlasını içerir. Kullanıma hazır enjektörün ekstrakte edilebilir hacmi (0,1 mL), toplamda kullanılacak hacim değildir. Fazla hacim, enjeksiyondan önce giderilmelidir. Kullanıma hazır enjektörün tüm hacminin enjekte edilmesi, doz aşımına yol açar. Fazla tıbbi ürün ile birlikte hava kabarcıklarını gidermek için piston, çizgi kauçuk tıpanın tepe kısmının altında olana kadar hafifçe itilerek enjektördeki siyah doz uygulama çizgisi ile aynı hizaya getirilir (yani 0,5 mg ranibizumaba eşdeğer 0,05 mL’ye).
LUCENTİS, uygulanmadan önce partiküllü madde ve renk değişimi açısından görsel olarak incelenmelidir.
Enjeksiyon prosedürü cerrahi el dezenfeksiyonu, steril eldiven, bir steril örtü ve bir steril göz kapağı spekulumu (ya da eşdeğeri) ve gerekiyorsa, steril parasentez ekipmanını içeren aseptik koşullar altında yürütülmelidir. İntravitreal prosedür uygulanmadan önce hastanın aşırı duyarlılık reaksiyonları açısından tıbbi öyküsü dikkatlice değerlendirilmelidir (bkz. Bölüm 4.4). Yerel uygulamaya uygun şekilde enjeksiyon öncesinde perioküler deri, göz kapağı ve oküler yüzeyi dezenfekte etmek üzere geniş spektrumlu bir topikal mikrobisit ve yeterli anestezi uygulanmalıdır.
Enjeksiyon iğnesi, yatay meridyenden kaçınılarak ve gözün merkezi hedeflenerek vitreus boşluğuna doğru limbusun 3,5-4 mm açığına batırılmalıdır. Sonra 0,05 mL’lik enjeksiyon hacmi verilmelidir; daha sonraki enjeksiyonlar farklı sklera kadranına uygulanmalıdır. Her bir kullanıma hazır enjektör, sadece tek bir gözün tedavisi için kullanılmalıdır.
İntravitreal enjeksiyon için bir 30G x ½″ steril enjeksiyon iğnesi kullanılmalıdır.
LUCENTİS’i intravitreal uygulamaya hazırlamak için aşağıdaki talimatları uygulayınız:
| Giriş | Kullanıma hazır enjektörü kullanmadan önce tüm talimatları dikkatlice okuyunuz. Kullanıma hazır enjektör, sadece tek kullanımlıktır. Kullanıma hazır enjektör sterildir, ambalaj hasarlıysa ürün kullanılmamalıdır. Kapalı blister ambalajın açılması ve izleyen diğer tüm adımlar, aseptik koşullar altında yapılmalıdır. Not: Doz, 0,05 mL olarak ayarlanmalıdır. | |
|---|---|---|
| Kullanıma hazır enjektör açıklaması | 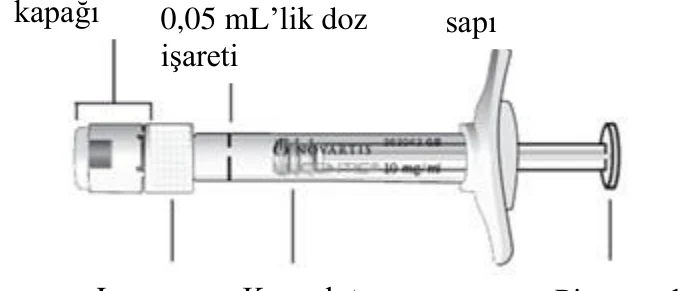 Şekil 1 Enjektör kapağı 0,05 mL’lik doz işareti Parmak kavrama sapı Luer kilidi Kauçuk tıpa Piston çubuğu | |
| Hazırlama |
| |
| Enjektör kontrolü |
| |
| Enjektör kapağının çıkarılması |
| 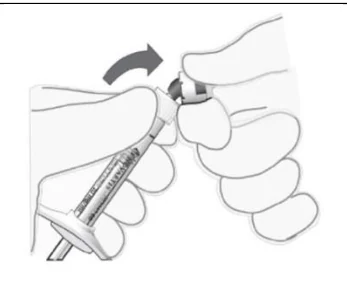 Şekil 2 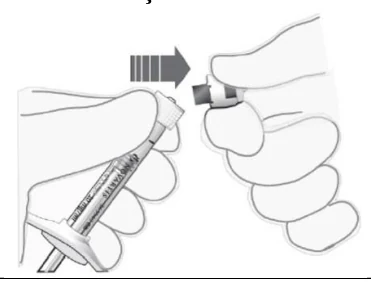 |
| Şekil 3 | ||||
| İğnenin takılması |
Not: İğneyi hiçbir zaman silmeyiniz. | 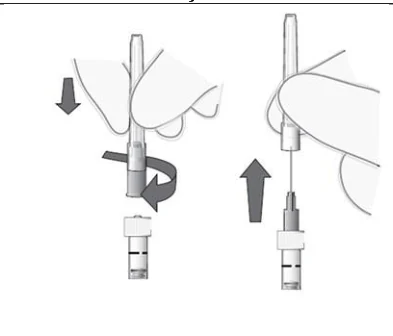 Şekil 4 Şekil 5 | ||
| Hava kabarcıklarının giderilmesi |
| 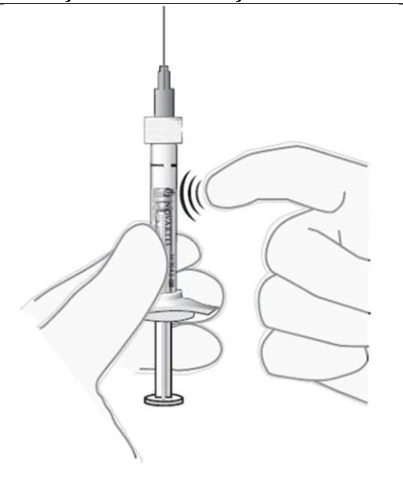 Şekil 6 | ||
| Dozun ayarlanması |
Not: Piston çubuğu, kauçuk tıpayla bağlantılı değildir- bu enjektör içine havanın çekilmesini önler. | 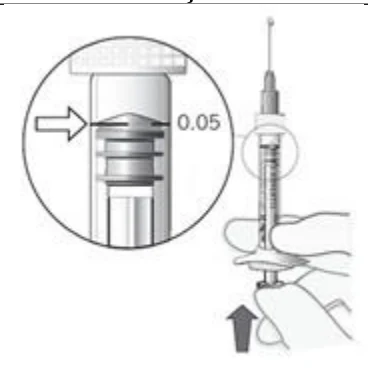 Şekil 7 | ||
| Enjeksiyon | Enjeksiyon prosedürü, aseptik koşullar altında gerçekleştirilmelidir.
| |||
Özel popülasyonlara ilişkin ek bilgiler:
Böbrek yetmezliği:
Böbrek yetmezliği olan hastalarda doz ayarlaması gerekmemektedir (Bkz. Bölüm 5.2 ).
Karaciğer yetmezliği:
Karaciğer yetmezliği olan hastalarda çalışma yapılmamıştır. Ancak,bu popülasyonda özel önlemler gerekli görülmemiştir.
Pediyatrik popülasyon:
LUCENTİS'in 18 yaşın altındaki çocuklarda ve ergenlerde güvenliliği ve etkililiği belirlenmemiştir. KNV’ye bağlı görme bozukluğu olan 12 ila 17 yaş adölesanlardaki mevcut veriler, Bölüm 5.1’de tarif edilmektedir ancak pozoloji hakkında herhangi bir öneride bulunulamamaktadır.
Geriyatrik popülasyon:
Yaşlılarda herhangi bir doz ayarlaması gerekmemektedir. 75 yaş üzerindeki DMÖ’lü hastalar üzerinde deneyim kısıtlıdır.
4.3 Kontrendikasyonlar
- Etkin maddeye ya da ilaç içindeki herhangi bir yardımcı maddeye karşı aşırı duyarlılıkta (Bkz. Bölüm 6.1),
- Aktif ya da şüpheli oküler ya da perioküler enfeksiyonlu hastalarda,
- Aktif şiddetli göz içi inflamasyonlu hastalarda kullanımı kontrendikedir.
4.4 Özel kullanım uyarıları ve önlemleri
İzlenebilirlik:
Biyolojik tıbbi ürünlerin izlenebilirliğini iyileştirmek için, uygulanan ürünün adı ve parti numarası açıkça kaydedilmelidir.
İntravitreal enjeksiyona bağlı etkiler:
LUCENTİS ile olanları da içeren intravitreal enjeksiyonlar endoftalmi, göz içi inflamasyonu, regmatojenöz retina dekolmanı, retina yırtılması ve iyatrojenik travmatik katarakt ile ilişkili olmuştur (bkz. Bölüm 4.8). LUCENTİS uygulanırken her zaman uygun steril enjeksiyon teknikleri kullanılmalıdır. Ayrıca, bir enfeksiyon oluştuğunda erken tedaviye olanak sağlamak için hastalar enjeksiyonu takip eden hafta sırasında izlenmelidir. Hastalara endoftalmi ya da yukarıda sözü edilen vakaları çağrıştıracak herhangi bir semptomu gecikmeden bildirmeleri öğütlenmelidir.
Göz içi basıncı artışları:
LUCENTİS enjeksiyonundan sonra 60 dakika içinde göz içi basıncında (GİB) geçiçi artışlar, görülmüştür. Kalıcı GİB artışları da bildirilmiştir (bkz. Bölüm 4.8). Hem göz içi basıncı hem de optik sinir başının perfüzyonu izlenmeli ve uygun şekilde tedavi edilmelidir.
Hastalar, bu potansiyel advers reaksiyonların semptomları hakkında bilgilendirilmeli ve göz ağrısı ya da artan göz rahatsızlığı, göz kızarıklığının kötüleşmesi, görüşte bulanıklaşma veya azalma, görüşlerinde küçük partikül sayısında artış veya ışığa karşı hassasiyette artış gibi belirtiler geliştirmeleri halinde bu durumu doktorlarına bildirmeleri konusunda bilgilendirilmelidir (bkz. Bölüm 4.8).
Bilateral tedavi:
Mevcut kısıtlı veriler bilateral tedavi ile (aynı gün içinde uygulama dahil) sistemik advers olaylar açısından artmış bir riske işaret etmemektedir.
İmmünojenisite:
LUCENTİS ile immünojenisite potansiyeli bulunmaktadır. DMÖ’lü hastalarda artmış sistemik maruziyet potansiyeli söz konusu olduğundan, bu hasta popülasyonunda aşırı duyarlılık gelişimi riskindeki artış göz ardı edilemez. Hastalar, intraoküler antikor oluşumuna bağlı bir klinik belirti olabilecek; intraoküler inflamasyon şiddetindeki artışları bildirmeleri konusunda bilgilendirilmelidirler.
Diğer anti-VEBF (vasküler endotelyal büyüme faktörü) ilaçlarla eşzamanlı kullanımı:
LUCENTİS diğer anti-VEBF ilaçlarla eşzamanlı olarak uygulanmamalıdır (sistemik veya oküler).
LUCENTİS tedavisine ara verilmesini gerektiren durumlar:
Aşağıdaki durumlarda doz uygulamasına ara verilmeli ve bir sonraki planlı tedaviden daha önce tekrar başlanmamalıdır:
- Son görme keskinliği değerlendirmesine göre, düzeltilmiş en iyi görme keskinliğinde (EDGK) ≥30 harf azalma;
- ≥30 mmHg intraoküler basınç;
- Retinal çatlama;
- Fovea merkezini içeren subretinal hemoraji ya da eğer hemorajinin boyutu, toplam lezyon alanının ≥%50 ise;
Önceki veya sonraki 28 gün içinde gerçekleştirilmiş ya da planlanmış intraoküler cerrahi.Retinal pigment epitel yırtıkları:
Yaş tip YBMD ve potansiyel olarak diğer KNV formları için anti-VEBF tedavisi sonrasında retinal pigment epitel yırtıklarının ortaya çıkması ile ilişkili risk faktörleri arasında büyük ve/veya yüksek pigment epitel retinal dekolmanı yer alır. LUCENTİS tedavisine başlarken, retinal pigment epitel yırtıkları açısından bu risk faktörlerine sahip hastalarda dikkatli olunmalıdır.
Regmatojenöz retina dekolmanı veya makula delikleri
Regmatojenöz retina dekolmanı veya evre 3 ya da 4 makula delikleri görülen hastalarda tedavi sonlandırılmalıdır.
Kısıtlı verilere sahip popülasyonlar:
Tip I diyabete bağlı DMÖ’sü olan gönüllülerin tedavisinde sadece kısıtlı deneyim söz konusudur. LUCENTİS, daha önce intravitreal enjeksiyon uygulanmış hastalarda, aktif sistemik infeksiyonları olan hastalarda veya retina dekolmanı ya da makula deliği gibi eşzamanlı göz hastalıkları olan hastalarda araştırılmamıştır. Ayrıca HbA1c değeri 108 mmol/mol (%12)’nin üzerinde olan ve kontrol edilemeyen hipertansiyon görülen diyabetik hastalarda LUCENTİS ile tedavi deneyimi yoktur. Bu bilgi eksikliği, bu tip hastaların tedavisinde hekim tarafından dikkate alınmalıdır.
Geri dönüşümsüz iskemik görme fonksiyonu kaybı gösteren RVT’li hastalarda LUCENTİS'in etkisine ilişkin sonuca varmak için yeterli veri bulunmamaktadır.
PM’li hastalarda, daha önce verteporfin fotodinamik tedavinin (vFDT) başarısız olduğu hastalarda LUCENTİS’in etkisine ilişkin veriler kısıtlıdır. Ayrıca subfoveal ve jukstafoveal lezyonları olan hastalarda tutarlı bir etki gözlenirken, ekstrafoveal lezyonları olan PM’li hastalarda LUCENTİS etkisi hakkında yorum yapabilmek için yeterli veri yoktur.
İntravitreal kullanım sonrasında sistemik etkiler:
VEBF inhibitörlerinin intravitreal enjeksiyonu sonrasında oküler olmayan hemoraji ve arteriyel tromboembolik olaylar dahil sistemik advers olaylar bildirilmiştir.
Önceden inme ya da geçici iskemik ataklar öyküsü bulunan DMÖ, RVT’ye bağlı maküler ödemi olan ve PM’ye sekonder KNV’li hastaların tedavisinde güvenlilikle ilgili sınırlı veri mevcuttur. Bu gibi hastalar tedavi edilirken dikkatli olunmalıdır (bkz. Bölüm 4.8).
Silikon yağına bağlı olarak vitreusta uçuşan cisimler:
Silikonlu enjektörlerden ve/veya iğnelerden silikon yağının sızması nedeniyle vitreusta uçuşan cisimlerin gelişmesi yönünde bir ihtimal vardır. Vitreusta uçuşan cisimler tolere edilebilirdir. Vitreusta uçuşan noktalar riskini azaltmak için intravitreal enjeksiyonda silikon içermeyen enjeksiyon iğnesi kullanılması önerilmektedir.
4.5 Diğer tıbbi ürünler ile etkileşimler ve diğer etkileşim şekilleri
Herhangi bir klinik etkileşim çalışması yürütülmemiştir.
Neovasküler (yaş tip) yaşa bağlı makula dejenerasyonu (YBMD)’nda ve patolojik miyopi (PM)’de LUCENTİS ve verteporfin fotodinamik terapinin (FDT) birlikte kullanımı için Bölüm 5.1 Farmakodinamik özellikler başlığını inceleyiniz.
DMÖ ve DRVT’de lazer fotokoagülasyon ve LUCENTİS’in birlikte kullanımı için Bölüm 4.2 Pozoloji ve uygulama şekli ve Bölüm 5.1 Farmakodinamik özellikler başlıklarını inceleyiniz.
DMÖ’den kaynaklanan görme bozukluğunun tedavisi ile ilgili klinik çalışmalarda LUCENTİS ile tedavi edilen hastalarda, görme keskinliği veya merkezi retina kalınlığı açısından sonuç, tiazolidindionlar ile eş zamanlı tedaviden etkilenmemiştir.
Özel popülasyonlara ilişkin ek bilgiler:
Özel popülasyonlara ilişkin herhangi bir klinik etkileşim çalışması yürütülmemiştir.
Pediyatrik popülasyon:
Pediyatrik popülasyona ilişkin herhangi bir klinik etkileşim çalışması yürütülmemiştir.
4.6 Gebelik ve laktasyon
Genel tavsiye
Gebelik kategorisi: C
Çocuk doğurma potansiyeli bulunan kadınlar / Doğum kontrolü (Kontrasepsiyon)
Çocuk doğurma potansiyeli olan kadınlar tedavi süresince etkili bir doğum kontrol yöntemi kullanmalıdır.
Gebelik dönemi
LUCENTİS’in gebe kadınlarda kullanımına ilişkin yeterli veri mevcut değildir.
Sinomolgus maymunlarında yapılan çalışmalar gebelik veya embriyonal/fetal gelişim açısından doğrudan ya da dolaylı herhangi bir zararlı etkiyi göstermemektedir (Bölüm 5.3 Klinik öncesi güvenlilik verileri’ne bakınız). Ranibizumaba sistemik maruziyet oküler uygulamanın ardından düşüktür fakat etki mekanizması nedeniyle ranibizumab, potansiyel olarak teratojenik ve embriyo/fetotoksik kabul edilmelidir. Bu nedenle, beklenen fayda, fetüse potansiyel riske ağır basmadığı sürece gebelik sırasında ranibizumab kullanılmamalıdır. Gebe kalmak isteyen ve ranibizumab tedavisi almış kadınların, gebe kalmadan önce, ranibizumabın son dozundan sonra en az 3 ay beklemeleri tavsiye olunur.
Laktasyon dönemi
Çok sınırlı verilere dayanarak, ranibizumab insan sütüne düşük seviyelerde geçebilir. Ranibizumabın emzirilen yenidoğan/bebek üzerindeki etkisi bilinmemektedir. Önlem olarak, LUCENTİS kullanımı sırasında emzirme önerilmemektedir.
Üreme yeteneği / Fertilite
Üreme yeteneği üzerine etkileri hakkında çalışma yapılmamıştır.
4.7 Araç ve makine kullanımı üzerindeki etkiler
LUCENTİS tedavi prosedürü, araç ya da makine kullanmayı etkileyebilecek geçici görme bozukluklarını indükleyebilir (bkz. Bölüm 4.8). Bu belirtileri yaşayan hastalar, bu geçici görme bozuklukları geçene kadar araç ya da makine kullanmamalıdır.
4.8 İstenmeyen etkiler
Güvenlilik profilinin özeti:
LUCENTİS uygulamasını takiben bildirilen advers reaksiyonların çoğunluğu intravitreal enjeksiyon prosedürü ile ilişkilidir.
LUCENTİS enjeksiyonunu takiben en sık bildirilen oküler advers reaksiyonlar şunlardır: göz ağrısı, oküler hiperemi, artmış intraoküler basınç, vitrit, vitreus dekolmanı, retinal hemoraji, görme bozukluğu, vitreusta uçuşan cisimler, konjonktival hemoraji, göz irritasyonu, gözlerde yabancı cisim hissi, artmış lakrimasyon, blefarit, göz kuruluğu ve göz kaşıntısı.
En sık bildirilen oküler olmayan advers reaksiyonlar baş ağrısı, nazofarenjit ve eklem ağrısıdır.
Daha seyrek olarak bildirilen ancak daha ciddi advers reaksiyonlar endoftalmi, körlük, retina dekolmanı, retina yırtığı ve iyatrojenik travmatik kataraktı içermektedir (bkz. Bölüm 4.4).
Klinik çalışmalarda LUCENTİS uygulamasını takiben yaşanan advers reaksiyonlar aşağıda özetlenmektedir.
Advers reaksiyonlar, sistem organ sınıfına ve sıklığa göre aşağıdaki kural kullanılarak listelenmiştir: çok yaygın (≥ 1/10), yaygın (≥ 1/100 ila < 1/10), yaygın olmayan (≥ 1/1.000 ila < 1/100), seyrek (≥ 1/10.000 ila < 1/1.000), çok seyrek (< 1/10.000) ve bilinmiyor (eldeki verilerden hareketle tahmin edilemiyor). Her sıklık grubunda, advers reaksiyonlar azalan ciddiyet sırasına göre sunulmaktadır.
Enfeksiyon ve enfestasyonlar
Çok yaygın: Nazofarenjit
Yaygın: İdrar yolu enfeksiyonu*
Kan ve lenf sistemi hastalıkları
Yaygın: Anemi
Bağışıklık sistemi hastalıkları
Yaygın: Aşırı duyarlılık
Psikiyatrik hastalıklar
Yaygın: Anksiyete
Sinir sistemi hastalıkları
Çok yaygın: Baş ağrısı
Göz hastalıkları
Çok yaygın: Vitrit, vitreus dekolmanı, retina hemorajisi, görme bozukluğu, göz ağrısı, vitreusta uçuşan cisimcikler, konjonktiva hemorajisi, göz iritasyonu, gözlerde yabancı cisim hissi, gözyaşı artması, blefarit, göz kuruluğu, oküler hiperemi, göz kaşıntısı.
Yaygın: Retina dejenerasyonu, retinal bozukluk, retina dekolmanı, retina yırtılması, retina pigment epitel dekolmanı, retina pigment epitelinin yırtılması, görme keskinliğinde azalma, vitreus hemorajisi, vitreus bozukluğu, üveit, iritis, iridosiklitis, katarakt, subkapsüler katarakt, posterior kapsül opasifikasyonu, punktat keratit, kornea abrazyonu, ön kamarada flare, bulanık görme, enjeksiyon yerinde hemoraji, gözde hemoraji, konjonktivit, alerjik konjonktivit, göz akıntısı, fotopsi, fotofobi, oküler rahatsızlık, göz kapağı ödemi, göz kapağında ağrı, konjonktival hiperemi.
Yaygın olmayan: Körlük, endoftalmi, hipopion, hifemi, keratopati, iris adezyonu, korneal depozitler, kornea ödemi, korneada çizgiler, enjeksiyon yerinde ağrı, enjeksiyon yerinde iritasyon, gözde anormal his, gözkapağı iritasyonu.
Solunum, göğüs bozuklukları ve mediastinal hastalıkları
Yaygın: Öksürme
Gastrointestinal hastalıkları
Yaygın: Bulantı
Deri ve deri altı doku hastalıkları
Yaygın: Alerjik reaksiyonlar (döküntü, ürtiker, pruritus, eritema)
Kas-iskelet bozukluklar, bağ doku ve kemik hastalıkları
Çok yaygın: Eklem ağrısı
Araştırmalar
Çok yaygın: Göz içi basıncının yükselmesi
#Advers reaksiyonlar, kontrol tedavisi (sham veya verteporfin FDT) görenlere kıyasla LUCENTİS 0,5 mg ile tedavi gören hastalarda daha yüksek (en az yüzde 2) bir oranda meydana gelen advers olaylar (hastaların en az yüzde 0,5’inde) şeklinde tanımlanır.
*Yalnızca Diyabetik Maküler Ödem (DMÖ) hasta popülasyonunda gözlenmiştir.
Ürün sınıfı ile ilişkili advers reaksiyonlar:
Yaş tip YBMD faz III çalışmalarında, sistemik VEGF (vasküler endotelyal büyüme faktörü) inhibisyonu ile potansiyel olarak ilişkili bir advers olay olan oküler dışı hemorajilerin genel sıklığı, ranibizumab ile tedavi edilen hastalarda biraz daha yüksek olmuştur. Diğer yandan, farklı hemorajiler arasında tutarlı bir patern gözlenmemiştir. VEGF inhibitörlerinin intravitreal kullanımı sonrasında inme ve miyokart enfarktüsü dahil arteriyel tromboembolik olaylar açısından teorik bir risk söz konusudur. YBMD, DMÖ, PDR, RVT ve KNV’li hastalardaki LUCENTİS klinik çalışmalarında düşük bir arteriyel tromboembolik olaylar oranı gözlenmiştir ve kontrol ile karşılaştırıldığında ranibizumab ile tedavi edilen hastalarla arasında önemli farklılıklar görülmemiştir.
Şüpheli advers reaksiyonların raporlanması
Ruhsatlandırma sonrası şüpheli ilaç advers reaksiyonlarının raporlanması büyük önem taşımaktadır. Raporlama yapılması, ilacın yarar / risk dengesinin sürekli olarak izlenmesine olanak sağlar. Sağlık mesleği mensuplarının herhangi bir şüpheli advers reaksiyonu Türkiye Farmakovijilans Merkezi (TÜFAM)’ne bildirmeleri gerekmektedir. (www.titck.gov.tr; e- posta: tufam@titck.gov.tr; tel: 0 800 314 00 08; faks: 0 312 218 35 99)
4. 9 Doz aşımı ve tedavisi
Yaş tip YBMD klinik çalışmalarında ve pazarlama sonrası verilerde kazayla ortaya çıkan doz aşımı vakaları bildirilmiştir. Rapor edilen bu vakalarla ilişkilendirilebilen en sık görülen advers etkiler göz içi basıncının yükselmesi, geçici körlük, görme keskinliğinin azalması, korneal ödem, korneal ağrı ve gözde ağrı hissidir. Eğer bir doz aşımı oluşursa, ilgili hekim tarafından gerekli görülmesi durumunda intraoküler basınç takip edilmeli ve tedavi edilmelidir.
5. FARMAKOLOJİK ÖZELLİKLER
5.1 Farmakodinamik özellikler
Farmakoterapötik grubu: Oftalmolojikler, oküler vasküler hastalıklarda kullanılan ajanlar, antineovaskülarizasyon ajanları
ATC kodu: S01LA04
Etki mekanizması:
Ranibizumab insan vasküler endotelyal büyüme faktörü A’yı (VEBF-A) hedef alan bir insan rekombinant monoklonal antikor parçasıdır. VEBF-A izoformlarına (VEBF110, VEBF121 ve VEBF165) yüksek afiniteyle bağlanarak, VEBF-A’nın reseptörleri olan VEBFR-1 ve VEBFR-2’ye bağlanmasını önlemektedir.
VEBF-A’nın reseptörlerine bağlanması endotel hücre proliferasyonu ve neovaskülarizasyonun yanı sıra vasküler sızıntıya yol açar; bunların tümünün neovasküler tip yaşa bağlı makula dejenerasyonu, patolojik miyopi ve KNV’nin progresyonuna veya diyabetik maküler ödem veya RVT’ye bağlı maküler ödemin neden olduğu görme bozukluğuna katkıda bulunduğu düşünülmektedirKlinik etkililik ve güvenlilik:
Yaşa bağlı makula dejenerasyonu tedavisi
Yaş tip YBMD’de LUCENTİS’in klinik güvenliliği ve etkililiği, neovasküler YBMD’li hastalarda 24 ay süreli üç randomize, çift maskeli, sham veya aktif kontrollü çalışmada değerlendirilmiştir. Bu çalışmalara toplam 1,323 hasta (879 aktif ve 444 kontrol) kaydedilmiştir.
FVF2598g (MARINA) çalışmasında, minimal klasik veya okült klasik lezyonu olmayan 716 hasta, 1:1:1 oranında aylık LUCENTİS 0,3 mg, LUCENTİS 0,5 mg veya sham enjeksiyonları almak üzere randomize edilmiştir.
FVF2587g (ANCHOR) çalışmasında, baskın klasik KNV lezyonları olan 423 hasta, 1:1:1 oranında aylık LUCENTİS 0,3 mg, aylık LUCENTİS 0,5 mg veya verteporfin PDT (başlangıçta ve sonrasında her 3 ayda bir floresan anjiyografide vasküler sızıntının devam ettiği veya nüks ettiği gösterilirse) almak üzere randomize edilmiştir.
Ana sonuç ölçümleri, Tablo 1 ve Şekil 1’de özetlenmiştir.
Tablo 1 FVF2598g (MARINA) ve FVF2587g (ANCHOR) çalışmasında 12. ve 24. aydaki sonuçlar
| FVF2598g (MARINA) | FVF2587g (ANCHOR) | |||||||||
|---|---|---|---|---|---|---|---|---|---|---|
| Sonuç ölçümü | Ay | Sham (n=238) | LUCENTİS 0,5 mg (n=240) | Verteporfin PDT (n=143) | LUCENTİS 0,5 mg (n=140) | |||||
| Görme keskinliğinde < 15 harf kaybı (%)a (Görmenin idamesi, primer sonlanım noktası) | 12. | %62 | %95 | %64 | %96 | |||||
| 24. | %53 | %90 | %66 | %90 | ||||||
| Görme keskinliğinde ≥ 15 harf kazanımı (%)a | 12. | %5 | %34 | %6 | %40 |
|---|---|---|---|---|---|
| 24. | %4 | %33 | %6 | %41 | |
Görme keskinliğinde ortalama harf değişimi (Standart Sapma)a | 12. | -10,5 (16,6) | +7,2 (14,4) | -9,5 (16,4) | +11,3 (14,6) |
| 24. | -14,9 (18,7) | +6,6 (16,5) | -9,8 (17,6) | +10,7 (16,5) |
a p<0,01
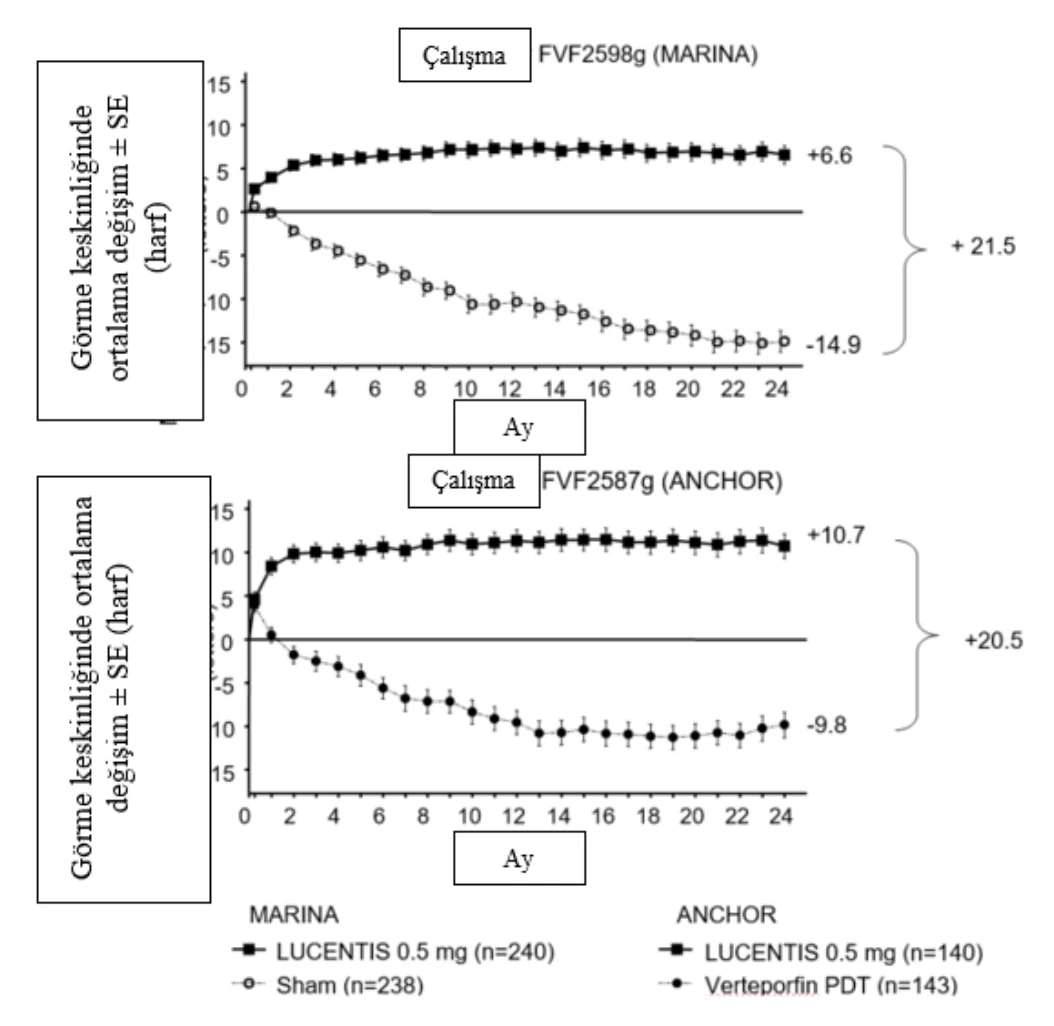
Şekil 1 Çalışma FVF2598g (MARINA) ve çalışma FVF2587g’de (ANCHOR)
görme keskinliğinde başlangıçtan 24. aya kadarki ortalama değişim
Her iki çalışmadan elde edilen bulgular, ayrıca tedavinin ilk yılında ≥15 harf en iyi düzeltilmiş görme keskinliği (EDGK) kaybı olan hastalarda ranibizumab tedavisine devam edilmesinin faydalı olabileceğini göstermiştir.
Hem MARINA hem de ANCHOR’da, NEI VFQ-25 ile ölçüldüğü üzere, kontrol grubuna kıyasla ranibizumab tedavisi ile hasta tarafından bildirilen görsel işlevsellikte istatistiksel olarak anlamlı faydalar gözlenmiştir.
FVF3192g (PIER) çalışmasında, tüm formlarda neovasküler YBMD’li 184 hasta 3 ardışık doz boyunca ayda bir kez ve ardından her 3 ayda bir doz uygulama ile LUCENTİS 0,3 mg, LUCENTİS 0,5 mg veya sham enjeksiyonları almak üzere 1:1:1 oranında randomize edilmiştir. Çalışmanın 14. ayından itibaren, sham ile tedavi edilen hastaların ranibizumab almasına izin verilmiş ve 19. aydan itibaren daha sık tedaviler mümkün olmuştur. PIER’de LUCENTİS ile tedavi edilen hastalar toplamda ortalama 10 tedavi almıştır.
Görme keskinliğindeki ilk artıştan sonra (aylık doz uygulamayı takiben), ortalamada, hastaların görme keskinliği üç ayda bir doz uygulama ile azalmış, 12. ayda başlangıç düzeyine dönmüş ve bu etki ranibizumab ile tedavi edilen hastaların çoğunda (%82) 24. ayda korunmuştur. Daha sonra ranibizumab alan sham gönüllülerinden elde edilen sınırlı veriler, tedaviye erken başlanmasının görme keskinliğinin daha iyi korunması ile ilişkili olabileceğini öne sürmüştür.
Onay sonrası yürütülen iki çalışmadan (MONT BLANC, BPD952A2308 ve DENALI, BPD952A2309) elde edilen veriler, LUCENTİS’in etkililiğini doğrulamış ancak LUCENTİS monoterapisi ile karşılaştırıldığında verteporfin (Visudyne PDT) ve LUCENTİS’in birlikte uygulanmasının ilave bir etkisini göstermemiştir.
PM’ye bağlı KNV’den kaynaklanan görme bozukluğunun tedavisi
PM’ye bağlı KNV’den kaynaklanan görme bozukluğu olan hastalarda LUCENTİS’in klinik güvenliliği ve etkililiği, çift maskeli, kontrollü pivotal çalışma F2301’in (RADIANCE) 12 aylık verilerine dayanarak değerlendirilmiştir. Bu çalışmada 277 hasta 2:2:1 oranında aşağıdaki kollara randomize edilmiştir:
- Grup I (ranibizumab 0,5 mg, önceki iki aylık değerlendirmeye kıyasla EDGK’da değişiklik olmaması olarak tanımlanan “stabilite” kriterlerine göre belirlenen doz uygulama rejimi).
- Grup II (ranibizumab 0,5 mg, optik koherens tomografi ve/veya floresan anjiyografi ile değerlendirilen KNV lezyonuna bağlı intra veya subretinal sıvı veya aktif sızıntıya dayandırılabilen görme bozukluğu olarak tanımlanan “hastalık aktivitesi” kriterlerine göre doz uygulama rejimi).
- Grup III (vPDT – hastaların 3. aydan itibaren ranibizumab tedavisi almasına izin verilmiştir).
Önerilen pozoloji olan Grup II’de (bkz. Bölüm 4.2), 12 aylık çalışma dönemi boyunca hastaların %50,9’u 1 veya 2 enjeksiyon, %34,5’i 3 ila 5 enjeksiyon ve %14,7’si 6 ila 12 enjeksiyon gerektirmiştir. Grup II hastalarının %62,9’u çalışmanın ikinci 6 ayında enjeksiyona ihtiyaç duymamıştır.
RADIANCE’ın ana sonuçları Tablo 2 ve Şekil 2’de özetlenmektedir.
Tablo 2 3. ve 12. ay Sonuçları (RADIANCE)
Grup I Ranibizumab 0,5 mg “görme stabilitesi” (n=105) | Grup II Ranibizumab 0,5 mg “hastalık aktivitesi” (n=116) | Grup III vPDTb (n=55) | |
|---|---|---|---|
| |||
| Başlangıca kıyasla 1. aydan 3. aya kadar ortalama EDGK değişimia (harf) | +10,5 | +10,6 | +2,2 |
| EDGK’da ≥15 harf kazanan veya ≥84 harfe ulaşan hastaların oranı | %38,1 | %43,1 | %14,5 |
| |||
Ortalama Medyan Başlangıca kıyasla 1. aydan 12. aya kadar ortalama EDGK değişimi (harf) | 4,6 4 +12,8 %53,3 | 3,5 2,5 +12,5 %51,7 | U U U U |
| EDGK’da ≥15 harf kazanan veya ≥84 harfe ulaşan hastaların oranı | |||
|---|---|---|---|
a p<0.00001 vPDT kontrolü ile karşılaştırma b 3. aya kadar karşılaştırmalı kontrol. vPDT’ye randomize edilen hastaların 3. ay itibariyle ranibizumab tedavisi almasına izin verilmiştir (Grup III’te 38 hasta 3. ay itibariyle ranibizumab almıştır) U: Uygulanabilir değildir. | |||
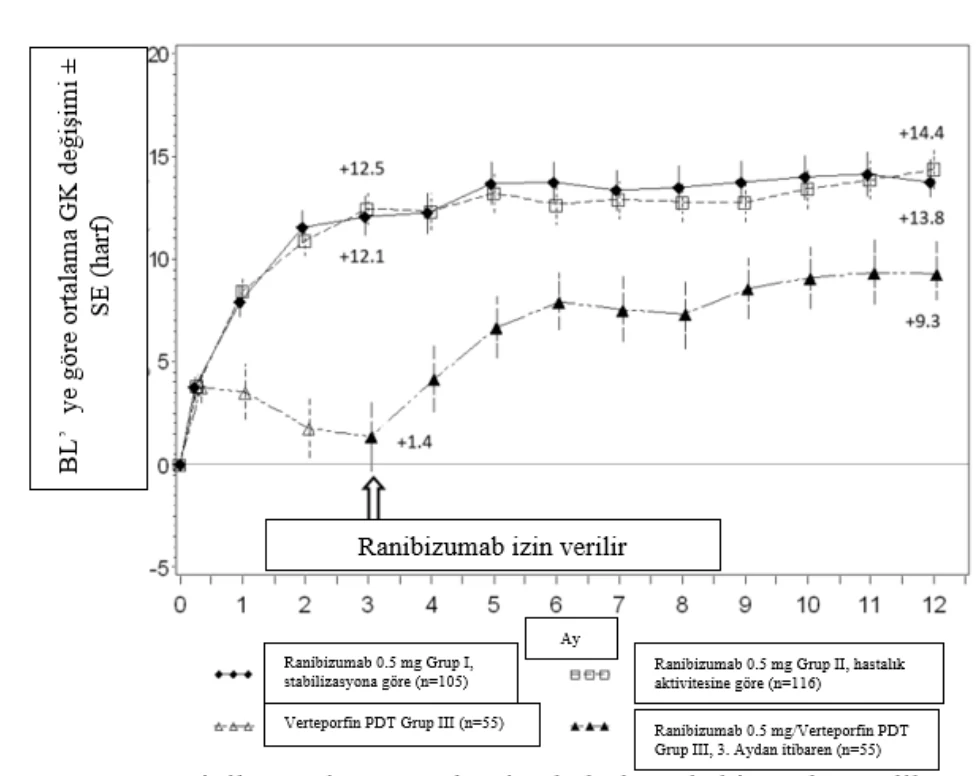
Şekil 2 Başlangıçtaki EDGK’dan 12. aya kadar zaman içerisinde ortalama değişim (RADIANCE)
Görme iyileşmesine merkezi retina kalınlığında bir azalma eşlik etmiştir.
NEI VFQ-25’in bileşik skorunda ve çeşitli alt ölçeklerinde (genel görme, yakın aktiviteler, ruhsal sağlık ve bağımlılık) iyileşme açısından ranibizumab tedavi kollarında vPDT’ye göre hasta tarafından bildirilen faydalar gözlenmiştir (p-değeri <0,05).
KNV’ye bağlı görme bozukluğunun tedavisi (PM ve yaş YBMD’ye bağlı olanlar dışında)
KNV’ye bağlı görme bozukluğu olan hastalarda LUCENTİS’in klinik güvenliliği ve etkililiği, çift maskeli, sham kontrollü pivotal çalışma G2301’in (MINERVA) 12 aylık verilerine dayanarak değerlendirilmiştir. Bu çalışmada 178 yetişkin hasta, aşağıdakileri almak üzere 2:1 oranında randomize edilmiştir:
- Başlangıçta ranibizumab 0,5 mg, ardından görme keskinliği ve/veya anatomik parametreler (örn. görme keskinliğinde bozukluk, intra/subretinal sıvı, hemoraji veya sızıntı) ile değerlendirilen hastalık aktivitesine göre bireyselleştirilmiş bir doz uygulama rejimi;
- başlangıçta sham enjeksiyon, ardından hastalık aktivitesine göre bireyselleştirilmiş bir tedavi rejimi.
- ayda, tüm hastalar gerektiğinde ranibizumab ile açık etiketli tedavi almıştır.
MINERVA’nın ana sonuç ölçümleri Tablo 3 ve Şekil 3’te özetlenmektedir. Görmede bir iyileşme gözlenmiş ve buna 12 aylık dönem boyunca merkezi alt alan kalınlığında bir azalma eşlik etmiştir.
Ranibizumab kolunda 12 ay boyunca yapılan ortalama enjeksiyon sayısı 5,8 iken, 2. aydan itibaren ranibizumab almaya uygun olan sham kolundaki hastalarda bu sayı 5,4’tür. Sham kolundaki 59 hastadan 7’si 12 aylık dönem boyunca çalışma gözünde ranibizumab ile herhangi bir tedavi almamıştır.
Tablo 3 2. ay Sonuçları (MINERVA)
Ranibizumab 0,5 mg (n=119) | Sham (n=59) | |
|---|---|---|
| Başlangıçtan 2. aya kadar ortalama EDGK değişimia | 9,5 harf | -0.4 harf |
| %31,4 | %12,3 |
| %99,2 | %94,7 |
| Başlangıçtan 2. aya kadar CSFT’dekib azalma a | 77 µm | -9,8 µm |
a Tek taraflı p<0,001 sham kontrolü ile karşılaştırma
b CSFT – merkezi retina alt alan kalınlığı
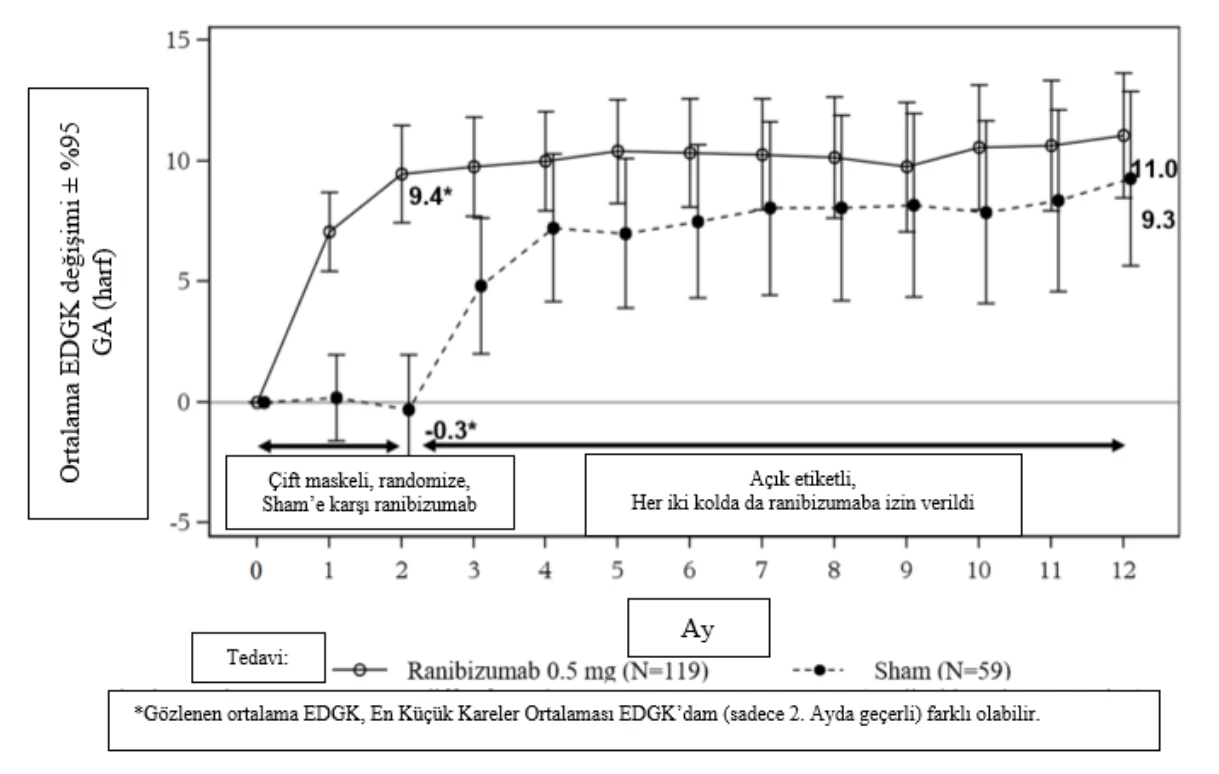
Şekil 3 Başlangıçtaki EDGK’dan 12. aya kadar zaman içerisinde ortalama değişim (MINERVA)
- 2. ayda sham kontrol karşısında ranibizumab karşılaştırıldığında hem genel olarak hem de başlangıç etiyolojisi alt grupları arasında tutarlı bir tedavi etkisi gözlenmiştir:
Tablo 4 Genel olarak ve başlangıç etiyolojisi alt grupları arasında tedavi etkisi
| Genel ve başlangıç etiyolojisine göre | Sham’e karşı tedavi etkisi [harf] | Hasta sayısı [n] (tedavi + sham) |
|---|---|---|
| Genel | 9,9 | 178 |
| Genel ve başlangıç etiyolojisine göre | Sham’e karşı tedavi etkisi [harf] | Hasta sayısı [n] (tedavi + sham) |
|---|---|---|
| Anjioid çizgiler | 14,6 | 27 |
| Post-enflamatuar retinokoroidopati | 6,5 | 28 |
| Santral seröz koryoretinopati | 5 | 23 |
| İdiyopatik koryoretinopati | 11,4 | 63 |
| Çeşitli etiyolojilera | 10,6 | 37 |
a diğer alt gruplara dahil olmayan düşük görülme sıklığına sahip farklı etiyolojileri kapsar
Pivotal çalışma G2301’de (MINERVA), KNV’ye bağlı görme bozukluğu olan 12 ila 17 yaşlarındaki beş ergen hasta, başlangıçta ranibizumab 0,5 mg ile açık etiketli tedavi almış ve ardından yetişkin popülasyonda olduğu gibi bireyselleştirilmiş bir tedavi rejimi uygulanmıştır. Beş hastanın tümünde EDGK başlangıçtan 12. aya kadar 5 ila 38 harf (ortalama 16,6 harf) arasında değişen oranlarda iyileşmiştir. Görme iyileşmesine, 12 aylık dönem boyunca merkezi alt alan kalınlığında stabilizasyon veya azalma eşlik etmiştir. Çalışma gözüne 12 ay boyunca yapılan ortalama ranibizumab enjeksiyonu sayısı 3’tür (2 ila 5 arasında değişmektedir). Genel olarak, ranibizumab tedavisi iyi tolere edilmiştir.
DMÖ’den kaynaklanan görme bozukluğunun tedavisi
LUCENTİS’in etkililiği ve güvenliliği en az 12 ay süren üç randomize, kontrollü çalışmada değerlendirilmiştir. Bu çalışmalara toplam 868 hasta (708 aktif ve 160 kontrol) dahil edilmiştir.
D2201 (RESOLVE) faz II çalışmasında, 151 hasta aylık intravitreal enjeksiyonlarla ranibizumab (6 mg/mL, n=51, 10 mg/mL, n=51) veya sham (n=49) ile tedavi edilmiştir. Havuzlanmış ranibizumab ile tedavi edilen hastalarda (n=102) başlangıca kıyasla 1. aydan 12. ya kadar EDGK’daki ortalama değişim +7,8 (±7,72) harf iken, sham ile tedavi edilen hastalarda -0,1 (±9,77) harf olmuştur; ve başlangıca kıyasla 12. ayda EDGK’daki ortalama değişim sırasıyla 10,3 (±9,1) harfe kıyasla -1,4 (±14,2) harf olmuştur (tedavi farkı için p<0.0001).
D2301 (RESTORE) Faz III çalışmasında 345 hasta 1:1:1 oranında ranibizumab 0,5 mg monoterapisi ve sham lazer fotokoagülasyon, ranibizumab 0,5 mg ve lazer fotokoagülasyon veya sham enjeksiyon ve lazer fotokoagülasyon kombinasyonlarına randomize edilmiştir. Daha önce 12 aylık RESTORE çalışmasını tamamlamış olan 240 hasta açık etiketli, çok merkezli 24 aylık uzatma (RESTORE Uzatması) çalışmasına dahil edilmiştir. Hastalar ana çalışma (D2301 RESTORE) ile aynı gözde ranibizumab 0,5 mg ile pro re nata (PRN) tedavi edilmiştir.
Ana sonuç ölçümleri, Tablo 5 (RESTORE ve Uzatma) ve Şekil 4’te (RESTORE) özetlenmektedir.
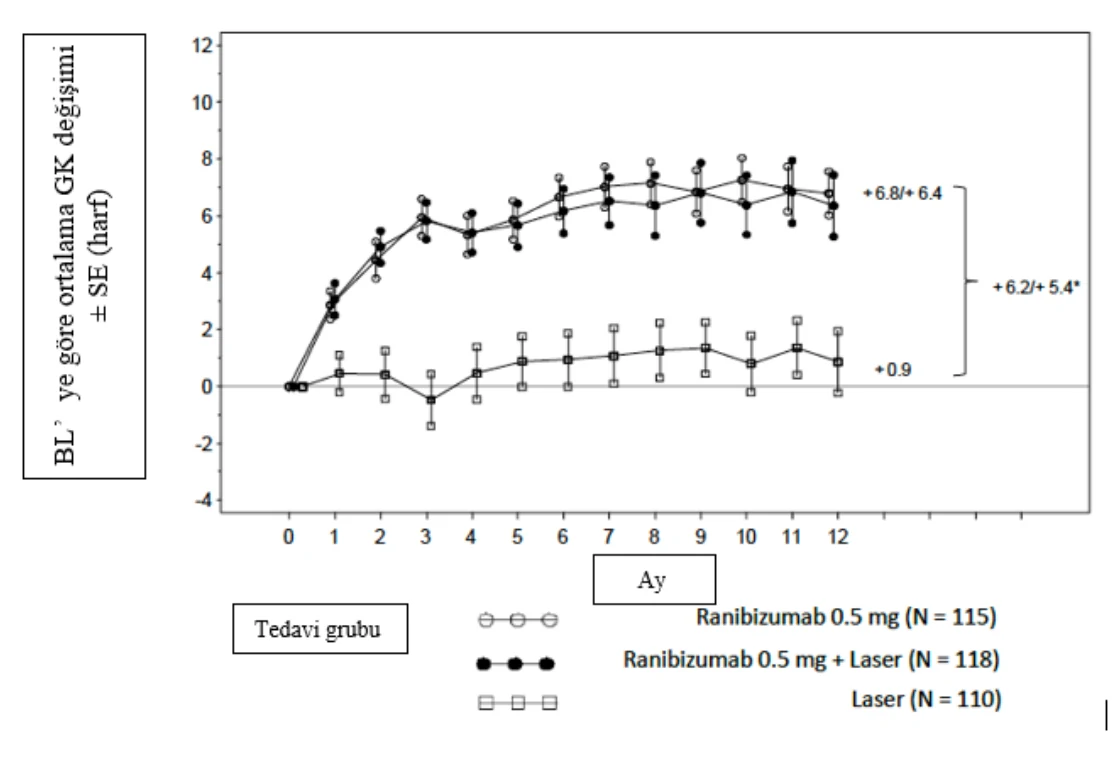
BL=başlangıç; SE=ortalamanın standart hatası
* En küçük kareler ortalamasındaki fark, p<0,0001/0,0004 iki taraflı sınıflandırılmış Cochran-Mantel-Haenszel testine dayanmaktadır.
Şekil 4 D2301 (RESTORE) çalışmasında görme keskinliğinde zaman içerisinde başlangıca göre ortalama değişim
- 12. aydaki etki çoğu alt grupta tutarlı olmuştur. Ancak, başlangıçtaki EDGK’sı>73 harf olan ve merkezi retina kalınlığı <300 μm ile maküler ödem görülen gönüllüler, lazer fotokoagülasyona kıyasla ranibizumab tedavisinden fayda görmemiştir.
Tablo 5 D2301 (RESTORE) çalışmasında 12. ay ve D2301-E1 (RESTORE Uzatma) çalışmasında 36. ay sonuçları
| D2301 (RESTORE) çalışmasında başlangıca kıyasla 12. aydaki sonuç ölçümleri | Ranibizumab 0,5 mg n=115 | Ranibizumab 0,5 mg + Lazer n=118 | Lazer n=110 |
|---|---|---|---|
| EDGK’da 1. aydan 12. aya ortalama değişima (±SD) | 6,1 (6.4)a | 5,9 (7,9)a | 0,8 (8,6) |
| 6,8 (8.3)a | 6,4 (11,8)a | 0,9 (11,4) |
| 22,6 | 22,9 | 8,2 |
| Ortalama enjeksiyon sayısı (0-11. aylar) | 7 | 6,8 | 7,3 (sham) |
| D2301-E1 (RESTORE Uzatma) çalışmasındaki D2301 (RESTORE) başlangıcına kıyasla 36. aydaki sonuç ölçümü | Daha önce ranibizumab 0,5 mg n=83 | Daha önce ranibizumab 0.5 mg + Lazer n=83 | Daha önce lazer n=74 |
| 7,9 (9) | 6,7 (7,9) | 5,4 (9) |
| 8 (10,1) | 6,7 (9,6) | 6 (9,4) |
| 27,7 | 30,1 | 21,6 |
|---|---|---|---|
| Ortalama enjeksiyon sayısı (12-35. aylar)* | 6,8 | 6 | 6,5 |
a lazer koluna karşı ranibizumab kollarının karşılaştırmaları için p<0.0001.
D2301-E1’deki (RESTORE Uzatma) n, hem D2301 (RESTORE) başlangıç (0. ay) hem de 36. ay vizitinde değeri olan hasta sayısıdır.
* Uzatma fazı sırasında herhangi bir ranibizumab tedavisine ihtiyaç duymayan hastaların oranı daha önce ranibizumab, daha önce ranibizumab + lazer ve daha önce lazer gruplarında sırasıyla %19, %25 ve %20’dir.
NEI VFQ-25 ile ölçüldüğü üzere, ranibizumab (lazerli veya lazersiz) tedavisi ile kontrol grubuna kıyasla görme ile ilgili çoğu fonksiyon için hasta tarafından bildirilen istatistiksel olarak anlamlı faydalar gözlenmiştir. Bu anketin diğer alt ölçekleri için herhangi bir tedavi farkı tespit edilememiştir.
Ranibizumabın 24 aylık uzatma çalışmasında gözlemlenen uzun dönem güvenlilik profili, LUCENTİS’in bilinen güvenlilik profili ile tutarlıdır.
D2304 (RETAIN) Faz IIIb çalışmasında, 372 hasta aşağıdakileri almak üzeree 1:1:1 oranında randomize edilmiştir:
- bir tedavi et ve uzat (TE) rejiminde eşzamanlı lazer fotokoagülasyon ile ranibizumab 0,5 mg,
- bir TE rejiminde ranibizumab 0,5 mg monoterapisi,
- bir PRN rejiminde ranibizumab 0,5 mg monoterapisi.
Tüm gruplarda ranibizumab, EDGK en az üç ardışık aylık değerlendirmede stabil olana kadar ayda bir olarak uygulanmıştır. TE’de ranibizumab 2-3 aylık tedavi aralıklarıyla uygulanmıştır. Tüm gruplarda, EDGK’da DMÖ progresyonuna bağlı azalma görüldüğünde aylık tedavi yeniden başlatılmış ve EDGK’da tekrar stabiliteye ulaşılana kadar sürdürülmüştür.
İlk 3 enjeksiyondan sonra planlanan tedavi vizitlerinin sayısı TE ve PRN rejimleri için sırasıyla 13 ve 20’dir. Her iki TE rejimi ile hastaların %70’inden fazlası ortalama ≥2 aylık vizit sıklığı ile EDGK’larını korumuştur.
Ana sonuç ölçümleri, Tablo 6’da özetlenmektedir.
Tablo 6 D2304 (RETAIN) çalışmasındaki sonuçlar
| Başlangıca kıyasla sonuç ölçümü | TE ranibizumab 0,5 mg + lazer n=117 | TE ranibizumab 0,5 mg tek başına n=125 | PRN ranibizumab 0,5 mg n=117 |
|---|---|---|---|
| EDGK’da 1. aydan 12. aya ortalama değişim (SD) | 5,9 (5,5)a | 6,1 (5,7)a | 6,2 (6) |
| EDGK’da 1. aydan 24. aya kadar ortalama değişim (SD) | 6,8 (6) | 6,6 (7,1) | 7 (6,4) |
| 8,3 (8,1) | 6,5 (10,9) | 8,1 (8,5) |
| 25,6 | 28 | 30,8 |
| Ortalama enjeksiyon sayısı (0-23. aylar) | 12,4 | 12,8 | 10,7 |
a PRN’ye eşdeğerlik değerlendirmesi için p<0,0001
DMÖ çalışmalarında, EDGK’daki iyileşmeye tüm tedavi gruplarında ortalama CSFT’de zaman içerisinde bir azalma eşlik etmiştir.
PDR tedavisi
PDR’li hastalarda LUCENTİS’in klinik güvenliliği ve etkililiği, panretinal fotokoagülasyona (PRP) kıyasla ranibizumab 0,5 mg intravitreal enjeksiyonlarla tedavinin karşılaştırıldığı Protokol S’de değerlendirilmiştir. Birincil sonlanım noktası 2. yılda ortalama görme keskinliği değişikliğidir. Ek olarak, diyabetik retinopati (DR) şiddetindeki değişiklik DR şiddet skoru (DRSS) kullanılarak fundus fotoğraflarına göre değerlendirilmiştir.
Protokol S, başlangıçta DMÖ olan veya olmayan PDR’li 305 hastanın (394 çalışma gözü) kaydedildiği çok merkezli, randomize, aktif kontrollü, paralel atamalı, eşit etkililik konulu bir faz III çalışmadır. Çalışmada ranibizumab 0,5 mg intravitreal enjeksiyonları, PRP standart tedavisi ile karşılaştırılmıştır. Toplam 191 göz (%48,5) ranibizumab 0,5 mg’a randomize edilirken 203 göz (%51,5) PRP’ye randomize edilmiştir. Toplam 88 gözde (%22,3) başlangıçta DMÖ olduğu belirlenmiştir: ranibizumab ve PRP gruplarında sırasıyla 42 (% 22) ve 46 (% 22,7) göz.
Bu çalışmada, 2. yılda ortalama görme keskinliği değişikliği, ranibizumab grubunda +2,7 harf iken, PRP grubunda 0,7 harf olmuştur. En küçük karelerdeki fark 3,5 harftir (%95 GA: [0,2 ila 6,7]).
DRSS’de 1. yılda, PRP ile tedavi edilen gözlerin %14,6’sına (n = 199) kıyasla, ranibizumab (n = 189) ile tedavi edilen gözlerin %41,8’inde ≥ 2 adım iyileşme olmuştur. Ranibizumab ve lazer arasındaki tahmini fark %27,4’tür (%95 GA: [18,9, 35,9]).
Tablo 7 Protokol S’de (LOCF Yöntemi) 1. yılda ≥ 2 veya ≥ 3 adım DRSS iyileştirilmesi veya kötüleşmesi
| Başlangıçtan kategorize edilmiş değişiklik | Protocol S | |||||||
|---|---|---|---|---|---|---|---|---|
Ranibizumab 0,5 mg (N=189) | PRP (N=199) | Oran farkı (%), GA | ||||||
| ≥2 basamak iyileşme | ||||||||
| n (%) | 79 (%41,8) | 29 (%14,6) | 27,4 (18,9, 35,9) | |||||
| ≥3 basamak iyileşme | ||||||||
| n (%) | 54 (%28,6) | 6 (%3) | 25,7 (18,9, 32,6) | |||||
| ≥2 basamak kötüleşme | ||||||||
| n (%) | 3 (%1,6) | 23 (%11,6) | -9,9 (-14,7, -5,2) | |||||
| ≥3 basamak kötüleşme | ||||||||
| n (%) | 1 (%0,5) | 8 (%4) | -3,4 (-6,3, -0,5) | |||||
DRSS = diyabetik retinopati şiddet skoru, n = vizitte durumu karşılayan hasta sayısı, N = toplam çalışma gözü sayısı. | ||||||||
- 1. yılda Protokol S’deki ranibizumab ile tedavi edilen grupta, DRSS’de ≥2 basamak iyileşme başlangıçta DMÖ’sü olmayan (%39,9) ve olan (%48,8) gözlerde tutarlı olmuştur.
Protokol S’den elde edilen 2. yıl verilerinin analizi, PRP tedavisindeki gözlerin %23,1’ine (n = 46) karşı ranibizumab ile tedavi edilen gruptaki gözlerin %42,3’ünde (n = 80) başlangıca göre
DRSS’de ≥2 basamak iyileşme olduğunu göstermiştir. Ranibizumab ile tedavi edilen grupta, başlangıçta DMÖ’sü olan gözlerin %58,5’inde (n=24) ve DMÖ’sü olmayan gözlerin %37,8’inde (n = 56) başlangıca göre DRSS’de 2 basamak iyileşme gözlenmiştir.
DRSS ayrıca, yaklaşık %75’i Asya kökenli olan toplam 875 hastayı içeren üç ayrı aktif kontrollü faz III DMÖ çalışmasında (ranibizumab 0,5 mg PRN’ye karşı lazer) değerlendirilmiştir. Bu çalışmaların bir meta-analizinde, tedavi başlangıcında orta derecede şiddetli veya daha kötü proliferatif olmayan DR’li (NPDR) hasta alt grubundan derecelendirilebilir DRSS skorları olan 315 hastanın %48,4’ü (n = 192) ranibizumab ile tedavi edildiklerinde 12. ayda DRSS’de 2 basamak iyileşme yaşarken bu oran lazer ile tedavi edilen hastalar için %14,6’sında olmuştur (n = 123). Ranibizumab ile lazer arasındaki tahmini fark %29,9’dur (%95 GA: [20, 39,7]). Orta derece veya daha iyi NPDR’si olan DRSS açısından derecelendirilebilir 405 hastada, ranibizumab ve lazer gruplarının sırasıyla %1,4 ve %0,9’unda ≥2 basamak DRSS iyileşmesi gözlenmiştir.
RVT’ye bağlı maküler ödemden kaynaklanan görme bozukluğunun tedavisi
RVT’ye bağlı maküler ödemden kaynaklanan görme bozukluğu olan hastalarda LUCENTİS’in klinik güvenliliği ve etkililiği, sırasıyla BRVO (n=397) ve CRVO’lu (n=392) hastaların dahil edildiği randomize, çift maskeli, kontrollü BRAVO ve CRUISE çalışmalarında değerlendirilmiştir. Her iki çalışmada da gönüllülere 0,3 mg veya 0,5 mg ranibizumab ya da sham enjeksiyonları uygulanmıştır. Sham-kontrol kollarındaki hastalar 6 ay sonra 0,5 mg ranibizumaba geçmiştir.
BRAVO ve CRUISE’den elde edilen ana sonuç ölçümleri Tablo 8 ve Şekil 5 ve 6’da özetlenmektedir.
Tablo 8 6. ve 12. ay Sonuçları (BRAVO ve CRUISE)
| BRAVO | CRUISE | ||||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
Sham/ LUCENTİS 0,5 mg (n=132) | LUCENTİS 0,5 mg (n=131) | Sham/ LUCENTİS 0,5 mg (n=130) | LUCENTİS 0,5 mg (n=130) | ||||||||||||||
| 7,3 (13) | 18,3 (13,2) | 0,8 (16,2) | 14,9 (13,2) | |||||||||||||
| 12,1 (14,4) | 18,3 (14,6) | 7,3 (15,9) | 13,9 (14,2) | |||||||||||||
| 28,8 | 61,1 | 16,9 | 47,7 | |||||||||||||
| 43,9 | 60,3 | 33,1 | 50,8 | |||||||||||||
| 12 ayda lazer kurtarma alanların oranı (%) | 61,4 | 34,4 | U | U | |||||||||||||
a her iki çalışma için p<0.0001
U: Uygulanabilir değildir.
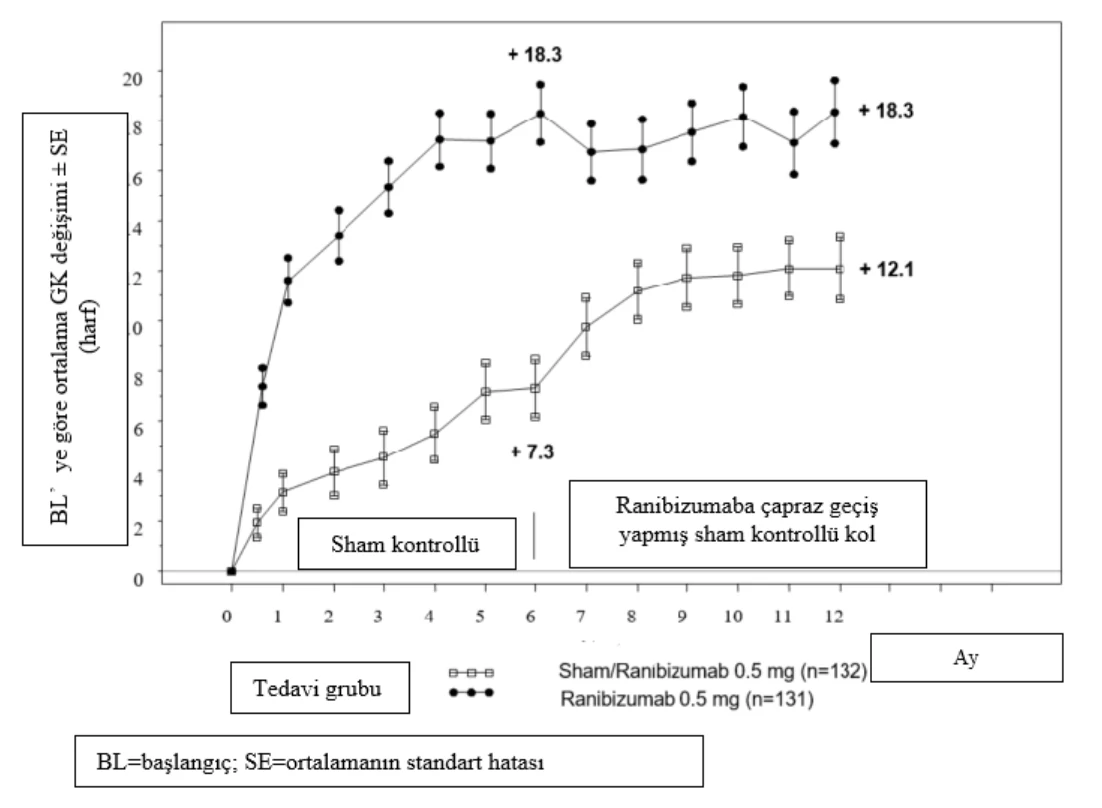
Şekil 5 Başlangıçtaki EDGK’dan 6. ay ve 12. aya kadarki ortalama değişim (BRAVO)
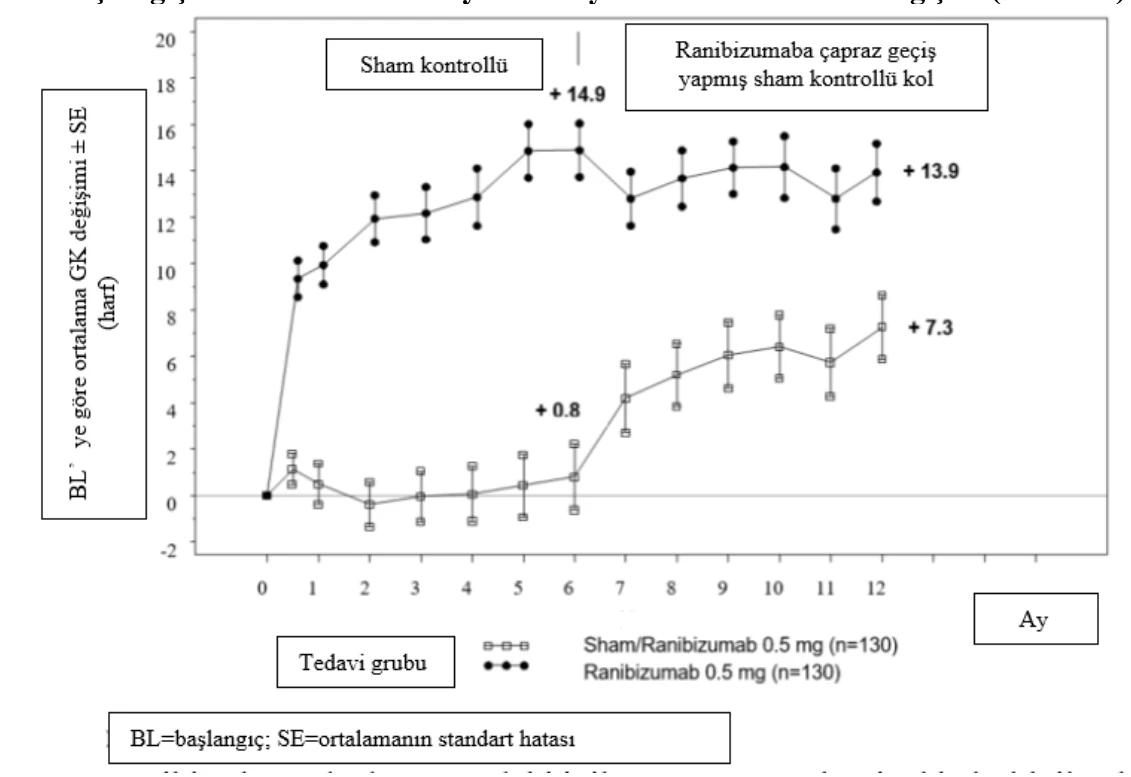
Şekil 6 Başlangıçtaki EDGK’dan 6. ay ve 12. aya kadar zaman içerisinde ortalama değişim (CRUISE)
Her iki çalışmada da görmedeki iyileşmeye, merkezi retina kalınlığı ile ölçülen maküler ödemde sürekli ve anlamlı bir azalma eşlik etmiştir.
CRVO hastalarında (CRUISE ve uzatma çalışması HORIZON): İlk 6 ayda sham ile tedavi edilen ve daha sonra ranibizumab alan gönüllüler (~6 harf), çalışma başlangıcından itibaren ranibizumab ile tedavi edilen gönüllülere kıyasla (~12 harf) 24. ayda görme keskinliğinde karşılaştırılabilir kazanımlar elde edememiştir.
NEI VFQ-25 ile ölçüldüğü üzere, kontrol grubuna kıyasla ranibizumab tedavisi ile yakın ve uzak aktivite ile ilgili alt ölçeklerde hasta tarafından bildirilen istatistiksel olarak anlamlı faydalar gözlenmiştir.
RVT’ye bağlı maküler ödemden kaynaklanan görme bozukluğu olan hastalarda Lucentis’in uzun dönem (24 ay) klinik güvenliliği ve etkililiği BRIGHTER (BRVO) ve CRYSTAL (CRVO) çalışmalarında değerlendirilmiştir. Her iki çalışmada da gönüllüler, bireyselleştirilmiş stabilizasyon kriterlerine göre 0,5 mg ranibizumab PRN doz uygulama rejimi almıştır. BRIGHTER, ranibizumab 0,5 mg monoterapi olarak veya ek lazer fotokoagülasyon ile birlikte verilen 0,5 mg ranibizumab ile tek başına lazer fotokoagülasyonu karşılaştıran 3 kollu randomize aktif kontrollü bir çalışmadır. Lazer kolundaki gönüllüler 6 ay sonra 0,5 mg ranibizumab alabilmişlerdir. CRYSTAL, 0,5 mg ranibizumab monoterapisi ile tek kollu bir çalışmadır.
BRIGHTER ve CRYSTAL’in ana sonuç ölçümleri, Tablo 9’da gösterilmektedir.
Tablo 9 6. ve 24. ay Sonuçları (BRIGHTER ve CRYSTAL)
| BRIGHTER | CRYSTAL | ||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
LUCENTİS 0,5 mg N=180 | LUCENTİS 0,5 mg + Lazer N=178 | Lazer* N=90 | LUCENTİS 0,5 mg N=356 | ||||||||||
| +14,8 (10,7) | +14,8 (11,13) | +6 (14,27) | +12 (13,95) | |||||||||
| +15,5 (13,91) | +17,3 (12,61) | +11,6 (16,09) | +12,1 (18,6) | |||||||||
| 52,8 | 59,6 | 43,3 | 49,2 | |||||||||
| Ortalama enjeksiyon sayısı (SD) (0-23. aylar) | 11,4 (5,81) | 11,3 (6,02) | U | 13,1 (6,39) | |||||||||
a BRIGHTER’da 6. Ayda her iki karşılaştırma için p<0.0001: LUCENTİS 0.5 mg ile Lazer ve LUCENTİS 0.5 mg + Lazer ile Lazer. b CRYSTAL’de 24. ayda başlangıca göre ortalama değişimin sıfır olduğu sıfır hipotezi için p<0.0001. * 6. aydan itibaren ranibizumab 0,5 mg tedavisine izin verilmiştir (24 hasta yalnızca lazer ile tedavi edilmiştir). U: Uygulanabilir değildir. | |||||||||||||
BRIGHTER’da, ranibizumab 0,5 mg ile ek lazer tedavisi, başlangıçtan 24. aya kadar ranibizumab monoterapisine benzerlik göstermiştir (%95 GA -2,8; 1,4).
Her iki çalışmada da 1. ayda merkezi retina alt alan kalınlığında başlangıca göre hızlı ve istatistiksel olarak anlamlı bir azalma gözlenmiştir. Bu etki 24. aya kadar korunmuştur.
Ranibizumab tedavisinin etkisi, retinal iskemi varlığından bağımsız olarak benzer olmuştur. BRIGHTER’da, iskemisi olan (N=46) veya olmayan (N=133) ve ranibizumab monoterapisi ile tedavi edilen hastalarda 24. ayda başlangıca göre ortalama değişim sırasıyla +15,3 ve +15,6 harf olmuştur.
CRYSTAL’de, iskemisi olan (N=53) veya olmayan (N=300) ve ranibizumab monoterapisi ile tedavi edilen hastalarda, başlangıca göre ortalama değişim sırasıyla +15 ve +11.5 harf olmuştur.
Görme iyileşmesi açısından etki hem BRIGHTER hem de CRYSTAL’de hastalık sürelerine bakılmaksızın 0,5 mg ranibizumab monoterapisi ile tedavi edilen tüm hastalarda gözlenmiştir. BRIGHTER ve CRYSTAL’de hastalık süresi <3 ay olan hastalarda görme keskinliğinde 1. ayda sırasıyla 13,3 ve 10 harf; 24. ayda ise sırasıyla 17,7 ve 13,2 harf artış görülmüştür. İlgili çalışmalarda ≥12 ay hastalık süresi olan hastalarda buna karşılık gelen görme keskinliği kazanımı 8,6 ve 8,4 harf olmuştur. Tedaviye tanı anında başlanması düşünülmelidir.
Ranibizumabın 24 aylık çalışmalarda gözlenen uzun dönem güvenlilik profili, bilinen LUCENTİS güvenlilik profili ile tutarlıdır.
Pediatrik popülasyon
Kullanıma hazır enjektörde ranibizumab 0.5 mg’ın güvenliliği ve etkililiği pediatrik hastalarda çalışılmamıştır.
5.2 Farmakokinetik özellikler
Genel özellikler
Emilim:
Neovasküler YBMD’li hastalara aylık intravitreal LUCENTİS uygulamasını takiben serum ranibizumab konsantrasyonları, genellikle VEBF’nin biyolojik aktivitesini %50 inhibe etmesi için gerekli ranibizumab konsantrasyonlarının altındaki en yüksek değerlerden (Cmaks) düşüktür (in vitro hücre proliferasyonu tayininde değerlendirildiği gibi 11-27 ng/mL). Cmaks 0,05 ila 1 mg/göz doz aralığında dozla orantılıdır. Sınırlı sayıdaki DMÖ hastasında serum konsantrasyonları, neovasküler YBMD’li hastalarda gözlenen değerler ile karşılaştırıldığında biraz daha yüksek bir sistemik maruziyetin olasılık dışı bırakılamayacağını göstermektedir. RVT hastalarında serum ranibizumab konsantrasyonları, neovasküler YBMD’li hastalarda gözlenenler ile karşılaştırıldığında benzer veya daha hafif yüksek bulunmuştur.
Dağılım:
Intravitreal yolla uygulandığından dağılım bilgisi mevcut değildir.
Biyotransformasyon:
Intravitreal yolla uygulandığından biyotransformasyon bilgisi mevcut değildir.
Eliminasyon:
Popülasyon farmakokinetik analizine ve 0,5 mg dozla tedavi edilen, neovasküler YBMD hastalarında, ranibizumabın serumdan kaybolmasına göre, ranibizumabın vitreusta ortalama eliminasyon yarılanma ömrü yaklaşık 9 gündür. LUCENTİS 0,5 mg/göz aylık intravitreal uygulaması ile doz uygulamasından yaklaşık 1 gün sonra elde edilen serum ranibizumab Cmaks değerinin genellikle 0,79 ve 2,9 ng/mL aralığında ve Cmin değerinin genellikle 0,07 ve 0,49 ng/mL aralığında olduğu öngörülmektedir. Serum ranibizumab konsantrasyonlarının, vitreal ranibizumab konsantrasyonlarından yaklaşık 90.000 kat daha düşük olduğu belirtilmektedir.
Doğrusallık / doğrusal olmayan durum:
Intravitreal yolla uygulandığından bu bilgi mevcut değildir.
Hastalardaki karakteristik özellikler
Böbrek yetmezliği: Böbrek yetmezliği olan hastalarda LUCENTİS’in farmakokinetiğini incelemek için herhangi bir klinik çalışma yürütülmemiştir. Neovasküler YBMD hastalarına ilişkin bir popülasyon farmakokinetiği analizinde, hastaların %68’inde (136/200) böbrek yetmezliği (%46,5 hafif [50-80 mL/dakika], %20 orta [30-50 mL/dakika] ve %1,5 şiddetli [< 30 mL/dakika]) bulunmuştur. RVT hastalarının % 48,2’sinde (253/525) renal bozukluk (% 36,4 hafif, % 9,5 orta şiddette ve % 2,3 şiddetli) tespit edilmiştir. Sistemik klerens, hafif düşük olup klinik açıdan anlamlı değildir.
Karaciğer yetmezliği: Karaciğer yetmezliği olan hastalarda LUCENTİS’in farmakokinetiğini incelemek için herhangi bir klinik çalışma yürütülmemiştir.
5.3 Klinik öncesi güvenlilik verileri
Sinomolgus maymunlarına 26 haftaya kadar iki haftada bir 0,25 mg/göz ve 2 mg/göz arasındaki dozlarda uygulanan iki taraflı intravitreal ranibizumab doza bağlı oküler etkilerle sonuçlanmıştır.
İntraoküler enjeksiyondan 2 gün sonra tepe noktasına ulaşan ön kamarada flare ve hücrelerde doza bağlı artışlar saptanmıştır. İnflamatuar yanıtın şiddeti genellikle takip eden enjeksiyonlarla ya da iyileşme sırasında azalmıştır. Arka bölmede doza bağlı azalma eğiliminde olan ve genellikle tedavi süresinin sonuna kadar süren vitreus hücre infiltrasyonu ve uçuşan noktalar saptanmıştır. 26 haftalık çalışmada vitreus inflamasyonunun şiddeti enjeksiyon sayısıyla artmıştır. Ancak bunun geri dönüşümlü olduğu ve iyileşmeden sonra ortadan kalktığı gözlenmiştir. Arka kamara inflamasyonunun yapısı ve zamanlaması klinik açıdan önemli olmayabilen bir immün aracılı antikor yanıtını düşündürmektedir. Bazı hayvanlarda nispeten uzun olan şiddetli inflamasyon döneminden sonra, lensteki değişikliklerin şiddetli inflamasyona ikincil olduğunu gösteren katarakt oluşumu gözlenmiştir. İntravitreal enjeksiyonları takiben dozdan bağımsız olarak doz sonrası göz içi basıncında geçici bir yükselme gözlenmiştir.
Mikroskopik göz değişiklikleri inflamasyonla ilişkili olmuş, dejeneratif süreç göstermemiştir. Bazı gözlerin optik diskinde granülomatöz inflamatuar değişiklikler kaydedilmiştir. İyileşme dönemi sırasında bu arka bölme değişiklikleri azalmış ve bazı vakalarda kaybolmuştur.
İntravitreal uygulamayı takiben herhangi bir sistemik toksisite belirtisi saptanmamıştır. Uygulama yapılan hayvanların bir alt grubunda ranibizumaba karşı serum ve vitreus antikorları bulunmuştur.
Herhangi bir karsinojenisite veya mutajenisite verisi bulunmamaktadır.
Gebe maymunlarda, bir en kötü durum klinik maruziyetin 0,9-7 katı maksimal sistemik maruziyetlere neden olan intravitreal ranibizumab tedavisi, gelişimsel toksisite veya teratojenisiteye yol açmamıştır ve plasentanın ağırlığı ya da yapısı üzerinde bir etki yapmamıştır; diğer yandan, farmakolojik etkisine dayalı olarak ranibizumab potansiyel olarak teratojenik ve embriyo-/fetotoksik olarak değerlendirilmelidir.
Embriyo-fetal gelişim üzerinde ranibizumab aracılı etkilerin olmaması büyük olasılıkla Fab parçasının plasentayı geçememesi ile bağlantılıdır. Bununla birlikte yüksek maternal ranibizumab serum düzeyleri ve fetal serum ranibizumab varlığı ile bir vaka tanımlanmış olup, bu durum anti-ranibizumab antikorların ranibizumab için taşıyıcı bir protein olarak davrandığını (Fc bölgesini içeren) böylece maternal serum klirensini azaltarak, plasental aktarıma yol açtığını düşündürmektedir. Embriyo-fetal geliştirme araştırmaları sağlıklı gebe hayvanlarda yürütüldüğünden ve hastalık (diyabet gibi) plasentanın bir Fab parçacığına geçirgenliğini etkileyebileceğinden bu vakanın sonuçları dikkatle yorumlanmalıdır. (Bkz. Bölüm 4.6 Gebelik ve laktasyon)
6. FARMASÖTİK ÖZELLİKLER
6.1 Yardımcı maddelerin listesi
Trehaloz dihidrat
L-Histidin hidroklorür monohidrat
L-Histidin
Polisorbat 20
Enjeksiyonluk su
Nitrojen (yeterli miktarda)
6.2 Geçimsizlikler
Geçimlilik araştırmaları bulunmadığından, bu tıbbi ürün başka tıbbi ürünlerle karıştırılmamalıdır.
6.3 Raf ömrü
36 ay
6.4 Saklamaya yönelik özel tedbirler
Buzdolabında (2-8ºC) saklayınız.
Kullanıma hazır enjektörü içeren açılmamış blister ambalaj, kullanımdan önce oda sıcaklığında (25ºC) 24 saate kadar saklanabilir.
Ürün kesinlikle dondurulmamalıdır. Ürün donmuş ise çözüp kullanılmamalıdır.
Bu ürün veya ambalajı herhangi bir bozukluk içeriyorsa kullanılmamalıdır.
Kullanıma hazır enjektörü ışıktan korumak için dış karton ambalajında saklayınız.
6.5 Ambalajın niteliği ve içeriği
Bir Luer kilit adaptörü dahil, gri bromobütil kauçuk uç kapağı ile beyaz, emniyet-belirteçli sert contadan oluşan bir enjektör kapağı ve bromobütil kauçuk piston tıpasına sahip kullanıma hazır dolu enjektörde (tip I cam) 0,165 mL steril çözelti.
6.6 Beşeri tıbbi üründen arta kalan maddelerin imhası ve diğer özel önlemler
Kullanıma hazır enjektörler sadece tek kullanım içindir (Bölüm 4.2 Pozoloji ve uygulama şekli’ne bakınız).
Kullanılmamış olan ürünler ya da atık materyaller “Tıbbi Atıkların Kontrolü Yönetmeliği” ve “Ambalaj Atıklarının Kontrolü Yönetmelikleri”ne uygun olarak imha edilmelidir.
7. RUHSAT SAHİBİ
Novartis Sağlık, Gıda ve Tarım Ürünleri San. ve Tic. A.Ş.
Barbaros Mahallesi, Mor Sümbül Sokak
Nidakule, No:7/3f, İç Kapı No:27
Ataşehir / İstanbul
8. RUHSAT NUMARASI
2017/508
9. İLK RUHSAT TARİHİ/RUHSAT YENİLEME TARİHİ
13.07.2017 / 06.04.2022