


KISA ÜRÜN BİLGİSİ - XIVUBEL 120 MG/ML ENJEKSİYONLUK ÇÖZELTİ
1. BEŞERİ TIBBİ ÜRÜNÜN ADI
XIVUBEL 120 mg/mL enjeksiyonluk çözelti
Steril
2. KALİTATİF VE KANTİFATİF BİLEŞİM
Etkin madde:
1 flakon (0,23 mL) içinde:
Brolucizumab 27,6 mg
(6 mg brolucizumab içeren 0,05 mL'lik tek bir doz uygulamak için kullanılabilir bir miktar sağlar)
Brolucizumab, rekombinant DNA teknolojisi ile Escherichia coli hücrelerinde üretilmiş, insanlaştırılmış bir monoklonal tek zincir Fv (scFv) antikor fragmanıdır.
Yardımcı maddeler:
Yardımcı maddeler için 6.1’e bakınız.
3. FARMASÖTİK FORM
Enjeksiyonluk çözelti.
Berrak ile hafif opalesan arası, renksiz ila hafif kahverengimsi sarı sulu çözelti.
4. KLİNİK ÖZELLİKLER
4.1. Terapötik endikasyonlar
XIVUBEL,
- yetişkinlerde neovasküler (yaş tip) yaşa bağlı makula dejenerasyonu (YBMD) (bkz. bölüm 5.1)
- diyabetik maküler ödeme (DMÖ) bağlı görme bozukluğu (bkz. bölüm 5.1)
tedavisinde endikedir.
4.2. Pozoloji ve uygulama şekli
XIVUBEL, intravitreal enjeksiyonlar konusunda deneyimi olan bir “göz hastalıkları uzmanı” tarafından uygulanmalıdır.
Pozoloji/uygulama sıklığı ve süresi:
Yaş tip YBMD
Önerilen doz, ilk 3 doz için 4 haftada bir (aylık) intravitreal enjeksiyon yoluyla uygulanan 6 mg brolucizumabdır (0,05 mL çözelti). Doktor daha sonra, görme keskinliği ve/veya anatomik parametrelerle değerlendirilen hastalık aktivitesini temel alarak tedavi aralıklarını kişiselleştirebilir. Tedavi başladıktan 16 hafta (4 ay) sonra bir hastalık aktivite değerlendirmesi önerilir. Hastalık aktivitesi olmayan hastalarda, her 12 haftada bir (3 ay) tedavi düşünülmelidir.
Hastalık aktivitesi olan hastalarda, 8 haftada bir (2 ay) tedavi düşünülmelidir (bkz. Bölüm 4.4 ve 5.1).
Görsel ve anatomik sonuçlar hastanın devam eden tedaviden fayda sağlamadığını gösteriyorsa, XIVUBEL tedavisine son verilmelidir.
DMÖ
Önerilen doz, ilk 5 doz için her 6 haftada bir intravitreal enjeksiyon yoluyla uygulanan 6 mg brolucizumabdır (0,05 mL çözelti). Doktor daha sonra, görme keskinliği ve/veya anatomik parametrelerle değerlendirilen hastalık aktivitesini temel alarak tedavi aralıklarını kişiselleştirebilir. Hastalık aktivitesi olmayan hastalarda, her 12 haftada bir (3 ayda bir) tedavi düşünülmelidir. Hastalık aktivitesi olan hastalarda, 8 haftada bir (2 ayda bir) tedavi düşünülmelidir.
Görsel ve anatomik sonuçlar hastanın devam eden tedaviden fayda sağlamadığını gösteriyorsa, XIVUBEL tedavisine son verilmelidir.
Uygulama şekli:
XIVUBEL sadece intravitreal kullanım içindir.
Enjeksiyonluk çözelti, uygulamadan önce görsel olarak incelenmelidir (bkz. Bölüm 6.6).
İntravitreal enjeksiyon prosedürü; cerrahi el dezenfeksiyonu, steril eldivenler, steril bir örtü ve steril bir göz kapağı spekulumunu (veya eşdeğerini) içeren aseptik koşullar altında gerçekleştirilmelidir. Önlem olarak steril parasentez ekipmanı bulunmalıdır. İntravitreal prosedür uygulanmadan önce hastanın aşırı duyarlılık reaksiyonları için tıbbi öyküsü dikkatle değerlendirilmelidir (bkz. Bölüm 4.3). Enjeksiyondan önce perioküler deri, göz kapağı ve oküler yüzeyi dezenfekte etmek için yeterli anestezi ve geniş spektrumlu bir topikal mikrobisid uygulanmalıdır.
Enjeksiyon iğnesi limbusun 3,5 ila 4,0 mm arka kısmından, vitreus boşluğuna batırılmalı, yatay meridyenden kaçınılmalı ve kürenin merkezine doğru hedeflenmelidir. Sonrasında 0,05 mL enjeksiyon hacmi yavaşça verilir; sonraki enjeksiyonlar için farklı bir skleral bölge kullanılmalıdır.
İntravitreal enjeksiyondan hemen sonra hastalar göz içi basıncında yükselme açısından izlenmelidir. Uygun izlem, optik sinir başı perfüzyonu için bir kontrol veya tonometri içerebilir. Gerekli olması halinde, parasentez için steril ekipman hazır bulundurulmalıdır.
İntravitreal enjeksiyondan sonra hastalara, endoftalmi düşündüren semptomları (örn. göz ağrısı, göz kızarıklığı, fotofobi, görme bulanıklığı) gecikmeden bildirmeleri söylenmelidir.
Flakon sadece tek kullanımlıktır. Her flakon sadece tek bir gözün tedavisi için kullanılmalıdır.
Flakonda bulunan hacim (0,23 mL) önerilen dozdan (0,05 mL) daha büyük olduğundan, flakonda bulunan hacmin bir kısmı uygulamadan önce atılmalıdır.
Flakonun tüm hacminin enjekte edilmesi aşırı dozla sonuçlanabilir. Tıbbi ürünün fazlası ile birlikte hava kabarcıklarını da dışarı atmak için, hava şırıngadan dikkatlice dışarı atılmalı ve doz 0,05 mL işaretine ayarlanmalıdır (50 µl’ye eşdeğer, yani 6 mg brolucizumab).
Tıbbi ürünün uygulanmadan önce hazırlanmasıyla ilgili talimatlar için bölüm 6.6’ya bakınız.
Özel popülasyonlara ilişkin ek bilgiler:
Böbrek yetmezliği:
Böbrek yetmezliği olan hastalarda doz ayarlamasına gerek yoktur (bkz. Bölüm 5.2).
Karaciğer yetmezliği:
XIVUBEL, karaciğer yetmezliği olan hastalarda çalışılmamıştır. Karaciğer yetmezliği olan hastalarda herhangi bir doz ayarlamasına gerek yoktur (bkz. Bölüm 5.2).
Pediyatrik popülasyon:
18 yaşın altındaki çocuklarda ve adölesanlarda XIVUBEL’in güvenliliği ve etkililiği kanıtlanmamıştır. Veri bulunmamaktadır.
Geriyatrik popülasyon:
65 yaş ve üstü hastalarda doz ayarlamasına gerek yoktur (bkz. Bölüm 5.2).
4.3. Kontrendikasyonlar
- Etkin maddeye veya bölüm 6.1’de listelenen yardımcı maddelerden herhangi birine karşı aşırı duyarlılık.
- Aktif veya şüpheli oküler veya perioküler enfeksiyonları olan hastalar.
- Aktif göz içi enflamasyonu olan hastalar.
4.4. Özel kullanım uyarıları ve önlemleri
İzlenebilirlik
Biyolojik tıbbi ürünlerin izlenebilirliğini arttırmak için, uygulanan ürünün adı ve seri numarası açık bir şekilde kaydedilmelidir.
Endoftalmi, intraoküler enflamasyon, travmatik katarakt, retina dekolmanı, retina yırtılması, retinal vaskülit ve/veya retinal vasküler oklüzyon
XIVUBEL ile yapılanlar da dahil intravitreal enjeksiyonlar endoftalmi, göz içi enflamasyonu, travmatik katarakt, retina dekolmanı ve retina yırtılması ile ilişkilendirilmiştir (bkz. Bölüm 4.8). XIVUBEL uygulanırken her zaman uygun aseptik enjeksiyon teknikleri kullanılmalıdı
Hastalara yukarıda belirtilen olayları düşündüren herhangi bir semptomu gecikmeden bildirmeleri talimatı verilmelidir.
Retinal vaskülit ve/veya retinal vasküler oklüzyon dahil intraoküler enflamasyon
XIVUBEL kullanımıyla retinal vaskülit ve/veya retinal vasküler oklüzyon dahil olmak üzere intraoküler enflamasyon bildirilmiştir (bkz. Bölüm 4.3 ve 4.8). Tedaviyle ortaya çıkan antikorları olan hastalarda daha yüksek sayıda intraoküler enflamasyon olayı gözlenmiştir. Yapılan incelemeden sonra retinal vaskülit ve/veya retinal vasküler oklüzyonun immün aracılı olaylar olduğu bulunmuştur. İlk intravitreal enjeksiyondan sonra ve tedavinin herhangi bir zamanında, retinal vaskülit ve/veya retinal vasküler oklüzyon dahil olmak üzere intraoküler enflamasyon meydana gelebilir. Bu olaylar tedavinin başlangıcında daha sık gözlenmiştir.
Klinik çalışmalara dayalı olarak, bu olaylar, XIVUBEL ile tedavi edilen erkek hastalarla karşılaştırıldığında kadın hastalarda (örn. HAWK ve HARRIER'de %5.3 kadın ve %3.2 erkek) ve Japon hastalarda daha sık meydana gelmiştir.
Bu olayları geliştiren hastalarda, XIVUBEL tedavisi kesilmeli ve olaylar hızlı bir şekilde tedavi edilmelidir. XIVUBEL ile tedavi edilen ve tıbbi öyküsünde intraoküler enflamasyon ve/veya retinal vasküler oklüzyon (ilk brolucizumab enjeksiyonundan önceki 12 ay içinde) olan hastalar, retinal vaskülit ve/veya retinal vasküler oklüzyon geliştirme riskleri yüksek olduğundan yakından izlenmelidir.
İdame tedavisi sırasında iki XIVUBEL dozu arasındaki aralık; pivotal Faz III klinik çalışmalarda 8 veya 12 haftada bir XIVUBEL idame dozu alan hastalarla karşılaştırıldığında, 4
haftada bir XIVUBEL idame dozu alan YBMD'li hastalarda daha yüksek bir intraoküler enflamasyon (retinal vaskülit dahil) ve retinal vasküler oklüzyon insidansının bildirildiği göz önüne alındığında 8 haftadan az olmamalıdır.
Göz içi basınç artışı
Brolucizumab dahil vasküler endotelyal büyüme faktörü (VEGF) inhibitörleri ile intravitreal enjeksiyondan sonraki 30 dakika içinde göz içi basıncında geçici artışlar görülmüştür (bkz. Bölüm 4.8). Yetersiz kontrol edilen glokomu olan hastalarda özel önlem gereklidir (göz içi basıncı ≥30 mmHg iken XIVUBEL enjekte edilmemelidir). Hem göz içi basıncı hem de optik sinir başının perfüzyonu uygun şekilde izlenmeli ve düzeltilmelidir.
Bilateral tedavi
Her iki gözde eş zamanlı olarak uygulanan XIVUBEL’in güvenliliği ve etkililiği araştırılmamıştır.
İmmünojenisite
Bu bir terapötik protein olduğundan, brolucizumab ile immünojenisite potansiyeli vardır (bkz. Bölüm 4.8). Hastalara, göz ağrısı veya artan rahatsızlık, göz kızarıklığında kötüleşme, bulanık veya azalmış görme, görmelerinde artan sayıda küçük parçacık veya ışığa duyarlılık gibi semptomlar gelişirse doktorlarını bilgilendirmeleri söylenmelidir (bkz. Bölüm 4.8).
Diğer anti-VEGF’nin birlikte kullanımı
XIVUBEL’in aynı gözde başka anti-VEGF tıbbi ürünleriyle birlikte kullanımı hakkında veri yoktur. XIVUBEL, diğer anti-VEGF tıbbi ürünleriyle (sistemik veya oküler) aynı anda uygulanmamalıdır.
Tedavinin kesilmesi
İntravitreal anti-VEGF tedavilerinde aşağıdaki durumlarda doz kesilmeli ve tedaviye bir sonraki planlı tedaviden daha erken başlanmamalıdır:
- görme keskinliğinin son değerlendirmesine kıyasla en iyi düzeltilmiş görme keskinliğinde (EDGK) ≥30 harflik bir azalma;
- retinal yırtık
- fovea merkezini içeren bir subretinal kanama veya hemorajinin boyutu, toplam lezyon alanının ≥ %50’si olması;
- önceki veya sonraki 28 gün içinde intraoküler cerrahi yapılması veya planlanması.
Retina pigment epiteli yırtığı
Yaş tip YBMD için anti-VEGF tedavisinden sonra retina pigment epiteli yırtığı gelişimi ile ilişkili risk faktörleri arasında geniş ve/veya yüksek pigment epiteli retina dekolmanı bulunur. XIVUBEL tedavisine başlarken, retina pigment epiteli yırtıkları için bu risk faktörlerine sahip hastalarda dikkatli olunmalıdır.
Regmatojen (yırtıklı) retina dekolmanı veya makula delikleri
Regmatojen retina dekolmanı olan veya evre 3 veya 4 makula deliği olan hastalarda tedavi kesilmelidir.
İntravitreal kullanımı takiben sistemik etkiler
VEGF inhibitörlerinin intravitreal enjeksiyonunu takiben oküler olmayan kanamalar ve arteriyel tromboembolik olaylar dahil olmak üzere sistemik advers olaylar bildirilmiştir ve bunların VEGF inhibisyonu ile ilgili olabileceği yönünde teorik bir risk vardır. Son 3 ay içinde inme, geçici iskemik atak veya miyokard enfarktüsü öyküsü olan YBMD’li ve DMÖ’lü
hastaların tedavisinde güvenlilik ile ilgili sınırlı veri bulunmaktadır. Bu tür hastalar tedavi edilirken dikkatli olunmalıdır.
Sodyum içeriği
Bu tıbbi ürün, doz başına 1 mmol'den (23 mg) daha az sodyum içerir; yani esasen “sodyum içermez”.
Sınırlı veriye sahip popülasyonlar
HbA1c'si %10'un üzerinde olan diyabetik hastalarda veya proliferatif diyabetik retinopatisi olan hastalarda XIVUBEL tedavisi ile ilgili deneyim sınırlıdır. Kontrolsüz hipertansiyonu olan diyabetik hastalarda XIVUBEL ile tedavi deneyimi yoktur. Bu tür hastaları tedavi ederken hekim tarafından bu bilgi eksikliği göz önünde bulundurulmalıdır.
Silikon yağına bağlı olarak vitreusta uçuşan cisimler
Silikonlu enjektörlerden ve/veya iğnelerden silikon yağının sızması nedeniyle vitreusta uçuşan cisimlerin gelişmesi yönünde ihtimal vardır. Vitreusta uçuşan cisimler tolere edilebilirdir. Vitreusta uçuşan noktalar riskini azaltmak için intravitreal enjeksiyonda silikon içermeyen enjektör ve enjeksiyon iğnesi kullanılması önerilmektedir.
4.5. Diğer tıbbi ürünler ile etkileşimler ve diğer etkileşim şekilleri
Hiçbir etkileşim çalışması gerçekleştirilmemiştir.
Özel popülasyonlara ilişkin ek bilgiler
Özel popülasyonlara ilişkin herhangi bir etkileşim çalışması yürütülmemiştir.
Pediyatrik popülasyon: Pediyatrik popülasyona ilişkin herhangi bir etkileşim çalışması yürütülmemiştir.
4.6. Gebelik ve laktasyon
Genel tavsiye
Gebelik kategorisi: C
Çocuk doğurma potansiyeli bulunan kadınlar/Doğum kontrolü (Kontrasepsiyon)
Çocuk doğurma potansiyeli olan kadınlar, tedavi süresince (ve XIVUBEL ile tedaviyi durdururken son dozdan sonra en az bir ay boyunca) etkili doğum kontrolü kullanmak zorundadır.
Gebelik dönemi
XIVUBEL’in gebe kadınlarda kullanımına ilişkin yeterli veri mevcut değildir. Gebe sinomolgus maymunlarında yapılan bir çalışma, üreme toksisitesi ile ilgili olarak herhangi bir zararlı etkiye işaret etmemiştir.
Hayvanlar üzerinde yapılan araştırmalar üreme toksisitesinin bulunduğunu göstermiştir (bkz. Bölüm 5.3). İnsanlara yönelik potansiyel risk bilinmemektedir.
XIVUBEL gerekli olmadıkça (oküler uygulamadan sonra sistemik maruziyet etki mekanizması nedeniyle çok düşük olmasına rağmen, embriyofetal gelişim için potansiyel bir risk söz konusudur. Bu nedenle brolucizumab, potansiyel fayda fetüs üzerindeki potansiyel riske ağır basmadığı sürece) gebelik döneminde kullanılmamalıdır.
Laktasyon dönemi
Brolucizumab’ın insan sütüyle atılıp atılmadığı bilinmemektedir. Bir üreme toksisitesi çalışmasında, sinomolgus maymunlarının anne sütünde veya bebek serumunda brolucizumab
saptanmamıştır (bkz. Bölüm 5.3). Brolucizumab’ın süt ile atılımı hayvanlar üzerinde araştırılmamıştır. Brolucizumab emzirme döneminde önerilmemektedir ve kullanılan son dozdan sonra en az bir ay süreyle emzirmeye başlanmamalıdır. Emzirmenin durdurulup durdurulmayacağına ya da XIVUBEL tedavisinin durdurulup durdurulmayacağına/tedaviden kaçınılıp kaçınılmayacağına ilişkin karar verilirken, emzirmenin çocuk açısından faydası ve XIVUBEL tedavisinin emziren anne açısından faydası dikkate alınmalıdır.
Üreme yeteneği / Fertilite
Üreme veya doğurganlık çalışması yapılmamıştır. VEGF inhibisyonunun foliküler gelişimi, korpus luteum fonksiyonu ve fertiliteyi etkilediği gösterilmiştir. VEGF inhibitörlerinin etki mekanizmasına dayanılarak, kadın fertilitesi için potansiyel bir risk bulunmaktadır.
4.7. Araç ve makine kullanımı üzerindeki etkiler
XIVUBEL, intravitreal enjeksiyon ve ilişkili göz muayenesinden sonra olası geçici görme bozuklukları nedeniyle araç ve makine kullanma yeteneği üzerinde küçük bir etkiye sahiptir. Hastalar, görsel fonksiyon yeterince iyileşinceye kadar araç veya makine kullanmamalıdır.
4.8. İstenmeyen etkiler
Güvenlik profilinin özeti
Yaş tip YBMD
Yaş tip YBMD için brolucizumab ile tedavi edilen toplam 1.088 hasta, iki Faz III çalışmada güvenlilik popülasyonunu oluşturmuştur. Bunlardan 730 hasta, önerilen doz olan 6 mg ile tedavi edilmiştir.
En sık bildirilen advers reaksiyonlar görme keskinliğinde azalma (%7,3), katarakt (%7,0), konjonktival kanama (%6,3) ve vitröz uçan cisimcikler (%5,1) olmuştur.
En ciddi advers reaksiyonlar körlük (%0,8), endoftalmi (%0,7), retinal arter oklüzyonu (%0,8) ve retina dekolmanı (%0,7) olmuştur.
DMÖ
DMÖ için brolucizumab ile tedavi edilen toplam 558 hasta, iki Faz III çalışmada güvenlilik popülasyonunu oluşturmuştur. Bunlardan 368 hasta, önerilen doz olan 6 mg ile tedavi edilmiştir.
En sık bildirilen advers reaksiyon konjonktival kanamadır (%5,7).
En ciddi advers reaksiyonlar retinal arter oklüzyonu (%0,5) ve endoftalmidir (%0,3).
Advers reaksiyonların tablolaştırılmış listesi
XIVUBEL’in klinik çalışmalarda uygulanmasının ardından yaşanan advers reaksiyonlar aşağıdaki Tablo 1'de özetlenmiştir.
İstenmeyen etkiler MedDRA sistem organ sınıfına göre listelenmiştir. Her bir sistem organ sınıfı içinde, istenmeyen etkiler, en sık görülen reaksiyonlar önce olmak üzere, sıklığa göre sıralanmaktadır. Her istenmeyen etki için sıklık kategorileri aşağıdaki sisteme dayanmaktadır: Çok yaygın (≥1/10); yaygın (≥1/100 ila <1/10); yaygın olmayan (≥1/1.000 ila <1/100); seyrek
(≥ 1/10.000 ila < 1/1.000); çok seyrek (< 1/10.000); bilinmiyor (eldeki verilerden hareketle tahmin edilemiyor). Her sıklık grubu içerisinde istenmeyen etkiler azalan ciddiyet sırasına göre sunulmaktadır.
Tablo 1 Klinik çalışmalarda istenmeyen etkilerin sıklığı ve pazarlama sonrası tecrübe
| MedDRA Sistem organ sınıfı | Sıklık kategorisi |
|---|---|
| Bağışıklık sistemi hastalıkları | |
| Aşırı duyarlılık (ürtiker, döküntü, kaşıntı, eritem dahil) | Yaygın |
| Göz hastalıkları | |
| Görme keskinliğinde azalma | Yaygın |
| Retina kanaması | Yaygın |
| Uveit | Yaygın |
| İritis | Yaygın |
| Vitreus dekolmanı | Yaygın |
| Retina yırtığı | Yaygın |
| Katarakt | Yaygın |
| Konjonktival kanama | Yaygın |
| Vitröz uçan cisimcikler | Yaygın |
| Göz ağrısı | Yaygın |
| Göz içi basıncı artışı | Yaygın |
| Konjonktivit | Yaygın |
| Retinal pigment epiteli yırtılması | Yaygın |
| Bulanık görme | Yaygın |
| Korneal aşınma | Yaygın |
| Punktat keratit | Yaygın |
| Körlük | Yaygın olmayan |
| Endoftalmi | Yaygın olmayan |
| Retina dekolmanı | Yaygın olmayan |
| Konjonktival hiperemi | Yaygın olmayan |
| Gözyaşı salgısında artış | Yaygın olmayan |
| Gözde anormal his | Yaygın olmayan |
| Retina pigment epiteli dekolmanı | Yaygın olmayan |
| Vitritis | Yaygın olmayan |
| Ön kamara iltihabı | Yaygın olmayan |
| İridosiklitis | Yaygın olmayan |
| Ön kamerada parlama | Yaygın olmayan |
| Kornea ödemi | Yaygın olmayan |
| Vitreus kanama | Yaygın olmayan |
| Retinal vasküler oklüzyon | Yaygın olmayan |
| Retinal vaskülit | Yaygın olmayan |
Seçilen advers reaksiyonların tanımı
İmmünojenisite
XIVUBEL ile tedavi edilen hastalarda bir immün yanıt potansiyeli vardır.
Yaş tip YBMD
88 hafta süreyle XIVUBEL dozları uygulandıktan sonra, hastaların %23-25’inde tedaviye bağlı anti-brolucizumab antikorları tespit edilmiştir.
DMÖ
52 hafta boyunca XIVUBEL ile dozlamadan sonra hastaların %12-18’inde tedaviyle ortaya çıkan anti-brolucizumab antikorları tespit edilmiştir.
Tedaviden kaynaklanan antikorları olan YBMD ve DMÖ hastalarında daha fazla sayıda göz içi enflamasyonu advers reaksiyonu gözlenmiştir. İncelemeden sonra, tipik olarak intraoküler enflamasyon varlığında, retinal vaskülit ve/veya retinal vasküler oklüzyonun XIVUBEL’e maruz kalmaya bağlı immün aracılı advers olaylar olduğu bulunmuştur (bkz. Bölüm 4.4). Anti-brolucizumab antikorları, klinik etkinlik üzerinde bir etki ile ilişkilendirilmemiştir.
Ürün sınıfı ile ilgili istenmeyen etkiler
VEGF inhibitörlerinin intravitreal kullanımını takiben inme ve miyokard enfarktüsü de dahil olmak üzere arteriyel tromboembolik olaylara ilişkin teorik bir risk vardır. YBMD ve DMÖ hastalarında brolucizumab klinik çalışmalarında arteriyel tromboembolik olaylar için düşük bir insidans oranı gözlenmiştir. Brolucizumab ve karşılaştırma ajanı ile tedavi edilen gruplar arasında önemli bir fark görülmemiştir.
Şüpheli advers reaksiyonların raporlanması
Ruhsatlandırma sonrası şüpheli ilaç advers reaksiyonlarının raporlanması büyük önem taşımaktadır. Raporlama yapılması, ilacın yarar / risk dengesinin sürekli olarak izlenmesine olanak sağlar. Sağlık mesleği mensuplarının herhangi bir şüpheli advers reaksiyonu Türkiye Farmakovijilans Merkezi (TÜFAM)’ne bildirmeleri gerekmektedir. (www.titck.gov.tr; e- posta: tufam@titck.gov.tr; tel: 0 800 314 00 08; faks: 0 312 218 35 99)
4.9. Doz aşımı ve tedavisi
Önerilenden daha yüksek enjeksiyon hacmi ile doz aşımı, göz içi basıncını artırabilir. Doz aşımı durumunda, göz içi basıncı izlenmeli ve tedavi eden hekim tarafından gerekli görülürse uygun tedavi başlatılmalıdır.
5. FARMAKOLOJİK ÖZELLİKLER
5.1. Farmakodinamik özellikler
Farmakoterapötik grup: Oftalmolojikler, antineovaskülarizasyon ajanları
ATC kodu: S01LA06
Etki mekanizması
Brolucizumab, moleküler ağırlığı ~26 kDa olan insanlaştırılmış bir monoklonal tek zincirli Fv (scFv) antikor fragmanıdır.
Vasküler endotel büyüme faktörü A (VEGF-A) yolağı boyunca artan sinyalizasyon düzeyleri patolojik oküler anjiyogenez ve retinal ödem ile ilişkilidir. Brolucizumab, VEGF-A izoformlarına (örneğin, VEGF110, VEGF121 ve VEGF165) yüksek afinite ile bağlanır, böylece VEGF-A’nın VEGFR-1 ve VEGFR-2 reseptörlerine bağlanmasını önler. Brolucizumab, VEGF-A’nın bağlanmasını inhibe ederek, endotel hücre proliferasyonunu baskılar, böylece patolojik neovaskülarizasyonu azaltır ve vasküler geçirgenliği azaltır.
Farmakodinamik etkiler
Yaş tip YBMD
HAWK ve HARRIER çalışmalarında, koroidal neovaskülarizasyonu (KNV) karakterize eden, kan ve sıvı sızıntısı ile ilgili anatomik parametreler, tedavi kararlarına yön veren hastalık aktivite değerlendirmelerinin bir parçası olmuştur. XIVUBEL ile tedavi edilen hastalarda, tedavinin başlamasından sonraki 4 hafta gibi erken bir dönemde ve Hafta 48 ila Hafta 96’ya kadar, santral alt alan kalınlığında (CST) ve intraretinal/subretinal sıvı (IRF/SRF) veya sub-
retinal pigment epitel (subRPE) sıvısı varlığında azalmalar gözlenmiştir.
- 16. haftada, XIVUBEL tedavisinde CST azalması, her iki çalışmada da aflibercepte göre istatistiksel olarak anlamlı olmuştur (HAWK: -161’e karşı -134 mikron; HARRIER: -174’e karşı -134 mikron). CST’de başlangıçtaki bu azalma 48. haftada da istatistiksel olarak anlamlı olmuştur (HAWK: -173’e karşı -144 mikron; HARRIER: -194’e karşı -144 mikron) ve 96. haftada her çalışmanın sonuna kadar devam etmiştir (HAWK: -175’e karşı -149 mikron; HARRIER: -198’e karşı -155 mikron).
- 16. haftada, her iki çalışmada da IRF ve/veya SRF sıvısı olan hastalardaki yüzde farkı XIVUBEL tedavisinde, aflibercepte göre istatistiksel olarak anlamlı olmuştur (HAWK: %34’e karşı %52; HARRIER: %29’a karşı %45). Bu fark 48. haftada da istatistiksel olarak anlamlı olmuştur (HAWK: %31’e karşı %45; HARRIER: %26’a karşı %44) ve 96. haftada, her çalışmanın sonuna kadar devam etmiştir (HAWK: %24’e karşı %37; HARRIER: %24’e karşı %39).
- 16. haftada, her iki çalışmada da sub-RPE sıvısı olan hastalardaki yüzde farkı XIVUBEL tedavisinde, aflibercepte kıyasla istatistiksel olarak anlamlı olmuştur (HAWK: %19’a karşı %27; HARRIER: %16’ya karşı %24). Bu fark 48. haftada da istatistiksel olarak anlamlı olmuştur (HAWK: %14’e karşı %22; HARRIER: %13’e karşı %22) ve 96. haftada her çalışmanın sonuna kadar devam etmiştir (HAWK: %11’e karşı %15; HARRIER: %17’ye karşı %22).
Bu çalışmalarda, XIVUBEL ile tedavi edilen hastalarda, KNV lezyon boyutunda azalma 12 hafta gibi kısa bir sürede ve tedaviye başlandıktan sonra 48 ve 96. haftalarda gözlenmiştir.
DMÖ
KESTREL ve KITE çalışmalarında, ilgili anatomik parametreler, tedavi kararlarını yönlendiren hastalık aktivitesi değerlendirmelerinin bir parçası olmuştur. XIVUBEL ile tedavi edilen hastalarda tedavinin başlangıcından 4 hafta sonra gibi erken bir dönemde ve 52. haftaya kadar santral alt alan kalınlığı (CST)’de azalmalar ve IRF/SRF varlığında azalma gözlenmiştir.
Klinik etkililik ve güvenlilik
Yaş tip YBMD
XIVUBEL’in güvenliliği ve etkililiği, neovasküler (yaş tip) YBMD’li hastalardaki iki randomize, çok merkezli, çift kör, aktif kontrollü Faz III çalışmada (HAWK ve HARRIER) değerlendirilmiştir. Bu iki çalışmada toplam 1.817 hasta iki yıl süreyle tedavi edilmiştir (1.088’i XIVUBEL ve 729’u karşılaştırma ilacı aflibercept tedavisinde). Hasta yaşları 50-97 aralığında olup ortalama yaş 76 yıldır.
Her iki çalışmada da, ilk üç aylık dozdan sonra (Hafta 0, 4 ve 8), brolucizumab hastaları, hastalık aktivitesine bağlı olarak q8w doz uygulama aralığına ayarlama seçeneği ile, q12w olarak tedavi edilmiştir. Hastalık aktivitesi bir doktor tarafından birinci q12 hafta aralığında (16. ve 20. haftalarda) ve sonraki her planlı q12w tedavi vizitinde değerlendirilmiştir. Bu vizitlerin herhangi birinde hastalık aktivitesi (örneğin azalmış görme keskinliği, artmış santral alt alan kalınlığı (CST) ve/veya retinal sıvıların varlığı (IRF/SRF, alt RPE)) olan hastalar, q8w tedavi aralığına ayarlanmıştır. Karşılaştırma ajanı aflibercept ise ilk 3 aylık dozdan sonra 8 haftada bir uygulanmıştır.
Sonuçlar
Çalışmalar için birincil etkililik sonlanma noktası, Erken Tedavi Diyabetik Retinopati Çalışması (ETDRS) Harf Skoru ile ölçülen, Hafta 48’deki En İyi Düzeltilmiş Görme Keskinliğinde (EDGK) başlangıca göre değişiklik olup birincil amaç aflibercept karşısında
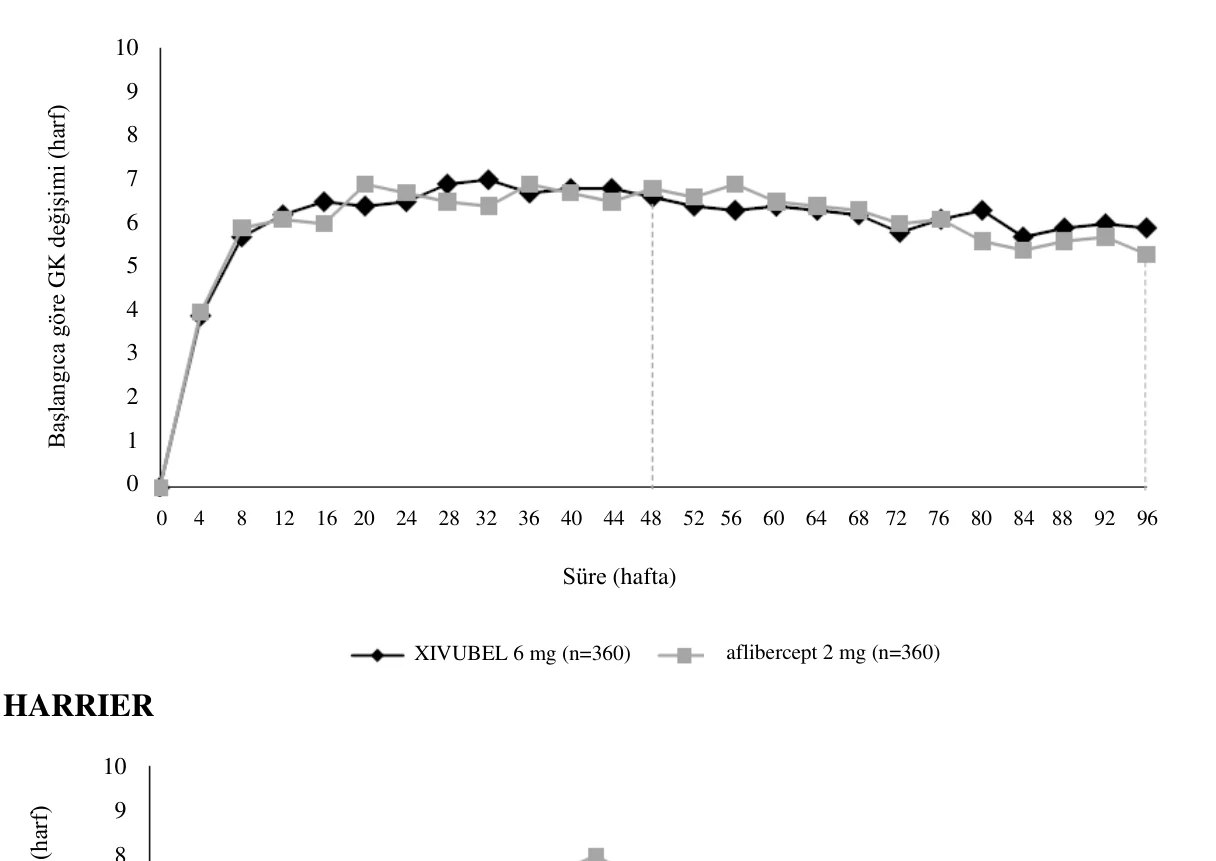
XIVUBEL’in eşit etkililiğini göstermek olmuştur. Her iki çalışmada da, XIVUBEL (q12w/q8w rejiminde uygulanan), 2 mg aflibercepte (q8w uygulanan) eşit etkililik göstermiştir. Birinci yılda görülen görme keskinliği artışı ikinci yılda sürdürülmüştür.
Her iki çalışmanın ayrıntılı sonuçları aşağıda Tablo 2 ve Şekil 1’de gösterilmektedir.
Tablo 2 Faz III - HAWK ve HARRIER çalışmalarında Hafta 48 ve 96’da görme keskinliği sonuçları
| HAWK | HARRIER | |||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Etkililik sonucu | Hafta | XIVUB EL (n=360) | Afliberc ept 2 mg (n=360) | Fark (%95 GA) brolucizu mab
| XIVUB EL (n=370) | Afliber cept 2 mg (n=369) | Fark (%95 GA) brolucizu mab – aflibercep t | |||||||
| EDGK’da başlangıca göre ortalama değişiklik (ETDRS harf skoru ile ölçülen) | 48 | 6,6 (SE=0,7 1) | 6,8 (SE=0,7 1) | -0,2 (-2,1, 1,8) P<0,0001 a) | 6,9 (SE=0,6 1) | 7,6 (SE=0,6 1) | -0,7 (-2,4, 1,0) P <0,0001 a) | |||||||
| 36 – 48 b) | 6,7 (SE=0,6 8) | 6,7 (SE=0,6 8) | 0,0 (-1,9, 1,9) P<0,0001 a) | 6,5 (SE=0,5 8) | 7,7 (SE=0,5 8) | -1,2 (-2,8, 0,4) P=0.0003 a) | ||||||||
| 96 | 5,9 (SE=0,7 8) | 5,3 (SE=0,7 8) | 0,5 (-1,6, 2,7) | 6,1 (SE=0,7 3) | 6,6 (SE=0,7 3) | -0,4 (-2,5,1,6) | ||||||||
| Görmede en az 15 harf kazanımı olan hastaların yüzdesi | 48 | 33,6 | 25,4 | 8,2 (2,2, 15,0) | 29,3 | 29,9 | -0,6 (-7,1, 5,8) | |||||||
| 96 | 34,2 | 27,0 | 7,2 (1,4, 13,8) | 29,1 | 31,5 | -2,4 (-8,8, 4,1) | ||||||||
| Görme kaybı olan hastaların yüzdesi (%) (≥ 15 harf EDGK kaybı) | 48 | 6,4 | 5,5 | 0,9 (-2,7, 4,3) | 3,8 | 4,8 | -1,0 (-3,9, 2,2) | |||||||
| 96 | 8,1 | 7,4 | 0,7 (-3,6, 4,6) | 7,1 | 7,5 | -0,4 (-3,8, 3,3) | ||||||||
EDGK: En İyi Düzeltilmiş Görme Keskinliği; eksik verilerin yerine, ileri taşınan son gözlem (LOCF) yöntemiyle belirlenen değerler koyulmuştur
ETDRS: Erken Tedavi Diyabetik Retinopati Çalışması
SE: Standart hata
- a) P değeri, 4.0 harflik eşit etkililik marjı ile eşit etkililik hipotezine atıfta bulunmaktadır.
- b) XIVUBEL ve aflibercept tedavilerinin zamanlamasındaki farklılıkların hesaba katıldığı önemli ikincil sonlanım noktası
Şekil 1 HAWK ve HARRIER çalışmalarında çalışma başlangıcından hafta 96’ya görme keskinliğinde ortalama değişiklik
HAWK
HARRIER
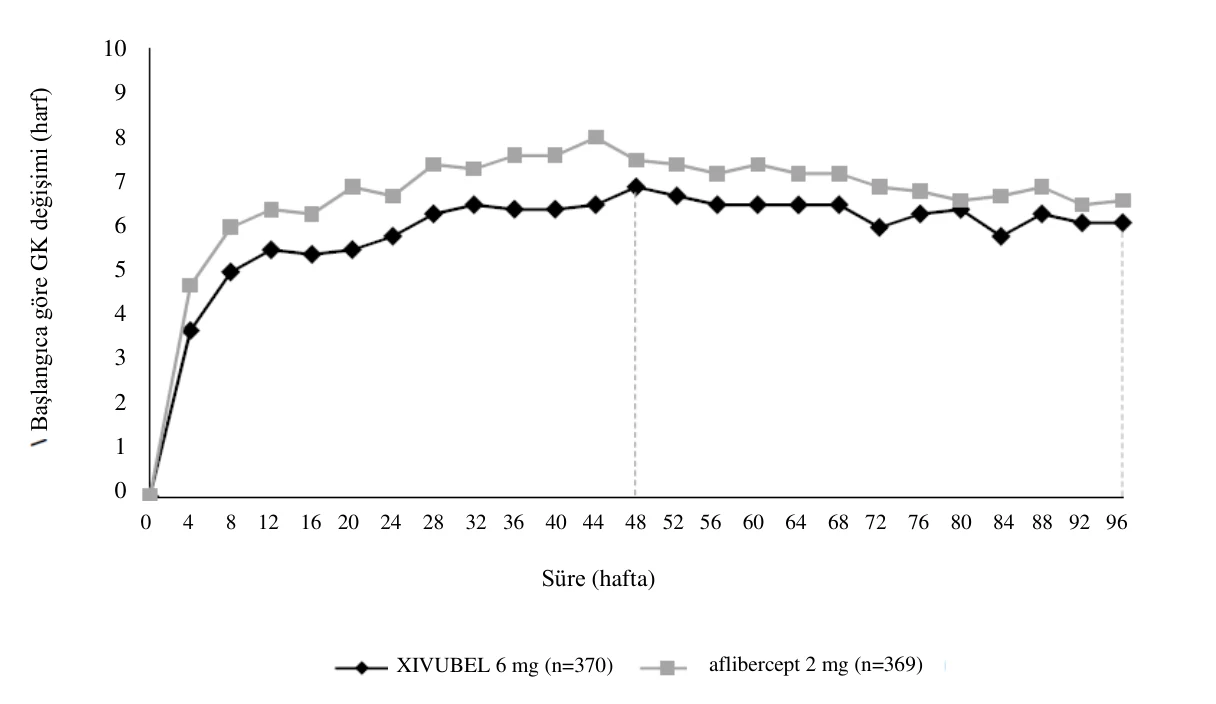
Bu görme keskinliği artışları, HAWK ve HARRIER çalışmalarında sırasıyla Hafta 48’de q12w doz uygulama aralığında XIVUBEL ile tedavi edilen hastaların %56 ve %51’inde ve Hafta 96’da hastaların %45 ve %39’unda elde edilmiştir. İlk 12 haftalık aralıkta q12w aralığı için uygun olarak tanımlanan hastaların %85 ve %82’si Hafta 48’e kadar q12w doz aralığında kalmıştır. Hafta 48’de q12w aralığında olan hastaların ise %82 ve %75’i Hafta 96’a kadar 12 haftalık doz uygulama aralığında kalmıştır.
Başlangıca göre GK değişimi (harf)
Başlangıca göre GK değişimi (harf)
Süre (hafta)
Süre (hafta)
XIVUBEL 6 mg (n=360)
XIVUBEL 6 mg (n=370)
aflibercept 2 mg (n=360)
aflibercept 2 mg (n=369)
0 4 8 12 16 20 24 28 32 36 40 44 48 52 56 60 64 68 72 76 80 84 88 92 96
9 2
10
9
8
7
6
5
4
3
2
1
0
10
9
8
7
6
5
4
3
2
1
0
0 4 8 12 16 20 24 28 32 36 40 44 48 52 56 60 64 68 72 76 80 84 88 92 96
Değerlendirilebilir alt gruplardaki (örneğin, yaş, cinsiyet, ırk, başlangıçtaki görme keskinliği, başlangıçtaki retina kalınlığı, lezyon tipi, lezyon boyutu, sıvı durumu) tedavi etkileri her iki çalışmada da genel olarak toplam popülasyondaki sonuçlarla tutarlı bulunmuştur.
Hastalık aktivitesi, santral alt alan kalınlığı (CST) ve/veya IRF/SRF veya sub-RPE varlığı dahil görme keskinliği ve/veya anatomik parametrelerdeki değişiklikler ile değerlendirilmiştir. Hastalık aktivitesi çalışma boyunca değerlendirilmiştir. Hastalık aktivitesinin anatomik parametreleri, aflibercept ile karşılaştırıldığında XIVUBEL için 48. haftada ve 96. haftada azalmıştır (Bkz. “Farmakodinamik etkiler”).
XIVUBEL tedavisinde 16. haftada hastalık aktivitesi olan hastalardaki yüzde farkı, aflibercepte kıyasla istatiksel olarak anlamlı olmuştur (HAWK’da %24’e karşı %35, p = 0,0013; HARRIER’de %23’e karşı %32, p = 0,0021).
XIVUBEL iki çalışmada da Ulusal Göz Enstitüsü Görsel Fonksiyon Anketi (NEI VFQ-25) aracılığıyla bildirilen, hasta tarafından rapor edilen sonuçlar şeklindeki ön tanımlı ikincil etkililik sonlanım noktasında başlangıca göre klinik olarak anlamlı artışlar göstermiştir. Bu değişikliklerin büyüklüğü, En İyi Düzeltilmiş Görme Keskinliğinde (EDGK) 15 harflik bir kazanıma karşılık gelen yayınlanmış çalışmalarda görülene benzer olmuştur. Hasta tarafından rapor edilen sonuçlardaki faydalar ikinci yılda korunmuştur.
Başlangıçtan Hafta 48’e kadar NEI VFQ-25 toplam puan ve alt ölçeklerinde (genel görme, oküler ağrı, yakın aktiviteler, uzak aktiviteler, sosyal işlevsellik, zihinsel sağlık, rol zorlukları, bağımlılık, sürüş, renkli görme ve periferik görme) bakımından XIVUBEL aflibercept arasında klinik olarak anlamlı bir fark bulunmamıştır.
DMÖ
XIVUBEL’in etkililiği ve güvenliliği, diyabetik maküler ödem nedeniyle görme bozukluğu olan hastalarda gerçekleştirilen iki randomize, çok merkezli, çift kör, aktif kontrollü Faz III çalışmada (KESTREL ve KITE) değerlendirilmiştir. Bu çalışmalarda toplam 926 hasta bir yıl süreyle tedavi edilmiştir (558'i brolucizumab ve 368'i 2 mg aflibercept). Hasta yaşları 23 ila 87 yıl arasında değişmekte olup, ortalama yaş 63’tür.
Her iki çalışmada da, ilk beş dozdan sonra (0, 6, 12, 18 ve 24. haftalar), brolucizumab hastaları, hastalık aktivitesine bağlı olarak 8 haftada bir doz aralığına ayarlama seçeneğiyle 12 haftada bir tedavi edilmiştir. Hastalık aktivitesi ilk 12 haftalık aralık (32. ve 36. haftalar) ve takip eden her planlanmış tedavi vizitinde bir hekim tarafından değerlendirilmiştir. Bu vizitlerin herhangi birinde hastalık aktivitesi (ör. görme keskinliğinde azalma, CST artışı) gösteren hastalarda 8 haftada bir tedavi aralığına geçilmiştir. Diğer ajan aflibercept 5 aylık yükleme dozundan sonra 8 haftada bir uygulanmıştır.
Bulgular
Çalışmalar için birincil etkililik sonlanım noktası, ETDRS harf puanı ile ölçüldüğü üzere EDGK'de başlangıçtan 52. haftaya kadar olan değişimdir ve birincil hedef, XIVUBEL’in aflibercept 2 mg karşısında eşit etkililiğini göstermektir. Her iki çalışmada da, XIVUBEL (12 haftada bir veya 8 haftada bir rejiminde uygulanmıştır), aflibercept 2 mg (8 haftada bir uygulanmıştır) ile eşit etkililik sergilemiştir.
KESTREL ve KITE çalışmasının bulguları, kritik ikincil sonlanım noktası (40. hafta ile 52. hafta arasında EDGK'de başlangıca göre ortalama değişim) için 2 mg aflibercepte karşı XIVUBEL’in eşit etkililiğini göstermiştir.
Her iki çalışmanın ayrıntılı sonuçları aşağıdaki Tablo 3'te ve Şekil 2'de sunulmaktadır.
Tablo 3 Faz III’te 52. haftada görme keskinliği sonuçları - KESTREL ve KITE çalışmaları
| KESTREL | KITE | |||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Etkililik sonucu | Hafta | Xivubel (n=189) | Aflibercept 2 mg (n=187) | Fark (%95 CI) brolucizumab – aflibercept | Xivubel (n=179) | Aflibercept 2 mg (n=181) | Fark (%95 CI) brolucizumab – aflibercept | |||||||
| EDGK'de başlangıca göre değişim (ETDRS harf puanı ile ölçülür) – LS ortalama (SE) | 52 | 9,2 (0,57) | 10,5 (0,57) | -1,3 (-2,9, 0,3) P <0,001a | 10,6 (0,66) | 9,4 (0,66) | 1,2 (-0,6, 3,1) P <0,001a | |||||||
| 40-52 | 9 (0,53) | 10,5 (0,53) | -1,5 (-3,0, 0,0) P <0,001a | 10,3 (0,62) | 9,4 (0,62) | 0,9 (-0,9, 2,6) P <0,001a | ||||||||
| Başlangıca göre EDGK'de en az 15 harf kazanım veya BCVA ≥84 harf (%) | 52 | 36 | 40,1 | -4,1 (-13,3 , 5,9) | 46,8 | 37,2 | 9,6 (-0,4, 20,2) | |||||||
EDGK: en iyi düzeltilmiş görme keskinliği; çalışma gözünde alternatif DMÖ tedavisinin başlamasından sonraki EDGK değerlendirmeleri sansürlenmiş ve bu alternatif tedaviye başlamadan önceki son değerle değiştirilmiştir. ETDRS: erken tedavi diyabetik retinopati çalışması LS: en küçük kare SE: standart hata a 4.0 harflik eşit etkililik marjiniyle eşit etkililik hipotezine atıfta bulunan P-değeri | ||||||||||||||
Şekil 2 KESTREL ve KITE çalışmalarında başlangıçtan 52. haftaya kadar görme keskinliğinde ortalama değişim
KESTREL
KITE
Bu görme keskinliği kazanımları, KESTREL ve KITE çalışmalarında 52. Haftada bir 12 haftalık doz aralığıyla XIVUBEL ile tedavi edilen hastaların sırasıyla %55 ve %50'sinde elde edilmiştir. İlk 12 haftalık aralık sırasında 12 haftalık rejim için uygun olduğu belirlenen hastaların %88 ve %95’i 52. Haftada 12 haftalık aralıkta kalmıştır.
Her çalışmada değerlendirilebilir alt gruplardaki (örn. yaş, cinsiyet, başlangıçtaki HbA1c, başlangıçtaki görme keskinliği, başlangıçtaki merkezi alt alan kalınlığı, DMÖ lezyon tipi, tanıdan itibaren DMÖ süresi, retinal sıvı durumu) tedavi etkileri genel olarak genel popülasyonlardaki sonuçlarla tutarlı olmuştur.
Hastalık aktivitesi; görme keskinliğindeki değişiklikler ve/veya santral alt alan kalınlığı (CST) ve/veya IRF/SRF varlığı dahil anatomik parametreler ile değerlendirilmiştir. Hastalık aktivitesi çalışmalar boyunca değerlendirilmiştir.
Diyabetik retinopati şiddet skoru (DRSS) KESTREL ve KITE çalışmalarında değerlendirilmiştir. Başlangıçta, hem KESTREL hem de KITE'deki hastaların %98,1'i derecelendirilebilir DRSS skorlarına sahiptir. Birleştirilmiş analize göre, XIVUBEL, %10’luk bir eşit etkililik marjini kullanılarak, 52. Haftada DRSS’de başlangıca göre en az 2 adımlık bir iyileşmenin olduğu gönüllülerin oranı açısından aflibercept 2 mg ile eşit etkililik sergilemiştir. Tahmini oranlar, XIVUBEL ve 2 mg afliberceptte sırasıyla %28,9 ve %24,9 olarak belirlenmiştir ve bu da %4'lük bir tedavi farkıyla sonuçlanmıştır (%95 CI: [-0,6, 8,6]).
Pediyatrik popülasyon
Avrupa İlaç Ajansı (EMA), neovasküler YBMD ve DMÖ’de pediyatrik popülasyonunun tüm alt kümelerinde XIVUBEL ile yapılan çalışmaların sonuçlarını sunma yükümlülüğünü iptal etmiştir (pediyatrik kullanım hakkında bilgi için bkz. Bölüm 4.2).
5.2. Farmakokinetik özellikler
Genel Özellikler
XIVUBEL göze lokal etki göstermesi için doğrudan vitreus içine uygulanır.
Emilim:
nYBMD’li hastalara göz başına 6 mg brolucizumabın intravitreal uygulanmasından sonra, plazmada serbest brolucizumabın ortalama Cmaks değeri 49,0 ng/mL bulunmuş (aralık: 8,97 ila 548 ng/mL) ve 1. günde elde edilmiştir.
Dağılım:
İntravitreal yolla uygulandığından dağılım bilgisi mevcut değildir.
Biyotransformasyon:
İntravitreal yolla uygulandığından biyotransformasyon bilgisi mevcut değildir.
Eliminasyon:
Brolucizumab monoklonal bir antikor fragmanıdır ve ilaç metabolizması çalışmaları yapılmamıştır. Tek zincirli bir antikor fragmanı olarak, serbest brolucizumabın, hem serbest endojen VEGF’ye bağlanma yoluyla hedef aracılı dispozisyon hem pasif renal eliminasyon hem de proteoliz yoluyla metabolizasyon ile eliminasyona uğraması beklenir.
İntravitreal enjeksiyonlardan sonra, brolucizumab, 4.4 günlük bir görünür sistemik yarılanma ömrü ile elimine olmuştur. Konsantrasyonlar, çoğu hastada dozdan yaklaşık 4 hafta sonra genellikle nicelik sınırında veya nicelik sınırının altında (<0,5 ng /mL) bulunmuştur. XIVUBEL her 4 haftada bir intravitreal olarak uygulandığında serumda birikmemiştir.
Doğrusallık / doğrusal olmayan durum:
İntravitreal yolla uygulandığından bu bilgi mevcut değildir.
Hastalardaki karakteristik özellikler
Böbrek yetmezliği:
Brolucizumabın sistemik farmakokinetiği, normal böbrek fonksiyonu olan (≥90 mL/dk [n = 21]) veya hafif (60 ila <90 mL/dk [n = 22]) ya da orta (30 ila <60 mL/dk [n = 7]) dereceli böbrek yetmezliği olan nYBMD hastalarında değerlendirilmiştir. Hafif veya orta derecede böbrek yetmezliği olan hastalar için ortalama sistemik klirens değerleri genellikle normal böbrek fonksiyonu olan hastalardan daha düşük olmakla birlikte, hafif ve orta derecede böbrek yetmezliğinin brolucizumabın genel sistemik maruziyeti üzerinde anlamlı bir etkisi gözlenmemiştir. Şiddetli (<30 mL/dk) böbrek yetmezliği olan hiçbir hasta incelenmemiştir.
Karaciğer yetmezliği:
Metabolizma proteoliz yoluyla oluştuğundan ve hepatik fonksiyona bağlı olmadığından, hafif ila ağır karaciğer bozukluğunun brolucizumaba genel sistemik maruziyet üzerinde bir etkisinin olması beklenmez.
Geriyatrik popülasyon:
65-74 yaş arası 22 hasta, 75-84 yaş arası 18 hasta ve 85 yaş ve üstü 3 hasta ile yapılan bir çalışmada intravitreal enjeksiyondan sonra sistemik farmakokinetikte anlamlı bir fark görülmemiştir.
5.3. Klinik öncesi güvenlilik verileri
Brolucizumabın kanserojen veya mutajen potansiyeli hakkında hiçbir çalışma yapılmamıştır.
Gebe sinomolgus maymunlarında, brolucizumab, insanlarda önerilen maksimum dozdan (serum Cmax’a dayalı olarak) 6 kat daha yüksek maksimal sistemik maruziyetle sonuçlanan doz seviyelerinde intravitreal enjeksiyon yoluyla 4 haftada bir uygulanmıştır. Embriyofetal gelişim, gebelik veya doğum üzerinde veya yavruların hayatta kalması, büyümesi veya doğum sonrası gelişimi üzerinde hiçbir etkisi olmamıştır. Bununla birlikte, farmakolojik etkisine dayanarak brolucizumab, potansiyel olarak teratojenik ve embriyo-fetotoksik olarak kabul edilmelidir.
6. FARMASÖTİK ÖZELLİKLER
6.1. Yardımcı maddelerin listesi
Sodyum sitrat
Sodyum hidroksit
Sükroz
Polisorbat 80
Enjeksiyonluk su
6.2. Geçimsizlikler
Geçimlilik çalışmaları bulunmadığından bu tıbbi ürün, başka tıbbi ürünlerle karıştırılmamalıdır.
6.3. Raf ömrü
24 ay
6.4. Saklamaya yönelik özel tedbirler
Buzdolabında saklayınız (2°C-8°C).
Dondurmayınız.
Flakonu ışıktan korumak için dış karton ambalajında saklayınız.
Kullanımdan önce açılmamış flakon oda sıcaklığında (25ºC’nin altında) en fazla 24 saat saklanabilir.
6.5. Ambalajın niteliği ve içeriği
Mor plastik geçme diskli alüminyum kapak ile kapatılan kaplamalı kauçuk tıpalı cam şişe içinde 0,23 mL steril çözelti.
1 adet flakon ve 1 adet künt filtre iğneden (18G x 1½ ″, 1,2 mm x 40 mm, 5 μm) oluşan ambalaj boyutu.
6.6. Tıbbi üründen arta kalan maddelerin imhası ve diğer özel önlemler
Kullanılmamış olan ürünler ya da atık materyaller “Tıbbi Ürünlerin Kontrolü Yönetmeliği” ve “Ambalaj ve Ambalaj Atıklarının Kontrolü Yönetmelikleri”ne uygun olarak imha edilmelidir.
Flakon, önerilen 6 mg’dan dozdan daha fazlasını içerir. Flakondan çıkarılabilir hacim (0,23 mL) tamamen kullanılmamalıdır. Fazla hacim enjeksiyondan önce atılmalıdır. Flakonun tüm hacminin enjekte edilmesi, aşırı doz ile sonuçlanabilir. Enjeksiyon dozu, 0,05 mL doz işaretine, yani 6 mg brolucizumaba ayarlanmalıdır.
Çözelti, buzdolabından çıkarıldıktan sonra ve uygulamadan önce görsel olarak incelenmelidir. Partiküller veya bulanıklık görülürse, flakon kullanılmamalı ve uygun değiştirme prosedürleri izlenmelidir.
Flakon içeriği ve filtre iğnesi sterildir ve sadece tek kullanımlıktır. Ambalaj, flakon ve/veya filtre iğnesi hasar görmüş veya son kullanma tarihi geçmişse kullanmayınız. Ayrıntılı kullanım talimatları, ambalaj ekinde verilmiştir.
Kullanılmayan tıbbi ürünler veya atık malzemeler yerel düzenlemelere uygun olarak imha edilmelidir.
7. RUHSAT SAHİBİ
Farmanova Sağlık Hizmetleri Limited Şirketi
Barbaros Mahallesi, Mor Sümbül Sokak
Nidakule, No:7/3f, İç Kapı No:27
Ataşehir / İstanbul
8. RUHSAT NUMARASI
2025/27
9. İLK RUHSAT TARİHİ/ RUHSAT YENİLEME TARİHİ
İlk ruhsat tarihi: 27/02/2025
Ruhsat yenileme tarihi: -
10. KÜB’ün YENİLENME TARİHİ