


KISA ÜRÜN BİLGİSİ - TREMFYA 200 MG/20 ML İNFÜZYONLUK ÇÖZELTİ HAZIRLAMAK İÇİN KONSANTRE
1. BEŞERİ TIBBİ ÜRÜNÜN ADI
TREMFYA 200 mg/20 mL infüzyonluk çözelti hazırlamak için konsantre
Steril
2. KALİTATİF VE KANTİTATİF BİLEŞİM
Etkin madde:
Her flakon 20 mL çözelti içerisinde 200 mg guselkumab (10 mg/mL) içerir. Seyreltmeden sonra her mL 0,8 mg guselkumab içerir.
Rekombinant DNA teknolojisi ile Çin Hamster Over (CHO) hücrelerinde üretilen guselkumab, interlökin (IL)-23 proteinin tamamen insan immünoglobulin G1 lambda (IgG1λ) monoklonal antikorudur (mAb).
Yardımcı maddeler:
Her 20 mL’lik flakon 0,5 mg/mL'ye eşdeğer 10 mg polisorbat 80 (E433) içerir.
Ayrıca her 20 mL’lik flakon 0,02 mg/mL’ye eşdeğer 0,4 mg EDTA disodyum dihidrat (E385)
içerir.
Yardımcı maddelerin tam listesi için bölüm 6.1’e bakınız.
3. FARMASÖTİK FORM
İnfüzyonluk çözelti hazırlamak için konsantre
Çözelti berrak ve renksiz ila açık sarı renktedir, hedef pH’ı 5,8 ve yaklaşık osmolaritesi 367,5 mOsm/L’dir.
4. KLİNİK ÖZELLİKLER
4.1 Terapötik endikasyonlar
Crohn hastalığı
TREMFYA geleneksel tedaviye veya biyolojik tedaviye yetersiz yanıt veren, yanıtını kaybeden veya bu tedaviye karşı toleransı olmayan orta ila şiddetli aktif Crohn hastalığı olan yetişkin hastaların tedavisinde endikedir.
Ülseratif kolit
TREMFYA, geleneksel tedaviye, biyolojik tedaviye veya Janus kinaz (JAK) inhibitörüne yetersiz yanıt veren, yanıtını kaybeden veya bu tedaviye karşı toleransı olmayan orta ila şiddetli aktif ülseratif kolitli yetişkin hastaların tedavisinde endikedir.
4.2 Pozoloji ve uygulama şekli
Bu ilaç, endike olduğu hastalıkların teşhis ve tedavisinde deneyimli bir hekimin yönlendirmesi ve gözetimi altında kullanılmak üzere tasarlanmıştır.
TREMFYA 200 mg/20 mL infüzyonluk çözelti hazırlamak için konsantre yalnızca indüksiyon dozu için kullanılmalıdır.
Pozoloji/uygulama sıklığı ve süresi:
Crohn hastalığı
Aşağıda iki indüksiyon dozu rejiminden biri önerilir:
- 0. hafta, 4. hafta ve 8. haftada intravenöz infüzyonla uygulanan 200 mg.
veya
- 0. hafta, 4. hafta ve 8. haftada subkutan enjeksiyonla uygulanan 400 mg (her biri 200 mg olan ardışık 2 enjeksiyon olarak verilir). TREMFYA 200 mg/2 mL enjeksiyonluk çözelti içeren kullanıma hazır enjektör’e ait Kısa Ürün Bilgisi’ne bakınız.
İndüksiyon doz rejiminin tamamlanmasından sonra, 16. haftadan başlayarak önerilen idame dozu, her 8 haftada bir (q8w) subkutan enjeksiyonla uygulanan 100 mg'dır. Alternatif olarak, klinik karara göre indüksiyon tedavisine yeterli terapötik fayda göstermeyen hastalar için 12. haftadan başlayarak ve bundan sonra her 4 haftada bir (q4w) subkutan enjeksiyonla uygulanan 200 mg'lık bir idame doz rejimi düşünülebilir (bkz. Bölüm 5.1). TREMFYA 100 mg/mL enjeksiyonluk çözelti içeren kullanıma hazır enjektör, TREMFYA 100 mg/mL enjeksiyonluk çözelti içeren kullanıma hazır kalem ve TREMFYA 200 mg/2 mL enjeksiyonluk çözelti içeren kullanıma hazır enjektör’e ait Kısa Ürün Bilgisi’ne bakınız.
Guselkumab tedavisi sırasında immünomodülatörler ve/veya kortikosteroidler kullanılmaya devam edilebilir. Guselkumab tedavisine yanıt veren hastalarda, kortikosteroidler standart tedaviye uygun olarak azaltılabilir veya kesilebilir.
24 haftalık tedaviden sonra terapötik fayda kanıtı göstermeyen hastalarda tedavinin kesilmesi düşünülmelidir.
Ülseratif kolit
Önerilen indüksiyon dozu, 0. haftada, 4. haftada ve 8. haftada intravenöz infüzyonla uygulanan 200 mg'dır.
İndüksiyon doz rejiminin tamamlanmasından sonra, 16. haftadan başlayarak önerilen idame dozu, her 8 haftada bir (q8w) subkutan enjeksiyonla uygulanan 100 mg'dır. Alternatif olarak, indüksiyon dozajının klinik karara göreyeterli terapötik fayda göstermeyen hastalar için 12. haftadan başlayarak ve bundan sonra her 4 haftada bir (q4w) subkutan enjeksiyonla uygulanan 200 mg'lık bir idame doz düşünülebilir. TREMFYA 100 mg/mL enjeksiyonluk çözelti içeren kullanıma hazır enjektör, TREMFYA 100 mg/mL enjeksiyonluk çözelti içeren kullanıma hazır kalem ve TREMFYA 200 mg/2 mL enjeksiyonluk çözelti içeren kullanıma hazır enjektör’e ait Kısa Ürün Bilgisi’ne bakınız.
Guselkumab tedavisi sırasında immünomodülatörler ve/veya kortikosteroidler kullanılmaya devam edilebilir. Guselkumab tedavisine yanıt veren hastalarda, kortikosteroidler standart tedaviye uygun olarak azaltılabilir veya kesilebilir.
24 haftalık tedaviden sonra terapötik fayda kanıtı göstermeyen hastalarda tedavinin kesilmesi düşünülmelidir.
Unutulan doz
Bir doz unutulursa, doz mümkün olan en kısa sürede uygulanmalıdır. Bundan sonra, dozaj düzenli olarak planlanan zamanda devam ettirilmelidir.
Uygulama şekli:
TREMFYA 200 mg/20 mL infüzyonluk çözelti hazırlamak için konsantre yalnızca intravenöz kullanım içindir. En az bir saatlik bir süre boyunca uygulanmalıdır. Her flakon yalnızca tek kullanımlıktır. Uygulama öncesinde ilacın seyreltilmesine ilişkin talimatlar için Bölüm 6.6’ya bakınız.
Özel popülasyonlara ilişkin ek bilgiler:
Böbrek/ Karaciğer yetmezliği
TREMFYA, bu hasta popülasyonlarında araştırılmamıştır. Bu koşulların genellikle monoklonal antikorların farmakokinetiği üzerinde önemli bir etkiye sahip olması beklenmemekte ve doz ayarlaması gerekli görülmemektedir. Guselkumabın eliminasyonu hakkında daha fazla bilgi için, bkz. Bölüm 5.2.
Geriyatrik popülasyon
Herhangi bir doz ayarlaması gerekli değildir (bkz. Bölüm 5.2). 65 yaş ve üzeri hastalarda sınırlı bilgi mevcuttur; 75 yaş ve üzeri hastalarda ise bilgiler çok sınırlıdır (bkz. Bölüm 5.2).
Pediyatrik popülasyon
TREMFYA'nın güvenliliği ve etkililiği 18 yaşın altındaki çocuklarda ve ergenlerde henüz belirlenmemiştir. Bu konuda veri bulunmamaktadır.
4.3 Kontrendikasyonlar
Guselkumab veya yardımcı maddelerden (bkz. Bölüm 6.1) herhangi birine ciddi aşırı duyarlılığı olduğu bilinen hastalarda ve klinik olarak önemli aktif enfeksiyon (örneğin, aktif tüberküloz bkz. Bölüm 4.4) varlığında kontrendikedir.
4.4 Özel kullanım uyarıları ve önlemleri
Enfeksiyonlar
Guselkumab enfeksiyon riskini artırabilir. Klinik olarak önemli aktif enfeksiyonu olan hastalarda, enfeksiyon düzelene ya da uygun şekilde tedavi edilene dek tedaviye başlanmamalıdır.
Guselkumab ile tedavi edilen hastalara, klinik olarak önemli kronik veya akut bir enfeksiyonun bulgu veya belirtileri ortaya çıkarsa hekime danışmaları tavsiye edilmelidir. Eğer bir hastada klinik olarak önemli veya ciddi bir enfeksiyon gelişirse ya da hasta standart tedaviye yanıt vermiyorsa, hasta yakından izlenmeli ve enfeksiyon düzelene dek tedavi kesilmelidir.
Tüberküloz için ön tedavi değerlendirmesi
Tedaviye başlanmadan önce hastalar tüberküloz (TB) enfeksiyonu açısından değerlendirilmelidir. Guselkumab alan hastalar, tedavi süresince ve sonrasında, aktif TB bulgu ve belirtileri açısından yakından izlenmelidir. Yeterli tedaviyi aldığı doğrulanamayan, gizli veya aktif TB öyküsü olan hastalarda tedaviye başlanmadan önce anti-TB tedavi de düşünülmelidir.
Hipersensitivite
Pazarlama sonrası dönemde anafilaksi dahil ciddi hipersensitivite reaksiyonları bildirilmiştir (bkz. Bölüm 4.8). Ürtiker ve dispne vakaları dahil olmak üzere, guselkumab tedavisinden birkaç gün sonra bazı vakalar ortaya çıkmıştır. Ciddi bir aşırı duyarlılık reaksiyonu ortaya çıkması halinde, derhal guselkumab tedavisi bırakılmalı ve uygun tedaviye başlanmalıdır.
Hepatik transaminaz yükselmeleri
Psoriatik artrit klinik çalışmalarında, guselkumab q4w ile tedavi edilen hastalarda, guselkumab q8w veya plasebo ile tedavi edilen hastalara kıyasla karaciğer enzim yükselmelerinin insidansında artış gözlemlenmiştir (bkz. Bölüm 4.8).
Psoriatik artritte guselkumab q4w reçete edilirken, karaciğer enzimlerinin başlangıçta ve sonrasında rutin hasta yönetimine göre değerlendirilmesi önerilir. Alanin aminotransferaz [ALT] veya aspartat aminotransferaz [AST]'de artışlar gözlemlenirse ve ilaca bağlı karaciğer hasarı şüphesi varsa, bu tanı dışlanana kadar tedavi geçici olarak kesilmelidir.
Aşılar
Tedaviye başlanmadan önce mevcut aşılama kılavuzlarına uygun olarak tüm gerekli aşıların tamamlanması düşünülmelidir. Guselkumab ile tedavi edilen hastalarda aynı anda canlı aşılar kullanılmamalıdır. Canlı veya inaktif aşılara verilen yanıt hakkında hiçbir veri mevcut değildir.
Canlı viral veya canlı bakteriyel aşılama yapılmadan önce, tedaviye son dozdan itibaren en az 12 hafta süreyle ara verilmelidir. Aşılamadan en az 2 hafta sonra TREMFYA ile tedaviye devam edilebilir. Reçeteyi yazan hekim, ek bilgi ve aşılama sonrası immünosupresif ilaçların eşzamanlı kullanımına ilişkin yönlendirme için söz konusu aşının Kısa Ürün Bilgileri’ne başvurmalıdır.
İzlenebilirlik
Biyoteknolojik tıbbi ürünlerin izlenebilirliğini geliştirmek için, uygulanan ürünün ismi ve seri numarası açık bir şekilde kaydedilmelidir.
Polisorbat 80 içeriği
Bu tıbbi ürün, her bir flakonda 0,5 mg/mL'ye eşdeğer 10 mg polisorbat 80 (E433) içerir. Polisorbatlar alerjik reaksiyonlara neden olabilir.
Sodyum içeriği
Bu ilaç her doz başına 1 mmol sodyum (23 mg) dan daha az sodyum içerir yani aslında “sodyum içermez”.
4.5 Diğer tıbbi ürünler ile etkileşimler ve diğer etkileşim şekilleri
CYP450 substratları ile etkileşimler
Orta şiddetli ila şiddetli plak psoriasis hastalarında yürütülen Faz 1 çalışmada, tek bir guselkumab dozunu takiben midazolam, S-varfarin, omeprazol, dekstrometorfan ve kafeinin sistemik maruziyetlerinde (Cmaks ve EAAinf) klinik olarak ilgili değişimler gözlenmemiş ve guselkumab ile çeşitli CYP enzim substratları (CYP3A4, CYP2C9, CYP2C19, CYP2D6 ve CYP1A2) arasında ilaç etkileşimlerinin beklenmediğini göstermiştir. Guselkumab ile CYP450 substratları birlikte uygulanırken, doz ayarı yapılmasına gerek yoktur.
Eşzamanlı immünosupresif tedavi veya fototerapi
Psoriasis çalışmalarında, guselkumabın, biyolojik ürünler de dahil olmak üzere, immünosupresanlar veya fototerapi ile birlikte uygulandığı durumdaki etkililiği ve güvenliliği değerlendirilmemiştir. Psöriyatik artrit çalışmalarında, eş zamanlı metotreksat (MTX) kullanımı guselkumabın güvenliliğini veya etkililiğini etkilemiyor görünmektedir
Crohn hastalığı ve ülseratif kolit çalışmalarında, immünomodülatörlerin (örn. azatioprin [AZA]) veya kortikosteroidlerin eş zamanlı kullanımı guselkumabın güvenliliğini veya etkililiğini etkilemiyor görünmektedir.
Özel popülasyonlara ilişkin ek bilgiler
Özel popülasyonlara ilişkin herhangi bir etkileşim çalışması yürütülmemiştir.
Pediyatrik popülasyon
Pediyatrik popülasyona ilişkin herhangi bir etkileşim çalışması yürütülmemiştir.
4.6 Gebelik ve laktasyon
Genel tavsiye
Gebelik Kategorisi:B
Çocuk doğurma potansiyeli bulunan kadınlar/Doğum kontrolü (Kontrasepsiyon)
Çocuk doğurma potansiyeline sahip kadınlar tedavi süresince ve tedaviyi takip eden en az 12 hafta boyunca etkili doğum kontrol yöntemleri kullanmalıdır.
Gebelik dönemi
Guselkumabın gebe kadınlarda kullanımına ilişkin sınırlı veri mevcuttur. Hayvanlar üzerinde yapılan çalışmalar, gebelik/embriyonal/fetal gelişim/doğum ya da doğum sonrası gelişim ile ilgili olarak doğrudan ya da dolaylı zararlı etkiler olduğunu göstermemektedir (bkz. Bölüm 5.3). Önlem olarak, TREMFYA’nın gebelik sırasında kullanılmasından kaçınılmalıdır.
Laktasyon dönemi
Guselkumabın anne sütüne geçip geçmediği bilinmemektedir. İnsan IgG antikorlarının doğumdan sonraki ilk birkaç günde anne sütüne geçtiği ve kısa süre sonra konsantrasyonlarının azaldığı bilindiğinden, bu dönemde emzirilen bebeğe yönelik risk ekarte edilemez. Emzirmenin kesilip kesilmeyeceğine veya TREMFYA tedavisinden uzak durulup durulmayacağına ilişkin karar verilirken, emzirmenin çocuk açısından faydası ve tedavinin emziren anne açısından faydası dikkate alınmalıdır. Guselkumabın hayvan (sinomolgus maymunu) sütüne geçmesi hakkında bilgiler için, bkz. Bölüm 5.3.
Üreme yeteneği/Fertilite
Guselkumabın insan fertilitesi üzerindeki etkisi değerlendirilmemiştir. Hayvanlar üzerinde yapılan çalışmalar, fertilite ile ilgili olarak doğrudan ya da dolaylı zararlı etkiler olduğunu göstermemektedir (bkz. Bölüm 5.3).
4.7 Araç ve makine kullanımı üzerindeki etkiler
Araç kullanımı için risk düşüktür ve büyük ölçüde kişinin duyarlılığına bağlıdır. İlaç genellikle araç kullanmayı etkilemez. Ancak hastaların araç kullanmadan önce bu riskten haberdar edilmesi gerekir.
4.8 İstenmeyen etkiler
Güvenlilik profilinin özeti
En yaygın advers reaksiyon solunum yolu enfeksiyonlarıdır (ülseratif kolit çalışmalarında hastaların yaklaşık %8'inde, Crohn hastalığı çalışmalarında hastaların %11'inde ve psoriasis ve psoriatik artrit klinik çalışmalarında hastaların %15'inde).
TREMFYA ile tedavi edilen hastalarda genel güvenlilik profili psoriasis, psoriatik artrit, Crohn hastalığı ve ülseratif kolit hastaları için benzerdir.
Advers reaksiyonların tablolaştırılmış listesi
Tablo 1’de psöriyazis, psoriatik artrit Crohn hastalığı ve ülseratif kolit klinik çalışmalarında görülen ve pazarlama sonrası deneyimde elde edilen advers reaksiyonlar liste halinde verilmektedir. Advers reaksiyonlar MedDRA Sistem Organ Sınıfına göre sıklıklar aşağıdaki düzene göre tanımlanmıştır: çok yaygın (≥ 1/10); yaygın (≥ 1/100 ila < 1/10); yaygın olmayan (≥ 1/1000 ila < 1/100); nadir (≥ 1/10.000 ila < 1/1000); çok nadir (< 1/10.000), bilinmiyor (eldeki verilerden hareketle tahmin edilemiyor). Her sıklık grubunda, advers reaksiyonlar azalan ciddiyet sırasına göre sunulmaktadır.
Tablo 1: Advers reaksiyonların listesi
| Sistem Organ Sınıfı | Sıklık | Advers Reaksiyonlar |
|---|---|---|
| Enfeksiyonlar ve enfestasyonlar | Çok yaygın | Solunum yolu enfeksiyonu |
| Yaygın olmayan | Herpes simpleks enfeksiyonları | |
| Yaygın olmayan | Tinea enfeksiyonları | |
| Yaygın olmayan | Gastroenterit | |
| Bağışıklık sistem hastalıkları | Seyrek | Hipersensitivite |
| Seyrek | Anafilaksi | |
| Sinir sistemi hastalıkları | Yaygın | Baş ağrısı |
| Gastrointestinal hastalıklar | Yaygın | Diyare |
| Deri ve deri altı dokusu hastalıkları | Yaygın olmayan | Ürtiker |
| Yaygın | Döküntü | |
| Kas-iskelet bozuklukları ve bağ dokusu ve kemik hastalıkları | Yaygın | Artralji |
| Genel bozukluklar ve uygulama bölgesine ilişkin hastalıklar | Yaygın | Enjeksiyon bölgesi reaksiyonları |
| Araştırmalar | Yaygın | Transaminaz artışı |
| Yaygın olmayan | Nötrofil sayısında azalma |
Seçilmiş advers reaksiyonlara ilişkin açıklamalar
Transaminaz artışı
İki Faz III psoriatik artrit klinik çalışmasında, plasebo kontrollü dönem boyunca, advers reaksiyonlar olarak transaminaz artışları (ALT artışı, AST artışı, hepatik enzim artışı, transaminazların artışı, anormal karaciğer fonksiyon testi, hipertransaminazemiyi içerir) Guselkumab ile tedavi edilen gruplarda (100 mg subkütan q4w grubunda %8,6 ve 100 mg subkütan q8w grubunda %8,3) plasebo grubuna (%4,6) kıyasla daha sık bildirilmiştir. 1 yıl boyunca, advers reaksiyonlar olarak transaminazların artışı (yukarıdaki gibi) q4w grubunda hastaların %12,9’unda ve q8w grubunda hastaların %11,7’sinde raporlanmıştır.
Laboratuvar değerlendirmelerine göre, çoğu transaminaz (ALT ve AST) artışı ≤ 3 x normalin üst sınırıydı (NÜS). Transaminazların > 3 ila ≤ 5 x NÜS ve > 5 x NÜS’ye artışları düşük sıklıktadır, guselkumab q8w grubu ile karşılaştırıldığında guselkumab q4w grubunda daha sık meydana gelir. (Tablo 2). İki yıllık Faz III psoriatik artrit klinik çalışmasının sonuna kadar, şiddete ve tedavi grubuna göre benzer bir sıklık paterni gözlenmiştir.
Tablo 2: İki Faz III psoriatik artrit klinik çalışmasında başlangıç sonrası transaminaz artışları olan hastaların sıklığı
| 1 Yılın Sonuna Kadarb | |||||||||||
Plasebo N=370c | guselkumab 100 mg q8w N=373c | guselkumab 100 mg q4w N=371c | guselkumab 100 mg q8w N=373 c | guselkumab 100 mg q4w N=371c | ||||||||
| ALT | ||||||||||||
| >1 ila ≤ 3 x NÜS | %30 | %28,2 | %35 | %33,5 | %41,2 | |||||||
| >3 ila ≤ 5 x NÜS | %1,4 | %1,1 | %2,7 | %1,6 | %4,6 | |||||||
| >5 x NÜS | %0,8 | %0,8 | %1,1 | %1,1 | %.1,1 | |||||||
| AST | ||||||||||||
| >1 ila ≤ 3 x NÜS | %20 | %18,8 | %21,6 | %22,8 | %27,8 | |||||||
| >3 ila ≤ 5 x NÜS | %0,5 | %1,6 | %1,6 | %2,9 | %3,8 | |||||||
| >5 x NÜS | %1,1 | %0,5 | %1,6 | %0,5 | %1,6 | |||||||
a plasebo kontrollü dönem
b başlangıçta plaseboya randomize edilen ve guselkumaba geçiş yapan hastalar dahil edilmemiştir c zaman dilimi içinde spesifik laboratuvar testi için en az bir başlangıç sonrası değerlendirme yapılan hastaların sayısı
Psoriasis klinik çalışmalarında 1 yıl boyunca guselkumab q8w dozu için gözlenen transaminaz artışları sıklığı (ALT ve AST), psoriatik artrit klinik çalışmalarında guselkumab q8w dozu ile gözlenene benzer olmuştur. Beş yıla kadar, transaminaz yüksekliği insidansı guselkumab tedavisinin yıl sayısına göre artış göstermemiştir. Transaminaz artışlarının çoğu ≤ 3 x NÜS’dür.
Çoğu durumda, transaminaz artışı geçici olup, tedavinin bırakılmasına yol açmamıştır.
Birleştirilmiş Faz II ve Faz III Crohn hastalığı klinik çalışmalarında, plasebo kontrollü indüksiyon dönemi boyunca (0 – 12. hafta), transaminazların artışına (ALT artışı, AST artışı, hepatik enzim artışı, transaminaz artışı ve karaciğer fonksiyon testi artışı dahil) dair advers olaylar guselkumab ile tedavi edilen gruplarda (%1,7 hasta) plasebo grubundan (%0,6 hasta) daha sık bildirilmiştir. Birleştirilmiş Faz II ve Faz III Crohn hastalığı klinik çalışmalarında, yaklaşık bir yıllık raporlama dönemi boyunca, transaminazların artışına dair advers olaylar (ALT artışı, AST artışı, hepatik enzim artışı, transaminaz artışı, hepatik fonksiyon anormalliği ve karaciğer fonksiyon testi artışı dahil) guselkumab 200 mg subkutan q4w tedavi grubundaki hastaların %3,4’ünde ve plasebo grubundaki hastaların %2,4’üne kıyasla guselkumab 100 mg subkutan q8w tedavi grubundaki hastaların %4,1’inde bildirilmiştir.
Birleştirilmiş Faz II ve Faz III Crohn hastalığı klinik çalışmalarındaki laboratuvar değerlendirmelerine dayanarak, ALT veya AST yükselmelerinin sıklığı psoriatik artrit Faz III klinik çalışmalarında gözlemlenenlerden daha düşüktür. Birleştirilmiş Faz II ve Faz III Crohn hastalığı klinik çalışmalarında, plasebo kontrollü dönem boyunca (12. hafta), guselkumab ile tedavi edilen hastalarda ≥3x NÜS ALT yükselmesi (hastaların <%1'i) ve AST yükselmesi (hastaların <%1'i) bildirilmiştir. Birleştirilmiş Faz II ve Faz III Crohn hastalığı klinik çalışmalarında, yaklaşık bir yıllık raporlama dönemi boyunca, ≥3x NÜS ALT yükselmesi ve/veya AST yükselmesi guselkumab 200 mg subkutan q4w tedavi grubundaki hastaların %2,7’sinde ve plasebo grubundaki hastaların %1,9’una kıyasla guselkumab 100 mg subkutan q8w tedavi grubundaki hastaların %2,6’sında bildirilmiştir. Çoğu vakada, transaminaz artışı geçici olup tedavinin bırakılmasına yol açmamıştır.
Nötrofil sayısında azalma
İki Faz III psoriatik artrit klinik çalışmasında, plasebo kontrollü dönem boyunca advers reaksiyon olarak azalmış nötrofil sayımı guselkumab ile tedavi edilen grupta (%0,9) plasebo grubuna (%0) kıyasla daha sık bildirilmiştir. 1 yıl boyunca, advers reaksiyon olarak nötrofil sayısındaki azalma, guselkumab ile tedavi edilen hastaların %0,9’unda raporlanmıştır. Çoğu vakada, kandaki nötrofil sayımında azalma hafif, geçici ve enfeksiyonla ilişkisiz olmuş ve tedavinin sonlandırılmasına yol açmamıştır.
Gastroenterit
İki Faz III psoriasis klinik çalışmasının plasebo kontrollü dönemi boyunca gastroenterit guselkumab ile tedavi edilen grupta (% 1,1) plasebo grubuna (% 0,7) göre daha sık ortaya çıkmıştır. 264. Haftaya kadar, guselkumab ile tedavi edilen tüm hastaların %5,8’inde gastroenterit bildirilmiştir. Gastroenterit advers olayları ciddi olmayıp, 264. haftaya kadar guselkumab tedavisinin bırakılmasına yol açmamıştır. Psoriatik artrit klinik çalışmalarında plasebo kontrollü dönem boyunca gözlenen gastroenterit oranları, psoriasis klinik çalışmalarında gözlenen oranlara benzerdir.
Enjeksiyon bölgesi reaksiyonları
İki Faz III psoriasis klinik çalışmasında 48. Hafta itibariyle, guselkumab enjeksiyonlarının % 0,7’si ve plasebo enjeksiyonlarının % 0,3’ü enjeksiyon bölgesi reaksiyonları ile ilişkili olmuştur. 264. Hafta itibariyle, guselkumab enjeksiyonlarının %0,4’ü enjeksiyon bölgesi reaksiyonları ile ilişkili olmuştur. Enjeksiyon bölgesi reaksiyonları genel olarak hafif ila orta şiddetli olmuş; hiçbiri şiddetli olmamış ve bir tanesi guselkumab tedavisinin bırakılmasına yol açmıştır.
İki Faz III psoriatik artrit klinik çalışmasında, 24. Haftaya kadar 1 veya daha fazla enjeksiyon bölgesi reaksiyonu bildirilen hastaların sayısı düşük ve plasebo grubuna kıyasla guselkumab gruplarında biraz daha yüksek olmuştur; guselkumab q8w grubunda 5 (1,3%), guselkumab q4w grubunda 4 (%1,1) ve plasebo grubunda 1 (%0,3) hasta. Psoriatik artrit klinik çalışmalarının plasebo kontrollü döneminde, enjeksiyon bölgesi reaksiyonu nedeniyle bir hastanın guselkumab tedavisi sonlandırılmıştır. 1 yıl boyunca, 1 veya daha fazla enjeksiyon bölgesi reaksiyonları gösteren hastaların oranı guselkumab q8w be q4w grubunda sırasıyla %1,6 ve % 2,4'tür. Genel olarak, psoriatik artrit klinik çalışmalarında plasebo kontrollü dönem boyunca gözlenen enjeksiyon bölgesi reaksiyonları ile ilişkili enjeksiyon oranı psoriasis klinik çalışmalarında gözlenen oranlara benzerdi.
Faz II ve Faz III Crohn hastalığı klinik çalışmalarında 48. haftaya kadar, guselkumaba karşı 1 veya daha fazla enjeksiyon yeri reaksiyonu bildiren hastaların oranı, guselkumab 200 mg intravenöz indüksiyonu ve ardından 200 mg subkutan q4w alan tedavi grubunda %4,1 (enjeksiyonların %0,8'i) ve guselkumab 200 mg intravenöz indüksiyonu ve ardından 100 mg subkutan q8w grubunda hastaların %1,4'üdür (enjeksiyonların %0,6'sı). Genel enjeksiyon yeri reaksiyonları hafif görülmüştür; hiçbiri ciddi değildir.
Bir Faz III Crohn hastalığı klinik çalışmasında 48. haftaya kadar, guselkumaba karşı 1 veya daha fazla enjeksiyon yeri reaksiyonu bildiren hastaların oranı, 400 mg subkutan indüksiyonu ve ardından 200 mg subkutan q4w alan tedavi grubunda %7 (enjeksiyonların %1,3’ü) ve 400 mg guselkumab subkutan indüksiyonu ve ardından 100 mg subkutan q8w alan grupta hastaların %4,3’üdür (enjeksiyonların %0,7'si). Enjeksiyon yeri reaksiyonlarının çoğu hafif görülmüştür ve hiçbiri ciddi değildir.
Faz III ülseratif kolit idame klinik çalışmasında 44. haftaya kadar, guselkumaba karşı 1 veya daha fazla enjeksiyon yeri reaksiyonu bildiren hastaların oranı, guselkumab 200 mg subkutan q4w grubunda (Faz III ülseratif kolit idame klinik çalışmasında guselkumab iki 100 mg enjeksiyon olarak uygulanmıştır) %7,9'dur (enjeksiyonların %2,5'i) ve guselkumab 100 mg subkutan q8w grubunda enjeksiyon yeri reaksiyonu yoktur. Enjeksiyon yeri reaksiyonlarının çoğu hafif görülmüştür ve hiçbiri ciddi değildir.
İmmünojenisite
Guselkumabın immünojenisitesi hassas ve ilaç toleranslı bir immün analiz kullanılarak değerlendirilmiştir. Psoriasis ve psoriatik artrit hastalarında birleştirilmiş Faz II ve Faz III analizlerde, 52 haftaya kadar olan tedavi süresinde guselkumab ile tedavi edilen hastaların %5’inde (n=145) anti-ilaç antikorları gelişmiştir. Anti-ilaç antikorları gelişen hastaların yaklaşık %8 (n=12)’sinde nötralize edici olarak sınıflandıran antikorlar gelişmiştir; bu da, guselkumab ile tedavi edilen tüm hastaların % 0,4’üne denk gelir. Psoriasis hastalarının birleştirilmiş Faz III analizlerinde, 264. haftaya kadar olan tedavi süresinde guselkumab ile tedavi edilen hastaların yaklaşık %15’inde anti-ilaç antikorları gelişmiştir. Anti-ilaç antikorları gelişen hastaların yaklaşık %5’inde nötralizan olarak sınıflandırılan antikorlar mevcuttur ve bu oran guselkumab ile tedavi edilen tüm hastaların %0,76’sına eşittir. Anti-ilaç antikorları daha düşük etkililik ya da enjeksiyon bölgesi reaksiyonlarının gelişimi ile ilişkili olmamıştır.
İntravenöz indüksiyon ve ardından subkutan idame doz rejimi ile tedavi edilen Crohn hastalığı hastalarında 48. haftaya kadar birleştirilmiş Faz II ve Faz III analizlerinde, guselkumab ile tedavi edilen hastaların yaklaşık %5'inde (n=30) anti-ilaç antikorları gelişmiştir. Anti-ilaç antikorları gelişen hastaların yaklaşık %7'sinde (n=2) nötralize edici antikorlar olarak sınıflandırılan antikorlar gelişmiştir; bu da guselkumab ile tedavi edilen hastaların %0.3'üne denk gelir. Subkutan indüksiyon ve ardından subkutan idame doz rejimi ile tedavi edilen Crohn hastalığı hastalarında 48. haftaya kadar yapılan bir Faz III analizinde, guselkumab ile tedavi edilen hastaların yaklaşık %9’unda (n=24) anti-ilaç antikorları geliştirmiştir. Bu hastaların %13’ü (n=3) nötralize edici antikorlar olarak sınıflandırılan antikorlar geliştirmiştir, bu da guzelkumab ile tedavi edilen hastaların %1’ine eşittir. Anti-ilaç antikorları daha düşük etkililik veya enjeksiyon yeri reaksiyonlarının gelişimi ile ilişkilendirilmemiştir.
Ülseratif kolitli hastalarda birleştirilmiş Faz II ve Faz III analizlerinde, 56 haftaya kadar guselkumab ile tedavi edilen hastaların yaklaşık %12'sinde (n=58) anti-ilaç antikorları geliştirmiştir. Anti-ilaç antikorları geliştiren hastaların yaklaşık %16'sında (n=9) nötralize edici antikorlar olarak sınıflandırılan antikorlar gelişmiştir; bu da guselkumab ile tedavi edilen tüm hastaların %2'sine denk gelmektedir. Anti-ilaç antikorları daha düşük etkililik veya enjeksiyon yeri reaksiyonlarının gelişimi ile ilişkilendirilmemiştir.
Şüpheli advers reaksiyonların bildirilmesi
Ruhsatlandırma sonrası şüpheli ilaç advers reaksiyonlarının raporlanması büyük önem taşımaktadır. Raporlama yapılması, ilacın yarar/risk dengesinin sürekli olarak izlenmesine olanak sağlar. Sağlık mesleği mensuplarının herhangi bir şüpheli advers reaksiyonu Türkiye Farmakovijilans Merkezi (TÜFAM)’ne bildirmeleri gerekmektedir (www.titck.gov.tr, e-posta: tufam@titck.gov.tr; tel: 0 800 314 00 08; faks: 0 312 218 35 99).
4.9 Doz aşımı ve tedavisi
Klinik çalışmalarda, 1200 mg’a kadar guselkumab intravenöz dozları ve ayrıca tek doz vizitelerinde 400 mg’a kadar subkutan dozları plak doz sınırlayıcı toksisite görülmeden uygulanmıştır. Doz aşımı durumunda, hasta advers reaksiyonlara ilişkin bulgu ve belirtiler açısından izlenmeli ve hastaya uygun semptomatik tedavi zaman geçirilmeden uygulanmalıdır.
5. FARMAKOLOJİK ÖZELLİKLER
5.1 Farmakodinamik özellikler
Farmakoterapötik grup: İmmunosupresanlar, interlökin inhibitörleri
ATC kodu: L04AC16
Etki mekanizması
Guselkumab, interlökin 23 (IL-23) proteinine yüksek özgünlük ve afinite ile seçici olarak bağlanan bir insan IgG1λ monoklonal antikorudur (mAb). IL-23, enflamatuar ve immün yanıtlarda rol oynayan bir sitokindir. Guselkumab, IL-23'ün reseptörüne bağlanmasını engelleyerek IL-23'e bağlı hücre sinyal iletimini ve proenflamatuar sitokin salımını inhibe eder.
Plak psoriasis hastalarının cildinde IL-23 düzeylerinde artış görülür. Crohn hastalığı ve ülseratif kolit hastalarının kolon dokularında IL-23 düzeylerinde artış görülür. İn vitro modellerde, guselkumabın hücre yüzeyi IL-23 reseptörü ile etkileşimini engelleyerek IL-23’ün biyoaktivitesini inhibe edip, IL-23-aracılı sinyal iletimi, aktivasyon ve sitokin kaskadlarını bozduğu gösterilmiştir. Guselkumab plak psöriyazis, psoriatik artrit, Crohn hastalığı ve ülseratif kolitte IL-23 sitokin yolağını bloke ederek klinik etkisini gösterir.
Fc-gamma reseptörü 1'i (CD64) eksprese eden miyeloid hücrelerin psoriasis, Crohn hastalığı ve ülseratif kolitte inflamatuvar dokuda baskın bir IL-23 kaynağı olduğu gösterilmiştir. Guselkumab, in vitro IL-23'ü bloke ettiğini ve CD64'e bağlandığını göstermiştir. Bu sonuçlar, guselkumabın hücresel inflamatuvar kaynağında IL-23'ü nötralize edebildiğini göstermektedir.
Farmakodinamik etkiler
Faz I çalışmada, plak psoriasis hastalarının lezyonel cilt biyopsilerinden elde edilen mRNA analizlerinde gösterildiği gibi guselkumab ile tedavi 12. haftada başlangıca göre azalmış IL-23/Th17 yolağı genlerinin ekspresyonuna ve psoriasis ilişkili gen ekspresyon profillerine neden olmuştur. Aynı Faz I çalışmada, guselkumab ile tedavi, 12. haftada histolojik psoriasis ölçümlerinde, epidermal kalınlık ve T hücre yoğunluğunda görülen azalmalar dahil gelişmelere neden olmuştur. Ek olarak, Faz II ve Faz III plak tip psoriasis çalışmalarında guselkumab ile tedavi edilen hastaların serum IL-17A, IL-17F ve IL-22 düzeylerinde plaseboya kıyasla azalma gözlenmiştir. Bu sonuçlar, plak psoriasiste guselkumab tedavisi ile gözlenen klinik yarar ile uyumludur.
Faz III çalışmalarda yer alan psoriatik artrit hastalarında, başlangıçta serumdaki akut faz proteinleri C-reaktif protein, serum amiloid A ve IL-6 düzeylerinde ve Th17 efektör sitokinler IL-17A, IL-17F ve IL-22 düzeyleri yüksekliği mevcuttu. Guselkumab, tedaviye başlanmasından sonraki 4 hafta içinde bu proteinlerin düzeylerini azaltmıştır. Guselkumab 24. Haftada bu protein düzeylerini başlangıca göre ve plaseboya kıyasla daha da azaltmıştır.
Crohn hastalığı ve ülseratif kolit hastalarında, guselkumab tedavisi, 12. hafta indüksiyonu yoluyla C-reaktif protein (CRP) ve dışkı kalprotektin dahil olmak üzere inflamatuvar belirteçlerinde azalmalara yol açmıştır ve bu azalmalar bir yıllık idame tedavisi boyunca sürdürülmüştür. IL-17A, IL-22 ve IFNγ'nın serum protein seviyeleri 4. hafta kadar erken bir zamanda azalmıştır ve 12. haftadaki indüksiyon boyunca azalmaya devam etmiştir. Guselkumab ayrıca 12. haftada IL-17A, IL-22 ve IFNγ'nın kolon mukozal biyopsi RNA seviyelerini de azaltmıştır.
Klinik etkililik ve güvenlilik
Crohn hastalığı
Guselkumabın etkililiği ve güvenliliği, oral kortikosteroidlere, geleneksel immünomodülatörlere (AZA, 6-MP, MTX) ve/veya biyolojik tedaviye (TNF blokeri veya vedolizumab) yetersiz yanıt, yanıt kaybı veya intoleransı olan orta ila şiddetli aktif Crohn hastası yetişkin hastalarında yapılan üç Faz III klinik çalışmada değerlendirilmiştir: iki aynı şekilde tasarlanmış 48 haftalık çok merkezli, randomize, çift kör, plasebo ve aktif kontrollü (ustekinumab), paralel grup çalışması (GALAXI 2 ve GALAXI 3) ve bir 24 haftalık çok merkezli, randomize, çift kör, plasebo kontrollü, paralel grup çalışması (GRAVITI). Her üç araştırma da tedavi odaklı bir çalışma tasarımı belirlenmiştir: guselkumaba (veya GALAXI 2 ve GALAXI 3 için ustekinumaba) randomize edilen hastalar, çalışma süresince bu tedavi atamalarını korumuşlardır.
GALAXI 2 ve GALAXI 3
Faz III çalışmalarında GALAXI 2 ve GALAXI 3, orta ila şiddetli aktif Crohn hastalığı, Crohn Hastalığı Aktivite İndeksi [CDAI] puanının ≥ 220 ve ≤ 450 ve CD için Basit Endoskopik Puanın (SES-CD) ≥6 (veya izole ileal hastalığı olan hastalar için ≥4) olması olarak tanımlanmıştır. GALAXI 2/3 için ek kriterler arasında ortalama günlük dışkılama sıklığı (SF) >3 veya ortalama günlük karın ağrısı puanı (AP) >1 yer almıştır.
GALAXI 2 ve GALAXI 3 çalışmalarında, hastalar 0, 4 ve 8. haftalarda guselkumab 200 mg intravenöz indüksiyon ve ardından guselkumab 200 mg subkutan q4w idame tedavisi; veya 0, 4 ve 8. haftalarda guselkumab 200 mg intravenöz indüksiyon ve ardından guselkumab 100 mg subkutan q8w idame tedavisi; veya 0. haftada yaklaşık 6 mg/kg intravenöz indüksiyon ve ardından ustekinumab 90 mg subkutan q8w idame tedavisi; veya plasebo almak üzere 2:2:2:1 oranında randomize edilmiştir. Plaseboya yanıt vermeyen hastalara 12. haftadan itibaren ustekinumab verilmiştir.
GALAXI 2 (n=508) ve GALAXI 3’te (n=513) toplam 1021 hasta değerlendirilmiştir. Medya yaş 34’tür (aralık: 18 ila 83 yaş), %57,6’sı erkektir; ve %74,3’ü Beyaz, %21,3’ü Asyalı ve %1,5’i Siyah olarak tanımlanmıştır.
GALAXI 2’de hastaların %52,8’i daha önce en az bir biyolojik tedaviyle tedavide başarısız olmuştur (%50,6’sı tedaviyi tolere edememiş veya daha önceden en az 1 anti-TNFα tedavisinde başarısız olmuştur, %7,5’i tedaviyi tolere edememiş veya daha önceden vedolizumab tedavisinde başarısız olmuştur), %41,9’u biyolojik tedavi görmemiştir ve %5,3’ü daha önce bir biyolojik tedavi almasına rağmen başarısız olmamıştır. Başlangıçta hastaların %37,4’ü oral kortikosteroidler ve %29,9’u geleneksel immünomodülatörler almıştır.
GALAXI 3’te hastaların %51,9’u daha önce en az bir biyolojik tedaviyle başarısız olmuştur (%50,3’ü tedaviyi tolere edememiş veya daha önceden en az 1 anti-TNFα tedavisinde başarısız olmuştur, %9,6’sı tedaviyi tolere edememiş veya daha önceden vedolizumab tedavisinde başarısız olmuştur), %41,5’i biyolojik tedavi görmemiştir ve %6.6’sı daha önce bir biyolojik tedavi almasına rağmen başarısız olmamıştır. Başlangıçta hastaların %36,1’i oral kortikosteroidler ve %30,2’si geleneksel immünomodülatörler almıştır.
GALAXI 2 ve GALAXI 3'te plaseboya kıyasla eş-birincil ve majör ikincil sonlanım noktalarının sonuçları Tablo 3’te (12. Hafta) ve Tablo 4’te (48. Hafta) sunulmaktadır. Ustekinumab'a kıyasla 48. haftadaki majör ikincil sonlanım noktalarının sonuçları Tablo 5 ve Tablo 6’da sunulmaktadır.
Tablo 3: GALAXI 2 ve GALAXI 3’te 12. haftada guselkumab ile plaseboya karşı eş-birincil ve majör ikincil etkililik sonlanım noktalarını karşılayan hastaların oranı
| GALAXI 2 | GALAXI 3 | |||||||||
|---|---|---|---|---|---|---|---|---|---|---|
Plasebo % | Guselkumab intravenöz indüksiyonua % | Plasebo % | Guselkumab intravenöz indüksiyonua % | |||||||
| Eş birincil etkilik sonlanım noktaları | ||||||||||
| ||||||||||
| Toplam popülasyon | %22 (N=76) | %47i (N=289) | %15 (N=72) | %47i (N=293) | ||||||
| Biyolojik tedavi almayanc | %18 (N=34) | %50 (N=121) | %15 (N=27) | %50 (N=123) | ||||||
| Önceki biyolojik tedavisi başarısızd | %23 (N=39) | %45 (N=150) | %15 (N=39) | %47 (N=150) | ||||||
| ||||||||||
| Toplam popülasyon | %11 (N=76) | %38i (N=289) | %14 (N=72) | %36i (N=293) | ||||||
| Biyolojik tedavi almayanc | % 15 (N=34) | %51 (N=121) | %22 (N=27) | %41 (N=123) | ||||||
| Önceki biyolojik tedavisi başarısızd | %5 (N=39) | %27 (N=150) | %8 (N=39) | %31 (N=150) | ||||||
| Majör ikincil etkililik sonlanım noktaları | ||||||||||
| ||||||||||
| Toplam popülasyon | %21 (N=76) | %43i (N=289) | %14 (N=72) | %42i(N=293) | ||||||
| Biyolojik tedavi almayanc | %24 (N=34) | %43 (N=121) | %15 (N=27) | %47 (N=123) | ||||||
| Önceki biyolojik tedavisi başarısızd | %13 (N=39) | %41 (N=150) | %13 (N=39) | %39 (N=150) | ||||||
| ||||||||||
| Toplam popülasyon | %29 (N=76) | %45j (N=289) | %18 (N=72) | %43i(N=293) | ||||||
| Biyolojik tedavi almayanc | %32 (N=34) | %48 (N=121) | %19 (N=27) | %46 (N=123) | ||||||
| Önceki biyolojik tedavisi başarısızd | %26 (N=39) | %41 (N=150) | %18 (N=39) | %43 (N=150) | ||||||
| ||||||||||
| Toplam popülasyon | %1 (N=76) | % 15 (N=289) | %8 (N=72) | %16 (N=293) | ||||||
| Biyolojik tedavi almayanc | %3 (N=34) | %22 (N=121) | %19 (N=27) | %25 (N=123) | ||||||
| Önceki biyolojik tedavisi başarısızd | %0 (N=39) | % 9 (N=150) | %0 (N=39) | %9 (N=150) | ||||||
- a Sıfırıncı hafta, 4. hafta ve 8. haftada 200 mg intravenöz guselkumab indüksiyonu – Hastalar 12. haftadan önce aynı intravenöz indüksiyon doz rejimini aldıkları için bu sütun için iki guselkumab tedavi grubu birleştirilmiştir.
- b Klinik remisyon, CDAI puanının <150 olması olarak tanımlanmıştır.
- c Ek olarak plasebo grubunda 9 hasta ve guselkumab 200 mg intravenöz grubunda 38 hasta daha önce biyolojik tedaviye maruz kalmalarına rağmen başarısız olmamıştır.
- d Crohn hastalığı için biyolojik tedaviye (TNF blokerleri veya vedolizumab) yetersiz yanıt, yanıt kaybı veya intoleransı içerir.
- e Endoskopik yanıt, SES-CD puanında başlangıç seviyesine göre ≥ %50 iyileşme veya SES-CD Puanı ≤ 2 olarak tanımlanmıştır.
- f PRO-2 remisyonu, AP günlük ortalama puanının 1 veya altında, SF günlük ortalama puanının 3 veya altında olması ve AP veya SF’de başlangıç seviyesine göre kötüleşme olmaması olarak tanımlanmıştır.
- g Yorgunluk yanıtı, PROMIS Yorgunluk Kısa Formu 7a’da ≥ 7 puanlık iyileşme olarak tanımlanmıştır.
- h Endoskopik remisyon, SES-CD Puanı ≤ 2 olarak tanımlanmıştır.
- i p < 0.001
- j p < 0.05
Tablo 4: GALAXI 2 ve GALAXI 3’te 48. haftada guselkumab ile plaseboya karşı majör ikincil etkililik sonlanım noktalarını karşılayan hastaların oranı
| GALAXI 2 | GALAXI 3 | |||||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Plasebo | Guselkumab intravenöz indüksiyonu→ 100 mg q8w subkutan enjeksiyona | Guselkumab intravenöz indüksiyonu→ 200 mg q4w subkutan enjeksiyonb | Plasebo (N=72) | Guselkumab intravenöz indüksiyonu → 100 mg q8w subkutan enjeksiyona | Guselkumab intravenöz indüksiyonu→ 200 mg q4w subkutan enjeksiyonb | |||||||||||||
| ||||||||||||||||||
| Toplam | %12 | %45e | %51e | %14 | %44e | %48e | ||||||||||||
| popülasyon | (N=76) | (N=143) | (N=146) | (N=72) | (N=143) | (N=150) | ||||||||||||
| ||||||||||||||||||
| Toplam | %7 | %38e | %38e | %6 | %33e | %36e | ||||||||||||
| popülasyon | (N=76) | (N=143) | (N=146) | (N=72) | (N=143) | (N=150) | ||||||||||||
- a Sıfırıncı hafta, 4. hafta ve 8. haftalarda intravenöz 200 mg guselkumab indüksiyonu, ardından 48 haftaya kadar q8w subkutan guselkumab 100 mg.
- b Sıfırıncı hafta, 4. hafta ve 8. haftalarda intravenöz guselkumab 200 mg indüksiyonu, ardından 48 haftaya kadar her hafta q4w subkutan guselkumab 200 mg.
- c Kortikosteroidsiz klinik remisyon, 48. haftada CDAI puanının <150 olması ve 48. haftada kortikosteroid alınmaması olarak tanımlanmıştır.
- d Endoskopik yanıt, SES-CD puanında başlangıç seviyesine göre ≥ %50 iyileşme veya SES-CD Puanı ≤ 2 olarak tanımlanmıştır.
- e p < 0.001
- f 12. Haftada yetersiz yanıt kriterlerini karşılayan katılımcılar, tedavi kolundan bağımsız olarak 48. haftada yanıt vermeyenler olarak kabul edilmiştir.
Tablo 5: GALAXI 2 ve GALAXI 3’te 48. haftada guselkumab ile ustekinumaba karşı majör ikincil etkililik sonlanım noktalarını karşılayan hastaların oranı
| GALAXI 2 | GALAXI 3 | |||||
|---|---|---|---|---|---|---|
| GALAXI 2 | GALAXI 3 | |||||
Ustekinumab 6 mg/kg intravenöz indüksiyonu → 90 mg q8w subkutan enjeksiyona | Guselkumab intravenöz indüksiyonu → 100 mg q8w subkutan enjeksiyonb | Guselkumab intravenöz indüksiyonu → 200 mg q4w subkutan enjeksiyonc | Ustekinumab 6 mg/kg intravenöz indüksiyonu → 90 mg q8w subkutan enjeksiyona | Guselkumab intravenöz indüksiyonu → 100 mg q8w subkutan enjeksiyonb | Guselkumab intravenöz indüksiyonu → 200 mg q4w subkutan enjeksiyonc | |
Ustekinumab 6 mg/kg intravenöz indüksiyonu → 90 mg q8w subkutan enjeksiyona | Guselkumab intravenöz indüksiyonu → 100 mg q8w subkutan enjeksiyonb | Guselkumab intravenöz indüksiyonu → 200 mg q4w subkutan enjeksiyonc | Ustekinumab 6 mg/kg intravenöz indüksiyonu → 90 mg q8w subkutan enjeksiyona | Guselkumab intravenöz indüksiyonu → 100 mg q8w subkutan enjeksiyonb | Guselkumab intravenöz indüksiyonu → 200 mg q4w subkutan enjeksiyonc | |
| ||||||
| Toplam | %39 | %42 | %49 | %28 | %41k | %45k |
| popülasyon | (N=143) | (N=143) | (N=146) | (N=148) | (N=143) | (N=150) |
| ||||||
| Toplam | %42 | %49 | %56 | %32 | %47 | %49 |
| popülasyon | (N=143) | (N=143) | (N=146) | (N=148) | (N=143) | (N=150) |
| ||||||
| Toplam | %20 | %27 | %24 | %13 | %24k | %19 |
| popülasyon | (N=143) | (N=143) | (N=146) | (N=148) | (N=143) | N=150) |
| ||||||
| Toplam | %65 | %64 | %75 | %61 | %66 | %66 |
| popülasyon | (N=143) | (N=143) | (N=146) | (N=148) | (N=143) | (N=150) |
| ||||||
| Toplam | %61 | %63 | %71 | %59 | %64 | %64 |
| popülasyon | (N=143) | (N=143) | (N=146) | (N=148) | (N=143) | (N=150) |
| ||||||
| Toplam | %45 | %46 | %52 | %39 | %50 | %49 |
| popülasyon | (N=143) | (N=143) | (N=146) | (N=148) | (N=143) | (N=150) |
| ||||||
| Toplam | %59 | %60 | %69 | %53 | %58 | %56 |
| popülasyon | (N=143) | (N=143) | (N=146) | (N=148) | (N=143) | (N=150) |
- a Sıfırıncı hafta ustekinumab 6 mg/kg intravenöz indüksiyonu, ardından 48 haftaya kadar q8w subkutan ustekinumab 90 mg.
- b Sıfırıncı hafta, 4. hafta ve 8. haftada intravenöz 200 mg guselkumab indüksiyonu, ardından 48 haftaya kadar q8w subkutan guselkumab 100 mg.
- c Sıfırıncı hafta, 4. hafta ve 8. haftada intravenöz guselkumab 200 mg indüksiyonu, ardından 48 haftaya kadar 4w subkutan guselkumab 200 mg.
- d Aşağıda tanımlandığı gibi klinik remisyon ve endoskopik yanıtın birleşimi.
- e Endoskopik yanıt, SES-CD puanında başlangıç seviyesine göre ≥ %50 iyileşme veya SES-CD Puanı ≤ 2 olarak tanımlanmıştır.
- f Endoskopik remisyon, SES-CD Puanı ≤ 2 olarak tanımlanmıştır.
- g Klinik remisyon, CDAI puanının <150 olması olarak tanımlanmıştır.
- h Kortikosteroidsiz klinik remisyon, 48. haftada CDAI puanının <150 olması ve 48. haftada kortikosteroid alınmaması olarak tanımlanmıştır.
- i Kalıcı klinik remisyon, 12. hafta ile 48. hafta arasındaki tüm ziyaretlerin ≥%80’inde (en az 10 ziyaretin 8’inde) CDAI < 150 olarak tanımlanmıştır ve buna 48. hafta da dahil edilmelidir.
- j PRO-2 remisyonu, AP günlük ortalama puanının 1 veya altında, SF günlük ortalama puanının 3 veya altında olması ve AP veya SF’de başlangıç seviyesine göre kötüleşme olmaması olarak tanımlanmıştır.
- k p < 0.05
- l 48. haftadaki yanıtlar, 12. haftadaki klinik yanıttan bağımsız olarak değerlendirilmiştir.
Tablo 6: Birleştirilmiş GALAXI 2 ve GALAXI 3’ün 48. haftasında guselkumab ile ustekinumaba karşı etkililik sonlanım noktalarını karşılayan hastaların oranı
Ustekinumab 6 mg/kg intravenöz indüksiyonu → 90 mg q8w subkutan enjeksiyona | Guselkumab intravenöz indüksiyonu → 100 mg q8w subkutan enjeksiyonb | Guselkumab intravenöz indüksiyonu → 200 mg q4w subkutan enjeksiyonc | |||||
|---|---|---|---|---|---|---|---|
Ustekinumab 6 mg/kg intravenöz indüksiyonu → 90 mg q8w subkutan enjeksiyona | Guselkumab intravenöz indüksiyonu → 100 mg q8w subkutan enjeksiyonb | Guselkumab intravenöz indüksiyonu → 200 mg q4w subkutan enjeksiyonc | |||||
| |||||||
| Toplam popülasyon | %34 (N=291) | %42 (N=286) | %47 (N=296) | ||||
| Biyolojik tedavi almayane | %43 (N=121) | %51 (N=116) | %55 (N=128) | ||||
| Önceki biyolojik tedavisi başarısızf | %26 (N=156) | %37 (N=153) | %41 (N=147) | ||||
| |||||||
| Toplam popülasyon | %37 (N=291) | %48 (N=286) | %53 (N=296) | ||||
| Biyolojik tedavi almayane | %43 (N=121) | %59 (N=116) | %59 (N=128) | ||||
| Önceki biyolojik tedavisi başarısızf | %31 (N=156) | %43 (N=153) | % 47 (N=147) | ||||
| |||||||
| Toplam popülasyon | %16 (N=291) | %25 (N=286) | %21 (N=296) | ||||
| Biyolojik tedavi almayane | 19% (N=121) | 34% (N=116) | 27% (N=128) | ||||
| Önceki biyolojik tedavisi başarısızf | 13% (N=156) | 21% (N=153) | 14% (N=147) | ||||
| |||||||
| Toplam popülasyon | %63 (N=291) | %65 (N=286) | %70 (N=296) | ||||
| Biyolojik tedavi almayane | %75 (N=121) | %73 (N=116) | %77 (N=128) | ||||
| Önceki biyolojik tedavisi başarısızf | %53 (N=156) | %61 (N=153) | %64 (N=147) | ||||
- a Sıfırıncı hafta ustekinumab 6 mg/kg intravenöz indüksiyonu, ardından 48 haftaya kadar q8w subkutan ustekinumab 90 mg.
- b Sıfırıncı hafta, 4. hafta ve 8. haftada intravenöz 200 mg guselkumab indüksiyonu, ardından 48 haftaya kadar q8w subkutan guselkumab 100 mg.
- c Sıfırıncı hafta, 4. hafta ve 8. haftada intravenöz guselkumab 200 mg indüksiyonu, ardından 48 haftaya kadar q4w subkutan guselkumab 200 mg.
- d Aşağıda tanımlandığı gibi klinik remisyon ve endoskopik yanıtın birleşimi.
- e Ek olarak ustekinumab grubunda 14 hasta, guselkumab 200 mg subkutan q4w grubunda 21 hasta ve guselkumab 100 mg subkutan q8w grubunda 17 hasta daha önce biyolojik tedaviye maruz kalmasına rağmen başarısız olmamıştır.
- f Crohn hastalığı için biyolojik tedaviye (TNF blokerleri, vedolizumab) yetersiz yanıt, yanıt kaybı veya intoleransı içerir.
- g Endoskopik yanıt, SES-CD puanında başlangıç seviyesine göre ≥ %50 iyileşme veya SES-CD Puanı ≤ 2 olarak tanımlanmıştır.
- h Endoskopik remisyon, SES-CD Puanı ≤ 2 olarak tanımlanmıştır.
- i Klinik remisyon, CDAI puanının <150 olması olarak tanımlanmıştır.
GALAXI 2 ve GALAXI 3’te guselkumabın etkililiği ve güvenliliği yaş, cinsiyet, ırk ve vücut ağırlığından bağımsız olarak tutarlı bir şekilde gösterilmiştir.
Birleştirilmiş GALAXI Faz III çalışmalarının alt popülasyon analizinde, indüksiyon dozajının tamamlanmasından sonra yüksek inflamatuvar yükü olan hastalar, 100 mg subkutan q8w idame doz rejimine kıyasla guselkumab 200 mg subkutan q4w’den ek fayda elde etmişlerdir. İndüksiyonun tamamlanmasından sonra CRP seviyesi >5 mg/L olan hastalarda, 48. haftada klinik remisyon (100 mg subkutan q8w: %54,1’e karşı 200 mg subkutan q4w: %71); 48. haftada endoskopik yanıt (100 mg subkutan q8w: %36,5’e karşı 200 mg subkutan q4w: %50,5); ve 48. haftada PRO-2 remisyonu (100 mg subkutan q8w: %51,8 ’e karşı 200 mg subkutan q4w: %61,7) olan sonlanım noktaları için iki guselkumab doz grubu arasında klinik olarak anlamlı bir fark gözlemlenmiştir.
Zaman içinde klinik remisyon
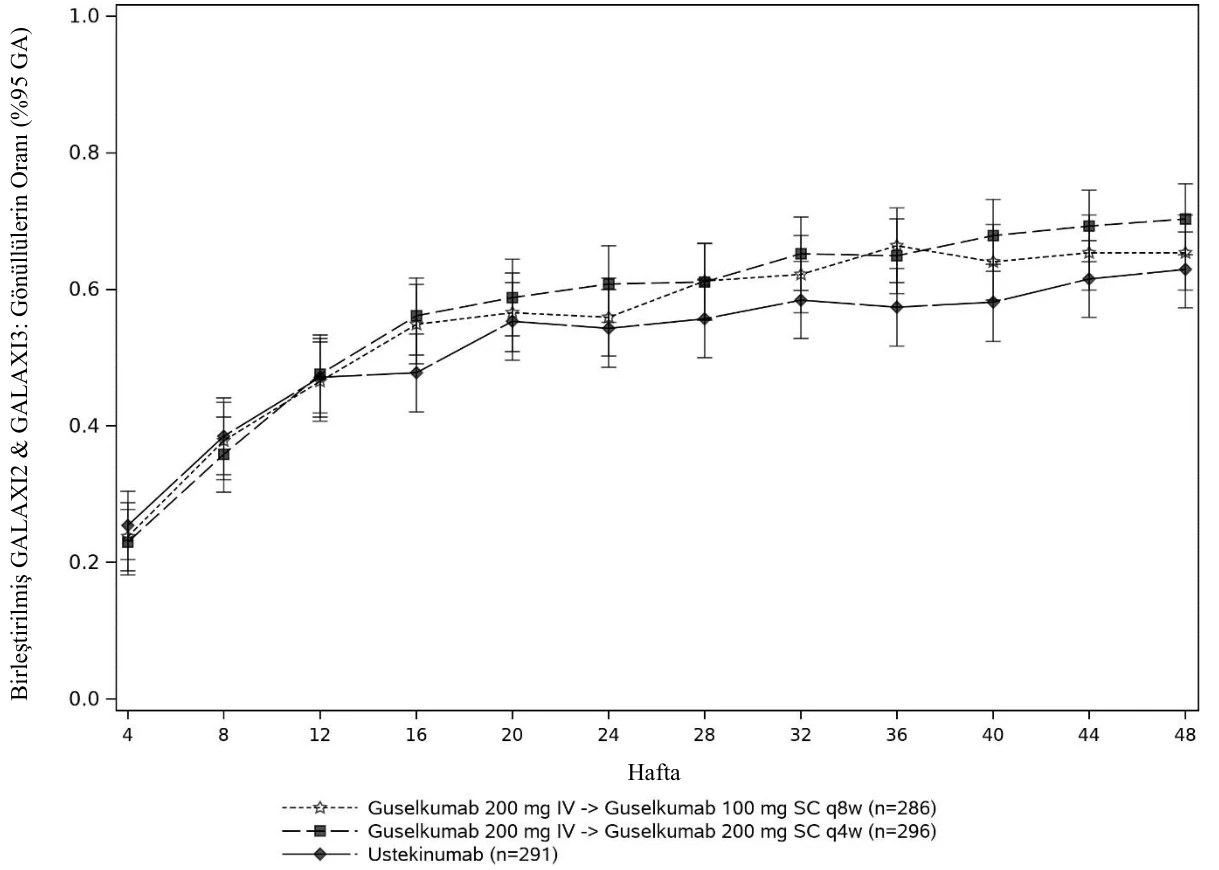
CDAI puanları her hasta ziyaretinde kaydedilmiştir. Her iki guselkumab idame doz rejiminde de klinik remisyondaki hastaların oranı, 48. haftaya kadar Şekil 1’de gösterilmiştir.
Şekil 1: Birleştirilmiş GALAXI 2 ve GALAXI 3’te 48. haftaya kadar klinik remisyondaki hastaların oranı
Sağlıkla ilgili yaşam kalitesi
İnflamatuvar bağırsak hastalığına (IBD) özgü yaşam kalitesi için IBDQ toplam puanı ile değerlendirildiğinde, guselkumab tedavi gruplarında 12. haftada başlangıç seviyesine göre daha fazla iyileşmeler görülmüştür. Tüm iyileşmeler her iki çalışmada da 48. haftaya kadar korunmuştur.
GRAVITI
Faz III GRAVITI çalışmasında, orta ila şiddetli aktif Crohn hastalığı, ≥ 220 ve ≤ 450 CDAI puanı ve ≥6 (veya izole ileal hastalığı olan hastalar için ≥4) CD (SES-CD) ve ortalama günlük ≥ 4 SF veya ortalama günlük ≥ 2AP puanı olarak tanımlanmıştır.
GRAVITI’de hastalar, 0, 4 ve 8. haftalarda guselkumab 400 mg subkutan indüksiyon ve ardından guselkumab 100 mg q8w subkutan idame tedavisi; veya 0, 4 ve 8. haftalarda guselkumab 400 mg subkutan indüksiyon ve ardından guselkumab 200 mg q4w subkutan idame tedavisi; veya plasebo almak üzere 1:1:1 oranında randomize edilmiştir. Kurtarma kriterlerini karşılayan plasebo grubundaki tüm hastalara 16, 20 ve 24. haftalarda guselkumab 400 mg subkutan indüksiyon dozu ardından guselkumab 100 mg q8w uygulanmıştır.
Toplam 347 hasta değerlendirilmiştir. Hastaların medyan yaşı 36’dır (aralık:18 ila 83 yaş), %58,5’i erkektir ve %66’sı Beyaz, %21,9’u Asyalı ve %2,6’sı Siyahi olarak tanımlanmıştır.
GRAVITI’de hastaların %46,4’ü daha önce en az bir biyolojik tedaviyle başarısız olmuştur, %46,4’ü biyolojik tedavi görmemiştir ve %7,2’si daha önce bir biyolojik tedavi almasına
Birleştirilmiş GALAXI2 & GALAXI3: Gönüllülerin Oranı (%95 GA)
Hafta
rağmen başarısız olmamıştır. Başlangıçta hastaların %29,7’si oral kortikosteroidler ve %28,5’i geleneksel immünomodülatörler almıştır.
- 12. Haftada plaseboya kıyasla eş birincil ve majör sekonder etkililik sonlanım noktalarının sonuçları Tablo 7'de sunulmaktadır.
Tablo 7: GRAVITI’de 12. haftada guselkumab ile plaseboya karşı eş birincil ve majör ikincil etkililik sonlanım noktalarını karşılayan hastaların oranı
| Plasebo | Guselkumab 400 mg subkutan enjeksiyona | ||||
|---|---|---|---|---|---|
| Eş birincil etkililik sonlanım noktaları | |||||
| |||||
| Toplam popülasyon | %21 (N=117) | %56c (N=230) | |||
| Biyolojik tedavi almayand | %25 (N=56) | %50 (N=105) | |||
| Önceki biyolojik tedavisi başarısıze | %17 (N=53) | % 60 (N=108) | |||
| |||||
| Toplam popülasyon | %21 (N=117) | %41c (N=230) | |||
| Biyolojik tedavi almayand | %27 (N=56) | %49 (N=105) | |||
| Önceki biyolojik tedavisi başarısıze | %17 (N=53) | %33 (N=108) | |||
| Majör ikincil etkililik sonlanım noktaları | |||||
| |||||
| Toplam popülasyon | %33 (N=117) | %73c (N=230) | |||
| Biyolojik tedavi almayand | %38 (N=56) | %68 (N=105) | |||
| Önceki biyolojik tedavisi başarısıze | %28 (N=53) | %78 (N=108) | |||
| |||||
| Toplam popülasyon | %17 (N=117) | %49c (N=230) | |||
| Biyolojik tedavi almayand | %18 (N=56) | %44 (N=105) | |||
| Önceki biyolojik tedavisi başarısıze | %17 (N=53) | %52 (N=108) | |||
- a Sıfırıncı hafta, 4. hafta ve 8. haftada subkutan guselkumab 400 mg
- b Klinik remisyon: CDAI puanı <150
- c p<0.001
- d Ek olarak plasebo grubunda 8 hasta ve guselkumab 400 mg subkutan grubunda 17 hasta daha önce biyolojik tedaviye maruz kalmasına rağmen başarısız olmamıştır.
- e Crohn hastalığı için biyolojik tedaviye (TNF blokerleri, vedolizumab) yetersiz yanıt, yanıt kaybı veya intoleransı içerir.
- f Endoskopik yanıt: SES-CD puanında başlangıç seviyesine göre ≥%50 iyileşme.
- g Klinik yanıt: CDAI puanında başlangıç seviyesine göre ≥100 puanlık azalma veya CDAI puanının <150 olması.
- h PRO-2 remisyonu: AP günlük ortalama puanı 1 veya altında ve SF günlük ortalama puanı 3 veya altında ve AP veya SF’de başlangıç seviyesine göre kötüleşme yoktur.
- 24. haftada klinik remisyona, plaseboya kıyasla guselkumab 400 mg subkutan indüksiyon ve ardından guselkumab 100 mg subkutan q8w veya 200 mg subkutan q4w ile tedavi edilen hastaların anlamlı olarak daha fazla oranı ulaşmıştır (sırasıyla %21,4’e karşı %60,9 ve %58,3; her ikisi için de p değeri <0,001). 48. haftada klinik remisyona, guselkumab 400 mg subkutan indüksiyon ve ardından guselkumab 100 mg subkutan q8w veya 200 mg subkutan q4w ile tedavi edilen hastaların sırasıyla %60’ı ve %66,1’i ulaşmıştır (plaseboya kıyasla her ikisi için de p değeri <0,001).
- 48. haftada endoskopik yanıta, guselkumab 400 mg subkutan indüksiyon ve ardından guselkumab 100 mg subkutan q8w veya 200 mg subkutan q4w ile tedavi edilen hastaların sırasıyla %44,3'ü ve %51,3'ü ulaşmıştır (plaseboya kıyasla her ikisi için de p değeri < 0,001).
Sağlık ile ilgili yaşam kalitesi
GRAVITI’de, IBDQ toplam puanı ile değerlendirilen IBD’ye özgü yaşam kalitesinde 12. haftada ve 24. haftada klinik olarak anlamlı iyileşmeler gözlemlenmiştir.
Ülseratif kolit
Guselkumabın etkililiği ve güvenliliği, kortikosteroidlere, geleneksel immünomodülatörlere (AZA, 6-MP), biyolojik tedaviye (TNF blokerleri, vedolizumab) ve/veya bir Janus kinaz (JAK) inhibitörüne karşı yetersiz yanıt, yanıt kaybı veya intoleransı olan orta ila şiddetli aktif ülseratif kolitli yetişkin hastalarda iki Faz III çok merkezli, randomize, çift kör, plasebo kontrollü çalışmalarda (QUASAR indüksiyon çalışması ve QUASAR idame çalışması) değerlendirilmiştir. Ek olarak, guselkumabın etkililiği ve güvenliliği Faz III indüksiyon çalışmasında olduğu gibi benzer ülseratif kolit hasta popülasyonunun kaydolduğu randomize, çift kör, plasebo kontrollü, Faz IIb indüksiyon doz bulma çalışmasında (QUASAR indüksiyon doz aralığı çalışması) değerlendirilmiştir.
Hastalık aktivitesi, aşağıdaki alt puanların toplamından oluşan 3 bileşenli Mayo puanı (0-9) olan modifiye Mayo puanı (mMS) ile değerlendirilmiştir (her alt puan için 0 ila 3): dışkı sıklığı (SFS), rektal kanama (RBS) ve merkezi olarak incelenen endoskopi (ES) bulguları. Orta ila şiddetli aktif ülseratif kolit, 5 ile 9 arasında bir mMS, >1 bir RBS ve 2’lik bir ES (belirgin eritem, vasküler patern olmaması, aşınma ve/veya erozyonlar ile tanımlanan) veya 3’lük bir ES (spontan kanama ve ülserasyon ile tanımlanan) olarak tanımlanmıştır.
İndüksiyon çalışması: QUASAR IS
İndüksiyon çalışması QUASAR IS’de hastalar, 0. Hafta, 4. Hafta ve 8. Haftada intravenöz infüzyon yoluyla 200 mg guselkumab veya plasebo almak üzere 3:2 oranında randomize edilmiştir. Toplam 701 hasta değerlendirilmiştir. Başlangıçta medyan mMS 7 olup, hastaların %35,5’inin başlangıç mMS’si 5 ila 6 ve %64,5’inin mMS’si 7 ila 9 belirlenmiştir ve hastaların %67,9’unun başlangıç ES’si 3 kaydedilmiştir. Medyan yaş 39’dur (aralık: 18 ila 79 yaş); %43,1’i kadındır; ve %72,5’i Beyaz, %21,4’ü Asyalı ve %1’i Siyahi olarak tanımlanmıştır.
Kayıtlı hastalara oral aminosalisilatlar, MTX, 6-MP, AZA ve/veya oral kortikosteroidlerin stabil dozlarını kullanmalarına izin verilmiştir. Başlangıçta hastaların %72,5’i aminosalisilatlar, hastaların %20,8’i immünomodülatörler (MTX, 6-MP veya AZA) ve hastaların %43,1’i kortikosteroidler almıştır. Eş zamanlı biyolojik tedaviler veya JAK inhibitörlerine izin verilmemiştir.
Hastaların toplam %49,1’i daha önce en az bir biyolojik tedavide ve/veya JAK inhibitöründe başarısız olmuştur. Bu hastaların %87,5’i, %54,1’i ve %18’i daha önce sırasıyla bir TNF blokeri, vedolizumab veya bir JAK inhibitöründe başarısız olmuştu ve %47,4’ü bu tedavilerden 2 veya daha fazlasıyla tedavide başarısız olmuştur. Hastaların toplam %48,4’ü biyolojik ve JAK inhibitörü tedavisi görmemiştir ve %2,6’sı daha önce bir biyolojik veya JAK inhibitörü almasına rağmen başarısız olmamıştır.
Birincil sonlanım noktası, 12. haftada mMS ile tanımlanan klinik remisyon olarak tanımlanmıştır. On ikinci haftadaki ikincil sonlanım noktalar arasında semptomatik remisyon, endoskopik iyileşme, klinik yanıt, histolojik endoskopik mukozal iyileşme, yorgunluk yanıtı ve IBDQ remisyonu yer almıştır (Tablo 8).
Guselkumab ile tedavi edilen grupta, plasebo grubuna kıyasla 12. haftada anlamlı olarak daha fazla oranda hasta klinik remisyonda kalmıştır.
Tablo 8: QUASAR IS’de 12. haftada etkililik sonlanım noktalarını karşılayan hastaların oranı
| Sonlanım Noktası | Plasebo % | Guselkumab 200 mg intravenöz indüksiyonua % | Tedavi Farkı (%95 GA) |
|---|---|---|---|
| Sonlanım Noktası | Plasebo % | Guselkumab 200 mg intravenöz indüksiyonua % | Tedavi Farkı (%95 GA) |
| Klinik remisyonb | |||
| Toplam popülasyon | %8 (N=280) | %23 (N=421) | %15 (%10, %20)c |
| Biyolojik ve JAK- inhibitorü tedavisi almayand | %12 (N=137) | %32 (N=202) | %20 (%12, %28) |
| Önceki biyolojik ve/veya JAK inhibitorü tedavisi başarısıze | %4 (N=136) | %13 (N=208) | %9 (%3, %14) |
| Semptomatik remisyonf | |||
| Toplam popülasyon | %21 (N=280) | %50 (N=421) | %29 (%23, %36) c |
| Biyolojik ve JAK- inhibitorü tedavisi almayand | %26 (N=137) | %60 (N=202) | %34 (%24, %44) |
| Önceki biyolojik ve/veya JAK- inhibitorü tedavisi başarısıze | %14 (N=136) | %38 (N=208) | %24 (%16, %33) |
| Endoskopik iyileşmeg | |||
| Toplam popülasyon | %11 (N=280) | %27 (N=421) | %16 (%10, %21) c |
| Biyolojik ve JAK inhibitorü tedavisi almayand | %17 (N=137) | %38 (N=202) | %21 (%12, %30) |
| Önceki biyolojik ve/veya JAK inhibitorü tedavisi başarısıze | %5 (N=136) | %15 (N=208) | %10 (%4, %16) |
| Klinik yanıth | |||
| Toplam popülasyon | %28 (N=280) | %62 (N=421) | %34 (%27, %41) c |
| Biyolojik ve JAK inhibitorü tedavisi almayand | %35 (N=137) | %71 (N=202) | %36 (%26, %46) |
| Önceki biyolojik ve/veya JAK inhibitorü tedavisi başarısıze | %20 (N=136) | %51 (N=208) | %32 (22%, 41%) |
| Histolojik endoskopik mukozal iyileşmei | |||
| Toplam popülasyon | %8 (N=280) | %24 (N=421) | %16 (%11, %21)c |
| Biyolojik ve JAK inhibitorü tedavisi almayand | % 11 (N=137) | %33 (N=202) | %22 (%13, %30) |
| Önceki Biyolojik ve/veya JAK inhibitorü tedavisi başarısıze | %4 (N=136) | %13 (N=208) | %9 (%3, %15) |
| Yorgunluk yanıtıj | |||
| Toplam popülasyon | %21 (N=280) | %41 (N=421) | %20 (%13, %26)c |
| Biyolojik ve JAK inhibitorü tedavisi almayand | %29 (N=137) | %42 (N=202) | %12 (%2, %23) |
| Önceki biyolojik ve/veya JAK inhibitorü tedavisi başarısıze | %13 (N=136) | %38 (N=208) | %25 (%17, %34) |
| IBDQ remisyonuk | |||
| Toplam popülasyon | %30 (N=280) | %51 (N=421) | %22 (%15, %29)c |
| Biyolojik ve JAK inhibitorü tedavisi almayand | %34 (N=137) | %62 (N=202) | %28 (%18, %38) |
| Önceki biyolojik ve/veya JAK inhibitorü tedavisi başarısıze | %24 (N=136) | %39 (N=208) | %15 (%5, %25) |
- a Sıfırıncı hafta, 4. hafta ve 8. haftada intravenöz indüksiyon olarak guselkumab 200 mg.
- b Dışkı sıklığı alt puanı 0 veya 1 olup başlangıç değerine göre artış göstermemiş, rektal kanama alt puanı 0 ve aşınmasız endoskopi alt puanı 0 veya 1.
- c p <0.001, Cochran-Mantel-Haenszel yöntemine dayalı ayarlanmış tedavi farkı (%95 GA) (katman faktörleri için ayarlanmış: biyolojik ve/veya JAK inhibitörü başarısızlık durumu ve başlangıçta kortikosteroidlerin eş zamanlı kullanımı).
- d Ek olarak plasebo grubundaki 7 hasta ve guselkumab grubundaki 11 hasta daha önce biyolojik veya JAK inhibitörüne maruz kalmasına rağmen tedavide başarısız olmamıştır.
- e Ülseratif kolit için biyolojik tedaviye (TNF blokerleri, vedolizumab) ve/veya Janus kinaz (JAK) inhibitörüne yetersiz yanıt, yanıt kaybı veya intolerans içerir.
- f Dışkı sıklığı alt puanı 0 veya 1 olup indüksiyon başlangıç değerine göre artmamış ve rektal kanama alt puanı 0. Dışkı sıklığı alt puanı 0 veya 1 olup indüksiyon bazal değerine göre artmamış ve rektal kanama alt puanı 0 olmalıdır.
- g Aşınmasız endoskopi alt puanının 0 veya 1.
- h Değiştirilmiş Mayo puanında indüksiyon başlangıç değerine göre ≥%30 ve ≥2 puan azalma, rektal kanama alt puanında başlangıç değerine göre ≥1 puan azalma veya rektal kanama alt puanının 0 veya 1.
- i Histolojik iyileşmenin [kriptlerin %5’inden azında nötrofil infiltrasyonu, kript destrüksiyonunun olmaması ve Geboes derecelendirme sistemine göre erozyon, ülserasyon veya granülasyon dokusunun olmaması] ve yukarıda tanımlandığı gibi endoskopik iyileşmenin bir birleşimi.
- j Yorgunluk, PROMIS- Yorgunluk Kısa form 7a kullanılarak değerlendirilmiştir. Yorgunluk yanıtı, klinik olarak anlamlı kabul edilen indüksiyon başlangıç seviyesine göre ≥ 7 puanlık bir iyileşme olarak tanımlanmıştır.
- k İnflamatuvar Bağırsak Hastalığı Anketi toplam puanı ≥170.
QUASAR IS ve QUASAR indüksiyon doz aralığı çalışmasına ayrıca ES’si 2 veya 3 ve RBS’si ≥1 dahil olmak üzere başlangıç mMS’si 4 olan 48 hasta da dahil edilmiştir. Başlangıç mMS’i 4 olan hastalarda, 12. haftada klinik remisyon, klinik yanıt ve endoskopik iyileşme ile ölçülen plaseboya göre guselkumab etkililiği, orta ila şiddetli derecede aktif ülseratif kolit popülasyonunun tamamıyla tutarlı olmuştur.
Rektal kanama ve dışkı sıklığı alt puanları
Rektal kanama ve dışkı sıklığı alt puanlarındaki azalmalar guselkumab ile tedavi edilen hastalarda 2. hafta kadar erken gözlemlenmiştir ve 12. haftaya kadar azalmaya devam etmiştir.
İdame çalışması: QUASAR MS
QUASAR MS, QUASAR IS’de veya QUASAR indüksiyon doz aralığı çalışmasında intravenöz guselkumab uygulamasından 12 hafta sonra klinik yanıt elde eden 568 hastayı değerlendirmiştir. QUASAR MS’de, bu hastalar 44 hafta boyunca her 8 haftada bir 100 mg guselkumab, her 4 haftada bir 200 mg guselkumab veya plasebodan oluşan bir subkutan idame rejimi almak üzere randomize edilmiştir.
Birincil sonlanım noktası, 44. haftada mMS ile tanımlanan klinik remisyon olarak belirlenmiştir. Kırk dördüncü haftadaki ikincil sonlanım noktalar semptomatik remisyon, endoskopik iyileşme, kortikosteroidsiz klinik remisyon, histolojik endoskopik mukozal iyileşme, yorgunluk yanıtı ve IBDQ remisyonu içermiş olup bunlarla sınırlı olmamıştır (Tablo 9).
Her iki guselkumab tedavi grubunda da 44. haftada plaseboya kıyasla anlamlı olarak daha fazla oranda hasta klinik remisyonda kalmıştır.
Tablo 9: QUASAR MS’de 44. haftada etkililik sonlanım noktalarını karşılayan hastaların oranı
| Sonlanım Noktası | Plasebo % | Guselkumab 100 mg q8w subkutan enjeksiyona % | Guselkumab 200 mg q4w subkutan enjeksiyonb % | Tedavi Farkı vs Plasebo (%95 GA) | |
|---|---|---|---|---|---|
| Sonlanım Noktası | Plasebo % | Guselkumab 100 mg q8w subkutan enjeksiyona % | Guselkumab 200 mg q4w subkutan enjeksiyonb % | Tedavi Farkı vs Plasebo (%95 GA) | |
| Sonlanım Noktası | Plasebo % | Guselkumab 100 mg q8w subkutan enjeksiyona % | Guselkumab 200 mg q4w subkutan enjeksiyonb % | Tedavi Farkı vs Plasebo (%95 GA) | |
| Guselkumab 100 mg | Guselkumab 200 mg | ||||
| Guselkumab 100 mg | Guselkumab 200 mg | ||||
| Guselkumab 100 mg | Guselkumab 200 mg | ||||
| Klinik remisyonc | |||||
| Toplam popülasyond | %19 (N=190) | %45 (N=188) | %50 (N=190) | %25 (%16, %34)e | %30 (%21, %38)e |
| Biyolojik ve JAK- inhibitorü tedavisi almayanf | %26 (N=108) | %50 (N=105) | %58 (N=96) | %24 (%12, %36) | %29 (%17, %41) |
| Önceki biyolojik ve/veya JAK-inhibitorü tedavisi başarısızg | %8 (N=75) | %40 (N=77) | %40 (N=88) | %30 (%19, %42) | %32 (%21, %44) |
| Semptomatik remisyonh | |||||
| Toplam popülasyond | %37 (N=190) | %70 (N=188) | %69 (N=190) | %32 (%23, %41)e | %31 (%21, %40)e |
| Biyolojik ve JAK- inhibitorü tedavisi almayanf | %46 (N=108) | % 74 (N=105) | % 76 (N=96) | %28 (%15, %40) | %28 (%15, %41) |
| Önceki biyolojik ve/veya JAK-inhibitorü tedavisi başarısızg | %24 (N=75) | %65 (N=77) | %60 (N=88) | %39 (%26, %52) | %37 (%23, %50) |
| Kortikosteroidsiz klinik remisyoni | |||||
| Toplam popülasyond | %18 (N=190) | %45 (N=188) | %49 (N=190) | %26 (%17, %34)e | %29 (%20, %38)e |
| Biyolojik ve JAK-inhibitorü tedavisi almayanf | %26 (N=108) | %50 (N=105) | %56 (N=96) | %24 (%12, %36) | %27 (%14, %39) |
| Önceki biyolojik ve/veya JAK-inhibitorü tedavisi başarısızg | %7 (N=75) | %40 (N=77) | %40 (N=88) | %32 (%21, %43) | %34 (%23, %45) |
| Endoskopik iyileşmej | |||||
| Toplam popülasyond | %19 (N=190) | %49 (N=188) | %52 (N=190) | %30 (%21, %38)e | %31 (%22, %40)e |
| Biyolojik ve JAK-inhibitorü tedavisi almayanf | %26 (N=108) | %53 (N=105) | %59 (N=96) | %27 (%15, %)40 | %30 (%18, %42) |
| Önceki biyolojik ve/veya JAK-inhibitorü tedavisi başarısızg | %8 (N=75) | %45 (N=77) | %42 (N=88) | %36 (%24, %48) | %35 (%23, %46) |
| Histolojik endoskopik mukozal iyileşmek | |||||
| Toplam popülasyond | %17 (N=190) | % 44 (N=188) | %48 (N=190) | %26 (%17, %34)e | %30 (%21, %38)e |
| Biyolojik ve JAK-inhibitorü tedavisi almayanf | %23 (N=108) | %50 (N=105) | %56 (N=96) | %26 (%14, %38) | %30 (%17, %42) |
| Önceki biyolojik ve/veya JAK-inhibitorü tedavisi başarısızg | %8 (N=75) | %38 (N=77) | %39 (N=88) | %28 (%16, %39) | %31 (%20, %43) |
| Klinik yanıtl | |||||
| Toplam popülasyond | %43 (N=190) | %78 (N=188) | % 75 (N=190) | %34 (%25, %43)e | %31 (%21, %40)e |
| Biyolojik ve JAK-inhibitorü tedavisi almayanf | %54 (N=108) | %83 (N=105) | %81 (N=96) | %29 (%17, %41) | %26 (%14, %39) |
| Önceki biyolojik ve/veya JAK-inhibitorü tedavisi başarısızg | %28 (N=75) | %70 (N=77) | %67 (N=88) | %41 (%27, %54) | %39 (%26, %53) |
| İndüksiyondan 12 hafta sonra klinik remisyon elde eden hastalarda 44. Haftada klinik remisyonun devam etmesi | |||||
| Toplam popülasyond | %34 (N=59) | %61 (N=66) | %72 (N=69) | %26 (%9, %43)m | %38 (%23, %54)e |
| Biyolojik ve JAK-inhibitorü tedavisi almayanf | %34 (N=41) | %65 (N=43) | %79 (N=48) | %31 (%9, %51) | %45 (%25, %62) |
| Önceki biyolojik ve/veya JAK-inhibitorü tedavisi başarısız g | %27 (N=15) | %60 (N=20) | %56 (N=18) | %33 (%-1, %62) | %29 (%-6, %59) |
| Endoskopik normalizasyonn | |||||
| Toplam popülasyond | %15 (N=190) | %35 (N=188) | %34 (N=190) | %18 (%10, %27)e | %17 (%9, %25)e |
| Biyolojik ve JAK-inhibitorü tedavisi almayanf | %20 (N=108) | %38 (N=105) | %42 (N=96) | %17 (%6, %29) | %17 (%6, %29) |
| Önceki biyolojik ve/veya JAK-inhibitorü tedavisi başarısızg | %8 (N=75) | %31 (N=77) | % 24 (N=88) | %21 (%10, %33) | %16 (%6, %26) |
| Yorgunluk yanıtıo | |||||
| Toplam popülasyon d | %29 (N=190) | %51 (N=188) | %43 (N=190) | %20 (%11, %29)e | %13 (%3, %22)m |
| Biyolojik ve JAK-inhibitorü tedavisi almayanf | %36 (N=108) | %51 (N=105) | %53 (N=96) | %15 (%2, %28) | %16 (%3, %29) |
| Önceki biyolojik ve/veya JAK-inhibitorü tedavisi başarısızg | %19 (N=75) | %47 (N=77) | %32 (N=88) | %27 (%13, %40) | %13 (%1, %26) |
| IBDQ remisyonup | |||||
| Toplam popülasyond | %37 (N=190) | %64 (N=188) | %64 (N=190) | %26 (%17, %36)e | %26 (%16, %35)e |
| Biyolojik ve JAK-inhibitorü tedavisi almayanf | %49 (N=108) | %68 (N=105) | %74 (N=96) | %19 (%6, %32) | %24 (%11, %37) |
| Önceki biyolojik ve/veya JAK-inhibitorü tedavisi başarısızg | %19 (N=75) | %58 (N=77) | %53 (N=88) | %38 (%26, %50) | %35 (%23, %48) |
- a İndüksiyon rejiminden sonra her 8 haftada bir subkutan enjeksiyon olarak guselkumab100 mg.
- b İndüksiyon rejiminden sonra her 4 haftada bir subkutan enjeksiyon olarak guselkumab 200 mg.
- c Dışkı sıklığı alt puanı 0 veya 1 olup başlangıç değerine göre artış göstermemiş, rektal kanama alt puanı 0 ve aşınmasız endoskopi alt puanı 0 veya 1.
- d QUASAR indüksiyon çalışmasında veya QUASAR indüksiyon doz aralığı çalışmasında guselkumabın intravenöz uygulanmasından 12 hafta sonra klinik yanıt elde eden hastalar.
- e p <0.001, randomizasyon katman faktörleri için ayarlanmış Cochran-Mantel-Haenszel yöntemine dayalı ayarlanmış tedavi farkı (%95 GA).
- f Ek olarak plasebo grubunda 7 hasta, guselkumab 100 mg grubunda 6 hasta ve guselkumab 200 mg grubunda 6 hasta daha önce biyolojik veya JAK inhibitörüne maruz kalmasına rağmen tedavilerinde başarısız olmamıştır.
- g Ülseratif kolit için biyolojik tedaviye (TNF blokerleri, vedolizumab) ve/veya bir Janus kinaz [JAK] inhibitörüne karşı yetersiz yanıt, yanıt kaybı veya intoleransı içerir.
- h Dışkı sıklığı alt puanı 0 veya 1 olup indüksiyon başlangıç değerine göre artmamış ve rektal kanama alt puanı 0.
- i Kırk dördüncü haftadan önceki en az 8 hafta boyunca kortikosteroid tedavisine ihtiyaç duymayan ve 44. haftada klinik remisyon kriterlerini karşılayan.
- j Aşınmasız endoskopi alt puanı 0 veya 1.
- k Histolojik iyileşmenin [kriptlerin %5’inden azında nötrofil infiltrasyonu, kript destrüksiyonunun olmaması ve Geboes derecelendirme sistemine göre erozyon, ülserasyon veya granülasyon dokusunun olmaması] ve yukarıda tanımlandığı gibi endoskopik iyileşmenin bir birleşimi.
- l Değiştirilmiş Mayo puanında indüksiyon başlangıç değerine göre ≥%30 ve ≥2 puan azalma, rektal kanama alt puanında başlangıç değerine göre ≥1 puan azalma veya rektal kanama alt puanının 0 veya 1.
- m p <0.01, randomizasyon katman faktörleri için ayarlanan Cochran-Mantel-Haenszel yöntemine dayalı ayarlanmış tedavi farkı (%95 GA)
- n Endoskopi alt puanı 0.
- o Yorgunluk, PROMIS- Yorgunluk Kısa form 7a kullanılarak değerlendirilmiştir. Yorgunluk yanıtı, klinik olarak anlamlı kabul edilen indüksiyon başlangıç seviyesine göre ≥ 7 puanlık bir iyileşme olarak tanımlanmıştır.
- p İnflamatuvar Bağırsak Hastalığı Anketi toplam puanı ≥170.
- q QUASAR indüksiyon çalışmasında veya QUASAR indüksiyon doz aralığı çalışmasında intravenöz guselkumab uygulamasından 12 hafta sonra klinik remisyona ulaşan gönüllüler.
- r Plasebo grubundaki 3 hasta, guselkumab 100 mg grubundaki 3 hasta ve guselkumab 200 mg grubundaki 3 hasta daha önce bir biyolojik veya JAK inhibitörüne maruz kalmış ancak başarısız olmamışlardır.
QUASAR IS ve QUASAR MS’de guselkumabın etkililiği ve güvenliliği yaş, cinsiyet, ırk, vücut ağırlığı ve daha önce biyolojik tedavi veya JAK inhibitörü ile tedaviden bağımsız olarak tutarlı bir şekilde gösterilmiştir.
QUASAR MS’de, indüksiyon dozajının tamamlanmasından sonra yüksek inflamatuvar yükü olan hastalar, 100 mg subkutan q8w dozajına kıyasla guselkumab 200 mg subkutan q4w’den ek fayda elde etmişlerdir. 44. haftada aşağıdaki sonlanım noktaları için indüksiyon dozajının tamamlanmasından sonra CRP seviyesi >3 mg/L olan hastalar arasında iki guselkumab doz grubu arasında klinik olarak anlamlı sayısal farklar >%15 olarak gözlemlenmiştir: klinik remisyon (%48 200 mg q4w’ye kıyasla %30 100 mg q8w), klinik remisyonun sürdürülmesi (%88 200 mg q4w’ye kıyasla %50 100 mg q8w), kortikosteroidsiz klinik remisyon (%46 200 mg q4w’ye kıyasla %30 100 mg q8w), endoskopik iyileşme (%52 200 mg q4w’ye kıyasla %35 100 mg q8w) ve histolojik-endoskopik mukozal iyileşme (%46 200 mg q4w’ye kıyasla %29 100 mg q8w).
QUASAR MS, QUASAR IS veya QUASAR indüksiyon doz aralığı çalışmasına guselkumabın intravenöz uygulamasından 12 hafta sonra klinik yanıt elde eden, ES’si 2 veya 3 ve RBS’si ≥1 dahil olmak üzere indüksiyon başlangıç mMS’si 4 olan 31 hasta kaydedilmiştir. Bu hastalarda, klinik remisyon, klinik yanıt ve 44. haftada endoskopik iyileşme ile ölçülen plaseboya göre guselkumab etkililiği, toplam popülasyonla tutarlı olmuştur.
Zamanla semptomatik remisyon
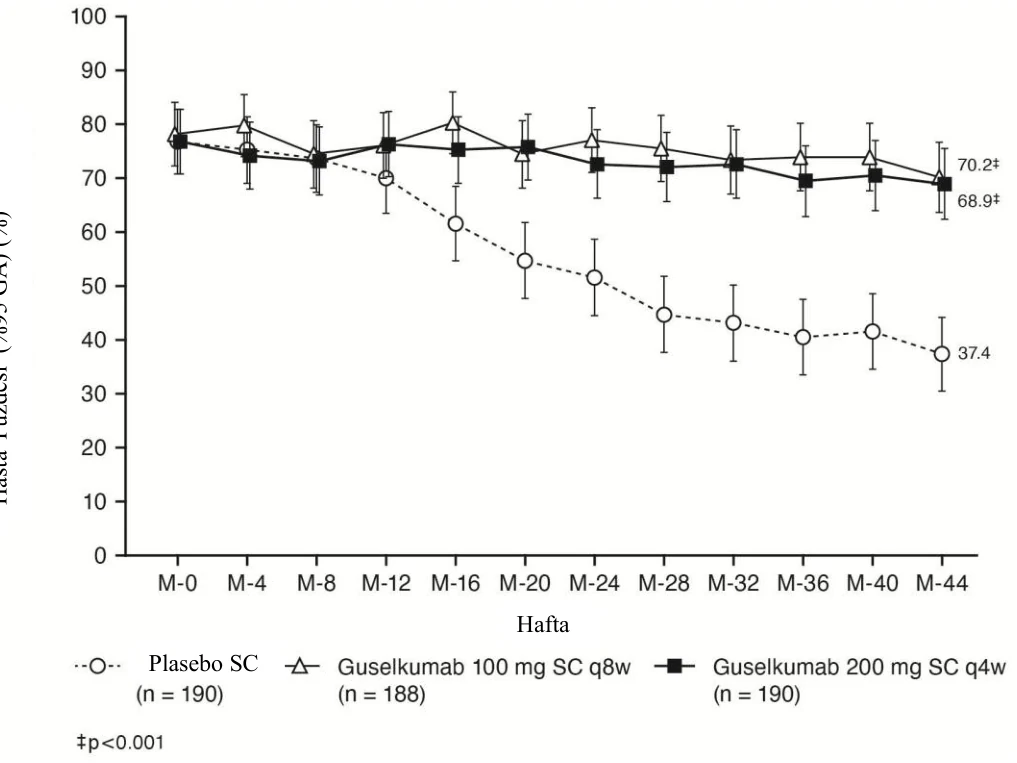
QUASAR MS’de dışkı sıklığı alt puanının 0 veya 1 olması ve indüksiyon başlangıç puanına göre artmaması ve rektal kanama alt puanı 0 olarak tanımlandığı semptomatik remisyon her iki guselkumab tedavi grubunda da 44. haftaya kadar sürdürülürken, plasebo grubunda bir azalma gözlemlenmiştir (Şekil 2):
Şekil 2: QUASAR MS’de 44. haftaya kadar semptomatik remisyondaki hastaların oranı
Hasta Yüzdesi (%95 GA) (%)
Hafta
Plasebo SC
- 24. haftada uzatılmış guselkumab tedavisine yanıt verenler
Guselkumab ile tedavi edilen ve 12. haftada indüksiyonda klinik yanıt vermeyen hastalar, 12., 16. ve 20. haftalarda 200 mg subkutan guselkumab almıştır. QUASAR IS’de, 12. haftada indüksiyonda klinik yanıt vermeyen guselkumab ile tedavi edilen 66/120 (%55) hasta, 24. haftada klinik yanıta ulaşmıştır. 24. haftada guselkumaba yanıt verenler QUASAR MS’ye girmiştir ve her 4 haftada bir 200 mg subkutan guselkumab almıştır. QUASAR MS’nin 44. haftasında, bu hastaların 83/123’ü (%67) klinik yanıtı korumuştur ve 37/123’si (%30) klinik remisyona ulaşmıştır.
Guselkumaba yanıtın kaybından sonra etkililiğin yeniden kazanılması
QUASAR MS’nin 8. ve 32. haftaları arasında ilk yanıt kaybını (%10) yaşayan q8w subkutan 100 mg guselkumab alan 19 hasta, q4w subkutan 200 mg guselkumab olan körlenmiş guselkumab dozajı almıştır ve bu hastalardan 11’i (%58) semptomatik yanıt elde etmiştir ve 5 hasta (%26) 12 hafta sonra semptomatik remisyona ulaşmıştır.
Histolojik ve endoskopik değerlendirme
Histolojik remisyon, Geboes histolojik puanı ≤2 B.0 (mukozadaki [hem lamina propria hem de epitel] nötrofillerin yokluğu, kript destrüksiyonunun olmaması ve Geboes derecelendirme sistemine göre erozyon, ülserasyon veya granülasyon dokusu olmaması) olarak tanımlanmıştır. QUASAR IS’de, 12. haftada histolojik remisyon, guselkumab ile tedavi edilen hastaların %40’ında ve plasebo grubundaki hastaların %19’unda elde edilmiştir. QUASAR MS’de, 44. haftada histolojik remisyon, q8w subkutan guselkumab 100 mg ve q4w subkutan guselkumab 200 mg ile tedavi edilen hastaların %59’unda ve %61’inde ve plasebo grubundaki hastaların %27’sinde elde edilmiştir.
Mukozanın endoskopik görünümünün normalizasyonu 0 ES olarak tanımlanmıştır. QUASAR IS’de, 12. haftada endoskopik normalizasyon guselkumab ile tedavi edilen hastaların %15’inde ve plasebo grubundaki hastaların %5’inde elde edilmiştir.
Bileşik histolojik-endoskopik mukozal sonuçlar
Bileşik semptomatik remisyon, endoskopik normalizasyon, histolojik remisyon ve 44. haftada fekal kalprotektin ≤250 mg/kg, plaseboya kıyasla q8w subkutan guselkumab 100 mg veya q4w subkutan 200 mg ile tedavi edilen hastaların daha büyük bir oranı tarafından elde edilmiştir (sırasıyla %9’e karşı %22 ve %28).
Sağlıkla ilgili yaşam kalitesi
QUASAR IS’nin 12. haftasında, guselkumab alan hastalar, IBDQ toplam puanı ve tüm IBDQ alan puanları (karın ağrısı ve bağırsak sıkışması gibi bağırsak semptomları, sistemik işlev, duygusal işlev ve sosyal işlev) açısından değerlendirildiğinde, plaseboya kıyasla inflamatuvar bağırsak hastalığına (IBD) özgü yaşam kalitesinde başlangıç seviyesine göre daha fazla ve klinik olarak anlamlı iyileşmeler göstermiştir. Bu iyileştirmeler, QUASAR MS’de guselkumab ile tedavi edilen hastalarda 44. haftaya kadar korunmuştur.
Ülseratif kolit ile ilişkili hastaneye yatışlar
QUASAR IS’nin 12. haftasına kadar, guselkumab grubundaki hastaların plasebo grubuna kıyasla daha düşük oranlarında ülseratif kolit ile ilişkili hastane yatışları olmuştur (%1,9; 8/421’e karşı %5,4; 15/280).
5.2 Farmakokinetik özellikler
Genel özellikler
Emilim:
Sağlıklı gönüllülerde 100 mg’lık tek subkutan guselkumab enjeksiyonunu takiben ortalama (±SS) maksimum serum konsantrasyonu (Cmaks) dozdan yaklaşık 5,5 gün sonra 8,09±3,68 mcg/mL’ye ulaşmıştır. Sağlıklı gönüllülerde tek bir 100 mg subkutan enjeksiyondan sonra guselkumabın mutlak biyoyararlanımının yaklaşık %49 olduğu tahmin edilmiştir.
0 ve 4. haftalarda ve ondan sonra 8 haftada bir 100 mg subkutan guselkumab uygulamalarını takiben 20. haftaya kadar kararlı durum serum dip guselkumab konsantrasyonlarına ulaşılmıştır. İki Faz III çalışmada plak tip psoriasisli hastalarda ortalama (±SS) kararlı durum dip serum guselkumab konsantrasyonları 1,15±0,73 mcg/mL ve 1,23±0,84 mcg/mL olmuştur.
Guselkumabın psoriatik artritli hastalardaki farmakokinetiği, psoriasisli hastalardakine benzerdi. 0 ve 4. Haftalarda ve sonrasında 8 haftada bir 100 mg guselkumab subkütan yoldan uygulandığında, ortalama kararlı durum dip serum guselkumab konsantrasyonu yaklaşık 1,2 mcg/mL olarak bulunmuştur. Her 4 haftada bir 100 mg guselkumab subkutan uygulamasından sonra, ortalama kararlı durum çukur serum guselkumab konsantrasyonu yaklaşık 3,8 mcg/mL’dir.
Guselkumabın farmakokinetiği Crohn hastalığı ve ülseratif kolit hastalarında benzerdi. Sıfırıncı, 4. ve 8. haftalarda önerilen 200 mg guselkumab intravenöz indüksiyon doz rejimini takiben, 8. haftadaki ortalama tepe serum guselkumab konsantrasyonu Crohn hastalığı hastalarında 70,5 mcg/mL ve ülseratif kolitli hastalarda 68,27 mcg/mL’dir.
Sıfırıncı, 4. ve 8. haftalarda önerilen 400 mg guselkumab subkutan indüksiyon doz rejimini takiben, Crohn hastalığı hastalarında ortalama tepe serum konsantrasyonunun 27,7 mcg/mL olduğu tahmin edilmiştir. Önerilen indüksiyon doz rejiminden sonra toplam sistemik maruziyet (EAA), subkutan ve intravenöz indüksiyonu takiben benzerdir.
Crohn hastalığı hastalarında her 8 haftada bir 100 mg guselkumab veya her 4 haftada bir 200 mg guselkumab subkutan idame dozunu takiben, ortalama kararlı durum çukur serum guselkumab konsantrasyonları sırasıyla yaklaşık 1,2 mcg/mL ve 10,1 mcg/mL’dir.
Ülseratif kolitli hastalarda her 8 haftada bir 100 mg guselkumab veya her 4 haftada bir 200 mg guselkumabın subkutan idame dozunun ardından, ortalama kararlı durum çukur serum guselkumab konsantrasyonları sırasıyla yaklaşık 1,4 mcg/mL ve 10,7 mcg/mL’dir.
Dağılım:
Sağlıklı gönüllülerde tek intravenöz uygulamayı takiben terminal faz (Vz) sırasında medyan dağılım hacmi çalışmalar genelinde 7 ila 10 L aralığında olmuştur.
Biyotransformasyon:
Guselkumabın metabolizma yolu henüz kesin olarak karakterize edilmemiştir. Bir insan IgG monoklonal antikoru olarak guselkumabın, endojen IgG ile aynı şekilde katabolik yolaklar aracılığıyla küçük peptidlere ve amino asitlere parçalanması beklenmektedir.
Eliminasyon:
Sağlık gönüllülerde tek intravenöz uygulamayı takiben medyan sistemik klirens (CL) çalışmalar genelinde günde 0,288 ila 0,479 L aralığında olmuştur. Çalışmalarda guselkumabın ortalama yarılanma ömrü (T1/2) sağlıklı gönüllülerde yaklaşık 17 gün ve plak psoriasis hastalarında 15 ila 18 gün ve Crohn hastalığı ve ülseratif kolit hastalarında yaklaşık 17 gün olmuştur.
Popülasyon farmakokinetiği analizleri, eşzamanlı NSAİİ, AZA, 6-MP, oral kortikosteroid ve MTX gibi csDMARD kullanımının guselkumabın klirensini etkilemediğini göstermiştir.
Doğrusallık/Doğrusal olmayan durum:
Sağlıklı gönüllüler veya plak psoriasis hastalarında guselkumaba sistemik maruziyet (Cmaks ve EAA), 10 mg ila 300 mg arasında değişen dozlar subkutan yoldan tek seferde enjekte edildikten sonra yaklaşık olarak dozla orantılı biçimde artmıştır. Crohn hastalığı veya ülseratif kolit hastalarında intravenöz uygulama sonrasında serum guselkumab konsantrasyonları yaklaşık olarak dozla orantılıdır.
Hastalardaki karakteristik özellikler
Vücut ağırlığı:
Guselkumabın klerensi ve dağılım hacmi vücut ağırlığı arttıkça artar; ancak gözlenen klinik çalışma verileri, vücut ağırlığına göre doz ayarlamasının gerekli olmadığını göstermektedir.
Pediyatrik popülasyon:
Pediyatrik hastalarda guselkumab farmakokinetiği belirlenmemiştir.
Geriyatrik popülasyon:
Yaşlı hastalarda spesifik çalışmalar gerçekleştirilmemiştir. Faz III klinik çalışmalarda Guselkumab ile tedavi edilen ve popülasyon farmakokinetiği analizine dahil edilen 1384 plak psoriasis hastasının, 4’ü 75 yaş veya üzeri olmak üzere 70’i 65 yaş veya üzeri hastalardı. Faz III klinik çalışmalarda guselkumab ile tedavi edilen 746 psoriatik artrit hastasının toplam 38’i 65 yaş veya üzerindeydi ve 75 yaş veya üzerinde olan hiç hasta yoktu. Faz III klinik çalışmalarında guselkumaba maruz kalan ve popülasyon farmakokinetik analizine dahil edilen 1009 Crohn hastalığı hastasından toplam 39 hasta 65 yaş ve üzeri, 5 hasta ise 75 yaş ve üzeridir. Faz II/III klinik çalışmalarında guselkumaba maruz kalan ve popülasyon farmakokinetik analizine dahil edilen 859 ülseratif kolit hastasından toplam 52 hasta 65 yaş ve üzeri, 9 hasta ise 75 yaş ve üzeridir.
Plak tip psöriyazis, psoriatik artrit, Crohn hastalığı ve ülseratif kolit hastalarında gerçekleştirilen popülasyon farmakokinetiği analizleri, 65 yaş ve üzeri hastaların hesaplanmış CL/F değerinde 65 yaşın altındaki hastalara göre belirgin farklılıklar göstermemiş ve yaşlı hastalar için doz ayarlamasına gerek olmadığını ortaya koymuştur.
Böbrek/Karaciğer yetmezliği
Böbrek veya karaciğer yetmezliğinin guselkumabın farmakokinetiği üzerindeki etkisini belirlemek içinspesifik çalışmalar gerçekleştirilmemiştir. Bir IgG monoklonal antikoru olan bozulmamış guselkumabın renal eliminasyonunun düşük ve önemsiz miktarda olması beklenmektedir; benzer şekilde, IgG monoklonal antikorları esas olarak intrasellüler katabolizma aracılığıyla elimine olduğundan, karaciğer yetmezliğinin guselkumabın klirensini etkilemesi beklenmemektedir.
5.3 Klinik öncesi güvenlilik verileri
Güvenlilik farmakolojisi, tekrarlı doz toksisitesi, üreme toksisitesi ve pre ve post-natal gelişim gibi konvansiyonel çalışmalar esas alındığında, klinik dışı veriler insanlar için herhangi bir spesifik tehlike ortaya koymamıştır.
Sinomolgus maymunlarında yapılan tekrarlı doz toksisite çalışmalarında, guselkumab intavenöz ve subkutan uygulama yollarından iyi tolere edilmiştir. Maymunlara haftada bir kez uygulanan 50 mg/kg'lık subkutan doz, intravenöz olarak verilen 200 mg'lık dozu takiben maksimum klinik maruziyetlerin en az 23 katı olan maruziyet (EAA) değerleriyle sonuçlanmıştır. Ek olarak, sinomolgus maymunlarında tekrarlı doz toksisite çalışmaları sırasında veya hedefe yönelik kardiyovasküler güvenlilik farmakolojisi çalışmasında advers immünotoksisite veya kardiyovasküler güvenlilik farmakolojisi etkilerine rastlanmamıştır.
24 haftaya kadar tedavi edilen hayvanların histopatolojik değerlendirmelerinde veya etkin maddenin serumda saptanabilir olduğu 12 haftalık iyileşme dönemini takiben preneoplastik değişimler gözlenmemiştir.
Guselkumab ile mutajenisite veya karsinojenisite çalışmaları gerçekleştirilmemiştir.
Guselkumab postnatal 28. gün ölçülen sinomolgus maymunlarının sütünde saptanamamıştır.
6. FARMASÖTİK ÖZELLİKLER
6.1 Yardımcı maddelerin listesi
EDTA disodyum dihidrat (E385)
L-histidin
L-histidin monohidroklorür monohidrat
L-metiyonin
Polisorbat 80 (E433)
Sukroz
Enjeksiyonluk su
6.2 Geçimsizlikler
Herhangi bir geçimsizlik çalışması yapılmadığından Bölüm 6.6’da bahsedilenler dışında başka tıbbi ürünlerle karıştırılmamalıdır. TREMFYA yalnızca %0,9 sodyum klorür 9 mg/mL (%0,9) çözeltiyle seyreltilmelidir. TREMFYA, diğer tıbbi ürünlerle aynı intravenöz hatta eş zamanlı olarak uygulanmamalıdır.
6.3 Raf ömrü
24 ay
Seyreltilmiş infüzyonluk çözelti (%0,9 Sodyum Klorür)
Seyreltilmiş infüzyon çözeltisi 25°C'ye kadar oda sıcaklığında 10 saate kadar saklanabilir. Oda sıcaklığında saklama süresi, seyreltilmiş çözelti hazırlandıktan sonra başlar. İnfüzyon, infüzyon torbasında seyreltildikten sonra 10 saat içinde tamamlanmalıdır.
Gerekirse, seyreltilmiş çözelti 2°C ila 8°C arasındaki buzdolabında 24 saate kadar saklanabilir. Buzdolabında saklanacaksa, uygulamadan önce çözeltinin oda sıcaklığına ulaşmasını bekleyiniz. İnfüzyon, buzdolabından çıkarıldıktan sonra 10 saat içinde tamamlanmalıdır
Dondurmayınız.
İnfüzyon çözeltisinin kullanılmayan kısmını atınız.
6.4 Saklamaya yönelik özel tedbirler
Açılmamış flakon
2ºC - 8ºC arası sıcaklıklarda (buzdolabında) saklayınız. Dondurmayınız.
Flakonu ışıktan korumak için dış kutusunda saklayınız.
6.5 Ambalajın niteliği ve içeriği
Bütil kauçuk tıpa, alüminyum kapatma ve polipropilen kapaklı tip I şeffaf cam flakonda 200 mg konsantre infüzyonluk çözelti.
TREMFYA, bir flakon ambalajda sunulur.
6.6 Beşeri tıbbi üründen arta kalan maddelerin imhası ve diğer özel önlemler
TREMFYA intravenöz infüzyon çözeltisi, aseptik teknik kullanılarak bir sağlık uzmanı tarafından seyreltilmeli, hazırlanmalı ve uygulanmalıdır. TREMFYA koruyucu madde içermez. Her flakon yalnızca tek kullanımlıktır.
Uygulamadan önce TREMFYA'yı partikül madde ve renk değişikliği açısından görsel olarak inceleyiniz. TREMFYA, küçük yarı saydam parçacıklar içerebilen berrak ve renksiz ila açık sarı bir çözeltidir. Sıvı büyük parçacıklar içeriyorsa, rengi bozulmuşsa veya bulanıksa kullanmayınız.
Seyreltme ve Uygulama İçin Talimatlar
TREMFYA'yı 250 mL'lik %0,9 Sodyum Klorür Enjeksiyonu intravenöz infüzyon torbasına aşağıdaki şekilde ekleyiniz:
- 1. 250 mL'lik infüzyon torbasından, eklenecek TREMFYA hacmine eşit olan 20 mL %0,9 Sodyum Klorür Enjeksiyonunu çekiniz ve ardından atınız.
- 2. Flakondan 20 mL TREMFYA’yı çekiniz ve 0,8 mg/mL'lik son konsantrasyon için %0,9 Sodyum Klorür Enjeksiyonu 250 mL'lik intravenöz infüzyon torbasına ekleyiniz. Seyreltilmiş çözeltiyi nazikçe karıştırınız. Kalan çözeltiyle birlikte flakonu atınız.
- 3. İnfüzyondan önce seyreltilmiş çözeltiyi partikül madde ve renk değişikliği açısından görsel olarak inceleyiniz. Seyreltilmiş çözeltiyi en az bir saat boyunca uygulayınız.
- 4. Sadece hat içi, steril, pirojenik olmayan, düşük protein bağlayıcı filtreli (gözenek boyutu 0,2 mikrometre) bir infüzyon seti kullanınız.
- 5. TREMFYA'yı aynı intravenöz hatta diğer tıbbi ürünlerle birlikte infüze etmeyiniz.
Kullanılmamış olan ürünler ya da atık materyaller “Tıbbi Atıkların Kontrolü Yönetmeliği” ve “Ambalaj Atıklarının Kontrolü Yönetmelik”lerine uygun olarak imha edilmelidir.
7. RUHSAT SAHİBİ
Johnson and Johnson Sıhhi Mal. San. ve Tic. Ltd. Şti.
Beykoz/İSTANBUL
8. RUHSAT NUMARASI
2026/306
9. İLK RUHSAT TARİHİ/RUHSAT YENİLEME TARİHİ
İlk ruhsat tarihi: 31.07.2026
Ruhsat yenileme tarihi: