


KISA ÜRÜN BİLGİSİ - MYELOVEX 50 MG I.V. İNFÜZYONLUK ÇÖZELTİ HAZIRLAMADA KULLANILACAK KONSANTRE İÇİN TOZ
1. BEŞERİ TIBBİ ÜRÜNÜN ADI
MYELOVEX 50 mg I.V. infüzyonluk çözelti hazırlamada kullanılacak konsantre için toz
Steril, sitotoksik
2. KALİTATİF VE KANTİTATİF BİLEŞİM
Etkin madde:
Her bir flakon 50 mg desitabin içermektedir.
10 mL enjeksiyonluk su ile sulandırılan MYELOVEX enjeksiyonluk çözelti 5 mg/mL desitabin içerir.
Yardımcı madde(ler):
Potasyum dihidrojen fosfat (E340)……………..6,8 mg/mL
Sodyum hidroksit (E524)………………………1,16 mg/mL
Yardımcı maddeler için 6.1’e bakınız.
3. FARMASÖTİK FORM
İnfüzyonluk çözelti hazırlamada kullanılacak konsantre için toz
Beyaza yakın renkte steril liyofilize toz
4. KLİNİK ÖZELLİKLER
4.1. Terapötik endikasyonlar
MYELOVEX aşağıdaki hastalıkların tedavisinde endikedir:
- MYELOVEX (desitabin) Dünya Sağlık Örgütü (WHO)’nün miyelodisplastik sendrom (MDS) sınıflandırmasına göre aşırı blast artışı gösteren dirençli anemi tip I ve tip II (RAEB-1 ve RAEB-2) erişkin hastaların tedavisinde endikedir. Ayrıca ek olarak diğer miyelodisplastik sendrom alt tiplerinde eşlik eden sitogenetik kötü risk, ağır dishematopoez,
- yoğun enfeksiyonla seyreden lökopeni, klinik kanamalara neden olabilecek trombositopeni ve tranfüzyonlarla düzeltilemeyen derin refrakter anemi hallerinde de kullanılır.
- MYELOVEX, standart indüksiyon kemoterapisi için aday olmayan yetişkinlerde, Dünya Sağlık Örgütü (WHO)’nün sınıflandırmasına göre yeni tanı konmuş de novo ya da sekonder akut miyeloid lösemi (AML) tedavisinde endikedir.
4.2. Pozoloji ve uygulama şekli
MYELOVEX, kemoterapötik tıbbi ürünlerin kullanımı konusunda deneyimli bir hekim gözetiminde uygulanmalıdır.
Pozoloji/uygulama sıklığı ve süresi:
MYELOVEX için iki farklı uygulama şeması önerilmektedir: AML tedavisi için 5 günlük tedavi şeması ve MDS tedavisi için 3 ya da 5 günlük tedavi şeması önerilmektedir. Her iki tedavi şemasında da hastaların en az 4 siklus tedavi görmesi önerilir; ancak tam veya kısmi remisyon 4 siklusla sağlanamayabilir. AML faz III çalışmasında medyan yanıta kadar geçen süre (tam remisyon ya da kısmi trombosit iyileşmesi ile birlikte tam remisyon) 4,3 ay olarak bildirilmiştir.
MDS’de, beş günlük tedavi şemasında faz II çalışmalarda medyan yanıta kadar geçen süre (tam ve kısmi remisyon) 3,5 siklus olarak bildirilmiştir. MDS’de üç günlük tedavi şemasında faz III çalışmasında yanıta kadar geçen medyan süre 3 siklus olarak bildirilmiştir. Hastada yanıt alındığı sürece, hasta tedaviden fayda gördüğü sürece ya da hastalık stabil kaldığı sürece, yani belirgin bir progresyon olmadığında tedaviye devam edilebilir.
Dört siklus sonra hastanın hematolojik parametreleri (ör. trombosit sayısı ya da mutlak nötrofil sayısı) tedavi öncesi değerlere dönmezse ya da hastalık progresyonu görülürse (periferik blast sayısı artmaya devam eder ya da kemik iliği blast sayısı giderek kötüleşirse) hastanın tedaviye yanıt vermediğine karar verilerek, MYELOVEX’e alternatif tedavi seçenekleri düşünülmelidir.
Bulantı ve kusma için premedikasyon rutin olarak önerilmemesine rağmen gerekiyorsa uygulanabilir.
Akut miyeloid lösemide tedavi şeması
Tedavi siklusu sırasında, MYELOVEX art arda 5 gün süreyle her gün vücut yüzey alanının metrekaresi başına 20 mg dozda ve bir saatlik intravenöz infüzyon ile uygulanır (her bir siklusta toplam 5 doz). Günlük toplam doz 20 mg/m2’yi geçmemeli ve her bir tedavi siklusunda toplam 100 mg/m2’lik toplam doz aşılmamalıdır. Dozun atlandığı durumlarda, tedaviye mümkün olan
en kısa zamanda kalındığı yerden devam edilmelidir. Bu siklus hastanın klinik yanıtı ve gözlenen toksisiteye göre her 4 haftada bir tekrarlanır. Hastaların en az 4 siklusta tedavi edilmesi önerilmektedir; ancak, bir tam ya da kısmi remisyon elde edilmesi 4 siklustan daha uzun zaman alabilir. Hastalar tedaviye cevap verdiği, tedaviden yararlanmaya devam ettiği ya da stabil bir durum (örneğin; aşikar bir ilerlemenin bulunmaması) sergilediği sürece tedavi devam edebilir.
Eğer 4 siklustan sonra, hastanın hematolojik değerleri (örneğin; trombosit sayısı ya da mutlak nötrofil sayısı) tedavi öncesi değerlere dönmezse ya da hastalıkta ilerleme görülürse (periferik blast sayısı artıyorsa ya da kemik iliği blast sayısı kötüleşiyorsa), hasta tedaviye cevap vermeyen olarak değerlendirilebilir ve MYELOVEX’e alternatif bir tedavi düşünülebilir.
Bulantı ve kusmayı önlemek amacıyla premedikasyon rutin olarak önerilmemekle birlikte, gerektiğinde uygulanabilir.
Miyelodisplastik sendromda tedavi şeması
MDS’de 3 günlük tedavi şeması
Tedavi siklusu sırasında, MYELOVEX art arda 3 gün süreyle her sekiz saatte bir, vücut yüzey alanının metrekaresi başına 15 mg sabit dozda ve üç saatlik intravenöz infüzyon ile uygulanır (her bir tedavi siklusunda toplam 9 doz). Bu siklus hastanın klinik yanıtı ve gözlenen toksisiteye bağlı olarak yaklaşık 6 haftada bir tekrarlanır. Günlük toplam doz 45 mg/m2’yi geçmemeli ve her bir tedavi siklusunda toplam 135 mg/m2’lik toplam doz aşılmamalıdır. Dozun atlandığı durumlarda, tedaviye mümkün olan en kısa zamanda kalındığı yerden devam edilmelidir.
MDS’de 5 günlük tedavi şeması
Tedavi siklusu sırasında, MYELOVEX art arda 5 gün süreyle her gün vücut yüzey alanının metrekaresi başına 20 mg dozda ve bir saatlik intravenöz infüzyon ile uygulanır (her bir siklusta toplam 5 doz). Bu siklus hastanın klinik yanıtı ve gözlenen toksisiteye bağlı olarak 4 haftada bir tekrarlanır. Günlük toplam doz 20 mg/m2’yi geçmemeli ve her bir tedavi siklusunda toplam 100 mg/m2’lik toplam doz aşılmamalıdır. Dozun atlandığı durumlarda, tedaviye mümkün olan en kısa zamanda kalındığı yerden devam edilmelidir. Bu şema ayaktan tedaviye olanak sağlar.
Miyelosupresyon ve ilişkili komplikasyonların idaresi
AML ve MDS’li hastaların hem tedavi görenlerinde hem de görmeyenlerinde miyelosupresyon ve miyelosupresyonla ilişkili istenmeyen etkiler (trombositopeni, anemi, nötropeni ve febril nötropeni) yaygın olarak görülür. Miyelosupresyonun komplikasyonları arasında enfeksiyonlar
ve kanama bulunmaktadır. Miyelosupresyon ve ilişkili komplikasyonların bulunduğu hastalarda tedavi aşağıda belirtildiği şekilde modifiye edilebilir.
Akut miyeloid lösemi
Tedaviyi yürütmekte olan hekimin kararına göre aşağıda tarif edilen miyelosupresyonla ilişkili komplikasyonların bulunduğu hastalarda tedavi ertelenebilir:
- Febril nötropeni (vücut ısısı ≥38,5°C ve mutlak nötrofil sayısı <1.000/mikrolitre)
- Aktif viral, bakteriyel veya fungal enfeksiyon (intravenöz anti-infektiflerin uygulanmasını ya da yoğun destekleyici bakımı gerektiren)
- Kanama (trombosit sayısının <25.000/mikrolitre olduğu gastrointestinal, genito-üriner ve pulmoner sistem kanaması ya da merkezi sinir sistemindeki herhangi bir kanama)
İyileşme olduğunda ya da uygun tedavilerle (anti-infektif tedavi, transfüzyonlar veya büyüme faktörleri) hastanın durumu stabil hale geldiğinde MYELOVEX tedavisi yeniden başlatılabilir.
Klinik çalışmalarda, desitabin alan hastaların yaklaşık üçte birinde doz ertelenmesi gerekmiştir. Doz azaltılması önerilmez.
Miyelodisplastik sendrom
5 günlük tedavi şeması
Hastanın tedaviden yararını optimumda tutabilmek için bu klinik durumda dozda azaltma önerilmez, doz aşağıda belirtildiği şekilde ertelenmelidir:
- İlk 3 tedavi siklusunda doz şeması değişiklikleri
Tedavinin ilk sikluslarında evre 3 ve 4 sitopeni yaygındır ve bu durum MDS progresyonu anlamına gelmeyebilir. Üçüncü siklustan sonrasına kadar sitopeni durumlarının önceden tedavisi işe yaramayabilir.
İlk üç siklus için, orta şiddette nötropeni durumunda (mutlak nötrofil sayısı <1.000/mikrolitre), hastadaki faydayı optimize etmek için standart tedavi siklusları sırasında tam dozla devam edilmesine çalışılmalıdır. Granülosit düzeyi 500/mikrolitre üzerine çıkana kadar, tedaviyi yürüten kuruluşun kılavuzları doğrultusunda ek antimikrobiyal profilaksi uygulanabilir. Klinisyenler, bu dönemde MDS’li hastalardaki enfeksiyonların önlenmesi ya da tedavisi için büyüme faktörlerinin erken uygulanmasının gerekip gerekmediğini değerlendirmelidir.
Benzer şekilde orta şiddette trombositopeni durumunda (trombosit sayısı <25.000/mikrolitre), hastadaki faydayı optimize etmek için standart tedavi siklusları sırasında tedaviye tam dozla
devam edilmesine çalışılmalıdır; kanama olayları görüldüğünde eş zamanlı trombosit transfüzyonları yapılmalıdır.
- Üçüncü siklustan sonraki doz şeması değişiklikleri
Aşağıda belirtilen toksisitelerin tedaviyle ilişkisi en azından olası olarak değerlendirildiği durumlarda dozun uygulanması geciktirilmelidir:
- Kemik iliği baskılanmasıyla ilişkili şiddetli komplikasyonlar (uygun anti-infektif tedaviye rağmen düzelmeyen enfeksiyonlar, uygun tedaviye rağmen düzelmeyen kanamalar)
- Bir tedavi kürüne başlanmasından 6 hafta ya da daha uzun süreyle hastalıkta progresyon olmamasıyla beraber hiposelüler kemik iliği olarak (sellüleritenin %5 ya da daha düşük olması) tanımlanan uzamış kemik iliği baskılanması
Eğer düzelme (mutlak nötrofil sayısı > 1.000/mikrolitre ve trombosit sayısı >50.000/mikrolitre) için 8 haftadan uzun süre gerekirse hastada ilaç tedavisi kesilerek, bu 8 haftadan sonraki 7 gün içinde hastalık progresyonu açısından değerlendirilmelidir (kemik iliği aspirasyonuyla). En az 6 siklus tedavi görmüş ve tedaviden yarar görmeye devam eden hastalar için, progresyon olmadığı durumlarda hekimin kararına göre 8 haftadan uzun bir gecikmeye izin verilebilir.
3 günlük tedavi şeması
- İlk 3 tedavi siklusunda doz şeması değişiklikleri
Tedavinin ilk sikluslarında evre 3 ve 4 sitopeni yaygındır ve bu durum MDS progresyonu anlamına gelmeyebilir. Üçüncü siklustan sonrasına kadar sitopeni durumlarının önceden tedavisi işe yaramayabilir.
İlk üç siklus için, orta şiddette nötropeni durumunda (mutlak nötrofil sayısı <1.000/mikrolitre), hastadaki faydayı optimize etmek için standart tedavi siklusları sırasında tam dozla devam edilmesine çalışılmalıdır. Granülosit düzeyi 500/mikrolitre üzerine çıkana kadar, tedaviyi yürüten kuruluşun kılavuzları doğrultusunda ek antimikrobiyal profilaksi uygulanabilir. Klinisyenler, bu dönemde MDS’li hastalardaki enfeksiyonların önlenmesi ya da tedavisi için büyüme faktörlerinin erken uygulanmasının gerekip gerekmediğini değerlendirmelidir.
Benzer şekilde orta şiddette trombositopeni durumunda (trombosit sayısı <25.000/mikrolitre), hastadaki faydayı optimize etmek için standart tedavi siklusları sırasında tedaviye tam dozla devam edilmesine çalışılmalıdır; kanama olayları görüldüğünde eş zamanlı trombosit transfüzyonları yapılmalıdır.
- Üçüncü siklustan sonraki doz şeması değişiklikleri
Bir önceki MYELOVEX tedavi siklusundaki kalıcı sitopeninin ilaç uygulamasıyla ilişkili kabul edildiği durumlarda hematolojik düzelme için (mutlak nötrofil sayısı >1.000/mikrolitre ve trombosit sayısı >50.000/mikrolitre) gereken süre 6 haftayı geçtiğinde, bir sonraki MYELOVEX siklusu geciktirilebilir ve doz aşağıdaki algoritmaya göre azaltılabilir. Yapılacak daha sonraki sikluslarda bu azaltılmış dozlarla devam edilmeli; doz yeniden ayarlanmamalıdır.
- Düzelme için gereken sürenin 6 haftadan uzun, 8 haftadan az olduğu durumlarda, MYELOVEX uygulaması 2 hafta daha geciktirilebilir ve her sekiz saatte bir intravenöz infüzyonla uygulanan 11 mg/m2’ye (33 mg/m2/gün, 99 mg/m2/siklus) düşürülebilir.
- Düzelme için gereken sürenin 8 haftadan uzun, 10 haftadan az olduğu durumlarda, MYELOVEX uygulaması 2 haftaya kadar geciktirilebilir ve her sekiz saatte bir intravenöz infüzyonla uygulanan 11 mg/m2’ye (33 mg/m2/gün, 99 mg/m2/siklus) düşürülür ve daha sonraki sikluslarda bu dozlarla devam edilebilir.
- Düzelme için gereken sürenin 10 haftadan uzun olduğu durumlarda ilaç tedavisi kesilerek, bu 10 haftadan sonraki 7 gün içinde hastalık progresyonu değerlendirilmelidir (kemik iliği aspirasyonuyla). Ancak en az 6 siklus tedavi görmüş ve tedaviden yarar görmeye devam eden hastalar için, progresyon olmadığı durumlarda hekimin kararına göre 10 haftadan uzun bir gecikmeye izin verilebilir.
Uygulama şekli:
MYELOVEX, intravenöz infüzyon yoluyla uygulanır. Uygulama için bir santral venöz katetere gerek yoktur.
Tıbbi ürünün uygulamadan önceki sulandırılması ve seyreltilmesiyle ilgili talimatlar için bölüm 6.6’ya bakınız.
Özel popülasyonlara ilişkin ek bilgiler:
Böbrek yetmezliği:
Böbrek yetmezliği olan hastalarda çalışma yapılmamıştır. Böbrek yetmezliği olan hastalarda doz ayarlamasına gerek olup olmadığı konusu araştırılmamıştır (bkz. Bölüm 4.4 ve 5.2).
Karaciğer yetmezliği:
Karaciğer yetmezliği olan hastalarda çalışma yapılmamıştır. Karaciğer yetmezliği olan hastalarda doz ayarlamasına gerek olup olmadığı konusu araştırılmamıştır. Karaciğer fonksiyonlarında kötüleşme olursa, hastalar dikkatle izlenmelidir (bkz. Bölüm 4.4 ve 5.2).
Pediyatrik popülasyon:
MYELOVEX 18 yaşın altındaki AML’li çocuklarda kullanılmamalıdır, çünkü etkililik kanıtlanmamıştır. Mevcut durumdaki veriler bölüm 4.8, 5.1 ve 5.2’ de tanımlanmıştır.
Geriyatrik popülasyon:
Yeterli ve iyi kontrollü klinik çalışmalara dahil edilmiş geriyatrik hastalara, genellikle daha genç yetişkin hastalara verilen aynı dozlar uygulanmıştır. Toksisite için doz azaltımı, genel popülasyon için belirlenen şekilde gerçekleştirilmelidir.
4.3. Kontrendikasyonlar
Desitabin ya da bölüm 6.1’de listelenen yardımcı maddelerinden herhangi birine karşı aşırı duyarlılığı olduğu bilinen hastalarda kontrendikedir.
Laktasyon döneminde kontrendikedir (bkz. Bölüm 4.6).
4.4. Özel kullanım uyarıları ve önlemleri
Miyelosupresyon
MYELOVEX tedavisi ile MDS’li ya da AML’li hastalarda kemik iliği baskılanması ve bu baskılanmaya bağlı enfeksiyon ve kanama dahil komplikasyonlarda alevlenme görülebilir. Bu nedenle hastalar, potansiyel olarak ölümcül olaylarla sonuçlanabilen ciddi enfeksiyonlar (bakteri, mantar ya da virüs gibi herhangi bir patojenden dolayı) için yüksek risk altındadır (bkz. Bölüm 4.8). Hastalar enfeksiyonun belirtileri ve semptomları için izlenmeli ve derhal tedavi edilmelidir.
AML klinik çalışmalarında, hastaların çoğunda başlangıçta evre 3/4 kemik iliği baskılanması vardı. Başlangıçta evre 2 anormallikleri olan hastalarda, kemik iliği baskılanmasının kötüleşmesi hastaların çoğunda görüldü ve başlangıçta evre 1 veya 0 anormallikleri olan hastalardan daha sıktı. MYELOVEX ile oluşan kemik iliği baskılanması geri dönüşlüdür. Klinik açıdan gerekli olduğunda ve her bir tedavi siklusu öncesinde tam kan ve trombosit sayımı düzenli bir şekilde yapılmalıdır. Kemik iliği baskılanması ya da baskılanmaya bağlı komplikasyonların görülmesi durumunda, Bölüm 4.2 ve 4.8’de önerildiği şekilde MYELOVEX tedavisine ara verilebilir ve/veya destekleyici önlemler alınabilir.
Solunum sistemi, göğüs hastalıkları ve mediastinal hastalıklar
Desitabin alan hastalarda, enfeksiyon etiyolojisinin belirtileri olmamasına rağmen interstisyel akciğer hastalığı (ILD) (pulmoner infiltrasyonlar, organize pnömoni ve pulmoner fibröz dahil)
vakaları raporlanmıştır. ILD’yi dışlamak için, akut başlangıç ya da pulmoner semptomların açıklanamayan kötüleşmesi durumunda hastalar dikkatli bir şekilde değerlendirilmelidir. Eğer ILD olduğu tespit edilirse, uygun tedavi başlatılmalıdır (bkz. Bölüm 4.8).
Karaciğer yetmezliği
Karaciğer yetmezliği olan hastalarda kullanım araştırılmamıştır. MYELOVEX uygulanırken karaciğer yetmezliği olan ve karaciğer yetmezliği belirti ve semptomları gösteren hastalarda dikkatli olunmalıdır. Terapiye başlamadan önce, her tedavi siklusundan önce ve klinik olarak endike olduğunda karaciğer fonksiyon testleri yapılmalıdır (bkz. Bölüm 4.2 ve 5.2).
Böbrek yetmezliği
Şiddetli böbrek yetmezliği olan hastalarda kullanım çalışılmamıştır. MYELOVEX uygulanırken şiddetli böbrek yetmezliği olan hastalarda (kreatin klerensi [CrCl] <30 mL/dk) dikkatli olunmalıdır. Terapiye başlanmadan önce, her tedavi siklusundan önce ve klinik olarak endike olduğunda böbrek fonksiyon testleri yapılmalıdır (bkz. Bölüm 4.2).
Kalp hastalığı
Ağır konjestif kalp yetmezliği ya da klinik olarak unstabil kalp hastalığı hikayesi olan hastalar klinik çalışmalara alınmamıştır ve bu nedenle MYELOVEX’in bu hastalardaki etkililik ve güvenliliği kanıtlanmamıştır. Kardiyak dekompansasyonu olan kardiyomiyopati vakalarının, bazı durumlarda tedavinin kesilmesinden, dozun azaltılmasından veya düzeltici tedaviden sonra geri dönüşlü olduğu pazarlama sonrası ortamda bildirilmiştir. Özellikle kalp hastalığı öyküsü olan hastalar, kalp yetmezliği belirtileri ve semptomları açısından izlenmelidir.
Diferansiyasyon sendromu
Desitabin alan hastalarda diferansiyasyon sendromu (retinoik asit sendromu olarak da bilinir) vakaları bildirilmiştir. Diferansiyasyon sendromu ölümcül olabilir (bkz. Bölüm 4.8).
Diferansiyasyon sendromunu düşündüren bulgu veya belirtiler ilk başladığında, yüksek doz IV kortikosteroidler ile tedavi ve hemodinamik izlem düşünülmelidir. Belirtiler düzelene kadar MYELOVEX’in geçici olarak kesilmesi düşünülmelidir ve yeniden başlanması halinde dikkatli olunması tavsiye edilir.
Yardımcı maddeler
Bu tıbbi ürün her flakonda 1 mmol (23 mg)’dan daha az sodyum ihtiva eder; yani aslında “sodyum içermez”.
İntravenöz infüzyon için sulandırıldıktan ve seyreltildikten sonra, bu ilaç bir dozunda 13,8 mg - 138 mg (0,6 ila 6 mmol) arasında sodyum içerir (seyreltmek için kullanılan infüzyon sıvısına bağlı olarak). Bu durum kontrollü sodyum diyetinde olan hastalar için göz önünde bulundurulmalıdır. Bu miktar WHO tarafından bir yetişkin için önerilen maksimum günlük 2 g sodyumun %0,7 - 7’ sine eşdeğerdir.
MYELOVEX her dozunda 1 mmol (39 mg)’dan daha az potasyum ihtiva eder; yani aslında “potasyum içermez”.
Enjeksiyon yerinde ağrıya neden olabilir. İntravenöz infüzyon için sulandırıldıktan ve seyreltildikten sonra, seyreltmek için kullanılan infüzyon sıvısına bağlı olarak bu ilaç bir dozunda 1 ila 10 mmol arasında potasyum içerebilir. Bu sebeple azalmış böbrek fonksiyonu olan veya kontrollü potasyum diyetinde hastalarda dikkatli olunmalıdır.
4.5. Diğer tıbbi ürünler ile etkileşimler ve diğer etkileşim şekilleri
Desitabinle gerçekleştirilen herhangi bir resmi klinik ilaç etkileşim çalışması bulunmamaktadır.
Ardışık fosforilasyon ile aktive olan (intraselüler fosfokinaz aktivitesi yoluyla) ve/veya desitabinin inaktivasyonunda rol alan enzimlerle (sitidin deaminaz gibi) metabolize olan diğer maddeler ile ilaç-ilaç etkileşimine girme olasılığı vardır. Bu yüzden bu aktif maddeler desitabin ile kombine edilirken dikkatli olunmalıdır.
Birlikte uygulanan ilaçların desitabin üzerine etkisi:
Sitokrom (CYP) 450 aracılı metabolik etkileşimler beklenmemektedir çünkü desitabin metabolizması bu sistem dışında oksidatif deaminasyon tarafından sağlanmaktadır.
Desitabinin birlikte uygulanan ilaçlar üzerindeki etkileri:
İn vitro olarak plazma proteinlerine düşük derecelerde (< %1) bağlandığından, desitabinin, birlikte uygulanan tıbbi ürünleri bağlandıkları plazma proteinlerinden uzaklaştırılması olası değildir.
Desitabin, P-glikoprotein (P-gp) aracılı in vitro taşıma olayının zayıf bir inhibitörüdür ve bu nedenle de birlikte uygulanan ilaçların P-gp aracılı taşınmasını etkilemesi beklenmez (bkz. Bölüm 5.2).
Özel popülasyonlara ilişkin ek bilgiler:
Böbrek yetmezliği:
Herhangi bir etkileşim çalışması yapılmamıştır.
Karaciğer yetmezliği:
Herhangi bir etkileşim çalışması yapılmamıştır.
Pediyatrik popülasyon:
Herhangi bir etkileşim çalışması yapılmamıştır.
Geriyatrik popülasyon:
Herhangi bir etkileşim çalışması yapılmamıştır.
4.6. Gebelik ve laktasyon
Genel tavsiye
Gebelik kategorisi: D
Çocuk doğurma potansiyeli bulunan kadınlar/ Doğum kontrolü (Kontrasepsiyon)
Desitabinin genotoksik potansiyeli nedeniyle (bkz. Bölüm 5.3), çocuk doğurma potansiyeli olan kadınlar MYELOVEX ile tedavi edilirken ve tedaviyi tamamladıktan sonra 6 ay süreyle etkili konstraseptif yöntemler kullanmalı ve hamile kalmaktan kaçınmalıdır. MYELOVEX kullanımından sonra hamile kalmanın güvenli olduğu zaman aralığı bilinmemektedir. Erkekler etkili bir doğum kontrol yöntemi kullanmalıdırlar. Erkeklere, MYELOVEX kullanırken ve tedaviyi tamamladıktan sonra 3 ay süreyle çocuk sahibi olmamaları önerilmelidir (bkz. Bölüm 5.3).
Hormonal doğum kontrol yöntemleri ile desitabin kullanımı çalışılmamıştır.
Gebelik dönemi
MYELOVEX’in gebelik ve/veya fetüs/yenidoğan üzerinde zararlı farmakolojik etkileri bulunmaktadır. MYELOVEX gerekli olmadıkça gebelik döneminde kullanılmamalıdır.
MYELOVEX’in gebe kadınlarda kullanımına ilişkin yeterli veri yoktur. Yapılan çalışmalar desitabinin fare ve sıçanlarda teratojen etkili olduğunu göstermiştir (bkz. Bölüm 5.3). İnsanlara yönelik potansiyel risk bilinmemektedir. Hayvanlarda gerçekleştirilen çalışmalar ve etki
mekanizması nedeniyle MYELOVEX gebelik döneminde ve etkili bir doğum kontrol yöntemi kullanmayan çocuk doğurma potansiyeli olan kadınlarda kullanılmamalıdır. Tedaviye başlanmadan önce tüm çocuk doğurma potansiyeline sahip kadınlarda gebelik testi yapılmalıdır. MYELOVEX gebelik döneminde kullanılırsa veya hasta MYELOVEX kullanırken hamile kalırsa hasta, fetüse karşı olası hasar konusunda bilgilendirilmelidir.
Laktasyon dönemi
Desitabin ya da metabolitlerinin süte geçip geçmedikleri bilinmemektedir. MYELOVEX laktasyon döneminde kontrendikedir; bu nedenle bu dönemde desitabin tedavisine gerek duyulursa emzirmeye son verilmelidir (bkz. Bölüm 4.3).
Üreme yeteneği/Fertilite
İnsanda fertilite üzerinde desitabinin etkisine ilişkin herhangi bir veri yoktur.
Klinik dışı hayvan çalışmalarında, desitabin erkek fertilitesini değiştirmiştir ve mutajeniktir.
MYELOVEX tedavisine bağlı infertilite olasılığı nedeniyle, erkek hastalar, tedavi öncesi spermlerini saklama; çocuk doğurma potansiyeli olan kadın hastaların ise oosit kriyoprezervasyonu konusunda bir uzmandan destek almaları önerilmektedir.
4.7. Araç ve makine kullanımı üzerindeki etkiler
MYELOVEX’in araç ve makine kullanımı üzerinde hafif etkisi vardır. Hastalar tedavi sırasında anemi gibi olumsuz etkilerin görülebileceği konusunda bilgilendirilmelidir. Bu nedenle araç ve makine kullanımı sırasında dikkatli olmaları önerilmelidir.
4.8. İstenmeyen etkiler
Güvenlilik profili özeti
Bildirilen en yaygın advers ilaç reaksiyonları (≥ %35) pireksi, anemi ve trombositopenidir.
En yaygın derece 3/4 advers ilaç reaksiyonları (≥ %20) pnömoni, trombositopeni, nötropeni, febril nötropeni ve anemiyi içermiştir.
Klinik çalışmalarda, desitabin ile tedavi edilen hastaların %30’u ve komparatör kolunda tedavi edilen hastaların %25’i, tedavi sırasında veya çalışma ilacının son dozunu izleyen 30 gün içinde ölümle sonuçlanan advers olaylar yaşamıştır.
Desitabin tedavi grubunda, kadınlarda advers olaylar nedeniyle tedaviyi bırakma insidansı erkeklere kıyasla daha yüksek olmuştur (%43’e karşı %32).
Aşağıdaki sıklık grupları kullanılmıştır:
Çok yaygın (≥1/10), yaygın (≥1/100 ila <1/10); yaygın olmayan (≥ 1/1.000 ila <1/100); seyrek (≥1/10.000 ila <1/1.000); çok seyrek (<1/10.000), bilinmiyor (eldeki verilerden hareketle tahmin edilemiyor).
Her bir sıklık kategorisinde, advers reaksiyonlar azalan şiddet sırasına göre sunulmaktadır.
Tablo 1: Desitabin ile tedavi edilen hastalarda görülen advers reaksiyonlar
| Sistem organ sınıfı | Sıklık (Tüm dereceler) | Advers ilaç reaksiyonu | Sıklık | ||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|
Tüm evrelera (%) | Evre 3-4a (%) | ||||||||||
| Enfeksiyonlar ve enfestasyonlar | Çok yaygın | Pnömoni* | 24 | 20 | |||||||
| İdrar yolu enfeksiyonu* | 15 | 7 | |||||||||
| Diğer enfeksiyonlar (ölümcül olanlar dahil olmak üzere tüm viral, bakteriyel, fungal enfeksiyonlar)*b, c, d | 63 | 39 | |||||||||
| Yaygın | Septik şok* | 6 | 4 | ||||||||
| Sepsis* | 9 | 8 | |||||||||
| Sinüzit | 3 | 1 | |||||||||
| Benign, malign ve tanımlanmamış neoplazmlar (kist ve polipler dahil) | Bilinmiyor | Diferansiyasyon sendromu | bilinmiyor | bilinmiyor | |||||||
| Kan ve lenf sistemi hastalıkları | Çok yaygın | Febril nötropeni* | 34 | 32 | |||||||
| Nötropeni* | 32 | 30 | |||||||||
| Trombositopeni*,e | 41 | 38 | |||||||||
| Anemi | 38 | 31 | |||||||||
| Lökopeni | 20 | 18 | |||||||||
| Yaygın olmayan | Pansitopeni* | <1 | <1 | ||||||||
| Bağışıklık sistemi hastalıkları | Yaygın | Anafilaktik reaksiyon dahil hipersensitivitef | 1 | <1 | |||||||
| Metabolizma ve beslenme hastalıkları | Çok yaygın | Hiperglisemi | 13 | 3 | |||||||
| Sinir sistemi hastalıkları | Çok yaygın | Baş ağrısı | 16 | 1 | |||||||
| Kardiyak hastalıklar | Yaygın olmayan | Kardiyomiyopati (azalmış ejeksiyon fraksiyonu dahil) | <1 | <1 | |||||||
| Solunum, göğüs hastalıkları ve mediastinal hastalıklar | Çok yaygın | Epistaksis | 14 | 2 | |||||||
| Bilinmiyor | İnterstisyel akciğer hastalığı | bilinmiyor | bilinmiyor | ||||||||
| Gastrointestinal hastalıklar | Çok yaygın | Diyare | 31 | 2 | |||||||
| Kusma | 18 | 1 | |||||||||
| Bulantı | 33 | <1 | |||||||||
| Yaygın | Stomatit | 7 | 1 | ||||||||
| Bilinmiyor | Nötropenik kolit dahil enterokolit, çekum iltihabı | bilinmiyor | bilinmiyor | ||||||||
| Hepato-bilier hastalıklar | Çok yaygın | Hepatik fonksiyon bozukluğu | 11 | 3 | |||||||
| Yaygın | Hiperbilirubinemig | 5 | <1 | ||||||||
| Deri ve deri altı doku hastalıkları | Yaygın olmayan | Akut febril nötrofilik dermatoz (Sweet’s sendromu) | <1 | mevcut değil | |||||||
| Genel ve uygulama bölgesine ilişkin hastalıklar | Çok yaygın | Ateş | 48 | 9 | |||||||
a Ulusal Kanser Enstitüsü advers olaylar için ortak terminoloji kriterleri en kötü derecesi b Pnömoni, idrar yolu enfeksiyonu, sepsis, septik şok ve sinüzit dışında
c Çalışma DACO-016’da en sık rapor edilen “diğer enfeksiyonlar”: oral herpes, oral kandidiyazis, faranjit, üst solunum yolu enfeksiyonu, selülit, bronşit, nazofaranjit d Enterokolit enfeksiyonu dahil
e Trombositopeni ile ilişkili hemoraji dahil, fatal vakalar dahil
f Aşırı duyarlılık, ilaç alerjisi, anafilaktik reaksiyon, anafilaktik şok, anafilaktoid reaksiyon, anafilaktoid şok dahil
g AML ve miyelodisplastik sendrom (MDS) klinik çalışmalarında, hiperbilirubinemi için bildirim sıklığı tüm dereceler için %11 ve derece 3-4 için %2’dir.
*Fatal sonuç içeren olaylar dahildir.
Seçilmiş advers ilaç reaksiyonlarının tanımı
Hematolojik advers ilaç reaksiyonları
Desitabin tedavisiyle en sık olarak bildirilen hematolojik advers ilaç reaksiyonları arasında febril nötropeni, trombositopeni, nötropeni, anemi ve lökopeni bulunur.
Desitabin tedavisi alan hastalarda, merkezi sinir sistemi (MSS) kanaması (%2) ve gastrointestinal (GI) kanama (%2) gibi şiddetli trombositopeniye bağlı kanamayla ilişkili ve bazıları ölümle sonuçlanan ciddi advers ilaç reaksiyonları bildirilmiştir.
Hematolojik advers ilaç reaksiyonları rutin tam kan sayımları ile izlenerek ve gerektiğinde erken destekleyici tedaviler uygulanarak yönetilmelidirler. Destekleyici tedaviler arasında tedaviyi yürüten kliniğin protokollerine göre profilaktik antibiyotik kullanımı ve/veya nötropeni için büyüme faktörü (ör. G-CSF) desteği ile anemi ya da trombositopeni için transfüzyonlar yer alır. Desitabin uygulamasının ertelenmesi gereken durumlar için Bölüm 4.2’ye bakınız.
Enfeksiyon ve enfestasyonel advers ilaç reaksiyonları
Desitabin tedavisi alan hastalarda septik şok, sepsis, pnömoni ve diğer enfeksiyonlar (viral, bakteriyel ve fungal) gibi potansiyel olarak ölümle sonuçlanabilen enfeksiyonla ilişkili ciddi advers ilaç reaksiyonları bildirilmiştir.
Gastrointestinal hastalıklar
Desitabin tedavisi sırasında nötropenik kolit dahil enterekolit ve çekum iltihabı vakaları bildirilmiştir. Enterokolit septik komplikasyonlara neden olabilir ve fatal sonuçlar ile ilişkilendirilebilir.
Solunum, göğüs hastalıkları ve mediastinal hastalıklar
Desitabin alan hastalarda, enfeksiyöz etiyolojisinin belirtileri olmamasına rağmen interstisyel akciğer hastalığı (ILD) (pulmoner infiltrasyonlar, organize pnömoni ve pulmoner fibröz dahil) vakaları raporlanmıştır.
Diferansiyasyon sendromu
Desitabin alan hastalarda diferansiyasyon sendromu (retinoik asit sendromu olarak da bilinir) vakaları bildirilmiştir. Diferansiyasyon sendromu ölümcül olabilmektedir. Belirtileri ve klinik bulguları şunları içermektedir: respiratuvar distres, pulmoner infiltratlar, ateş, döküntü, pulmoner ödem, periferik ödem, hızlı kilo artışı, plevral efüzyonlar, perikardiyal efüzyonlar, hipotansiyon ve renal disfonksiyon. Diferansiyasyon sendromu, eş zamanlı lökositoz ile birlikte veya tek başına görülebilir. Kapiller kaçış sendromu ve koagülopati de meydana gelebilir (bkz. Bölüm 4.4).
Pediyatrik popülasyon
Pediyatrik hastalarda yapılan güvenlilik değerlendirmesi, desitabinin farmakokinetiğini, güvenliliğini ve etkililiğini değerlendirmek için relaps veya refrakter AML’li (n=17) pediyatrik hastalarda (1-14 yaş) yapılan faz 1 ve 2 çalışmasından elde edilen sınırlı güvenlik verilerine dayanmaktadır.
Şüpheli advers reaksiyonların raporlanması
Ruhsatlandırma sonrası şüpheli ilaç advers reaksiyonlarının raporlanması büyük önem taşımaktadır. Raporlama yapılması, ilacın yarar/risk dengesinin sürekli olarak izlenmesine olanak sağlar. Sağlık mesleği mensuplarının herhangi bir şüpheli advers reaksiyonu Türkiye Farmakovijilans Merkezi (TÜFAM)’ne bildirmeleri gerekmektedir (www.titck.gov.tr; e-posta: tufam@titck.gov.tr; tel: 0 800 314 00 08; faks: 0 312 218 35 99).
4.9. Doz aşımı ve tedavisi
İnsanlarda doz aşımıyla ilgili doğrudan bir deneyim ve spesifik bir antidotu bulunmamaktadır.
Ancak ilk yapılan klinik çalışmalar ve yayınlanmış literatürde mevcut terapötik dozların 20 kat fazlası dozlarda, uzamış nötropeni ve trombositopeni dahil kemik iliği baskılanmasında artış bildirilmiştir. Toksisite durumu advers ilaç reaksiyonlarının, öncelikle kemik iliği baskılanmasının alevlenmeleri şeklinde ortaya çıkar. Doz aşımının tedavisi destekleyici tedavi olmalıdır.
5. FARMAKOLOJİK ÖZELLİKLER
5.1. Farmakodinamik özellikler
Farmakoterapötik grup: Antineoplastik ajanlar, antimetabolitler, pirimidin analogları
ATC kodu: L01BC08
Etki mekanizması:
Desitabin (5-aza-2’-deoksisitidin), düşük dozlarda selektif olarak DNA metiltransferazı inhibe eden bir sitidin deoksinükleosit analoğudur; bu inhibisyon tümör baskılayıcı genlerin reaktivasyonu ile sonuçlanabilen gen promoter hipometilasyonuna, hücresel farklılaşmanın indüksiyonu veya hücresel yaşlanmasını takiben programlanmış hücre ölümüne neden olur.
Klinik deneyim:
MDS’de yapılan klinik çalışmalar
Faz-II çalışma (DACO-020): 5 günlük tedavi rejimi
FAB sınıflandırmasına göre herhangi bir alt gruptan miyelodisplastik sendromu olan hastalarda desitabinin etkililiğini değerlendirmek amacıyla açık etiketli, tek kollu, çok merkezli bir çalışma (DACO-20) yürütülmüştür. Bu çalışmada IPSS sınıflandırması açısından Int-1, Int-2 ya da yüksek riskli prognostik puanı olan 99 hastaya 5 günlük tedavi şeması doğrultusunda 1. ve 5. günler arasında 20 mg/m2 dozda her 4 haftada 1 siklus ve bir saatlik intravenöz infüzyon şeklinde desitabin uygulanmıştır. Tablo 2’de özetlenen çalışma sonuçları faz III çalışmada elde edilenlerle uyumlu bulunmuştur.
Tablo 2: Faz II çalışma DACO-020’de desitabinin etkililiği
Parametre
Desitabin (n=99)
Toplam yanıt oranı (CR+mCR+PR)
Tam remisyon (CR)
Kemik iliği tam remisyon (mCR)
Toplam iyileşme oranı (CR+mCR+PR+HI)
33 (%33)
17 (%17)
16 (%16)
51 (%52)
CR=tam remisyon; mCR=kemik iliği tam remisyon;
PR=kısmi remisyon; HI=hematolojik iyileşme
Kaynak: DACO-020 CSR
Faz-III çalışma (D-0007): 3 günlük tedavi şeması
Randomize, açık etiketli, çok merkezli, kontrollü gruplu bir çalışmada (D-0007) desitabin, FAB sınıflandırma kriterlerine uyan ve IPSS sınıflandırmasına göre yüksek risk, Int-2 ile Int-1 prognostik skorlu 170 miyelodisplastik sendromlu hastada değerlendirilmiştir. Bu çalışmada desitabin 3 günlük tedavi şemasına göre 6 haftalık siklus şeklinde art arda 3 gün süreyle her sekiz saatte bir, vücut ağırlığının metrekaresi başına 15 mg dozunda ve üç saatlik sürekli intravenöz infüzyon şeklinde uygulanmıştır.
Faz-III klinik çalışmada, tüm IPSS alt gruplarında CR’ler ya da PR’ler görülmüştür. Ancak tablo 3’de görüldüğü gibi Int-2 ve yüksek riskli olarak sınıflandırılan hasta alt gruplarında yararlı etki daha fazla belirgindir.
Tablo 3: Çalışma D-0007’de IPSS alt gruplarına göre etkililik
IPSS alt grubu
Desitabin
Destek bakımı
Toplam yanıt oranı
(CR+PR)
AML ya da ölüme kadar geçen medyan süre (gün)
Toplam yanıt oranı (CR+PR)
AML ya da ölüme kadar geçen medyan süre (gün)
Tüm hastalar
Int-2 ve yüksek riskli
Int-2
Yüksek riskli
15/89 (%17)
11/61 (%18)
7/38 (%18)
4/23 (%17)
340
335
371
260
219
189
263
79
AML=Akut miyeloid lösemi; CR=tam remisyon; IPSS=Uluslararası prognostik puanlama sistemi; Int-2=Orta derece-2; PR=kısmi remisyon
Kaynak: D-0007 CSR
AML’de yapılmış klinik çalışmalar
Açık etiketli, randomize, çok merkezli bir faz-III çalışmayla (DACO-016) WHO sınıflamasına göre yeni tanımlanmış de novo veya sekonder AML hastalarında desitabin kullanımı araştırılmıştır. Desitabin tedavisi (n=242), ya tek başına destek tedavisi (n=28, %11,5) ya da her 4 haftada bir tekrarlanacak şekilde 10 ardışık gün boyunca günde tek doz subkutan 20 mg/m2 sitarabin tedavisi (n=215, %88,5) şeklindeki doktor tavsiyesi doğrultusunda hastanın seçiminden oluşan tedavi seçenekleri (TC, n=243) ile karşılaştırılmıştır. Desitabin her 4 haftada
bir tekrarlanacak şekilde 5 gün art arda tek günde bir kez 1 saatlik 20 mg/m2 intravenöz infüzyon olarak uygulanmıştır.
Standart indüksiyon kemoterapi adayı olarak düşünülen hastalar sıralanan temel nitelikler doğrultusunda çalışmaya dahil edilmemişlerdir. Tedaviye alınan (ITT) popülasyonun medyan yaşı 73 yıl idi (64 ila 91 yaş arası). Hastaların %36’sı başlangıçta sitogenetik olarak kötü risk grubundadır. Geri kalan hastalar sitogenetik olarak orta risk grubundandı. Olumlu sitogenetiğe sahip hastalar çalışmaya dahil edilmemiştir. Çalışmaya katılan hastaların %25’inin ECOG performans skoru ≥2’dir. Hastaların %81’inin önemli komorbiditesi (enfeksiyon, kalp yetersizliği, akciğer yetersizliği gibi) bulunmaktaydı. Desitabin ile tedavi edilen hastaların %86,4’ü (209) beyaz, %13,6’sı (33) ise Asya kökenlidir.
Çalışmanın primer sonlanım noktası genel sağ kalım olarak belirlenmiştir. İkincil sonlanım noktası olarak bağımsız uzman değerlendirmesiyle tam remisyon oranı alınmıştır.
Progresyonsuz sağ kalım ve olaysız sağ kalım ise üçüncül sonlanım noktalarıydı.
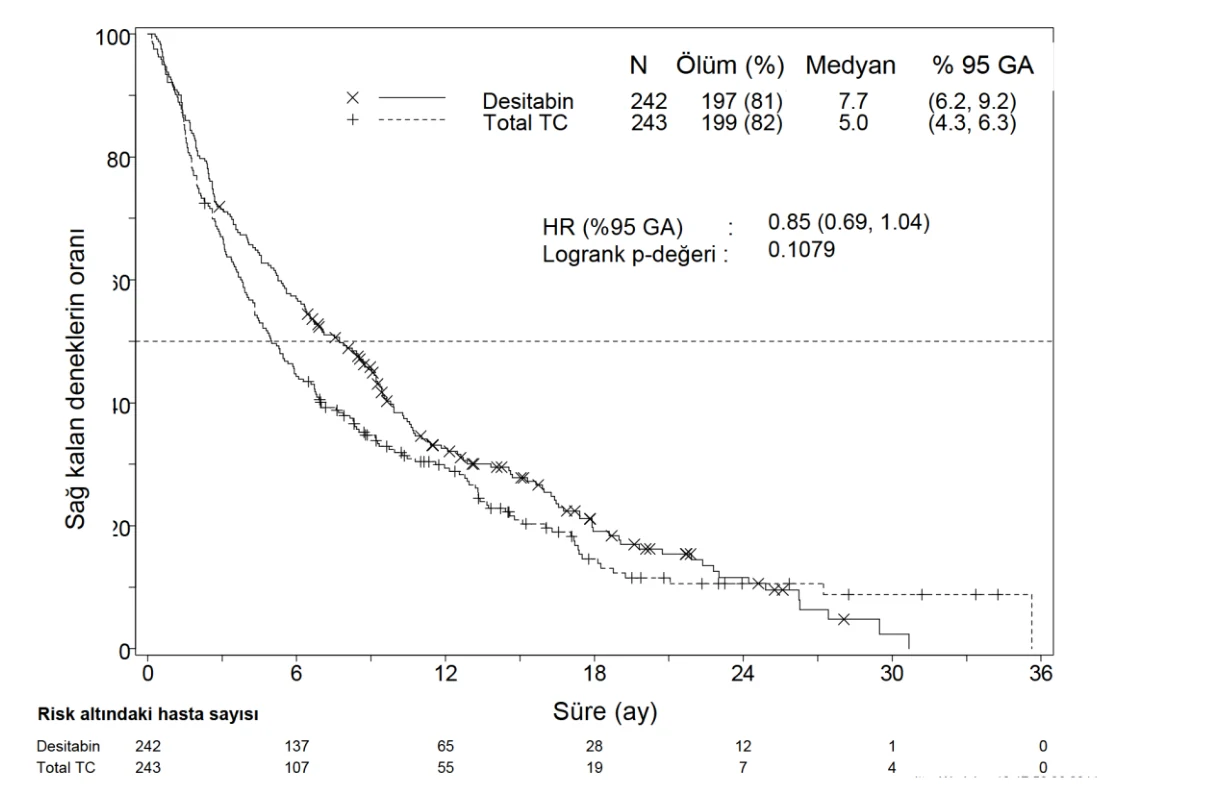
ITT popülasyonunda medyan genel sağ kalım desitabin ile tedavi edilenlerde 7,7 ay iken, TC kolunda 5 ay olarak bulunmuştur (Tehlike oranı [hazard ratio; HR] 0,85; %95 güven aralığı [GA]: 0,69, 1,04, p=0,1079). Aradaki fark istatistiksel olarak anlamlı düzeylere ulaşamamasına rağmen desitabin kolunda, ölüm riskinde %15'lik bir azalmayla sağ kalımda olumlu bir etki bulundu (Şekil 1). Potansiyel olarak hastalığı modifiye eden sonraki tedavilerin (ör. indüksiyon kemoterapisi ya da hipometilasyon ajanları) etkisinden arındırıldığında toplam sağ kalım desitabin kolunda ölüm riskinde %20’lik bir azalma gösteriyordu (HR=0,8; %95 GA: 0,64; 0,99, p-değeri=0,0437).
Şekil 1: Genel sağ kalım (ITT popülasyon)
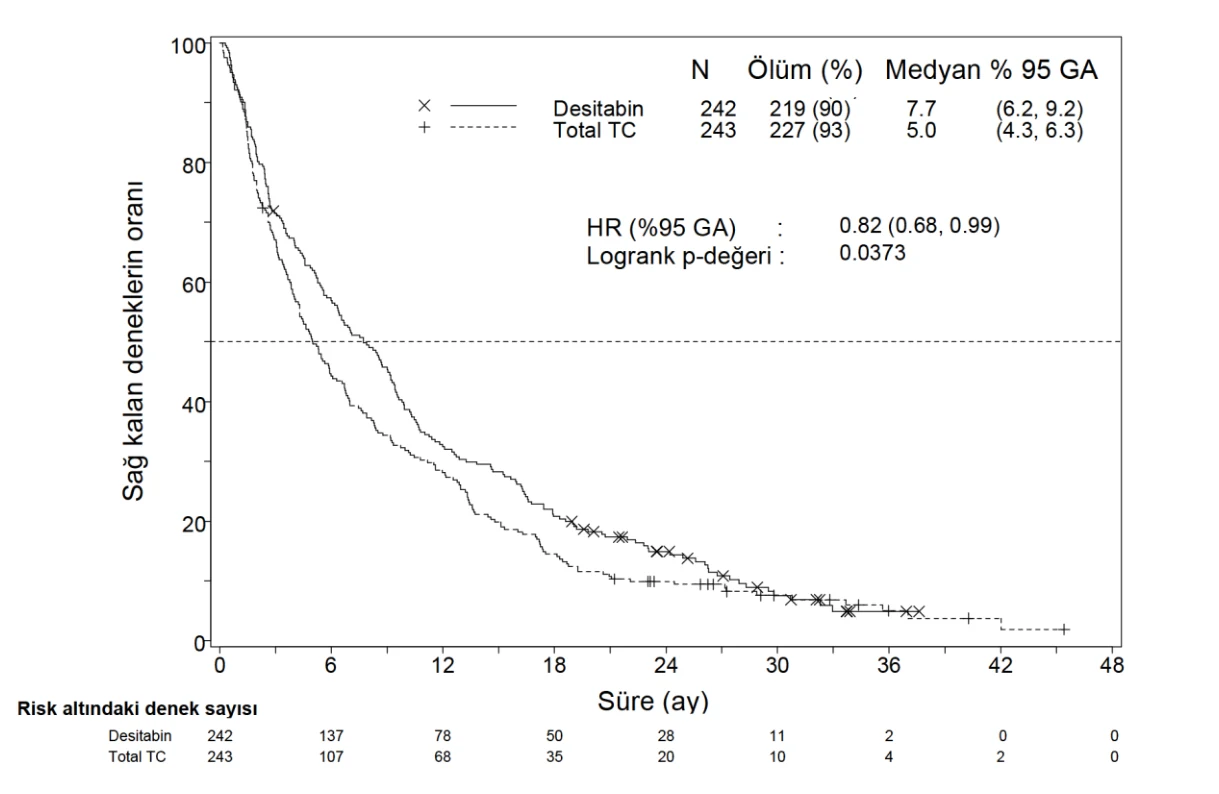
İlave bir yıllık tamamlanmış sağ kalım verileri ile yapılan analizde, desitabinin genel sağ kalım üzerindeki etkisi TC kolundakine kıyasla klinik olarak anlamlı bir iyileşme göstermiştir (sırasıyla 7,7 aya karşılık 5 ay, HR=0,82; %95 GA: 0,68, 0,99, nominal p-değeri=0,0373, Şekil 2).
Şekil 2: Olgunlaşmış genel sağ kalım verisinin analizi (ITT popülasyon)
ITT popülasyonda yapılan ilk analizlere göre, tam remisyon oranında (CR+CRp) desitabin kolundaki hastalar lehine istatistiksel olarak anlamlı bir farklılık sağlandı [Desitabin kolunda %17,8 (43/242); TC kolunda %7,8 (19/243), tedavi farkı %9,9 (%95 GA: 4,07; 15,83), p=0,0011]. CR veya CRp sağlanan hastalarda en iyi yanıtın alınması için gereken medyan süre ve en iyi yanıtın devam süresi sırasıyla 4,3 ay ve 8,3 ay idi. Progresyonsuz sağ kalım desitabin kolundaki hastalarda [3,7 ay (%95 GA: 2,7; 4,6)] TC kolunda hastalardakine [2,1 ay (%95 GA: 1,9; 3,1)] göre istatistiksel olarak anlamlı derecede daha uzundu (HR=0,75; %95 GA: 0,62; 0,91, p=0,0031). Diğer sonlanım noktaları ile birlikte bu sonuçlar tablo 4'de gösterilmektedir.
Tablo 4: DACO-016 çalışmasında diğer etkililik sonlanım noktaları (ITT popülasyonu)
| Sonuçlar | Desitabin n=242 | TC (birleştirilmiş grup) n=243 | p-değeri |
|---|---|---|---|
| CR+CRp | 43 (17,8) | 19 (%7,8) | 0,0011 |
OR=2,5 (1,4; 4,78)b | |||
| CR | 38 (%15,7) | 18 (%7,4) | - |
| EFSa | 3,5 (2,5; 4,1)b | 2,1 (1,9; 2,8)b | 0,0025 |
HR=0,75 (0,62; 0,9)b | |||
| PFSa | 3,7 (2,7; 4,6)b | 2,1 (1,9; 3,1)b | 0,0031 |
HR=0,75 (0,62; 0,91)b | |||
CR=tam remisyon; CRp=tam olmayan trombosit iyileşmesi ile birlikte tam remisyon, EFS=olaysız sağ kalım, PFS=progresyonsuz sağ kalım, OR=odds oranı, HR=tehlike oranı -=mevcut değil a Medyan ay olarak bildirilmiştir. b %95 güven aralıkları | |||
Önceden belirlenmiş hastalıkla ilişkili alt gruplarda (ör. sitogenetik risk, Eastern Cooperative Oncology Group [ECOG] puanı, yaş, AML’nin tipi ve başlangıç kemik iliği blast sayısı) bulunan genel sağ kalım ve tam remisyon oranları, toplam çalışma popülasyonunda bulunanlarla uyumluydu.
Desitabinin başlangıç tedavisinde kullanımı, WHO sınıflamasına göre AML’si olan 60 yaş üstü 55 hastada açık etiketli, tek kollu bir faz II çalışmayla da (DACO-017) değerlendirildi. Primer sonlanım noktası bağımsız uzmanlarca gözden geçirilerek değerlendirilen CR olarak belirlendi. Çalışmanın ikincil sonlanım noktası toplam sağ kalım idi. Desitabin, her 4 haftada bir tekrarlanmak üzere 5 gün peş peşe günde bir kez 1 saatlik 20 mg/m2 intravenöz infüzyon olarak uygulandı. ITT analizinde desitabin ile tedavi gören 13/55 hastada %23,6’lık bir CR oranı (%95 GA: %13,2 ila %37) gözlendi. CR sağlanması için medyan süre 4,1 ay idi ve CR’nin medyan devam süresi 18,2 ay idi. ITT popülasyonda medyan genel sağ kalım 7,6 ay idi (%95 GA: 5,7, 11,5).
Akut promyelositik lösemi ya da merkezi sinir sistemi (MSS) lösemisi olan hastalarda desitabinin etkililiği ve güvenliliği değerlendirilmemiştir.
Pediyatrik popülasyon
Açık etiketli, çok merkezli bir faz I/II çalışmasında, relaps veya refrakter AML’si olan 1 aylık ile <18 yaş arasındaki çocuklarda desitabinin sitarabin ile sıralı uygulamasının güvenliliği ve etkililiği değerlendirilmiştir. Bu çalışmaya toplam 17 hasta kaydedilmiştir ve 20 mg/m2 desitabin almıştır, bunlardan 9 hasta 1 g/m2 sitarabin ve 8 hasta maksimum tolere edilebilir doz olan 2 g/m2 sitarabin almıştır. Tüm hastalarda çalışma tedavisine son verilmiştir. Tedavinin sonlanmasının nedenleri; hastalık progresyonu (12 [%70,6] gönüllü), organ nakliyle ilerleyen gönüllüler (3 [%17,6]), araştırmacı kararı (1 [%5,9]) ve “diğer” (1 [%5,9])’dir. Bildirilen advers olaylar, yetişkinlerde desitabinin bilinen güvenlilik profili ile tutarlıdır (bkz. Bölüm 4.8). Bu negatif sonuçlara dayanarak, desitabin 18 yaşından küçük AML’li çocuklarda kullanılmamalıdır, çünkü etkililik belirlenmemiştir (bkz. Bölüm 4.2).
5.2. Farmakokinetik özellikler
Genel özellikler
Desitabinin popülasyon farmakokinetiği MDS ya da AML’si olan 45 hastada 5 günlük tedavi şeması kullanılan 3 klinik çalışmadan elde edilmiştir. Her çalışmada, beş günlük tedavi şemasında desitabinin farmakokinetiği ilk tedavi siklusunun beşinci gününde değerlendirilmiştir.
Emilim:
Desitabin intravenöz yoldan uygulanan bir ilaç olduğundan, oral uygulamadaki emilimi araştırılmamıştır. Desitabin lineer farmakokinetik gösterir ve intravenöz infüzyonu sonrası 0,5 saatte kararlı konsantrasyonlarına ulaşılır.
Dağılım:
Bir saatlik intravenöz infüzyonu sonrası desitabinin farmakokinetiği, santral kompartmandan hızlı eliminasyon ve periferik kompartmandan nispeten yavaş dağılımla karakterize lineer iki kompartmanlı model şeklinde tanımlanmıştır. Desitabinin tipik bir hastadaki (70 kg vücut ağırlığı/1,73 m2 vücut yüzeyi) farmakokinetik parametreleri tablo 5’te listelenmiştir.
Tablo 5: Tipik bir hastadaki popülasyon farmakokinetiği analizinin özeti (5 günlük ve 3 günlük tedavi şeması)
| 5 günlük şema | 3 günlük şema | |||||||
|---|---|---|---|---|---|---|---|---|
| Parametre | Beklenen değer | %95 GA | Beklenen değer | %95 GA | ||||
Cmaks (ng/mL) EAAküm (ng.sa/mL) t1/2 (min) Vdss (L) CL (L/sa) | 107 580 68,2 116 298 | 88,5-129 480-695 54,2-79,6 84,1-153 249-359 | 42,3 1161 67,5 49,6 201 | 35,2-50,6 972-1390 53,6-78,8 34,9-65,5 168-241 | ||||
EAA= eğri altında kalan alan; CL= toplam vücut klerensi; Cmaks= maksimum konsantrasyon; t1/2= terminal eliminasyon yarılanma süresi; Vdss= kararlı durumdaki ortalama dağılım hacmi; GA= güven aralığı
Desitabin doğrusal farmakokinetik gösterir ve intravenöz infüzyonu takiben, kararlı durum konsantrasyonuna 0,5 saat içinde ulaşır. Model simülasyonu sonucu farmakokinetik parametreler zamandan bağımsız olarak bulunmuştur (yani siklustan siklusa değişiklik göstermemiştir) ve bu doz şemasıyla birikim görülmemiştir. Desitabinin plazma proteinlerine bağlanma oranı ihmal edilebilir düzeydedir (<%1). Desitabinin kanser hastalarındaki kararlı durumdaki dağılım hacmi, periferik dokulara dağıldığını gösterecek şekilde büyüktür. Yaş, kreatinin klerensi, total bilirubin ya da hastalığa bağlı olarak değişiklik göstermez.
Biyotransformasyon:
Hücre içinde desitabin, ilgili trifosfatlara etkili fosfokinaz aktivitesi yoluyla ardışık fosforilasyon ile aktive olur; daha sonra DNA polimeraz ile hücreye inkorpere olur. In vitro metabolizma verileri ve insan kütle denge çalışma sonuçları sitokrom P450 sisteminin desitabinin metabolizmasında etkili olmadığını göstermiştir. Karaciğerde, böbrekte, bağırsak epitelinde ve kanda olmak üzere sitidin deaminazın deaminasyonu, desitabinin primer metabolizma yoludur.
İnsan kütle-denge çalışmasının sonuçları plazmadaki değişmemiş desitabinin, plazmadaki toplam radyoaktivitenin yaklaşık %2,4’ünden sorumlu olduğunu göstermiştir. Dolaşımdaki majör metabolitlerin farmakolojik olarak etkin olmadıklarına inanılmaktadır. Yüksek vücut klerensi ve desitabinin değişmeden düşük miktarda idrar yoluyla atılması (dozun yaklaşık %4’ü) ile birlikte bu metabolitlerin idrardaki varlığı desitabinin gözle görülür derece in vivo
olarak metabolize olduğunu gösterir. In vitro çalışmalar desitabinin CYP450 enzimlerini terapötik maksimum gözlenen plazma konsantrasyonunun (Cmaks) 20 katına kadar ne inhibe ettiğini ne de indüklediğini göstermektedir. Bu sebeple CYP ile ilişkili metabolik ilaç etkileşimi beklenmemektedir ve desitabinin bu yolak ile metabolize olan ajanlar ile etkileşim olasılığı düşüktür. Buna ek olarak in vitro veriler desitabinin zayıf bir P-gp substratı olduğunu gösterir.
Eliminasyon:
Kanser hastalarında intravenöz uygulamayı takiben, bireysel farklılıklar orta dereceli olacak şekilde (değişim katsayısı yaklaşık olarak %50’dir), ortalama plazma klerensi saatte >200 L/saat olarak bulunmuştur. Değişmeden atılan ilacın, desitabin eliminasyonunda minör bir rol oynadığı düşünülür.
Kanser hastalarında radyoaktif 14C desitabin ile gerçekleştirilen bir kütle-denge çalışmasının sonuçları, uygulanan desitabin dozunun %90’ının idrarla atıldığını (%4’ü değişmemiş ilaç olarak) göstermiştir.
Hastalardaki karakteristik özellikler
Böbrek veya karaciğer yetmezliğinin, cinsiyetin, yaşın ya da ırkın desitabinin farmakokinetiği üzerine etkisi resmi olarak araştırılmamıştır. Özel popülasyona ilişkin bilgiler yukarıda bahsedilen 4 çalışmadan ve MDS’li hastalardaki bir faz I çalışmasından (n=14, 15 mg/m2 x her 8 saate bir 3 saat x 3 gün) derlenmiştir.
Yaşlılar:
Popülasyon farmakokinetiğinin analizi desitabinin farmakokinetiğinin yaşla ilişkili olmadığını göstermiştir (40 ile 87 yaş arası çalışılmıştır; medyan yaş:70)
Pediyatrik popülasyon:
Desitabinin popülasyon farmakinetik analizi, vücut ölçüsü hesabına göre AML’li pediyatrik hastaların AML’li veya MDS’li yetişkin hastalar karşısında, desitabinin farmakokinetik parametrelerinde bir farklılık olmadığını göstermektedir.
Cinsiyet:
Desitabinin popülasyon farmakokinetik analizi erkeklerle kadınlar arasında klinik açıdan anlamlı bir farklılık olmadığını göstermiştir.
Irk:
Çalışmaya katılan hastaların çoğu beyaz ırktandı. Buna rağmen desitabinin popülasyon farmakokinetiğinin analizi ırki özelliklerin desitabine maruziyette görünür bir etkisinin olmadığına işaret etmektedir.
Karaciğer yetmezliği:
Desitabinin farmakokinetiği karaciğer yetmezliği olan hastalarda resmi olarak araştırılmamıştır. Gerçekleştirilen bir insan kütle-denge çalışmasının sonuçları ve yukarıda bahsedilen in vitro deneyler, CYP enzimlerinin desitabinin biyotransformasyonunda yer almadığına işaret etmektedir. Buna ek olarak popülasyon farmakokinetiğinden elde edilen kısıtlı veriler, geniş aralıktaki total bilirubin düzeylerine rağmen total bilirubin konsantrasyonuna bağlı bir anlamlı farmakokinetik parametre ilişkisine işaret etmemektedir. Bu nedenle karaciğer işlevleri bozulmuş hastalarda desitabin maruziyetinin etkilenmesi beklenmemektedir.
Böbrek yetmezliği:
Desitabinin farmakokinetiği böbrek yetmezliği olan hastalarda resmi olarak araştırılmamıştır. Sınırlı desitabin verileri üzerindeki popülasyon farmakokinetiği analizi, böbrek işlevlerinin bir göstergesi olan normalize kreatinin klerensinde önemli bir farmakokinetik parametre ilişkisine işaret etmemektedir. Bu nedenle böbrek işlevleri bozulmuş hastalarda desitabin maruziyetinin etkilenmesi beklenmemektedir.
5.3. Klinik öncesi güvenlilik verileri
Desitabin kullanılarak yapılan resmi karsinojenite çalışmaları bulunmamaktadır. Literatürden elde edilen kanıtlar desitabinin karsinojen potansiyeli olduğuna işaret etmektedir.
In vitro ve in vivo çalışmalardan elde edilen veriler, desitabinin genotoksik potansiyeli olduğuna dair yeterli kanıt sağlamaktadır.
Literatürden elde edilen veriler, fertilite, embriyo-fetal gelişim ve post-natal gelişim dahil üreme siklusunun her döneminde desitabinin advers etkileri bulunduğuna işaret etmektedir. Sıçan ve tavşanlarda gerçekleştirilen multi-siklus ve tekrarlayan doz toksisite çalışmaları primer toksisitenin, tedavinin kesilmesiyle geri dönen kemik iliği üzerindeki etkiler dahil kemik iliği baskılanması olduğunu göstermektedir. Gastroinstestinal sistem toksisitesi ve erkeklerde planlanan düzelme periyotlarından sonra da geri dönmeyen testis atrofisi gözlenmiştir. Neonatal/juvenil sıçanlara desitabin uygulanması daha yaşlı sıçanlardakiyle kıyaslanabilir bir genel toksisite profili göstermiştir. Neonatal/juvenil sıçanlara miyelosupresyon uyaracak doz
düzeyinde desitabin uygulandığında nörodavranışsal gelişim ve üreme kapasitesi etkilenmemiştir. Pediyatrik kullanıma dair bilgi için bölüm 4.2’ ye bakınız.
6. FARMASÖTİK ÖZELLİKLERİ
6.1. Yardımcı maddelerin listesi
Potasyum dihidrojen fosfat (E340)
Sodyum hidroksit (E524)
Hidroklorik asit
6.2. Geçimsizlikler
Bu tıbbi ürün Bölüm 6.6’da bahsedilen tıbbi ürünlerden başka tıbbi ürünler ile karıştırılmamalıdır.
6.3. Raf ömrü
24 ay
Seyreltildikten sonra: Konsantre (10 mL steril enjeksiyonluk su içinde) seyreltildikten sonraki 15 dakika içinde kullanılmayacaksa, soğuk [2 - 8°C arası] infüzyon sıvıları (%0,9 sodyum klorür, %5 dekstroz gibi infüzyon sıvıları) kullanılarak seyreltilmelidir. İntravenöz infüzyon için hazırlanan bu seyreltilmiş çözelti 2°C ila 8°C arası sıcaklıkta en fazla 3 saat ve uygulama öncesinde oda sıcaklığında (25°C) 1 saat bekletilmelidir.
Mikrobiyolojik açıdan, tıbbi ürün yukarıda önerilen zaman periyodu içinde kullanılmalıdır. Önerilen saklama süresini ve saklama koşulunu takip etmek ve sulandırma işleminin aseptik koşullarda yapıldığından emin olmak kullanıcın sorumluluğundadır.
6.4. Saklamaya yönelik özel tedbirler
Açılmamış flakonlar: 25°C’nin altındaki oda sıcaklığında saklanmalıdır.
Seyreltildikten sonra: Konsantre (10 mL steril enjeksiyonluk su içinde) seyreltildikten sonraki 15 dakika içinde kullanılmayacaksa, soğuk [2 - 8°C arası] infüzyon sıvıları kullanılarak seyreltilmelidir. İntravenöz infüzyon için hazırlanan bu seyreltilmiş çözelti 2°C ila 8°C arası sıcaklıkta en fazla 3 saat ve uygulama öncesinde oda sıcaklığında (25°C) 1 saat bekletilmelidir.
6.5. Ambalajın niteliği ve içeriği
MYELOVEX 50 mg desitabin içeren, 20 mL kapasiteli, tip 1 renksiz cam flakonda kullanıma sunulmaktadır.
6.6. Beşeri tıbbi üründen arta kalan maddelerin imhası ve diğer özel önlemler
Bu tıbbi ilaç tek kullanımlıktır.
Güvenli kullanım için öneriler
Çözelti ile deri temasından kaçınılmalı ve koruyucu eldiven takılmalıdır. Sitotoksik tıbbi ürünlerin hazırlanması ve uygulanmasıyla ilgili standart prosedürlere uyulmalıdır.
Seyreltme prosedürü
MYELOVEX, 10 mL’lik enjeksiyonluk steril su ile aseptik olarak sulandırılmalıdır, sulandırıldıktan sonra her bir mL, pH’ı 6,7-7,3 olan 5 mg desitabin içerecektir. Sulandırdıktan sonraki 15 dakika içinde çözelti, %0,9 sodyum klorür, %5 dekstroz gibi infüzyon sıvıları ile 0,15 ila 1 mg/mL’lik nihai bir konsantrasyona seyreltilmelidir. Raf ömrü ve seyreltildikten sonraki saklama önerileri için Bölüm 6.3’e bakınız.
MYELOVEX, diğer tıbbi ürünlerle aynı intravenöz hattan/yoldan infüze edilmemelidir.
Kullanılmamış olan ürünler ya da atık materyaller “Tıbbi Atıkların Kontrolü Yönetmeliği” ve “Ambalaj Atıklarının Kontrolü Yönetmeliği”ne uygun olarak imha edilmelidir.
7. RUHSAT SAHİBİ
VEM İlaç San. ve Tic. A.Ş.
Maslak Mahallesi AOS 55. Sokak
42 Maslak A Blok Sit. No: 2/134
Sarıyer / İSTANBUL
8. RUHSAT NUMARASI
2026/51
9. İLK RUHSAT TARİHİ/RUHSAT YENİLEME TARİHİ
İlk ruhsat tarihi: 06.03.2026
Ruhsat yenileme tarihi:
10. KÜB’ÜN YENİLENME TARİHİ