


KISA ÜRÜN BİLGİSİ - ENSPRYNG 120 MG/ML ENJEKSİYONLUK ÇÖZELTİ İÇEREN KULLANIMA HAZIR ENJEKTÖR
1. BEŞERİ TIBBİ ÜRÜNÜN ADI
ENSPRYNG 120 mg/ml enjeksiyonluk çözelti içeren kullanıma hazır enjektör
Steril
2. KALİTATİF VE KANTİTATİF BİLEŞİM
Etkin madde:
Her kullanıma hazır enjektör (PFS) 1 ml'de 120 mg satralizumab içerir.
Satralizumab, rekombinant DNA teknolojisi yoluyla (pH'a bağlı bir bağlanma teknolojisi dahil) Çin hamsteri over hücreleriyle üretilen bir rekombinant hümanize immunoglobulin G2 (IgG2) monoklonal antikordur.
Yardımcı maddeler:
Yardımcı maddeler için Bölüm 6.1'e bakınız.
3. FARMASÖTİK FORM
Kullanıma hazır enjektör içinde enjeksiyon çözeltisi
Renksiz ila hafif sarımsı sıvı. Çözeltinin pH değeri yaklaşık 6,0 ve ozmolalite değeri yaklaşık 310 mOsm/kg.
4. KLİNİK ÖZELLİKLER
4.1 Terapötik endikasyonlar
ENSPRYNG, erişkin ve 12 yaşından itibaren adolesan hastalarda anti-AQP4 antikoru pozitif NMOSB (Nöromiyelitis optika spektrum bozuklukları) tedavisi için monoterapi olarak veya immünosupresif tedavi ile kombine kullanıma endikedir. (bkz. Bölüm 5.1).
4.2 Pozoloji ve uygulama şekli
Tedavi nöromiyelitis optika (NMO) veya NMOSB tedavisinde deneyimli bir doktorun gözetiminde başlatılmalıdır.
Pozoloji
ENSPRYNG, monoterapi olarak veya oral kortikosteroidler (OC), azatioprin (AZA) veya mikofenolat mofetil (MMF) ile kombinasyon halinde kullanılabilir (bkz. Bölüm 5.1). ≥ 12 yaş ve vücut ağırlığı ≥ 40 kg adolesan hastalarda ve yetişkin hastalarda pozoloji aynıdır.
Yükleme dozları
Önerilen yükleme dozu ilk üç uygulama için her iki haftada bir 120 mg subkutan (SC) enjeksiyondur (ilk doz 0. haftada, ikinci doz 2. haftada ve üçüncü doz 4. haftada).
İdame dozları
Önerilen idame dozu her dört haftada bir 120 mg SC enjeksiyondur.
Tedavi süresi
ENSPRYNG uzun süreli tedavi amaçlıdır.
Geciken ya da unutulan dozlar
Karaciğer enzimlerinde artış dışında herhangi bir nedenle bir enjeksiyon atlanırsa, tablo 1’de açıklandığı gibi uygulanmalıdır.
Tablo 1: Geciken yada atlanan dozlar için önerilen dozlama
| Uygulanan son doz | Geciken veya atlanan dozlar için önerilen doz |
|---|---|
| İdame döneminde 8 haftadan az bir süre veya bir yükleme dozunun atlanması | Mümkün olan en kısa sürede 120 mg subkutan enjeksiyonla uygulayın ve bir sonraki planlanan doza kadar beklemeyin. Yükleme süresi İkinci yükleme dozu gecikirse veya atlanırsa, mümkün olan en kısa sürede uygulayın ve üçüncü ve son yükleme dozunu 2 hafta sonra uygulayın. Üçüncü yükleme dozu gecikirse veya atlanırsa, mümkün olan en kısa sürede uygulayın ve ilk idame dozunu 4 hafta sonra uygulayın. Idame periyodu Geciken veya unutulan doz uygulandıktan sonra, doz programını her 4 haftada bir olacak şekilde sıfırlayın. |
| 8 haftadan 12 haftaya kadar | 0* ve 2 haftada, ardından her 4 haftada |
| 12 hafta veya daha uzun | 0*, 2 ve 4 haftada, ardından her 4 haftada. |
* "0 hafta", unutulan yada atlanılan dozdan sonraki ilk uygulamanın süresini ifade eder.
Karaciğer enzimi anormallikleri için doz değişimi tavsiyesi
Alanin aminotransferaz (ALT) veya aspartat aminotransferaz (AST) yüksekliği >5x normalin üst limitindeyse (NÜS) ve herhangi bir bilirubin yüksekliği ile ilişkiliyse, tedavi bırakılmalı, ve yeniden başlama önerilmemektdir
Eğer ALT veya AST yüksekliği >5x NÜS ise ve herhangi bir bilirubin yüksekliği ile ilişkili değilse, tedavi bırakılmalıdır. ALT veya AST düzeyleri normal aralığa döndüğünde ve hastanın tedaviden fayda-risk değerlendirmesine dayalı olarak, tedavi her dört haftada bir 120 mg SC enjeksiyon dozunda yeniden başlatılabilir. Eğer tedaviye yeniden başlama kararı alınırsa, karaciğer parametreleri yakından takip edilmelidir ve sonradan ALT/AST ve/veya bilirubin yüksekliği gözlemlenirse, tedavi bırakılmalı, ve yeniden başlama önerilmemektedir.
Tablo 2: Karaciğer transaminaz yükselmesinden sonra tedavinin yeniden başlatılması için önerilen doz.
| Uygulanan son doz | Tedavinin yeniden başlatılması için önerilen doz |
|---|---|
| 12 haftadan az | Tedaviyi önerilen dozda başlatın ve her 4 haftada bir uygulayın. |
| 12 hafta yada daha uzun | Tedavi 0*, 2 ve 4. haftalarda önerilen dozda yeniden başlatın, ardından her 4 haftada bir uygulayın. |
* "0 hafta", unutulan yada atlanılan dozdan sonraki ilk uygulamanın süresini ifade eder.
Nötropeni için önerilen doz modifikasyonu
Tekrarlanan testler ile konfirme edilmiş nötrofil sayısı < 1,0 x 10⁹/L ise tedavi durdurulur ve nötrofil sayısı > 1,0 x 10⁹/L olana kadar başlatılmaz.
Düşük trombosit sayısı için önerilen doz modifikasyonu
Tekrarlanan testler ile konfirme edilmiş trombosit sayısı < 75 x 109/L ise tedavir durdurulur ve trombosit sayısı ≥75 x 109/L olana kadar başlatılmaz.
Özel popülasyonlara ilişkin ek bilgiler
Böbrek yetmezliği
Satralizumabın böbrek fonksiyon bozukluğu olan hastalardaki güvenliliği ve etkililiği resmi olarak araştırılmamıştır. Böbrek bozukluğu olan hastalar için doz ayarlaması önerilmemektedir (bkz. Bölüm 5.2).
Karaciğer yetmezliği
Satralizumabın karaciğer fonksiyon bozukluğu olan hastalardaki güvenliliği ve etkililiği resmi olarak araştırılmamıştır. Herhangi bir veri mevcut değildir (bkz. Bölüm 5.2). Satralizumab ile tedavi sırasında karaciğer enzimlerinde artış gözlemlenmiştir (bkz. Bölüm 4.4 ve 4.8). Doz ayarlaması için yukarıdaki yer alan karaciğer enzim anormallikler için doz modifikasyonu bölümüne bakınız.
Pediyatrik popülasyon
12 yaşında ve daha büyük ve vücut ağırlığı ≥ 40 kg adolesan hastalarda ve erişkin hastalarda pozoloji aynıdır (bkz. Bölüm 5.1 ve 5.2).
Vücut ağırlığı <40 kg olan çocuklarda satralizumabın güvenlilik ve etkililik henüz belirlenememiştir. Veri bulunmamaktadır.
Geriyatrik popülasyon
65 yaş ve üzeri hastalarda doz ayarlaması gerekli değildir (bkz. Bölüm 5.2).
Uygulama Yöntemi
Satralizumab 120 mg bir tek dozluk kullanıma hazır enjektör kullanılarak SC enjeksiyon yoluyla uygulanır. Kullanıma hazır enjektörün tüm içeriği (1 ml) uygulanmalıdır.
Önerilen enjeksiyon bölgeleri karın ve kalçadır. Enjeksiyon bölgeleri rotasyona tabi tutulmalıdır ve enjeksiyonlar hiçbir zaman benlere, yaralara veya cildin narin, morarmış, kızarmış, sertleşmiş veya hasarlı olduğu yerlere yapılmamalıdır.
Satralizumab uygulaması hakkında kapsamlı talimatlar kullanma talimatının sonunda verilmiştir.,
Hasta ve/veya hasta yakını tarafından uygulama
İlk enjeksiyon yetkin bir sağlık profesyonelinin (HCP) gözetiminde uygulanmalıdır.
Enjeksiyonun nasıl hazırlanacağı ve gerçekleştirileceği konusunda yeterli eğitimden sonra, tedavi eden doktor uygun olduğuna ve erişkin hastanın/hasta yakını enjeksiyon tekniğini uygulayabileceğine karar verirse, erişkin hasta/hasta yakını diğer tüm dozlarını evde uygulayabilir.
Hasta ciddi alerjik reaksiyon semptomları geliştirirse hasta/hasta yakını tıbbi yardım çağırmalı ve sağlık profesyonelleri ile tedavisine devam edip edilmeyeceği kararlaştırılmalıdır.
4.3 Kontrendikasyonlar
Etkin maddeye ya da bölüm 6.1'de sıralanan yardımcı maddelerden herhangi birine karşı aşırı duyarlılık.
4.4 Özel kullanım uyarıları ve önlemleri
İzlenebilirlik
Biyoteknolojik tıbbi ürünlerin izlenebilirliğini geliştirmek için, uygulanan ürünün adı ve seri numarası açık bir biçimde kaydedilmelidir.
Enfeksiyonlar
Aktif enfeksiyonu olan hastalarda, enfeksiyon durumu düzelene kadar satralizumab uygulamasını erteleyiniz (bkz. Bölüm 4.2).
Satralizumab ile tedavi gören hastalarda enfeksiyonun zamanında tespiti ve teşhisi için dikkatli olunması önerilir. Hastada ciddi veya fırsatçı enfeksiyon gelişmesi durumunda tedavi ertelenmelidir ve uygun tedavi daha ileride izleme atlında başlatılmalıdır. Hastalar herhangi bir enfeksiyon belirtisi yada bulgusu göstermeleri durumunda enfeksiyonların zamanında teşhisini kolaylaştırmak adına erken tıbbi yardım alma konusunda bilgilendirilmelidir. Hastalara bir hasta uyarı kartı verilmelidir.
Aşılar
Canlı ya da canlı-attenüe aşılar, klinik güvenliliği belirlenmemiş olduğundan satralizumab ile eşzamanlı verilmemelidir. Canlı aşılama ile satralizumab tedavisinin başlangıcı arasındaki süre, immünomodülatör ve immünsupresif ajanlara ilişkin güncel aşılama kılavuzlarına uygun olarak belirlenmelidir.
Aşıların satralizumab kullanan hastalardaki etkilerine ilişkin herhangi bir veri mevcut değildir. Satralizumab tedavisinin başlangıcından önce, tüm hastaların tüm aşılamalarının mevcut aşılama kılavuzlarına uygun olarak güncel hale getirilmesi önerilmektedir.
Karaciğer enzimleri
Hafif ila orta şiddette karaciğer transaminaz yüksekliği satralizumab tedavisinde gözlenmiştir, yüksekliklerin çoğu 5x NÜS seviyesinin altında (bkz. Bölüm 4.8).
ALT ve AST düzeyleri, tedavinin ilk üç ayında her dört haftada bir, sonra bir yıla kadar her üç ayda bir, sonra klinik olarak gerektiğinde kontrol edilmelidir.
ALT veya AST >5x NÜS olan hastalarda satralizumab tedavisi bırakılmalıdır (bkz. Bölüm 4.2).
Nötrofil sayısı
Satralizumab tedavisi sonrasında nötrofil sayısında düşüş gözlemlenmiştir (bkz. Bölüm 4.8). Nötrofil sayısı tedavinin başlamasından 4 ila 8 hafta sonra takip edilmelidir ve sonrasında klinik olarak belirtildiği şeklinde izlenmelidir.
4.5 Diğer tıbbi ürünler ile etkileşim ve diğer etkileşim şekilleri
Etkileşim çalışmaları yapılmamıştır.
Popülasyon farmakokinetik (FK) analizleri, AZA, OC'ler veya MMF'nin satralizumab klerensi üzerinde herhangi bir etkisini saptamamıştır.
Hem in vitro hem de in vivo çalışmalar, spesifik hepatik CYP450 enzimlerinin ekspresyonunun
(CYP1A2, CYP2C9, CYP2C19 ve CYP3A4), IL-6 gibi sitokinler tarafından baskılandığını göstermiştir.
Bu nedenle CYP450 3A4, 1A2, 2C9 veya 2C19 substratları ile tedavi alan hastalarda, özellikle tedavi indeksi dar olanlarda (varfarin, karbamazepin, fenitoin ve teofilin gibi), satralizumab tedavisine başlarken veya keserken dikkatli olunmalıdır ve doz gerekli olduğunda ayarlanmalıdır.
Satralizumabın uzun süreli terminal yarılanma ömrü göz önüne alındığında, etkisi tedaviyi bıraktıktan birkaç hafta sonraya kadar devam edebilir.
4.6 Gebelik ve laktasyon
Genel tavsiye:
Gebelik kategorisi: B
Çocuk doğurma potansiyeli bulunan kadınlar/Doğum kontrolü (Kontrasepsiyon)
Çocuk doğurma potansiyeli bulunan kadınlarda ve kontrasepsiyon uygulayanlarda ilacın kullanımı yönünden bir öneri bulunmamaktadır.
Gebelik dönemi
Satralizumabın gebe kadınlarda kullanımına ilişkin yeterli veri mevcut değildir. Hayvanlar (maymunlar) üzerinde yapılan araştırmalar, üreme toksisitesiyle ilgili zararlı etkilerin olmadığını göstermektedir (bk. Bölüm 5.3).
Önlem olarak, hamilelik sırasında ENSPRYNG kullanımından kaçınılması tercih edilir.
Laktasyon dönemi
Satralizumabın anne sütüne geçip geçmediği bilinmemektedir. Doğumdan sonraki ilk günlerde IgG'nin anne sütüne geçtiği biliniyor, kısa süre sonra da düşük konsantrasyonlara düşer. Sonuç olarak, bu kısa süre boyunca anne sütüyle beslenen bebekler için bu risk göz ardı edilemez. Bu süre geçtikten sonra da Enspryng'in emzirme döneminde kullanımı ancak klinik olarak gerekliyse düşünülebilir.
Üreme yeteneği/Fertilite
Satralizumabın insan fertilitesi üzerindeki etkilerine ilişkin klinik veriler mevcut değildir. Hayvan çalışmaları, kadın ve erkek fertilitesi üzerinde bozulma göstermemiştir (bkz. Bölüm 5.3).
4.7 Araç ve makine kullanımı üzerindeki etkiler
ENSPRYNG'in araç ve makine kullanma yeteneği üzerinde etkisi ihmal edilebilir düzeydedir veya hiç yoktur.
4.8 İstenmeyen etkiler
Güvenlilik profilinin özeti
Gözlemlenen en sık bildirilen advers reaksiyonlar: baş ağrısı (%19,2), artralji (%13,5), beyaz kan hücresi sayısında azalma (%13,5), hiperlipidemi (%13,5) ve enjeksiyonla ilgili reaksiyonlar (%12,5).
Advers reaksiyonların tablo halinde özeti
Tablo 3'te klinik çalışmalarda satralizumabın monoterapi olarak veya IST ile kombine olarak kullanımıyla ilişkili olarak bildirilen advers reaksiyonlar özetlenmektedir.
Klinik çalışmalarda saptanan advers reaksiyonlar (Tablo 3) MedDRA sistem organ sınıfına göre listelenmiştir. Advers reaksiyonlar, her 100 hasta yılı başına advers olayların sayısı kullanılarak ve sıklık şekilleriyle gösterilmiştir. Her advers ilaç reaksiyonu için karşılık gelen sıklık kategorisi, sıklık şekillerine ve şu düzene dayanmaktadır: çok yaygın (≥1/10), yaygın (≥1/100 ila <1/10), yaygın olmayan (≥1/1.000 ila <1/100), seyrek (≥1/10.000 ila <1/1.000), çok seyrek (<1/10.000).
Tablo 3: Yan etkiler
Sistem Organ Sınıfı (MedDRA) | Sıklık | ||||
|---|---|---|---|---|---|
| Çok yaygın | Yaygın | ||||
| Kan ve lenfatik sistem bozuklukları | Hipofibrinojenemi | ||||
| Metabolizma ve beslenme bozuklukları | Hiperlipidemi | ||||
| Psikiyatrik bozukluklar | Insomnia | ||||
| Sinir sistemi bozuklukları | Baş ağırısı | Migren | |||
| Kardiyak bozuklukları | Bradikardi | ||||
| Vasküler bozuklukları | Yüksek kan basıncı | ||||
| Solunum, torasik ve mediastinal bozuklukları | Alerjik rinit | ||||
| Mide-bağırsak bozuklukları | Gastrit | ||||
| Deri ve deri altı doku bozuklukları | Döküntü, Kaşıntı | ||||
| Kas iskelet ve bağ doku bozuklukları | Atralji | Kas-iskelet sertliği | |||
| Genel bozukluklar ve uygulama bölgesine ilişkin koşullar | Enjeksiyona bağlı reaksiyonlar | Periferal ödem | |||
| Laboratuvar bulguları | Beyaz kan hücresinde düşüş | Nötrofil sayısında düşüş, Trombosit sayısında düşüş, Transaminaz enzimlerinde artış, kan bilirubin seviyesinde artış, vücut ağırlığında artış | |||
Seçilmiş advers reaksiyonların açıklaması
Enjeksiyonla İlişkili Reaksiyonlar (IRRler)
Satralizumab ile monoterapi olarak veya IST ile kombine olarak tedavi edilen hastalarda bildirilen IRR'ler ağırlıklı olarak hafif ya da orta şiddetteydi ve çoğunlukla enjeksiyondan sonraki 24 saat içinde gerçekleşmiştir. En yaygın olarak bildirilen sistemik semptomlar diyare ve baş ağrısı olmuştur. En yaygın olarak bildirilen lokal enjeksiyon bölgesi reaksiyonları kızarıklık, eritem, kaşıntı, döküntü ve ağrı olmuştur.
Vücut ağırlığı
Çift körlü satralizumab (monoterapi yada IST ile kombine olarak) tedavisi ile sadece plasebo (veya plasebo artı IST) alan hastalar ile kıyaslandığında, hastalarda gözlemlenen ≥%15 vücut ağırlığı artışı %2,7’den %3,8’e çıkmıştır.
Laboratuvar anormallikleri
Nötrofiller
Çift-kör tedavi döneminde, azalmış nötrofiller, plasebo (veya plasebo artı IST) alan hastaların %21,6'sına kıyasla, satralizumab ile tedavi edilen (monoterapi olarak veya IST ile kombine olarak) hastaların %31,7'sinde gözlemlenmiştir. Nötrofillerdeki azalmaların çoğunluğu geçici veya aralıklı olmuştur.
Satralizumab alan hastaların %9,6'sının nötrofilleri, plasebo (veya plasebo artı IST) alanların %5,4'üne kıyasla 1 x 10⁹/l'den düşüktür.
Trombosit
Çift-kör tedavi döneminde, platelet sayısındaki azalma (< 150 x 109/l), plasebo (veya plasebo artı IST) alan hastaların %9,5'ine kıyasla satralizumab ile tedavi edilen (monoterapi olarak veya IST ile kombine olarak) hastaların %24,0'ünde gözlemlenmiştir. Azalmış platelet sayıları kanama olayları ile bağlantılı değildir.
Trombosit düzeylerinin azalması çoğunlukla geçiciydi ve 75 × 109/l'nin altında değildi.
Karaciğer enzimleri
Çift-kör tedavi döneminde, AST veya ALT yüksekliği, plasebo veya plasebo artı IST alan hastaların sırasıyla %12,2 ve %13,5'ine kıyasla satralizumab ile tedavi edilen (monoterapi olarak veya IST ile kombine olarak) hastaların %27,9 ve %18,3'ünde gözlemlenmiştir. Artışların çoğu 3x NÜS altındaydı, geçiciydi ve ENSPRYNG'e ara verilmeden iyileşmiştir.
ALT veya AST >3x NÜS yüksekliği satralizumab ile tedavi edilen (monoterapi olarak veya IST ile kombine olarak) hastaların sırasıyla %2,9 ve %1,9'unda gerçekleşmiştir. Bu yükselişler, total bilirubinde artış ile ilişkili değildir.
5x NÜS üzerinde ALT yüksekliği, IST ile kombine olarak satralizumab alan bir (%1) hastada tedavi başlangıcından 4 hafta sonra gözlemlenmiştir, tedavi bırakılmasından sonra normalleşmiş ve satralizumab ile bir daha tedaviye başlanmamıştır (bkz. Bölüm 4.2 ve 4.4).
Lipid parametreleri
Çift-kör tedavi döneminde, satralizumab alan hastaların (monoterapi olarak veya IST ile kombine olarak) %10,6'sı, plasebo (veya plasebo artı IST) alan hastaların %1,4'üne kıyasla total kolesterolde 7,75 mmol/l üzerinde yükselme deneyimlenmiştir; satralizumab alan hastaların %20,2'ü plasebo alan hastaların %10,8'ine kıyasla trigliseridlerde 3,42 mmol/l üzerinde yükselme deneyimlenmiştir.
Özel popülasyonlara ilişkin ek bilgiler
Pediyatrik popülasyon
Satralizumabın güvenliliği ve etkililiği ≥12 yaşında olan 9 çocukta çalışılmıştır. 12 yaşından itibaren çocuklardaki advers reaksiyonların sıklığı, tipi ve şiddetinin erişkinlerdekiyle aynı olması beklenmektedir.
Şüpheli advers reaksiyonların bildirilmesi
Ruhsatlandırma sonrası şüpheli ilaç advers reaksiyonlarının raporlanması büyük önem taşımaktadır. Raporlama yapılması, ilacın yarar/risk dengesinin sürekli olarak izlenmesine olanak sağlar. Sağlık mesleği mensuplarının herhangi bir şüpheli advers reaksiyonu Türkiye Farmakovijilans Merkezi’ne (TÜFAM) bildirmeleri gerekmektedir (www.titck.gov.tr: e-posta: tufam@titck.gov.tr, tel: 0 800 314 00 08; faks: 0 312 218 35 99).
4.9 Doz aşımı
Doz aşımı durumunda, hasta yakın denetime alınmalı, semptomatik olarak tedavi edilmeli ve gerekli durumlarda destekleyici önlemler alınmalıdır.
5. FARMAKOLOJİK ÖZELLİKLER
5.1 Farmakodinamik özellikler
Farmakoterapötik grup: İmmünosupresanlar, İnterlökin inhibitörleri
ATC kodu: L04AC19
Etki mekanizması
Satralizumab, çözünür ve hücre duvarına bağlı insan IL-6 reseptörüne (IL-6R) bağlanan ve böylece bu reseptörlerden sinyal iletimini önleyen bir rekombinant hümanize IgG2 monoklonal antikordur (mAb).
IL-6 seviyeleri, NMO ve NMOSB hastalarında, hastalık aktivitesi dönemlerinde serebrospinal sıvıda ve serumda yükselmiştir. IL-6 fonksiyonları; NMO ve NMOSB patogenezinde temel olarak B hücresi aktivasyonu, B hücrelerinin plazmablastlara farklılaşması ve merkezi sinir sistemindeki (MSS) astrositler tarafından eksprese edilen bir su kanalı proteini olan Aquaporin-4 (AQP4)'e karşı patolojik antikorların üretimi, Th17 hüresi aktivasyonu ve farklılaşması, düzenleyici T hücre inhibisyonu ve kan beyin bariyeri geçirgenliği değişimi olarak belirtilmiştir.
Farmakodinamik etkiler
NMO ve NMOSB'da satralizumab ile klinik çalışmalarda, C-reaktif protein (CRP), fibrinojen ve komplemanda (C3, C4 ve CH50) azalmalar gözlemlenmiştir.
Klinik etkililik ve güvenlilik
Satralizumabın etkililiği ve güvenliliği, AQP4-IgG seropozitif veya seronegatif NMO tanısı (Wingerchuck 2006 kriterleri) veya AQP4-IgG seropozitif NMOSB tanısı (Wingerchuk 2007 kriterleri) olan hastalarda iki faz III klinik çalışmasında değerlendirilmiştir.
BN40898 çalışmasına, stabil IST ilaç tedavisi gören, taramadan önceki son 2 yılda en az 2 relaps olan (taramadan önce 12 ay içerisinde en az 1 relaps olan) ve 0 ila 6,5 arasında genişletilmiş engellilik durumu ölçeği (EDSS), 12-74 yaş arası yetişkin ve adolesan NMOSB hastalar dahil edilmiştir. BN40900 çalışmasına ise, IST geçmişi olmayan, en az 1 relaps veya ilk atak taramadan önce son 12 ay içerisinde olan ve EDSS 0 ila 6,5 arasında ölçülen, 18-74 yaş arası yetişkin NMOSB hastaları dahil edilmiştir.
Her iki çalışmaya da yaklaşık %30 AQP4-IgG seronegatif NMO hastaları dahil edilmiştir.
Her iki çalışmada birincil etkililik ölçütü, hasta tarafından semptomlar bildirildikten sonra (doğrulanmış relaps) 7 gün içinde uygulanan EDSS ve Fonksiyonel Sistem Skorlarına (FSS) değerlendirmesine dayanan ve bağımsız bir Klinik Sonlanım Noktası Komitesi ile (CEC) tarafından doğrulanmış ilk relaps zamanına bağlı değerlendirilmiştir.
Çalışma BN40898 (SA-307JG veya SAkuraSky olarak da bilinmektedir)
Çalışma BN40898, stabil IST ile kombine olarak satralizumab etkisini değerlendiren randomize, çok merkezli, çift kör, plasebo kontrollü bir klinik çalışmaydır (15 mg/güne kadar OC [prednizolon eşdeğeri], 3 mg/kg/güne kadar AZA veya 3000 mg/güne kadar MMF; adolesanlar AZA ve OC veya MMF ve OC kombinasyonu almıştır). Çalışmaya, 83 AQP4-IgG seropozitif ve seronegatif erişkin hasta dahil edilmiştir (76 adolesan dahildir). Hastalar, ilk üç ENSPRYNG 120 mg tek dozunu veya eşleşen plasebosunu karın ve femoral bölgeye SC enjeksiyon olarak ilk 4 hafta her 2 haftada bir ve daha sonra her 4 haftada bir almışlardır.
Çalışma tasarımı ve çalışma popülasyonunun temel özellikleri Tablo 4'te sunulmaktadır.
Tablo 4: Çalışma BN40898 için Araştırma Tasarımı ve Başlangıçtaki Özellikler
| Araştırmanın Adı | Çalışma BN40898 (N=83) (AQP4-IgG seropozitif: N=55; ITT*: N=83) | |
| Araştırma tasarımı | ||
| Çalışma popülasyonu | NMO veya NMOSB hastası adolesan veya erişkinler, stabil IST ile tedavi edilmiş 12-74 yaş, taramadan önceki son 2 yılda ≥ 2 relaps (taramadan önceki son 12 ayda en az 1 atak ile), EDSS 0 - 6,5 | |
| Etkililik değerlendirmesi için çalışma süresi | Olaya dayalı** (26 CEC doğrulanmış protokolde tanımlanmış olan relaps) Medyan takip süresi: Satralizumab 139,4 hafta, plasebo 40,2 hafta (ITT’de: 115,1 hafta ve 42,5 hafta sırasıyla) | |
| Tedavi grupları, 1:1 oranında randomizasyon | Grup A: Satralizumab120 mg SC Grup B: Plasebo | |
| Başlangıçtaki özellikler | Satralizumab + IST (n=27) | Plasebo + IST (n=28) |
| Tanı, n (%): | ||
| NMO | 19 (70,4) | 14 (50,0) |
| NMOSB | 8 (29,6) | 14 (50, 0) |
| Ortalama yaş, yıl (SD) | 44,4 (15,7) | 43,4 (12,9) |
| (Min-Maks) | (13 – 73) | (14 – 65) |
| Yaşlılar (≥65 yaş), n(%) | 3 (11,1) | 1 (3,6) |
| Adolesanlar (≥12 ile <18 yıl), n (%) | 1 (937) | 2 (7,1) |
| Cinsiyet dağılımı, n (%) erkek/ n (%) kadın | 0 / 27 (100) | 0 / 28 (100) |
| İmmünosupresif tedavi (IST), n (%): | ||
| Oral kortikosteroidler (OC) | 14 (51,9) | 13 (46,4) |
| Azatioprin (AZA) | 11 (40,7) | 11 (39,3) |
| Mikofenolat mofetil (MMF) | 1 (3,7) | 3 (10,7) |
| AZA + OC*** | 0 | 0 |
| MMF + OC*** | 1 (3,7) | 1 (3,6) |
* Tedavi amaçlı (ITT)
** Kurtarma tedavisi ile tedavi edilen ve doğrulanmış bir relaps olmayan hastaların, çalışmanın OLE dönemine girmesine izin verildi ve birincil etkinlik analizinden muhaf tutuldu
***Adolesan hastalarda kombinasyona izin verilir.
Çalışma BN40900 (SA-309JG veya SAkuraStar olarak da bilinmektedir)
Çalışma BN40900, satralizumab monoterapisinin plaseboya kıyasla etkisini değerlendiren randomize, çok merkezli, çift kör, plasebo kontrollü klinik bir çalışmadır. Çalışmaya, 95 AQP4-IgG seropozitif ve seronegatif erişkin hasta dahil edilmiştir. Hastalar, ilk üç satralizumab 120 mg tek dozunu veya eşleşen plasebosunu karın ve femoral bölgeye SC enjeksiyon olarak ilk 4 hafta her 2 haftada bir ve daha sonra her 4 haftada bir almışlardır.
Çalışma tasarımı ve çalışma popülasyonunun temel özellikleri Tablo 5'te sunulmaktadır.
Tablo 5: Çalışma BN40900 için Araştırma Tasarımı ve Başlangıçtaki Özellikler
| Araştırmanın Adı | Çalışma BN40900 (N=95) (AQP4-IgG seropozitif: N=64; ITT*: N=95) | |
| Araştırma tasarımı | ||
| Çalışma popülasyonu | NMO veya NMOSB ile erişkin hastalar 18-74 yaş, taramadan önceki 12 ay içinde ≥ 1 relaps veya ilk atak, EDSS 0 - 6,5. Hastalar ya NMOSB için önceden relaps önleyici tedavi almıştır ya da tedavi görmemiştir. | |
| Etkililik değerlendirmesi için çalışma süresi | Olaya dayalı (44 CEC doğrulanmış protokolde tanımlanmış olan relaps veya en son dahil edilen hastanın randomizasyon tarihinden 1,5 yıl sonra, hangisi önce gerçekleşirse) Medyan takip süresi: satralizumab 96,7 hafta, plasebo 60,1 hafta (ITT’de: 95,4 hafta ve 60,5 hafta sırasıyla) | |
| Tedavi grupları, 2:1 oranında randomizasyon | Monoterapi: Grup A: Satralizumab 120 mg SC Grup B: plasebo | |
| AQP4-IgG seropozitif başlangıçtaki özellikler | Satralizumab (n=41) | Plasebo (n=23) |
| Tanı, n (%): | ||
| NMO | 26 (63,4) | 15 (65,2) |
| NMOSB | 15 (36,6) | 8 (34,8) |
| Ortalama yaş, yıl (SD) | 46,0 (12,0) | 40,1 (11,5) |
| (Min-Maks) | (22 – 70) | (20 – 56) |
| Yaşlılar (≥65 yaş), n(%) | 1 (2,4) | 0 |
| Cinsiyet dağılımı, n (%) erkek/ n (%) kadın | 10 (24,4) / 31 (75,6) | 1 (4,3) / 22 (95,7) |
* Tedavi amaçlı (ITT)
Primer etkililik
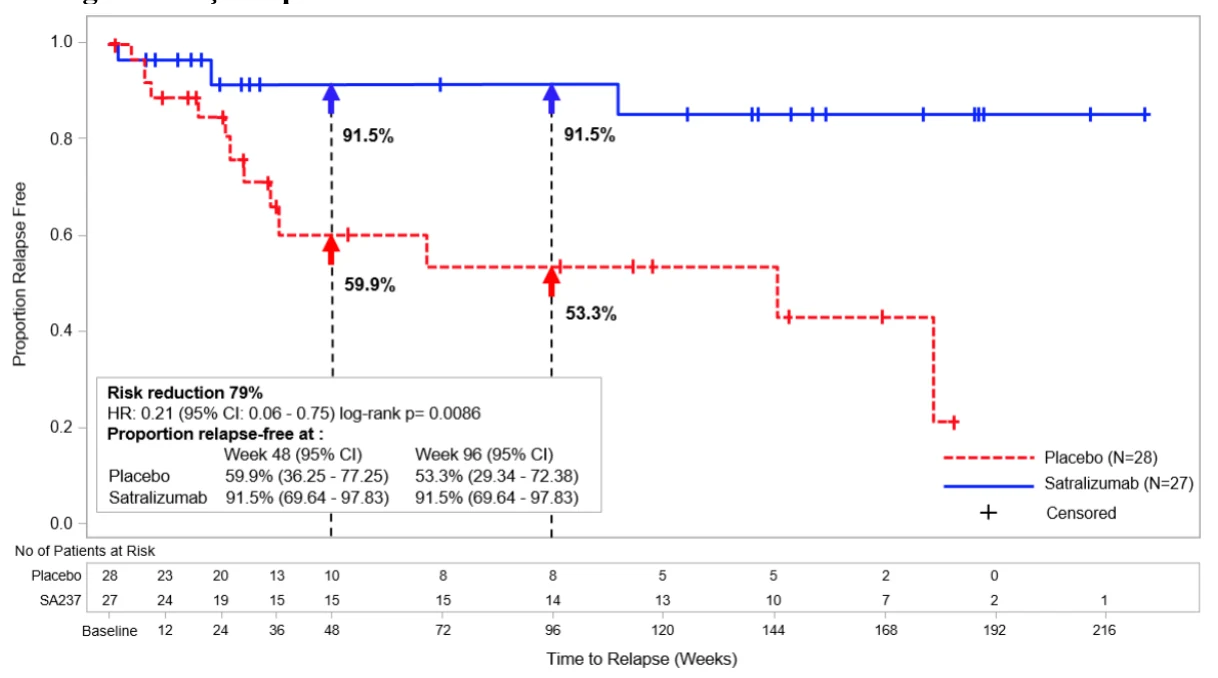
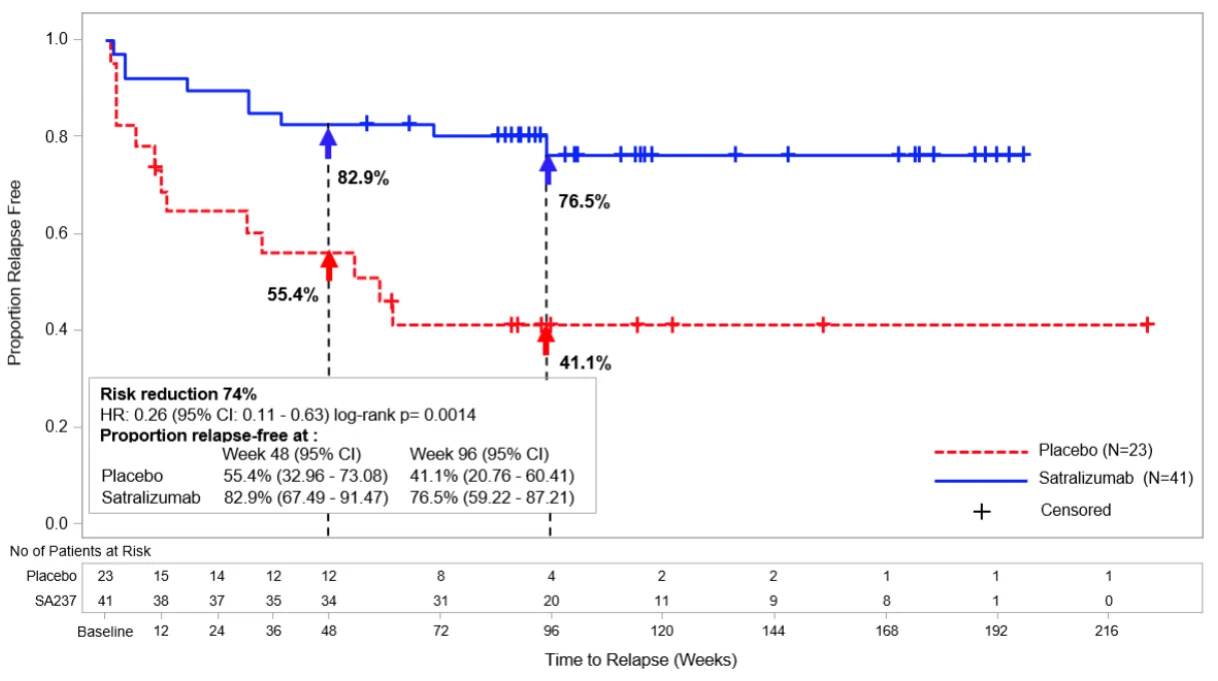
AQP4-IgG seropozitif hastalarda doğrulanmış relaps deneyimleme bağıl riski, Çalışma BN40898'de %79 (Tehlike Oranı HR [%95 GA]: 0,21 [0,06-0,75]), Çalışma BN40900'da %74 (HR [%95 GA]: 0,26 [0,11-0,63]) azalmıştır (Şekil 1 ve Şekil 2). BN40898 ve BN40900 çalışmalarının verileri toplandığında, IST ile birlikte veya monoterapi olarak satralizumab tedavisi, AQP4-IgG seropozitif hastalarda %75 toplam risk azalmasına yol açmaktadır (HR [%95 GA]; 0,25 (0,12-0,50]). 48 haftada, IST ile kombine olarak veya monoterapi olarak satralizumab ile tedavi edilen AQP4-IgG seropozitif hastaların plasebo ile kıyaslandığında sırasıyla %85,7 ve %58,7’si doğrulanmış relapssız olarak kalmıştır. 96 haftada, IST ile kombine olarak veya monoterapi olarak satralizumab ile tedavi edilen AQP4-IgG seropozitif hastaların plasebo ile kıyaslandığında sırasıyla %81,4 ve %47,2'i doğrulanmış relapssız olarak kalmıştır. AQP4-IgG seronegatif hastalarda etkililik anlamlı bulunmamıştır.
Şekil 1: Çalışma BN40898 – AQP4-IgG seropozitif hastalarda çift kör tedavi döneminde ilk doğrulanmış relapsın zamanı
Şekil 2: Çalışma BN40900 – AQP4-IgG seropozitif hastalarda çift kör tedavi döneminde ilk doğrulanmış relapsın zamanı
AQP4-IgG seropozitif hastalarda satralizumab ile tedavi yıllıklandırılmış doğrulanmış relaps oranı (ARR) plasebo ile kıyaslandığında BN40898 çalışmasında %88 (olasılık oranı [RR]=0,122, %95 GA: 0,027-0,546; p=0,0039), BN40900 çalışmasında ise %90 (RR=0,096, %95 GA: 0,020-0,473; p=0,0086) azalmıştır.
Plasebo ile tedavi edilen hastalarla kısaylandığında, kurtarma tedavisi ihtiyacı (örn. kortikosteroidler, intravenöz immünoglobulin ve/veya aferez [plazmaferez veya plazma değişimi dahil]) satralizumab ile tedavi edilen AQP4-IgG seropozitif hastalarda BN40898 çalışmasında %61 (olasılık oranı [OR]= 0,3930, %95 GA:0,1343 -1,1502; p=0,0883) ve BN40900 çalışmasında %74 (OR = 0,2617, %95 GA: 0,0862 - 0,7943; p=0,0180) azalmıştır.
Önemli sekonder sonlanım noktası
BN40898 ve BN40900 çalışmalarında ağrı veya yorgunlukta başlangıca göre 24. haftada önemli bir değişim ile karşılanmamıştır.
Açık-etiketli uzatma
Açık-etiketli uzatma (OLE) dönemi de dahil olmak üzere daha uzun vadeli verilerin analizleri (kurtarma tedavisi ile tedavi edilen relapsa dayalı) satralizumab ile ek tedavi olarak yada monoteraip şeklinde tedavi edilen AQP4-IgG seropozitif hastaların %58 ve %73'ünün sırasıyla 120 haftalık tedaviden sonra relapssız olarak kalmıştır.
İmmünojenisite
Faz III BN40898 çalışmasında (IST ile kombine olarak) ve Faz III BN40900 çalışmasında (monoterapi olarak), çift-kör dönemde satralizumab alan hastaların sırasıyla %41 ve %71'inde anti-ilaç antikorları (ADA'lar) görülmüştür. ADA'ların satralizumab bağlanmasını nötralize etme yetenekleri bilinmemektedir.
Maruziyet, ADA pozitif hastalarda daha azdır ancak ADA'ların güvenlililiğe etkisi ve ne etkililik üzerine net etkisi ne de hedef birleşimini belirten farmakodinamik belirteçler yoktur.
Satralizumab ile tedavi, bu çalışmalardaki ADA oranları farklılığına rağmen, faz III çalışmalarındaki hastalardakine benzer bir doğrulanmış relaps riskinde düşüşe yol açmıştır.
Pediyatrik popülasyon
Çalışma BN40898'e, 7 adolesan hasta dahil edildi. Ortalama yaşları 15,4 yaş ve medyan vücut ağırlığı 79,6 kg idir. Çoğunluk kadındı (n=6). Dört hasta Beyaz, 2'si Siyahi/Afrikalı Amerikalı ve 1'i Asyalıydır. Üç (%42,9) adolesan hasta taramada AQP4-IgG seropozitifti (2'si plasebo grubunda ve 1'i satralizumab grubunda). Çift kör dönemde, plasebo grubundaki 3 adolesanın 1'i ve satralizumab grubundaki 4 adolesanın 1'i doğrulanmış relaps deneyimledi. Küçük örneklem boyutu nedeniyle, bu alt grupta ilk doğrulanmış relaps zamanının birincil sonlanım noktası için tehlike oranı hesaplanmamıştır.
Avrupa İlaç Kurumu, NMO tedavisinde pediyatrik popülasyonun bir veya daha fazla alt setinde ENSPRYNG ile çalışmaların sonuçlarının sunulması yükümlülüğünü ertelemiştir (pediyatrik kullanım bilgisi için bkz. Bölüm 4.2).
5.2 Farmakokinetik özellikler
Genel özellikler
Satralizumabın farmakokinetiği, Japon ve Beyaz ırktan sağlıklı gönüllülerde ve NMO ve NMOSB hastalarında karakterize edildi. Önerilen dozu kullanan NMO ve NMOSB hastalarının farmakokinetiği 154 hastanın veri tabanına dayalı popülasyon FK analizi yöntemi kullanılarak karakterize edilmiştir.
NMO veya NMOSB hastalarında satralizumabın konsantrasyon-zaman seyri paralel lineer ve hedef aracılı (Michaelis-Menten) eliminasyon ve birinci derece SC emilim ile iki kompartmanlı popülasyon FK modeli yoluyla doğru olarak tanımlanmıştır. Satralizumab klerensi ve hacim parametreleri vücut ağırlığına göre allometrik olarak ölçeklendirilmiştir (sırasıyla, klerens ve hacim parametreleri için sabit kuvvet katsayısı ile kuvvet fonksiyonu, 0,75 ve 1 ). 123 kg'dan daha ağır (ağırlık dağılımının 97,5. persentili) hastaların klerens ve Vc değerlerinin, 60 kg bir hastaya göre, sırasıyla %71,3 ve %105 yükselmesi ile vücut ağırlığının anlamlı bir kovaryant olduğu gösterilmiştir.
Sabit durum farmakokinetiğine, yükleme döneminden (8 hafta) sonra, Cmin, Cmaks ve EAA için ulaşılmıştır (ortalama (±SS): Cmin: 19,7 (12,2) mcg/ml, Cmaks: 31,5 (14,9) mcg/ml ve EEA: 737 (386) mcg.ml/gün.
Emilim
Satralizumabın emilim hızı sabiti 0,0104 /saat şeklinde bulunmultur, bu da önerilen dozda, yaklaşık 3 gündeki absorpsiyon yarılanma ömrüne denktir (bkz. Bölüm 4.2). Biyoyararlanım yüksek bulunmuştur (%85,4).
Dağılım
Satralizumab bifazik dağılım gösterir. Santral dağılım hacmi 3,46 L, periferik dağılım hacmi 2,07 L idi. Kompartmanlar arası klerens14 mL/saat.
Biyotransformasyon
Satralizumab metabolizması monoklonal antikorlar temelde katabolizma ile temizlendiği için direk olarak çalışılmamıştır.
Eliminasyon
Satralizumab toplam klerensi konsantrasyona bağımlıdır. Lineer klerens (NMO ve NMOSB hastalarında önerilen doz kullanılarak sabit durumda total klerensin yaklaşık yarısını oluşturan) 2,5 mL/saatolarak tahmin edilmiştir. İlgili terminal t1/2, faz 3 araştırmalardan toplanan verilere dayalı olarak yaklaşık 30 gündür (22-37 gün aralığında).
Doğrusallık/Doğrusal olmayan durum
Doğrusallık/doğrusal olmayan durum ile ilgili veri bulunmamaktadır.
Özel popülasyonlar
NMO veya NMOSB erişkin hastalarının popülasyon farmakokinetik analizi yaş, cinsiyet ve ırkın satralizumab farmakokinetiğini anlamlı olarak etkilemediğini göstermiştir. Vücut ağırlığı satralizumab farmakokinetiğini etkilemesine rağmen, herhangi bir demografik için doz ayarlaması önerilmememektedir.
Pediyatrik popülasyon
Erişkin doz rejimi alan 8 adolesan hastadan [13-17 yaş] elde edilen veriler, satralizumab için popülasyon FK parametrelerinin erişkin popülasyondakinden anlamlı farklılığı olmadığını gösterdi. Dolayısıyla, doz ayarlaması gerekmemektedir.
Geriyatrik popülasyon
65 ve üzeri yaştaki hastalarda satralizumab FK'sını araştırmak için çalışmalar yapılmamıştır ancak 65 ve 74 yaş arasındaki NMO veya NMOSB hastaları BN40898 ve BN40900 çalışmalarına dahil edilmiştir.
Böbrek yetmezliği
Böbrek bozukluğunun satralizumab FK'sı üzerine etkisi ile ilgili resmi çalışma yapılmamıştır. Ancak, hafif böbrek bozukluğu olan hastalar (kreatinin klerensi < 80 ml/dk ve ≥ 50 ml/dk) BN40898 ve BN40900 klinik çalışmalarında dahil edilmiştir. Beklenildiği gibi, satralizumab klerensinin bilinen mekanizmalarına dayalı olarak bu hastalardaki FK etkilenmemiştir ve dolayısıyla doz ayarlaması gerekmemektedir.
Karaciğer yetmezliği
Karaciğer bozukluğunun satralizumab FK'sı üzerine etkisi ile ilgili resmi çalışma yapılmamıştır.
5.3 Klinik öncesi güvenlilik verileri
Konvansiyonel güvenlilik farmakolojisi, tekrarlanan doz toksisitesi ve üreme ve gelişim toksisitesine ilişkin çalışmalara dayanarak, klinik dışı verilerde insanlar için özel bir tehlike ortaya çıkmamıştır.
Karsinojenite
Satralizumabın karsinojenik potansiyelini belirlemek için kemirgenlerde karsinojenisite çalışması yapılmamıştır. Proliferatif lezyonlar sinomolgus maymununda 6 aylık kronik toksisite çalışmasında gözlenmemiştir.
Genotoksisite
Satralizumabın mutajenik potansiyelini belirlemek için herhangi bir çalışma yapılmadı. Antikorların DNA üzerinde etkiye sebep olması beklenmemektedir.
Üreme Toksikolojisi
Gebe maymunlarda ve onların yavrularında satralizumab ile prenatal tedavi ve postnatal maruziyet; maternal hayvanlar, fetal gelişim, gebelik sonucu veya infant sağ kalımı ve öğrenme yeteneği de dahil gelişimi üzerinde herhangi bir advers reaksiyon ortaya çıkarmamıştır.
Anne sütünde satralizumab konsantrasyonları çok düşüktür (karşılık gelen maternal plazma düzeyinin <%0,9'u).
Fertilite
Maymunlarda satralizumab kronik tedavisinin kadın ve erkek üreme organları üzerinde etkisi görülmemiştir.
Sitokin salınım sendromu
İnsan kanıyla yapılan in vitro çalışmalara dayanarak, satralizumab ile proinflamatuvar sitokinlerin salınımı riski, insidans ve sitokin artışı yönünden düşük olarak değerlendirilmiştir.
6. FARMASÖTİK ÖZELLİKLER
6.1 Yardımcı maddelerin listesi
L-Histidin
L-Aspartik Asit
L-Arjinin
Poloksamer 188
Enjeksiyonluk su
6.2 Geçimsizlikler
Uygunluk çalışmaları bulunmadığı takdirde bu tıbbi ürün diğer tıbbi ürünlerle karıştırılmamalıdır.
6.3 Raf ömrü
36 ay
6.4 Saklamaya yönelik özel tedbirler
Kullanıma hazır olana kadar buzdolabında (2°C – 8°C) saklayınız. Dondurmayınız. Donmuş ise enjektörü kullanmayınız. Enjektörü her zaman kuru tutunuz.
Işıktan ve nemden korumak için kullanıma hazır enjektörleri kutusunun içinde tutunuz.
Eğer açılmamış ve dış kartonundan çıkarılmamış haldeyse, enjektör gerektiğinde buzdolabından çıkarılıp geri konulabilir. Oda sıcaklığında saklanması durumunda, buzdolabı dışında geçirebileceği toplam süre 30°C'yi aşmayan bir sıcaklıkta 8 günü aşmamalıdır.
6.5 Ambalajın niteliği ve içeriği
Kullanıma hazır enjektör (polimer) içinde klorine butil kauçuk polipropilen sert iğne kalkanı bulunan destekli, paslanmaz çelik iğne ve klorine butil kauçuk piston tıpa ile mühürlenmiş 1 ml solüsyon. Kullanıma hazır enjektör etiketlenmiştir ve iğne güvenlilik cihazı (NSD), piston çubuğu ve uzatılmış parmak kenarlığı (EFF) ile birleştirilmiştir.
1 adet kullanıma hazır enjektör.
6.6 Beşeri tıbbi üründen arta kalan maddelerin imhası ve diğer özel önlemler
ENSPRYNG iğne güvenlilik cihazı ile birleştirilmiş tek dozluk kullanıma hazır enjektör içerisinde tedarik edilmektedir. Kutuyu buzdolabından çıkardıktan sonra, mühürlü kutuyu açınız ve kullanıma hazır enjektörü gövdesinden tutarak dikkatlice kutusundan çıkarınız. Uygulama sürecini başlatmadan önce 30 dakika bekleyerek kullanıma hazır enjektörün oda sıcaklığına ulaşmasına izin vermek önemlidir.
Sıvı bulanık, rengi bozulmuş veya gözle görülür partikül içeriyorsa veya kullanıma hazır enjektörün herhangi bir parçası hasarlı görünüyorsa ilacı kullanmayınız.
Kapak çıkartıldıktan sonra, ilacın kuruyarak iğneyi tıkamasını engellemek için enjeksiyon 5 dakika içerisinde başlatılmalıdır. Kullanıma hazır enjektör kapak çıkartıldıktan sonra 5 dakika içerisinde kullanılmazsa, delinmeye dayanıklı bir kaba atılmalı ve yeni bir kullanıma hazır enjektör kullanılmalıdır.
ENSPRYNG uygulaması hakkında kapsamlı talimatlar kullanma talimatında verilmiştir .
Kullanılmamış olan ürünler ya da atık materyaller, “Tıbbi Atıkların Kontrolü Yönetmeliği’’ ve “Ambalaj ve Ambalaj Atıklarının Kontrolü Yönetmeliği”ne uygun olarak imha edilmelidir.
7. RUHSAT SAHİBİ
Roche Müstahzarları Sanayi Anonim Şirketi
Uniq İstanbul
Ayazağa Cad. No:4, D/101
34396 Maslak, Sarıyer- İstanbul
8. RUHSAT NUMARASI
2022/269
9. İLK RUHSAT TARİHİ/RUHSAT YENİLEME TARİHİ
İlk ruhast tarihi: 12.05.2022
Ruhsat yenileme tarihi: