


KISA ÜRÜN BİLGİSİ - ZEJULA 100 MG FİLM KAPLI TABLET
1. BEŞERİ TIBBİ ÜRÜNÜN ADI
ZEJULA 100 mg film kaplı tablet Sitotoksik
2. KALİTATİF VE KANTİTATİF BİLEŞİMİ
Etkin madde:
Her bir film kaplı tablet 100 mg niraparibe eşdeğer 159,3 mg niraparib tosilat monohidrat içermektedir.
Yardımcı madde:
Her bir film kaplı tablet 34,66 mg laktoz monohidrat (sığır sütünden elde edilir) içermektedir.
Yardımcı maddelerin tam listesi için Bölüm 6.1'e bakınız.
3. FARMASÖTİK FORM
Film kaplı tablet (tablet).
Bir tarafında “100”, diğer tarafında “Zejula” baskısı bulunan gri renkli, oval şeklinde film kaplı tablet.
4. KLİNİK ÖZELLİKLER
4.1. Terapötik endikasyonlar
ZEJULA
Birinci basamak over kanseri idame tedavisinde
FIGO evre 3 veya 4, yüksek gradeli seröz epitelyal over, fallop tüpü veya primer peritoneal kanser hastası olan ve birinci basamak platin temelli kemoterapinin tamamlanmasından sonra yanıt veren (tam veya kısmi), ECOG performans durumu 0-1 olan yetişkin hastalarda idame tedavisi için monoterapi olarak endikedir. Tedavi süresi hastalık ilerlemesine veya tolere edilemeyen toksisiteye kadar veya maksimum 3 yıldır.
Rekürren (Tekrarlayan) over kanseri idame tedavisinde
Platinli tedavinin tamamlanmasından en az 6 ay veya sonrasında nüks eden platin duyarlı, yüksek gradlı seröz epitelyal over, fallop tüpü veya primer peritoneal kanser hastası olan ve nüks nedeniyle uygulanan platin esaslı kemoterapiye yanıt veren (tam veya kısmi), ECOG performans durumu 0-1 olan somatik veya germline BRCA mutant (BRCA1/2 mutasyonu, akreditasyon almış bir laboratuvarda çalışılmış olmalıdır) yetişkin hastaların idame tedavisi için monoterapi olarak kullanımda endikedir.
4.2. Pozoloji ve uygulama şekli Pozoloji/uygulama sıklığı ve süresi:
ZEJULA tedavisi, kanser tedavi ürünlerinin kullanımında deneyimli bir hekim tarafından başlatılmalı ve bu hekimin gözetiminde yürütülmelidir.
Pozoloji
Birinci basamak over kanseri idame tedavisi
Önerilen ZEJULA başlangıç dozu günde bir kez 200 mg'dır (iki adet 100 mg tablet). Bununla birlikte 77 kg veya daha fazla kiloda olan ve bazal trombosit sayımı 150.000 mikrolitre ve daha fazla olan hastalarda, önerilen ZEJULA başlangıç dozu günde bir kez 300 mg'dır (üç adet 100 mg tablet) (bkz. Bölüm 4.4 ve 4.8).
Rekürren (Tekrarlayan) over kanseri idame tedavisi
Doz, toplam günlük doz olarak 300 mg'a eşdeğer, günde bir kez üç adet 100 mg tablettir.
Hastalar dozlarını her gün yaklaşık aynı saatte almaya teşvik edilmelidir. Uyku öncesinde kullanım, bulantının yönetilmesinde potansiyel bir yöntem olabilir.
Hastalıkta ilerleme veya toksisite olana kadar tedaviye devam edilmesi önerilmektedir.
Dozun kaçırılması
Hasta bir dozu kaçırırsa, sonraki dozu düzenli olarak planlanmış saatinde almalıdır.
Advers reaksiyonlar için doz ayarlaması
Advers reaksiyonlar için önerilen doz değişiklikleri Tablo 1, 2 ve 3'te listelenmektedir.
Genel olarak, advers reaksiyonun geçmesi için hastalara zaman vermek amacıyla tedaviye ara verilmesi (ardışık 28 günden fazla olmamak kaydıyla) ve daha sonra tedaviye aynı dozda devam edilmesi önerilmektedir. Advers reaksiyonun tekrar gerçekleşmesi durumunda, tedaviye ara verilmesi ve daha düşük bir dozda devam edilmesi önerilmektedir. 28 günlük aradan sonra da advers reaksiyonların devam etmesi durumunda, ZEJULA'ya devam edilmemesi önerilmektedir. Eğer advers reaksiyonlar, dozlara ara verilmesi ya da dozun azaltılması gibi yöntemlerle yönetilemiyorsa, ZEJULA kullanımının kesilmesi önerilmektedir.
Tablo 1: Advers reaksiyonlar için önerilen doz değişiklikleri
| Başlangıç doz düzeyi | 200 mg | 300 mg |
|---|---|---|
| Birinci doz azaltma | 100 mg/gün | 200 mg/gün (iki adet 100 mg tablet) |
| İkinci doz azaltma | İlaç kullanımı kesilmelidir. | 100 mg/gün* (bir adet 100 mg tablet) |
* Dozun 100 mg/gün’ün altına azaltılması gerekiyorsa, ZEJULA kullanımı kesilmelidir.
Tablo 2: Hematolojik olmayan advers reaksiyonlar için doz modifikasyonu
| Profilaksisin uygulanamayacağının düşünüldüğü veya advers reaksiyonun tedaviye karşın devam ettiği, hematolojik olmayan CTCAE* ≥ 3. derece tedaviyle ilişkili advers reaksiyon | İlk kez gerçekleştiğinde:
|
|---|---|
İkinci kez gerçekleştiğinde:
| |
| Hastaya ZEJULA 100 mg/gün verilirken 28 günden uzun süren CTCAE ≥ 3. derece tedaviyle ilişkili advers reaksiyon | Tedavi sonlandırılmalıdır. |
* CTCAE = Advers Olaylar İçin Ortak Terminoloji Kriterleri
Tablo 3: Hematolojik advers reaksiyonlar için doz değişikliği
| ZEJULA tedavisi sırasında, özellikle de tedavinin başlangıç fazında, hematolojik advers reaksiyonlar gözlemlenmiştir. Bu nedenle, tedavinin ilk ayında haftalık tam kan sayımı (TKS) izlemi yapılması ve dozun gerektiği gibi değiştirilmesi önerilmektedir. İlk aydan sonra, aylık TKS izlemi yapılması ve bu süreden sonra periyodik olarak devam ettirilmesi önerilmektedir (bkz. Bölüm 4.4). Bireysel laboratuvar değerlerine göre, ikinci ayda haftalık izlem gerekebilir. | |
|---|---|
| Transfüzyon veya hematopoetik büyüme faktörü desteği gerektiren hematolojik advers reaksiyon |
|
Trombosit sayımı < 100.000/µL | İlk kez gerçekleştiğinde:
|
İkinci kez gerçekleştiğinde:
| |
|---|---|
Nötrofil < 1.000/µL veya Hemoglobin < 8 g/dL |
|
| Doğrulanmış miyelodisplastik sendrom (MDS) veya akut miyeloid lösemi (AML) tanısı |
|
Rekürren (Tekrarlayan) over kanseri idame tedavisinde vücut ağırlığı düşük olan hastalar
NOVA çalışmasındaki hastaların yaklaşık %25'inin ağırlığı 58 kg'dan düşüktür ve hastaların yaklaşık %25'inin ağırlığı 77 kg'dan yüksektir. 3. ve 4. derece Advers İlaç Reaksiyonları insidansı vücut ağırlığı düşük olan hastalarda (%78) yüksek olan hastalara göre (%53) daha yüksektir. Vücut ağırlığı düşük olan hastaların yalnızca %13'ü 3. döngüden sonra 300 mg dozunda devam etmiştir. Ağırlığı 58 kg'dan düşük olan hastalar için 200 mg başlangıç dozu düşünülmelidir.
Uygulama şekli:
Oral kullanım. Tabletler suyla birlikte bütün olarak yutulmalıdır. Tabletler çiğnenmemeli veya ezilmemelidir.
Zejula tabletlerin, beraberinde yiyecek olmadan (yemekten en az 1 saat önce veya 2 saat sonra)
veya hafif bir yemekle birlikte alınması tavsiye edilir (bkz. Bölüm 5.2).
Özel popülasyonlara ilişkin ek bilgiler:
Böbrek yetmezliği:
Hafif ila orta dereceli böbrek yetmezliği olan hastalarda doz ayarlaması gerekmemektedir. Şiddetli böbrek yetmezliği veya son dönem böbrek hastalığı olan ve hemodiyaliz uygulanan hastalarda veri bulunmamaktadır; bu hastalarda dikkatli kullanılmalıdır (bkz. Bölüm 5.2).
Karaciğer yetmezliği:
Hafif karaciğer yetmezliği olan hastalarda doz ayarlaması gerekmemektedir (aspartat aminotransferaz (AST) > normalin üst limiti (ULN) ve total bilirubin (TB) ≤ normalin üst limiti (ULN) veya AST ve TB > 1,0 x – 1,5 x ULN). Orta karaciğer yetmezliği olan hastalarda (AST ve TB > 1,5 x – 3 x ULN), ZEJULA’nın önerilen başlangıç dozu günde bir kez 200 mg’dir. Şiddetli karaciğer yetmezliği olan hastalarda veri bulunmamaktadır (AST ve TB > 3 x ULN); bu hastalarda dikkatli kullanılmalıdır (bkz. Bölüm 4.4 ve Bölüm 5.2).
Doğu Kooperatif Onkoloji Grubu (ECOG) performans durumu 2 ila 4 olan hastalar
ECOG performans durumu 2 ila 4 olan hastalarla ilgili klinik veri bulunmamaktadır.
Pediyatrik popülasyon:
Niraparibin çocuklar ve 18 yaşından küçük adolesanlardaki güvenliliği ve etkililiği henüz kanıtlanmamıştır. Veri bulunmamaktadır.
Geriyatrik popülasyon:
Yaşlı hastalar (65 yaş ve üzeri) için doz ayarlaması gerekmemektedir. 75 yaş ve üzeri yaştaki hastalarda sınırlı klinik veri bulunmaktadır.
ECOG performans skoru 2 ila 4 olan hastalar:
ECOG performans skoru 2 ila 4 olan hastalarda klinik veri bulunmamaktadır.
4.3. Kontrendikasyonlar
Etkin madde veya Bölüm 6.1'de listelenen yardımcı maddelerden herhangi birine karşı aşırı duyarlılık.
Emzirme (bkz. Bölüm 4.6).
4.4. Özel kullanım uyarıları ve önlemleri
Hematolojik advers reaksiyonlar
ZEJULA ile tedavi edilen hastalarda hematolojik advers reaksiyonlar (trombositopeni, anemi, nötropeni) bildirilmiştir (bkz. Bölüm 4.8). Vücut ağırlığı veya bazal trombosit sayımı düşük olan hastalarda 3. derece ve üzeri trombositopeni riski daha yüksek olabilir (bkz. Bölüm 4.2).
Tedavi sırasında tüm hematolojik parametrelerin herhangi birindeki klinik açıdan anlamlı değişimleri izlemek için, ilk ay boyunca haftalık tam kan sayımı, ardından izleyen 10 aylık tedavi boyunca aylık izlem ve bu süreden sonra da periyodik izlem önerilmektedir (bkz. Bölüm 4.2).
Hasta, ara verildikten sonraki 28 gün içinde geçmeyen pansitopeni dahil olmak üzere şiddetli persistan hematolojik toksisite geliştirirse, ZEJULA kullanımı kesilmelidir.
Trombositopeni riski nedeniyle, antikoagülanlar ve trombosit sayımını düşürdüğü bilinen tıbbi ürünler dikkatli kullanılmalıdır (bkz. Bölüm 4.8).
Miyelodisplastik sendrom/akut miyeloid lösemi
Klinik çalışmalarda ve pazara verilme sonrasında ZEJULA monoterapisi veya kombinasyon tedavisiyle tedavi edilen hastalarda miyelodisplastik sendrom/akut miyeloid lösemi (MDS/AML) olguları, ölümle sonuçlanan vakalar dahil, gözlemlenmiştir (bkz. Bölüm 4.8).
Klinik çalışmalarda hastalarda MDS/AML gelişmeden önceki ZEJULA tedavisi süresi 0,5 ay ila >4,9 yıl aralığındadır. Olgular sekonder, kanser tedavisiyle ilişkili MDS/AML açısından tipiktir. Tüm hastalara platin içeren kemoterapi rejimi uygulanmış ve birçoğuna aynı zamanda
DNA'ya zarar veren başka ajanlar ve radyoterapi uygulanmıştır. Bazı hastalarda kemik iliği baskılanması öyküsü vardır. NOVA çalışmasında, MDS/AML insidansı germline BRCA mutasyonu (gBRCAmut) kohortunda (%7,4), gBRCAmut olmayan kohorta (%1,7) göre daha yüksektir.
Şüpheli MDS/AML veya uzun süreli hematolojik toksisiteler için, hasta ileri değerlendirme için bir hematoloğa sevk edilmelidir. MDS/AML tanısı doğrulanırsa, ZEJULA tedavisi kesilmeli ve hasta uygun şekilde tedavi edilmelidir.
Hipertansif kriz dahil olmak üzere hipertansiyon
ZEJULA kullanımı sırasında hipertansif kriz dahil olmak üzere hipertansiyon bildirilmiştir (bkz. Bölüm 4.8). ZEJULA tedavisine başlamadan önce, var olan hipertansiyon yeterli düzeyde kontrol altına alınmalıdır. İki ay boyunca en az haftada bir kez, ardından ilk yıl boyunca ayda bir kez, daha sonra ZEJULA tedavisi sırasında periyodik olarak kan basıncı izlemi yapılmalıdır. Uygun hastalarda kan basıncında artış olması durumunda doktorlarına başvurma talimatı verilerek evde kan basıncı izlemi düşünülebilir.
Hipertansiyon gerekirse hem antihipertansif tıbbi ürünlerle hem de ZEJULA dozunun ayarlanmasıyla tıbbi olarak yönetilmelidir (bkz. Bölüm 4.2). Klinik programda, hastalar ZEJULA tedavisi görürken her bir 28 günlük döngünün 1. gününde kan basıncı ölçümü yapılmıştır. Çoğu olguda, hipertansiyon ZEJULA dozunda ayarlama yapılarak veya yapılmaksızın standart antihipertansif tedavi kullanılarak yeterli düzeyde kontrol edilmiştir (bkz. Bölüm 4.2). Hipertansif kriz durumunda veya tıbbi açıdan anlamlı hipertansiyonun antihipertansif tedaviyle yeterli düzeyde kontrol edilemediği durumlarda ZEJULA kullanımı kesilmelidir.
Posterior Reversibl Ensefalopati Sendromu (PRES)
ZEJULA alan hastalarda Posterior Reversibl Ensefalopati Sendromu (PRES) raporları bildirilmiştir (bkz. Bölüm 4.8). PRES, seyrek görülen, geri dönüşlü (reversibl) bir nörolojik hastalıktır ve ilişkili hipertansiyon varlığında veya yokluğunda nöbet, baş ağrısı, zihinsel durum değişikliği, görme bozukluğu veya kortikal körlük dahil olmak üzere hızla değişen semptomlarla ortaya çıkabilir. PRES tanısı konması için, tercihen manyetik rezonans görüntülemesiyle (MRI) beyin görüntüleme yapılarak doğrulanması gerekmektedir.
PRES olgularında, ZEJULA kullanımının kesilmesi ve hipertansiyon dahil olmak üzere spesifik semptomların tedavi edilmesi önerilmektedir. Geçmişte PRES deneyimleyen hastalarda ZEJULA tedavisinin tekrar başlatılmasının güvenliliği bilinmemektedir.
Gebelik/kontrasepsiyon
ZEJULA gebelik döneminde veya çocuk doğurma potansiyeli olan ancak tedavi sırasında ve son ZEJULA dozundan sonra 6 ay boyunca yüksek etkili kontrasepsiyon kullanmak istemeyen kadınlarda kullanılmamalıdır (bkz. Bölüm 4.6). Tedaviden önce çocuk doğurma potansiyeli olan tüm kadınlarda gebelik testi yapılmalıdır.
Karaciğer yetmezliği:
Şiddetli karaciğer yetmezliği olan hastalarda, orta karaciğer yetmezliği olan hastalardan elde edilen verilere göre, niraparib maruziyeti daha yüksek olabilir ve bu hastalar dikkatlice takip edilmelidir (bkz. Bölüm 4.2 ve 5.2).
Yardımcı maddeler
Bu tıbbi ürün laktoz içermektedir. Galaktoz intoleransı, total laktaz eksikliği ya da glukoz- galaktoz malabsorpsiyonu gibi nadir kalıtımsal sorunları olan hastalar bu ilacı kullanmamalıdır.
4.5 Diğer tıbbi ürünler ile etkileşimler ve diğer etkileşim şekilleri
Farmakodinamik etkileşimler
Niraparibin aşılar veya immünosupresan ajanlarla kombinasyonu incelenmemiştir.
Niraparibin sitotoksik tıbbi ürünlerle birlikte kullanımıyla ilişkili veriler sınırlıdır. Bu nedenle niraparib; aşılar, immünosupresan ajanlar veya diğer sitotoksik tıbbi ürünlerle birlikte kullanıldığı zaman dikkatli olunmalıdır.
Farmakokinetik etkileşimler
Niraparib ile klinik olarak ilaç etkileşim çalışmaları yapılmamıştır.
Niraparibin diğer tıbbi ürünler üzerindeki etkisi
CYP1A2 indüksiyonu
İn vitro, niraparib CYP1A2'yi indüklemektedir. Bu nedenle niraparibin metabolizması CYP1A2'ye bağımlı ve özellikle terapötik aralığı dar olan (örn. klozapin, teofilin ve ropinirol) etkin maddelerle kombinasyon halinde dikkatli kullanılması önerilmektedir.
Dışa akış taşıyıcılarının inhibisyonu (P-glikoprotein (P-gp), Meme Kanseri Direnç Proteini
(BCRP) ve MATE1/2K)
İn vitro ortamda, niraparib bir P-gp inhibitörüdür. Klinik veri bulunmadığından, niraparibin bağırsak P-gp inhibisyonuna duyarlı olan ve P-gp tarafından taşınan diğer ilaçların sistemik maruziyetini artırabileceği ihtimali göz ardı edilemez (örneğin, dabigatran eteksilat).
İn vitro ortamda, niraparib bir BCRP inhibitörüdür. BCRP substratları ile klinik olarak anlamlı bir etkileşim ihtimali göz ardı edilemez. Bu nedenle, niraparibin BCRP substratları (örneğin, irinotekan, rosuvastatin, simvastatin, atorvastatin ve metotreksat) ile birlikte kullanılması durumunda sistemik maruziyetin artma riski nedeniyle dikkatli olunması önerilir.
Niraparib, in vitro ortamda MATE1 ve -2K inhibitörüdür. Niraparib ile eş zamanlı olarak uygulandığında metformin plazma konsantrasyonları artabilir. Metformin kullanan hastalarda niraparib tedavisine başlanırken veya sonlandırılırken glisemi düzeylerinin yakından izlenmesi önerilir. Metformin dozunun ayarlanması gerekebilir.
Özel popülasyona ilişkin ek bilgiler
Veri bulunmamaktadır.
Pediyatrik popülasyon
Tüm klinik çalışmalar yalnızca yetişkinlerde gerçekleştirilmiştir.
4.5. Gebelik ve laktasyon Genel tavsiye
Gebelik kategorisi: X
Çocuk doğurma potansiyeli bulunan kadınlar/Doğum kontrolü (Kontrasepsiyon)
Çocuk doğurma potansiyeli olan kadınlar tedavi sırasında gebe kalmamalı ve tedavi başlangıcında gebe olmamalıdır. Tedaviden önce çocuk doğurma potansiyeli olan tüm kadınlarda gebelik testi yapılmalıdır.
Çocuk doğurma potansiyeli olan kadınlar tedavi sırasında ve son ZEJULA dozundan sonra 6 ay boyunca yüksek etkili doğum kontrol yöntemleri kullanmalıdır.
Gebelik dönemi
Niraparibin gebe kadınlarda kullanımıyla ilgili veri bulunmamaktadır veya sınırlı miktardadır. Hayvanlarda üreme veya gelişim toksisitesi çalışması yapılmamıştır. Ancak, etki mekanizmasına göre, niraparib gebe kadınlara uygulandığında embriyo-letal ve teratojenik etkiler dahil olmak üzere embriyonik veya fetal hasara yol açabilir.
ZEJULA gebelik sırasında kullanılmamalıdır.
Laktasyon dönemi
Niraparib veya metabolitlerinin insan sütüne geçip geçmediği bilinmemektedir.
ZEJULA uygulaması sırasında ve son dozun alınmasından sonraki 1 ay boyunca emzirme kontrendikedir (bkz. Bölüm 4.3).
Üreme yeteneği/Fertilite
Fertiliteyle ilgili klinik veri bulunmamaktadır. Sıçanlarda ve köpeklerde spermatojenezde reversibl bir düşüş gözlemlenmiştir (bkz. Bölüm 5.3).
4.6. Araç ve makine kullanımı üzerindeki etkiler
ZEJULA'nun araç veya makine kullanımı üzerindeki etkisi orta düzeydedir. ZEJULA alan hastalarda asteni, halsizlik, baş dönmesi yaşayabilir veya konsantrasyon güçlüğü görülebilir.
Bu semptomları yaşayan hastalar araç veya makine kullanırken dikkat etmelidir.
4.7. İstenmeyen etkiler
Güvenlilik profilinin özeti
Havuzlanmış PRIMA (başlangıç dozu 200 mg veya 300 mg) ve NOVA çalışmalarında ZEJULA monoterapisi alan 851 hastanın ≥%10'unda görülen tüm derecelerdeki advers reaksiyonlar (ADR) bulantı, anemi, trombositopeni, halsizlik, kabızlık, kusma, baş ağrısı, insomnia, trombosit sayımında düşüş, nötropeni, karın ağrısı, iştah azalması, diyare, dispne, hipertansiyon, asteni, baş dönmesi, nötrofil sayımında düşüş, öksürük, artralji, sırt ağrısı, beyaz kan hücresi sayımında düşüş ve sıcak basmasıdır.
En yaygın ciddi advers reaksiyonlar %1’den fazla (tedavide ortaya çıkan sıklıklar) trombositopeni ve anemidir.
Advers reaksiyonların tablolanmış listesi
ZEJULA monoterapisi alan hastalarda klinik araştırmalara ve pazarlama sonrası gözleme dayalı olarak aşağıdaki advers reaksiyonlar görülmüştür (bkz. Tablo 4). Advers reaksiyonların görülme sıklıkları, hasta maruziyetinin bilindiği PRIMA ve NOVA klinik çalışmalarından (300 mg/gün’lük sabit başlangıç dozu) elde edilen havuzlanmış advers olay verilerine dayanmaktadır ve şu şekilde tanımlanmıştır:
Çok yaygın (≥1/10); yaygın (≥1/100 ila <1/10); yaygın olmayan (≥1/1.000 ila <1/100); seyrek (≥1/10.000 ila <1/1.000); çok seyrek (<1/10.000); bilinmiyor (eldeki verilerden hareketle tahmin edilemiyor).
Her bir sıklık gruplamasında, istenmeyen etkiler, azalan ciddiyet sırasına göre bildirilmektedir.
Tablo 4: Advers reaksiyonların tablolanmış listesi
| Sistem Organ Sınıfı | Tüm CTCAE* derecelerinin sıklığı |
|
|---|---|---|
| Enfeksiyonlar ve enfestasyonlar | Çok yaygın İdrar yolu enfeksiyonu Yaygın Bronşit, konjonktivit | Yaygın olmayan İdrar yolu enfeksiyonu, bronşit |
| (Kist ve polipler de dahil olmak üzere) iyi huylu, kötü huylu ve tanımlanmamış neoplazmalar | Yaygın Miyelodisplastik sendrom/ akut miyeloid lösemi** | Yaygın Miyelodisplastik sendrom/ akut miyeloid lösemi** |
| Kan ve lenf sistemi hastalıkları | Çok yaygın Trombositopeni, anemi, nötropeni, lökopeni Yaygın olmayan Pansitopeni, febril nötropeni | Çok yaygın Trombositopeni, anemi, nötropeni Yaygın Lökopeni Yaygın olmayan Pansitopeni, febril nötropeni |
| Bağışıklık sistemi hastalıkları | Yaygın Aşırı duyarlılık† | Yaygın olmayan Aşırı duyarlılık |
| Metabolizma ve beslenme hastalıkları | Çok yaygın İştah azalması Yaygın Hipokalemi | Yaygın Hipokalemi Yaygın olmayan İştah azalması |
| Sistem Organ Sınıfı | Tüm CTCAE* derecelerinin sıklığı |
|
|---|---|---|
| Psikiyatrik hastalıklar | Çok yaygın Insomnia Yaygın Anksiyete, depresyon, bilişsel bozukluk†† Yaygın olmayan Konfüzyon | Yaygın olmayan Insomnia, anksiyete, depresyon, konfüzyon |
| Sinir sistemi hastalıkları | Çok yaygın | Yaygın olmayan |
| Baş ağrısı, baş dönmesi | Baş ağrısı | |
| Yaygın | ||
Tat alma duygusunda bozukluk (disgüzi) | ||
| Seyrek | ||
| Posterior Reversibl Ensefalopati Sendromu (PRES)** | ||
| Kardiyak hastalıklar | Çok yaygın Palpitasyon Yaygın Taşikardi | |
| Vasküler hastalıklar | Çok yaygın Hipertansiyon Seyrek Hipertansif kriz | Yaygın Hipertansiyon |
| Solunum, göğüs bozuklukları ve mediastinal hastalıklar | Çok yaygın Dispne, öksürük, nazofarenjit Yaygın | Yaygın olmayan Dispne, epistaksis, pnömonit |
| Epistaksis | ||
| Yaygın olmayan | ||
| Pnömonit |
| Sistem Organ Sınıfı | Tüm CTCAE* derecelerinin sıklığı |
|
|---|---|---|
| Gastrointestinal hastalıklar | Çok yaygın Bulantı, kabızlık, kusma, karın ağrısı, diyare, dispepsi Yaygın Ağız kuruluğu, abdominal distensiyon, mukozal enflamasyon (mukoza iltihabı), stomatit | Yaygın Bulantı, kusma, karın ağrısı Yaygın olmayan Diyare, kabızlık, mukozal enflamasyon (mukoza iltihabı), stomatit, ağız kuruluğu |
| Deri ve deri altı doku hastalıkları | Yaygın Fotoduyarlılık, döküntü | Yaygın olmayan Fotoduyarlılık, döküntü |
Kas-iskelet bozuklukları, bağ doku ve kemik hastalıkları | Çok yaygın Sırt ağrısı, artralji Yaygın Miyalji | Yaygın olmayan Sırt ağrısı, artralji, miyalji |
Genel bozukluklar ve uygulama bölgesine ilişkin hastalıklar | Çok yaygın Halsizlik, asteni Yaygın Periferik ödem | Yaygın Halsizlik, asteni |
| Araştırmalar | Yaygın Gamma-glutamil transferaz artışı, AST artışı, kan kreatinin artışı, ALT artışı, kan alkalin fosfataz artışı, vücut ağırlığında azalma | Yaygın Gamma-glutamil transferaz artışı, ALT artışı Yaygın olmayan AST artışı, kan alkalin fosfataz artışı |
* CTCAE = Advers Olaylar İçin Ortak Terminoloji Kriterleri versiyon 4.02.
** Niraparib klinik çalışma verilerine dayanmaktadır. Pivot ENGOT-OV16 monoterapi çalışmasıyla sınırlı değildir.
† Aşırı duyarlılık, ilaca aşırı duyarlılık, anafilaktoid reaksiyon, ilaç erüpsiyonu, anjiyoödem ve ürtiker dahildir.
††Hafıza bozukluğu, konsantrasyon bozukluğu içerir.
Bazal ağırlık veya trombosit sayımına göre 200 mg ZEJULA başlangıç dozu uygulanan hasta grubunda görülen advers reaksiyonlar, sabit başlangıç dozu 300 mg uygulanan grupla karşılaştırıldığında benzer veya daha düşük sıklıkta görülmüştür (Tablo 4).
Trombositopeni, anemi ve nötropeni sıklığıyla ilgili özgün bilgiler için aşağıdaki bölüme bakınız.
Seçili advers reaksiyonların tanımı
Klinik tanılar ve/veya laboratuvar bulguları dahil olmak üzere hematolojik advers reaksiyonlar (trombositopeni, anemi, nötropeni) genellikle niraparib tedavisinin erken dönemlerinde gerçekleşmiş ve zaman içinde görülme oranları azalmıştır.
NOVA ve PRIMA çalışmalarında, ZEJULA tedavisine uygun olan hastaların bazal hematolojik parametreleri şöyledir: Tedaviden önce mutlak nötrofil sayısı (MNS) ≥1.500 hücre/µL; trombosit ≥100,000 hücre/µL ve hemoglobin ≥9 g/dL (NOVA) veya ≥10 g/dL (PRIMA). Klinik programda, hematolojik advers reaksiyonlar laboratuvar izlem ve doz değişiklikleriyle yönetilmiştir (bkz. Bölüm 4.2).
PRIMA'da, bazal ağırlık veya trombosit sayımına göre ZEJULA başlangıç dozu uygulanan hastalarda, ≥3. derece trombositopeni, anemi ve nötropeni, 300 mg sabit başlangıç dozu verilen grupla karşılaştırıldığında sırasıyla %48'den %21'e, %36'dan %23'e, %24'ten %15'e düşmüştür. Hastaların sırasıyla %3, %3 ve %2'sinde trombositopeni, anemi ve nötropeni nedeniyle tedavi bırakılmıştır.
Trombositopeni
PRIMA'da, ZEJULA ile tedavi edilen hastaların %39'unda, plaseboyla tedavi edilen hastaların
%0,4'ünde 3./4. derece trombositopeni görülmüştür ve ilk dozdan ilk başlangıca kadar geçen medyan süre 22 gün (aralık: 15 ila 335 gün), medyan süre 6 gündür (aralık: 1 ila 374 gün). Niraparib alan hastaların %4'ünde trombositopeni nedeniyle tedavi bırakılmıştır.
NOVA'da, ZEJULA alan hastaların yaklaşık %60'ında herhangi bir derecede trombositopeni ve hastaların %34'ünde 3./4. derece trombositopeni görülmüştür. Bazal trombosit sayımı 180 × 109/L'den düşük olan hastalarda, herhangi bir derecede ve 3./4. derece trombositopeni hastaların sırasıyla %76'sı ve %45'inde gerçekleşmiştir. Derecesinden bağımsız olarak trombositopeni ve /4. derece trombositopeninin başlangıcına kadar geçen medyan süre sırasıyla 22 ve 23 gündür.
- 3. döngüden itibaren tedavinin ilk 2 ayında yapılan yoğun doz değişikliklerinden sonra yeni trombositopeni görülme oranı %1,2'dir. Herhangi bir derecedeki trombositopeni olaylarının medyan süresi 23 gündür ve 3./4. derece trombositopeni olaylarının medyan süresi 10 gündür. ZEJULA ile tedavi edilen hastalarda hemoraji riski yükselebilir. Klinik programda, trombositopeni laboratuvar izlemi, doz modifikasyonu ve uygun olan yerlerde trombosit transfüzyonuyla yönetilmiştir (bkz. Bölüm 4.2). Hastaların yaklaşık %3'ü trombositopeni olayları (trombositopeni ve trombosit sayımında düşüş) nedeniyle tedaviyi bırakmıştır.
NOVA çalışmasında, 367 hastanın 48'inde (%13) eşzamanlı trombositopeniyle birlikte kanama görülmüştür; pansitopeni ciddi advers olayıyla eşzamanlı olarak gözlenlenen bir 3. derece peteşi ve hematom olayı dışında, trombositopeniyle eşzamanlı tüm kanama olaylarının şiddeti
- 1. veya 2. derecedir. Trombositopeni bazal trombosit sayımı 180 × 109/L'den düşük olan hastalarda daha sık gerçekleşmiştir. Bazal trombosit sayımı düşük olan (<180 × 109/L) ve ZEJULA alan hastaların yaklaşık %76'sında herhangi bir dereceden trombositopeni görülmüştür ve hastaların %45’inde 3./4. derece trombositopeni görülmüştür. Niraparib alan hastaların <%1'inde pansitopeni gözlemlenmiştir.
Anemi
PRIMA'da, ZEJULA ile tedavi edilen hastaların %31'inde, plaseboyla tedavi edilen hastaların
%2'sinde 3./4. derece anemi görülmüştür ve ilk dozdan ilk başlangıca kadar geçen medyan süre 80 gün (aralık: 15 ila 533 gün), medyan süre 7 gündür (aralık: 1 ila 119 gün). Niraparib alan hastaların %2'sinde anemi nedeniyle tedavi bırakılmıştır.
NOVA'da, hastaların yaklaşık %50'si herhangi bir derecede anemi, %25'inde 3./4. derece anemi görülmüştür. Herhangi bir derecede anemi başlangıcına kadar geçen medyan süre 42 gündür ve 3./4. derece olaylar için 85 gündür. Herhangi bir derecede aneminin medyan süresi 63 gün, 3./4. derece olaylarda 8 gündür. ZEJULA tedavisi sırasında herhangi bir derecede anemi devam edebilir. Klinik programda, anemi laboratuvar izlemi, doz değişikliği (bkz. Bölüm 4.2) ve uygun olan yerlerde alyuvar transfüzyonuyla yönetilmiştir. Hastaların yaklaşık %1'i anemi nedeniyle tedaviyi bırakmıştır.
Nötropeni
PRIMA'da, ZEJULA ile tedavi edilen hastaların %21'i, plaseboyla tedavi edilen hastaların
%1'inde 3./4. derece nötropeni görülmüştür ve ilk dozdan ilk başlangıca kadar geçen medyan süre 29 gün (aralık: 15 ila 421 gün), medyan süre 8 gündür (aralık: 1 ila 42 gün). Niraparib alan hastaların %2'sinde nötropeni nedeniyle tedavi bırakılmıştır.
NOVA'da, hastaların yaklaşık %30'u herhangi bir derecede nötropeni, %20'sinde 3./4. derece nötropeni görülmüştür. Herhangi bir derecede anemi başlangıcına kadar geçen medyan süre 27 gündür ve 3./4. derece olaylar için 29 gündür. Herhangi bir derecede aneminin medyan süresi 26 gün, 3./4. derece olaylarda 13 gündür. Ayrıca, niraparible tedavi edilen hastaların yaklaşık
%6'sına nötropeni için eşzamanlı tedavi olarak Granülosit-Koloni Uyarıcı Faktör (G-CSF) uygulanmıştır. Hastaların yaklaşık %2'si nötropeni nedeniyle tedaviyi bırakmıştır.
Miyelodisplastik sendrom/Akut miyeloid lösemi
Klinik çalışmalarda, ZEJULA ile tedavi edilen hastaların %1'inde MDS/AML meydana gelmiş ve vakaların %41'inde ölümle sonuçlanmıştır. İnsidansın, 75 aylık sağkalım takibinin ardından, daha önce 2 veya daha fazla platin kemoterapi almış nükseden yumurtalık kanseri olan gBRCAmut hastalarda daha yüksek olduğu görülmüştür. Daha önce platin ajanlarla kemoterapi almış tüm hastaların MDS/AML gelişimine katkıda bulunan potansiyel faktörleri vardır. Birçoğu ayrıca diğer DNA'ya zarar veren ajanlar ve radyoterapi almıştır. Raporların çoğu gBRCAmut taşıyıcılarına aittir. Hastalardan bazılarının önceden kanser veya kemik iliği baskılanması öyküsü olduğu bilinmektedir.
PRIMA çalışmasında, 74 aylık takip süresinde MDS/AML insidansı ZEJULA alan hastalarda % 2,3 ve plasebo alan hastalarda % 1,6 olarak gözlemlenmiştir.
Daha önce en az iki basamak platin kemoterapi almış nükseden yumurtalık kanseri hastalarında yapılan NOVA çalışmasında, 75 aylık takipte genel MDS/AML insidansı ZEJULA alan hastalarda % 3,8 ve plasebo alan hastalarda % 1,7 olmuştur. gBRCAmut ve gBRCAmut olmayan kohortlarda, MDS/AML insidansı sırasıyla ZEJULA alan hastalarda % 7,4 ve % 1,7; plasebo alan hastalarda %3,1 ve %0,9 olmuştur.
Hipertansiyon
PRIMA'da, ZEJULA ile tedavi edilen hastaların %6'sı ile plaseboyla tedavi edilen hastaların
%1'inde 3./4. derece hipertansiyon görülmüştür ve ilk dozdan ilk başlangıca kadar geçen medyan süre 50 gün (aralık: 1 ila 589 gün), medyan süre 12 gündür (aralık: 1 ila 61 gün). Hipertansiyon nedeniyle ZEJULA kullanımını bırakan hasta olmamıştır.
NOVA'da, ZEJULA ile tedavi edilen hastaların yaklaşık %19,3'ünde herhangi bir derecede hipertansiyon görülmüştür. Hastaların %8,2'sinde 3./4. derece hipertansiyon görülmüştür. Hipertansiyon anti-hipertansif tıbbi ürünlerle kolayca yönetilmiştir. Hastaların %1'inden azı hipertansiyon nedeniyle tedaviyi bırakmıştır.
Pediyatrik popülasyon:
Pediyatrik hastalarda hiçbir çalışma yapılmamıştır.
Şüpheli advers reaksiyonların raporlanması
Ruhsatlandırma sonrası şüpheli ilaç advers reaksiyonlarının raporlanması büyük önem taşımaktadır. Raporlama yapılması, ilacın yarar / risk dengesinin sürekli olarak izlenmesine olanak sağlar. Sağlık mesleği mensuplarının herhangi bir şüpheli advers reaksiyonu Türkiye Farmakovijilans Merkezi (TÜFAM)’ne bildirmeleri gerekmektedir (www.titck.gov.tr; e- posta:tufam@titck.gov.tr; tel: 0 800 314 00 08; faks: 0 312 218 35 99).
4.8. Doz aşımı
ZEJULA ile doz aşımı durumu için spesifik bir tedavi yoktur ve doz aşımı semptomları belirlenmemiştir. Doz aşımı durumunda, hekimler genel destekleyici önlemleri izlemeli ve semptomatik tedavi uygulamalıdır.
5. FARMAKOLOJİK ÖZELLİKLER
5.1. Farmakodinamik özellikler
Farmakoterapötik grup: Diğer antineoplastik ajanlar, Poli (ADP-riboz) polimeraz (PARP) inhibitörleri
ATC kodu: L01XK02.
Etki mekanizması ve farmakodinamik etkiler
Niraparib, DNA onarımında rol oynayan poli(ADP-riboz) polimeraz (PARP) enzimleri PARP- 1 ve PARP-2'nin bir inhibitörüdür. İn vitro çalışmalarda, niraparible indüklenen sitotoksisiteye PARP enzimatik aktivitesinin inhibisyonu ve DNA hasarı, apoptoz ve hücre ölümü ile sonuçlanan PARP-DNA komplekslerinin oluşumunda artışın dahil olabileceği görülmüştür. Meme kanseri (BRCA) 1 ve 2 tümör baskılayıcı genlerinde eksiklik olan veya olmayan tümör hücre hatlarında artan niraparib kaynaklı sitotoksisite gözlenmiştir. Farelerde büyütülen ortotopik yüksek dereceli seröz over kanseri hasta kaynaklı ksenograft tümörlerinde (PDX), niraparibin BRCA 1 ve 2 mutantları, homolog rekombinasyon (HR) eksikliği olan BRCA vahşi tip ve tespit edilebilir HR eksikliği olmayan BRCA vahşi tip tümörlerde tümör büyümesini azalttığı görülmüştür.
Klinik etkililik ve güvenlilik
Birinci basamak over kanseri idame tedavisi
PRIMA, Faz 3 çift kör, plasebo kontrollü bir çalışmadır ve birinci basamak platin bazlı kemoterapiye tam veya kısmi yanıt veren hastalar (n=733) 2:1 oranında ZEJULA veya eşleştirilmiş plaseboya randomize edilmiştir. PRIMA, 475 hastada (317'si niraparib koluna, 158'i plasebo koluna randomize edilmiştir) devam eden 28 günlük döngülerde günde tek doz 300 mg başlangıç dozuyla başlatılmıştır. PRIMA'nın başlangıç dozu Protokolün 2. Değişikliği ile değiştirilmiştir. Bu noktadan sonra, bazal vücut ağırlığı ≥77 kg ve bazal trombosit sayımı ≥ 150.000/µL olan hastalara günlük ZEJULA 300 mg (n=34) veya plasebo (n=21) tedavisi uygulanırken, bazal vücut ağırlığı <77 kg ve bazal trombosit sayımı < 150.000/µL olan hastalara günlük ZEJULA 200 mg (n=122) veya plasebo (n=61) tedavisi uygulanmıştır.
Hastalar birinci basamak platin bazlı kemoterapi yanı sıra ameliyat oldu ise, ameliyatın tamamlanmasından sonra randomize edilmiştir. Gönüllüler kemoterapinin son döngüsünün ilk gününden sonraki 12 hafta içinde randomize edilmiştir. Gönüllülere ≥6 ve ≤9 platin bazlı tedavi döngüsü uygulanmıştır. Tümör hacminin azaltıldığı ara ameliyatlardan sonra, gönüllülere ≥2 postoperatif platin bazlı tedavi döngüsü uygulanmıştır. Kemoterapiyle birlikte bevasizumab verilen ama idame tedavisi olarak bevasizumab alamayan hastalar çalışma dışında tutulmamıştır. Hastalar ZEJULA dahil olmak üzere geçmiş PARP inhibitörü (PARPi) tedavisi görmemiş olmalıdır. Neoadjuvan kemoterapi ve sonrasında tümör hacminin azaltıldığı ara ameliyat geçiren hastalarda görünür rezidüel hastalık olabilir veya rezidüel hastalık olmayabilir. Hastalığı 3. evrede olan ve tümör hacminin azaltıldığı primer ameliyattan sonra tam sitoredüksiyon uygulanan (yani görünür rezidüel hastalığı olmayan) hastalar çalışmanın dışında bırakılmıştır. Randomizasyon, birinci basamak platin rejimi sırasında verdiği en iyi yanıt (tam yanıt ya da kısmi yanıt), neoadjuvan kemoterapi (NAKT) (Evet ya da Hayır) ve homolog rekombinasyon eksikliği (HRD) durumuna [pozitif (HR eksikliği) ya da negatif (HR eksikliği yok) veya belirlenememiş] göre tabakalaştırılmıştır. HRD testi, ilk tanı tarihinde alınan tümör dokusunda yapılan HRD testi kullanılarak yapılmıştır. CA-125 düzeyleri hastanın birinci basamak tedavisi sırasında normal aralıkta (veya >%90 CA-125 düşüşü) olmalı ve en az 7 gün boyunca stabil devam etmelidir.
Hastalar 1. döngü/1. günde (C1/D1), devamlı 28 günlük döngülerde günde tek doz uygulanan ZEJULA 200 veya 300 mg veya karşılık gelen plasebo ile tedaviyle başlamıştır. Her bir döngüde klinik ziyaretleri gerçekleştirilmiştir (4 hafta ±3 gün).
Birincil sonlanım noktası, RECIST'e (versiyon 1.1) göre kör bağımsız merkezi inceleme (BICR) ile belirlenen progresyonsuz (ilerlemesiz) sağkalımdır (PFS). PFS testi, ilki HR eksikliği olan popülasyonda ve sonra genel popülasyonda (ITT) olmak üzere hiyerarşik olarak yapılmıştır. İkincil etkinlik sonlanım noktaları, bir sonraki tedavi sonrası progresyonsuz sağkalım (PFS2) ve genel sağkalımı (OS) içermekteydi (Tablo 5). Medyan yaş 62'dir ve ZEJULA'ya randomize edilen hastalarda 32 ila 85 yaş aralığında, plaseboyla randomize edilen hastalarda 33 ila 88 yaş aralığındadır. Tüm hastaların %89'u beyazdır. ZEJULA ile randomize edilen hastaların %69'u, plaseboyla tedavi edilen hastaların %71'inin çalışmanın başlangıcındaki ECOG skoru 0'dır. Genel popülasyonda, hastaların %65'inde 3. evre hastalık, %35'inde 4. evre hastalık vardır. Genel popülasyonda, çoğu hastanın (≥%80) primer tümör bölgesi overdir; çoğu hastada (>%90) seröz histolojiye sahip tümör vardır. Hastaların %67'si neoadjuvan kemoterapi (NAKT) almıştır. Hastaların %69'u birinci basamak platin bazlı kemoterapiye tam yanıt vermiştir. Niraparib verilen toplam 6 hasta over kanseri için önceden bevasizumab tedavisi görmüştür.
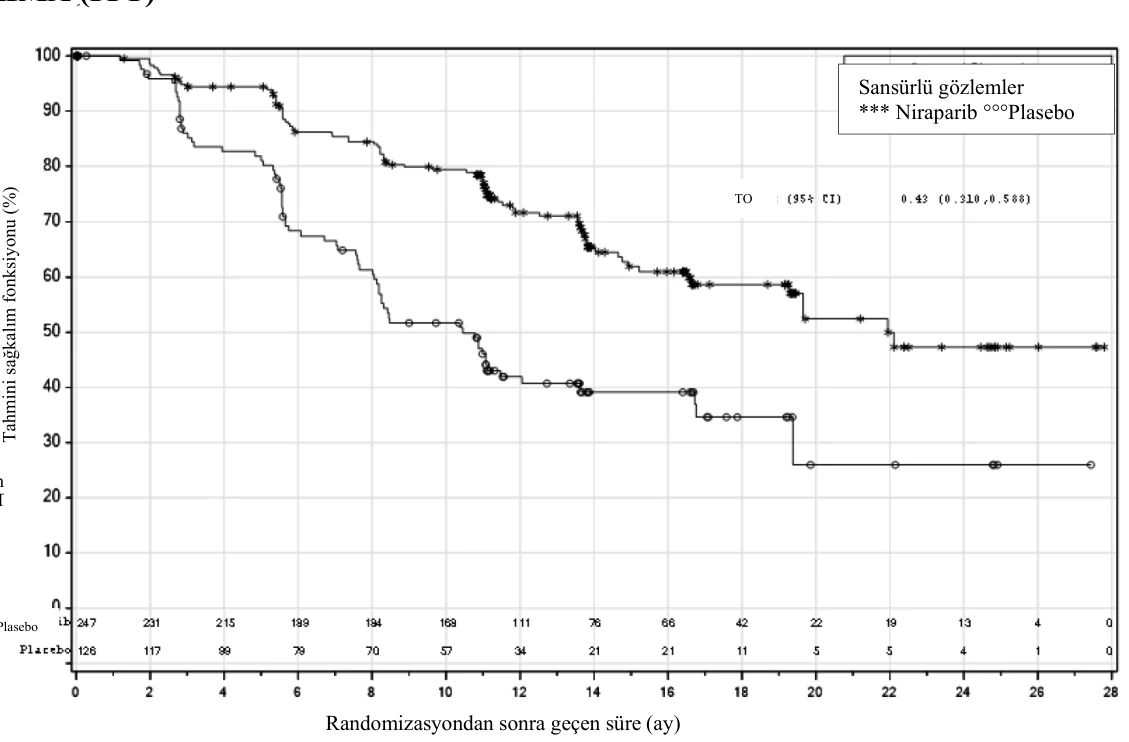
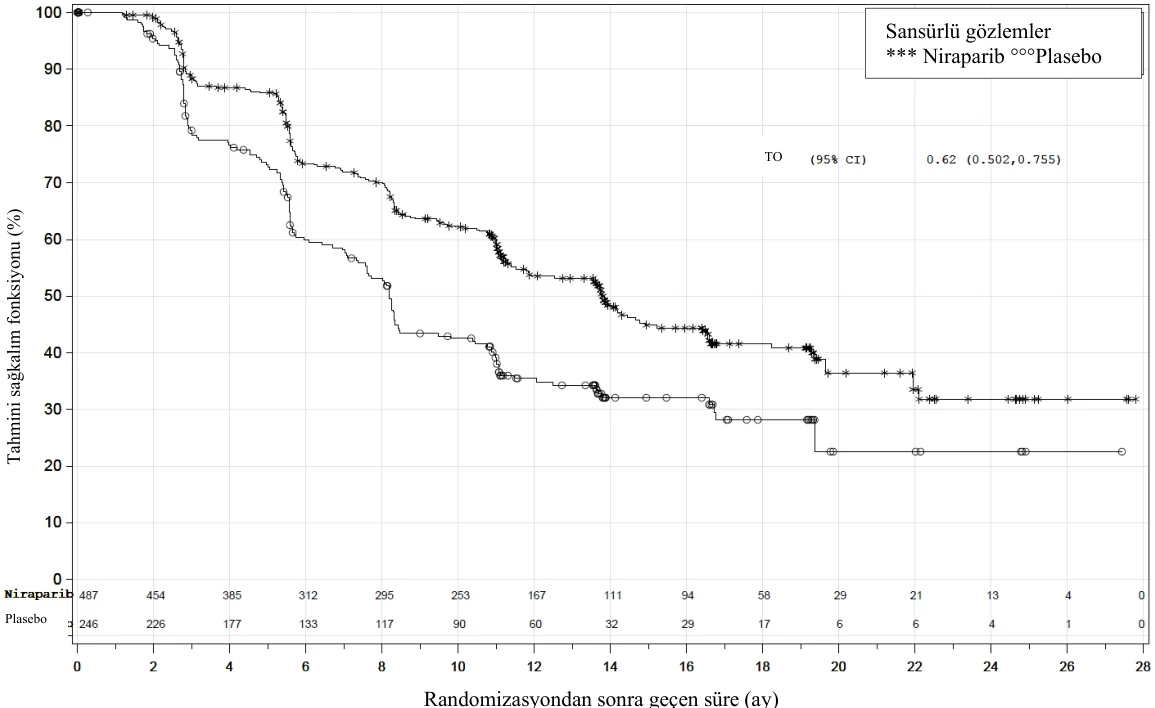
PRIMA çalışmasında, HR (Homolog Rekombinasyonu) eksikliği (HRD) olan ve genel popülasyonda plaseboyla karşılaştırıldığında ZEJULA'ya randomize edilen hastalarda PFS'de istatistiksel açıdan anlamlı iyileşme görülmüştür (Tablo 5, Şekil 1 ve 2). Genel sağkalım (OS) verilerinin nihai analizine ilişkin etkinlik sonuçları Tablo 5'te sunulmaktadır.
Tablo 5: Etkililik sonuçları - PRIMA
| HR eksikliği olan popülasyon | Genel popülasyon | |||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
ZEJULA (N=247) | plasebo (N=126) | ZEJULA (N=487) | plasebo (N=246) | |||||||||||
| Birincil sonlanım noktası (BICR belirlemesin e göre) | ||||||||||||||
Medyan PFS, ay (%95 GA) | 21,9 (19,3; NE) | 10,4 (8,1; 12,1) | 13,8 (11,5; 14,9) | 8,2 (7,3; 8,5) | ||||||||||
| Tehlike oranı (%95 GA) | 0,43 (0,31; 0,59) | 0,62 (0,5; 0,76) | ||||||||||||
| p değeri | <0,0001 | <0,0001 | ||||||||||||
)
% (
nu o
iy s
nk o f
lım
ka ğ
sa i
n i
hm Ta
Randomizasyondan sonra geçen süre (ay)
Sansürlü gözlemler
*** Niraparib °°°Plasebo
TO
| İkincil sonlanım noktalarıa,b,c | |||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|
Medyan PFS2, ay (%95 GA) | 43,4 (37,2: 54,1) | 39,3 (30,3; 55,7) | 30,1 (27,1; 33,1) | 27,6 (24,2; 33,1) | |||||||
Tehlike oranı (%95 GA) | 0,874 (0,664; 1,174) | 0,96 (0,79; 1,17) | |||||||||
Medyan OS, ayd (%95 GA) | 71,9 (55,5; NE) | 69,8 (51,6; NE) | 46,6 (43,7; 52,8) | 48,8 (43,1; 61,0) | |||||||
Tehlike oranı (%95 GA) | 0,95 (0,70; 1,29) | 1,01 (0,844; 1,23) | |||||||||
PFS = progresyonsuz sağkalım; GA = güven aralığı; NE = değerlendirilemez; OS = genel sağkalım; PFS2 = sonraki ilk tedaviden sonra progresyonsuz sağkalım.
a Nihai analize dayalı veriler
b HR eksikliği bulunan popülasyonda ve genel popülasyonda, sırasıyla ZEJULA kolundaki hastaların %15,8'i ve %11,7'si sonraki tedavi olarak PARP inhibitörü (PARPi) tedavisi almıştır.
c HR eksikliği bulunan popülasyonda ve genel popülasyonda, sırasıyla plasebo kolundaki hastaların %48,4'ü ve %37,8'i sonraki tedavi olarak PARP inhibitörü (PARPi) tedavisi almıştır.
d Genel sağkalım (OS) verilerinin olgunluğu, HR eksikliği bulunan popülasyon için %49,6 ve genel popülasyon için %62,5 olarak belirlenmiştir.
Şekil 1: HR eksikliği olan tümörlere sahip popülasyonda progresyonsuz sağkalım -
PRIMA (ITT)
Plasebo
Randomizasyondan sonra geçen süre (ay)
Tahmini sağkalım fonksiyonu (%)
Şekil 2: Genel popülasyonda progresyonsuz sağkalım - PRIMA (ITT)
PFS alt grup analizleri
Homolog Rekombinasyon (HR) eksikliği olan popülasyonda, BRCA mutasyonlu over kanseri olan hastalardan oluşan alt grupta 0,4 PFS tehlike oranı (%95 GA 0,27; 0,62) gözlenmiştir (n=223). HRD BRCA -mutasyonu negatif hastalardan oluşan alt grupta (n=150), 0,5 tehlike oranı (%95 GA 0,31; 0,83) gözlemlenmiştir. Medyan PFS, Homolog Rekombinasyon eksikliği olmayan popülasyonda (n=249); ZEJULA'ya randomize edilen hastalar için 8.1 ay iken, plasebo için 5.4 ay olarak hesaplanmıştır ve 0,68 tehlike oranı (%95 GA 0,49; 0,94) olarak gözlenmiştir.
Bazal vücut ağırlığı veya trombosit sayımına göre 200 veya 300 mg ZEJULA uygulanan hastaların keşifsel alt grup analizlerinde, benzer etkililik gözlenmiştir (araştırmacının değerlendirdiği PFS) ve PFS tehlike oranı HRD olan popülasyonda 0,54 (%95 GA 0,33; 0,91) ve genel popülasyonda 0,68'dir (%95 GA 0,49; 0,94). HRD olmayan alt grupta, 200 mg dozunun tedavi etkisinin 300 mg dozuyla karşılaştırıldığında daha düşük olduğu görülmüştür.
OS alt grup analizleri
BRCA mutasyonlu HR eksikliği bulunan over kanseri hastalardan oluşan alt grupta (n = 223), 0,94 (95% CI: 0,63, 1,41) OS tehlike oranı gözlemlendi. BRCA mutasyonu olmayan HR eksikliği bulunan hastalardan oluşan alt grupta (n = 149), 0,97 (95% CI: 0,62, 1,53) tehlike oranı gözlemlendi.
HR-yeterli popülasyonda (n = 249), ZEJULA'ya randomize edilen hastalar için medyan OS 36,6 ay iken, plasebo için 32,2 ay olarak gözlemlendi ve tehlike oranı 0,93 (95% CI: 0,69, 1,26) idi.
Platine duyarlı rekürren (tekrarlayan) over kanseri idame tedavisi
İdame tedavisi olarak niraparib güvenliliği ve etkililiği, nükseden ağırlıklı olarak yüksek derecede seröz epitelyal over, fallop tüpü veya birincil periton kanseri hastası olan ve altı aydan uzun süre sondan önceki platin bazlı tedavilerine kadar tam yanıt (CR) veya kısmi yanıt (PR)
Tahmini sağkalım fonksiyonu (%)
tanımlarına göre platin duyarlı hastalarda gerçekleştirilen Faz 3 randomize, çift kör, plasebo kontrollü uluslararası bir çalışmada (NOVA) incelenmiştir. Hastaların niraparib tedavisine uygun olması için son platin temelli kemoterapinin tamamlanmasından sonra yanıt vermesi (CR veya PR) gerekmektedir. Son platin tedavilerinin akabinde CA-125 seviyeleri normal (veya başlangıçtan CA-125’te >%90’lık bir düşüş) olmalıdır ve en az 7 gün süre ile stabil kalmalıdır. Hastalar daha önce ZEJULA dahil olmak üzere hiçbir PARPi tedavisi almamış olmalıdır. Uygun hastalar germline BRCA (gBRCA) mutasyon testinin sonucuna göre iki kohorttan birine atanmıştır. Her kohort içinde, hastalar 2:1 oranında niraparib ve plaseboya randomize edilmiştir. Hastalar randomizasyondan önce gBRCA analizi için alınan kan numunelerine göre gBRCA mutasyonlu kohortuna atanmıştır. Tümör BRCA (tBRCA) mutasyonu ve HRD testleri, ilk tanı konduğu tarihte veya tekrar gerçekleşme tarihinde alınan tümör dokusu üzerinde yapılan HRD testi kullanılarak gerçekleştirilmiştir.
Tüm kohortlardaki randomizasyon, çalışmaya katılmadan önceki platin tedavisinden sonra ilerlemeye kadar geçen zamana (6 ila <12 ay ve ≥12 ay); sondan önceki veya son platin rejimiyle birlikte bevasizumab kullanılmadığına ve en yakın geçmişteki platin rejimi sırasındaki en iyi yanıta (tam yanıt ve kısmi yanıt) göre tabakalaştırılmıştır.
Döngü 1/1.gündeki (C1/D1) hastalar, 28 günlük sürekli döngüler halinde günde tek doz uygulanan niraparib 300 mg veya eşleştirilmiş plasebo ile tedaviye başlamıştır. Her bir döngüde klinik ziyaretleri yapılmıştır (4 hafta ± 3 gün).
NOVA çalışmasında, 1. döngüde hastaların %48'inin dozuna ara verilmiştir. Hastaların yaklaşık %47'si 2. döngüde daha düşük bir dozla tekrar başlamıştır.
NOVA çalışmasında niraparible tedavi edilen hastalarda en yaygın olarak kullanılan doz 200 mg'dır.
Progresyonsuz sağkalım (PFS), RECIST’e (Solid Tümörlerde Yanıt Değerlendirme, versiyon 1.1) veya klinik belirtiler ve semptomlara ve CA-125 artışına göre belirlenmiştir. PFS, (kemoterapi rejiminin tamamlanmasından 8 haftaya kadar sonraki) randomizasyon tarihinden hastalık ilerlemesi veya ölüme kadar ölçülmüştür.
PFS için primer etkililik analizi, körleştirilmiş merkezi bağımsız değerlendirmeyle belirlenmiştir ve gBRCA mutasyonlu kohort ve gBRCA mutasyonsuz kohort için ayrıca ileriye dönük şekilde tanımlanmış ve değerlendirilmiştir. Genel sağkalım (OS) analizleri, ikincil sonuç ölçütleridir.
İkincil etkililik sonlanım noktaları arasında, kemoterapisiz ara (CFI), izleyen ilk tedaviye kadar geçen süre (TFST), izleyen ilk tedaviden sonra geçen süre (PFS2) ve OS'dir (genel sağkalım).
gBRCA mutasyonlu (n=203) ve gBRCA mutasyonsuz kohortlarda (n=350) niraparib ve plasebo kolları arasında demografik, bazal hastalık karakteristikleri ve geçmiş tedavi öyküsü genellikle dengelidir. Medyan yaşlar tüm tedaviler ve kohortlarda 57 ila 63 aralığındadır. Tüm kohortlarda çoğu hastadaki (>%80) birincil tümör bölgesi overlerdir; çoğu hastada (>%84) seröz histolojiye sahip tümörler vardır. Her iki kohorttaki her iki tedavi kolunda bulunan hastaların yüksek bir oranı daha önce 3 veya daha fazla kemoterapi basamağı almıştır; bunlara gBRCA mutasyonlu ve gBRCA mutasyonsuz kohortlardaki niraparib hastalarının %49 ve %34'ü dahildir. Çoğu hasta 18 ila 64 yaşındadır (%78), beyazdır (%86) ve ECOG performans skoru 0'dır (%68).
gBRCA mutasyonlu kohortta, tedavi döngüsü medyan sayısı niraparib kolunda plasebo koluna göre daha yüksektir (sırasıyla 14 ve 7 döngü). Niraparib grubunda plasebo grubuyla karşılaştırıldığında daha fazla sayıda hasta (sırasıyla %54,4 ve %16,9) 12 aydan uzun süre tedaviye devam etmiştir.
Genel gBRCA mutasyonsuz kohortta, tedavi döngülerinin medyan sayısı niraparib kolunda
HR (
Treatment
B:
A: Niraparib
n
o i
ct n u F
va l
vi r u
S
ed at
m i
st E
Time since Randomization (Months)
Tedavi
∆--∆--∆ A: Niraparib o-o-o B:Plasebo
plasebo koluna göre daha yüksektir (sırasıyla 8 ve 5 döngü). Niraparib grubunda plasebo grubuyla karşılaştırıldığında daha fazla sayıda hasta (sırasıyla %34,2 ve %21,1) 12 aydan uzun süre tedaviye devam etmiştir.
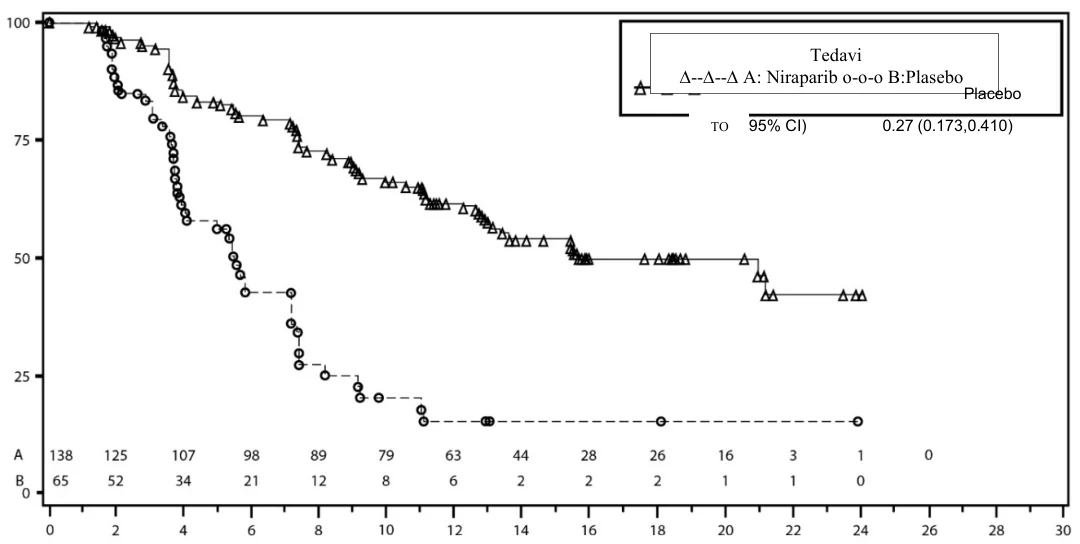
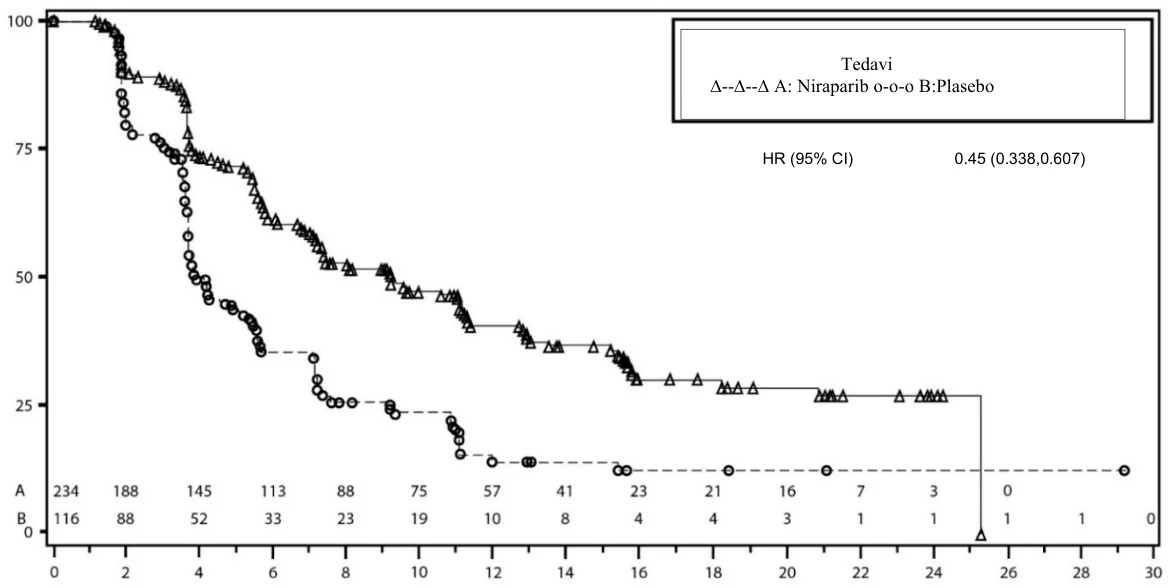
Çalışma gBRCA mutasyonlu kohortta ve gBRCA mutasyonsuz kohortta plaseboyla karşılaştırıldığında niraparib idame tedavisi için PFS'de istatistiksel açıdan anlamlı iyileşme olan esas amacına ulaşmıştır. Tablo 6 ve Şekil 3'te, primer etkililik popülasyonlarında PFS birincil sonlanım noktası için sonuçlar görülmektedir (gBRCA mutasyonlu kohort ve genel gBRCA mutasyonsuz kohort).
Tablo 6: NOVA çalışmasındaki birincil nesnel sonuçların özeti
| gBRCA mutasyonlu kohort | gBRCA mutasyonsuz kohort | |||||||||
|---|---|---|---|---|---|---|---|---|---|---|
| Zejula (N=138) | plasebo (N=65) | Zejula (N=234) | plasebo (N=116) | |||||||
| PFS medyan (%95 GA*) | 21 (12,9; NR) | 5,5 (3,8; 7,2) | 9,3 (7,2; 11,2) | 3,9 (3,7; 5,5) | ||||||
| P değeri | <0,0001 | <0,0001 | ||||||||
| Tehlike oranı (TO) (Zejula:plasebo) (%95 GA*) | 0,27 (0,173; 0,41) | 0,45 (0,338; 0,607) | ||||||||
PFS = progresyonsuz sağkalım; GA = güven aralığı; NE = değerlendirilemez
Şekil 3: IRC değerlendirmesine göre gBRCA mutasyonlu kohortta progresyonsuz sağkalım grafiği - NOVA (ITT)
Placebo
TO 95% CI) 0.27 (0.173,0.410)
Randomizasyondan sonra geçen süre (ay)
Tahmini sağkalım fonksiyonu
Treatment
A: Niraparib B: Placebo
Şekil 4: IRC değerlendirmesine göre genel olarak gBRCA mutasyonsuz kohortta progresyonsuz sağkalım grafiği - NOVA (ITT)
Randomizasyondan sonra geçen süre (ay)
NOVA'da ikincil etkililik sonlanım noktaları
Son analizde, gBRCAmut kohortunda medyan PFS2, niraparib ile tedavi edilen hastalarda 29,9 ay iken, plasebo alan hastalarda 22,7 aydır (HR = 0,70; % 95 GA: 0,50, 0,97). gBRCAmut olmayan kohorttaki medyan PFS2, niraparib ile tedavi edilen hastalarda 19,5 ay iken, plasebo alan hastalarda 16,1 aydır (HR = 0,80; %95 GA: 0,63, 1,02).
Genel sağkalımın son analizinde, gBRCAmut kohortunda (n = 203) medyan OS, niraparib ile tedavi edilen hastalarda 40,9 ay, plasebo alan hastalarda ise 38,1 ay (HR = 0,85; %95 GA: 0,61, 1,20) olduğu görülmüştür. gBRCAmut kohortu için kohort olgunluğu %76’dır. gBRCAmut olmayan kohortta (n = 350) medyan OS, niraparib ile tedavi edilen hastalarda 31.0 ay, plasebo alan hastalarda ise 34.8 ay (HR = 1.06; %95 GA: 0.81, 1.37) olduğu görülmüştür. gBRCAmut olmayan kohort için kohort olgunluğu %79’dur.
Hasta beyanlı sonuçlar
Doğrulanmış anket yöntemleriyle (FOSI ve EQ-5D) elde edilen hasta beyanlı sonuç (PRO) verileri, niraparible tedavi edilen hastaların yaşam kalitesiyle ilişkilendirilen ölçümlerde plasebodan farklı olmadığını göstermiştir.
Pediyatrik popülasyon
Avrupa İlaç Ajansı (EMA), ZEJULA ile over karsinomda (rabdomiyosarkoma ve germ hücreli tümörler hariç) pediyatrik popülasyonun tüm alt gruplarında çalışma sunma yükümlülüğü konusunda muafiyet getirmiştir (Bölüm 4.2'ye çocuklarda kullanım bilgisi için bakınız).
5.2. Farmakokinetik özellikler Genel özellikler
Emilim:
Açlık koşullarında tek doz 300 mg niraparib uygulandıktan sonra, niraparib plazmada 30
Tahmini sağkalım fonksiyonu
dakika içinde ölçülebilir düzeydedir ve niraparib için ortalama pik plazma konsantrasyonuna (Cmaks) 3 ila 5 saat içinde ulaşılmıştır [çalışmalarda 508-875 ng/mL aralığında değişmiştir.]. Günde bir kez 30 mg ila 400 mg aralığında çoklu oral niraparib dozlarından sonra, niraparib birikimi yaklaşık 2 ila 3 kattır.
Niraparib dozu 30 mg'dan 400 mg'a arttırıldığında niraparibe sistemik maruziyetler (Cmaks ve EAA) dozla orantılı şekilde artmıştır. Niraparibin mutlak biyoyararlanımı yaklaşık %73'tür ve ilk geçiş etkisinin minimal olduğuna işaret etmektedir. Niraparibin popülasyon farmakokinetik analizinde, biyoyararlanım açısından bireyler arası değişkenliğin değişim katsayısı (VK) %33.8'dir.
Solid tümörlü hastalarda yüksek yağlı bir öğünün ardından, niraparib tabletlerin Cmaks ve EAAinf değerleri açlık koşullarına kıyasla sırasıyla %11 ve %28 oranında artmıştır (bkz. Bölüm 4.2).
Tablet ve kapsül formülasyonlarının biyoeşdeğer olduğu gösterilmiştir. Açlık koşulları altında kitle tümörü olan 108 hastada bir 300 mg tablet veya üç 100 mg niraparib kapsülünün uygulanmasını takiben, tablet için Cmaks, EAAlast ve EAA∞ için kapsüllere kıyasla geometrik ortalama oranlarının %90 güven aralıkları biyoeşdeğerlik limitlerinde olmuştur (0,80 ve 1,25).
Dağılım:
Niraparib insan plazmasında proteinlere orta düzeyde (%83,0), esas olarak serum albüminine bağlanmaktadır. Niraparibin popülasyon farmakokinetik analizinde, kanser hastalarında (VK
%18,4) görülen dağılım hacmi (Vd/F) 1,206 L'dir (70 kg hasta ağırlığına göre) ve
Niraparibin dokulara yaygın olarak dağıldığına işaret etmektedir.
Biyotransformasyon:
Niraparib ağırlıklı olarak karboksilesterazlar (CE) tarafından metabolize edilir ve majör inaktif metabolit olan M1 oluşur. Bir kütle balans çalışmasında, M1 ve M10 (sonradan oluşturulan M1 glukuronidleri), dolaşımdaki majör metabolitlerdir.
Eliminasyon:
Tek oral 300 mg niraparib dozundan sonra, niraparibin ortalama terminal yarı ömrü (t1/2) çalışmalar arasında 44 ila 54 saat (yaklaşık 2 gün) aralığındadır. Popülasyon farmakokinetik analizinde, niraparibin görünür toplam klirensi (CL/F) kanser hastalarında 15 L/h'dir (VK %24).
Niraparib esas olarak hepatobiliyer ve renal yollardan elimine edilmektedir. Tek 300 mg [14C]- niraparib dozu uygulandıktan sonra, dozun ortalama %86,2'si (aralık %71 ila %91) 21 günlük bir sürede idrar ve dışkıda geri kazanılmıştır. İdrardaki radyoaktivite geri kazanımı dozun
%47,5'i (aralık %33,4 ila %60,2) ve dışkıda %38,8'idir (aralık: %28,3 ila %47). 6 günlük bir sürede toplanan havuzlanmış numunelerde, dozun %40'ı idrarda ağırlıklı şekilde metabolit olarak, dozun %31,6'sı dışkıda esas olarak değişmemiş niraparib olarak geri kazanılmıştır.
In vitro çalışmalar
Niraparib, in vitro ortamda CYP1A2 indükleyicisidir (bkz. bölüm 4.5).
Niraparib, P-gp ve BCRP substratıdır. Ancak, niraparib’in yüksek geçirgenliği ve biyoyararlanımı nedeniyle, bu taşıyıcıları inhibe eden tıbbi ürünlerle klinik olarak anlamlı etkileşim riski düşük görülmektedir.
Niraparib, in vitro ortamda P-gp, BRCP, MATE1/2K ve organik katyon taşıyıcı 1 (OCT1) inhibitörüdür (bkz. bölüm 4.5).
Hastalardaki karakteristik özellikler Böbrek yetmezliği
Popülasyon farmakokinetik analizinde, hafif (kreatinin klirensi 60-90 mL/dk.) ve orta dereceli (30-60 ml/dk.) böbrek yetmezliği olan hastalarda, böbrek işlevi normal olan bireylerle karşılaştırıldığında niraparib klirensi hafifçe düşmüştür. Maruziyet farkının doz ayarlaması gerektirdiği düşünülmemektedir. Klinik çalışmalarda önceden şiddetli böbrek yetmezliği veya son dönem böbrek hastalığı olan ve hemodiyaliz gören hiçbir hasta belirlenmemiştir (bkz. Bölüm 4.2).
Karaciğer yetmezliği
Hastalarda yapılan klinik çalışmalarda elde edilen verilerin popülasyon farmakokinetik analizinde, önceden var olan hafif dereceli karaciğer yetmezliği (n=155) niraparibin klirensini etkilememiştir. Karaciğer yetmezliğinin derecesini sınıflandırmak için NCI-ODWG kriterlerinin kullanıldığı ve kanser hastalarında yapılan bir klinik çalışmada, 300 mg’lik tek bir dozun uygulanmasının ardından orta dereceli karaciğer yetmezliği bulunan hastalarda (n=8) niraparib EAA∞’sı, normal karaciğer fonksiyonu bulunan hastalardaki (n=9) niraparib EAA∞’sının 1,56 katı olmuştur (%90 GA: 1,06 ila 2,30). Orta derecede karaciğer yetmezliği olan hastalarda niraparib doz ayarlaması gerekmektedir (bkz. Bölüm 4.2). Orta karaciğer yetmezliğinin niraparib Cmaks’ı veya niraparib protein bağlanması üzerinde bir etkisi olmamıştır. Niraparibin farmakokinetiği şiddetli karaciğer yetmezliği olan hastalarda değerlendirilmemiştir (bkz. Bölüm 4.2 ve Bölüm 4.4).
Kilo, yaş ve ırk
Popülasyon farmakokinetik analizinde ağırlık artışının niraparibin dağılım hacmini arttırdığı görülmüştür. Ağırlığın niraparib klirensi veya toplam maruziyet üzerinde hiçbir etkisi saptanmamıştır.
Popülasyon farmakokinetik analizinde yaş (26 ile 91 yıl arası), niraparib klerensi veya dağılım hacmi üzerinde önemli bir faktör değildir.
Irkın niraparibin farmakokinetiği üzerindeki etkisiyle ilgili bir sonuca varmak için, ırklarda yeterli veri bulunmamaktadır.
Pediyatrik popülasyon
Niraparibin pediyatrik hastalardaki farmakokinetiğini incelemek için hiçbir çalışma yapılmamıştır.
5.3. Klinik öncesi güvenlilik verileri
Güvenlilik farmakolojisi
İn vitro ortamda, niraparib insan maruziyet düzeylerinin altındaki konsantrasyonlarda dopamin taşıyıcısı DAT'ı inhibisyona uğratmıştır. Farelerde, tek doz niraparib, korteksteki hücre içi dopamin ve metabolit düzeylerini arttırmıştır. Farelerde yapılan iki tek doz çalışmasından birinde lokomotor aktivitede düşüş görülmüştür. Bu bulguların klinik önemi bilinmemektedir. Beklenen terapötik maruziyet düzeylerine benzer veya bunların altında olması beklenen tahmini MSS Merkezi Sinir Sistemi (MSS) maruziyeti düzeylerinde sıçanlar ve köpeklerde yapılan yinelenen dozlu toksisite çalışmalarında davranışsal ve/veya nörolojik parametreler üzerinde hiçbir etki gözlemlenmemiştir.
Yinelenen doz toksisitesi
Klinik olarak görülen maruziyet düzeylerinde sıçanlar ve köpeklerde spermatojenezde düşüş gözlenmiştir ve dozun kesilmesini izleyen 4 hafta büyük oranda geri dönüşlüdür.
Genotoksisite
Niraparib bakteriyel ters mutasyon tayininde (Ames) mutajenik değildir ama in vitro memeli kromozom aberasyon analizinde ve in vivo sıçan kemik iliği mikronükleus tayininde klastojeniktir. Bu klastojenisite, niraparibin esas farmakolojisinden kaynaklanan genomik instabiliteyle tutarlıdır ve insanlarda genotoksisite potansiyeli olduğuna işaret etmektedir.
Üreme toksikolojisi
Niraparible üreme ve gelişim toksisitesi çalışması yapılmamıştır. Karsinojenisite
Niraparible karsinojenisite çalışması yapılmamıştır.
6. FARMASÖTİK ÖZELLİKLER
6.1. Yardımcı maddelerin listesi
Tablet çekirdeği Krospovidon
Laktoz monohidrat (sığır sütünden elde edilir)
Magnezyum stearat Mikrokristalin selüloz Povidon
Silikon dioksit
Tablet kaplama
Polivinil alkol
Titanyum dioksit (E 171) Polietilen glikol
Talk
Ferrosoferrik oksit (E 172)
6.2. Geçimsizlikler
Geçerli değildir.
6.3. Raf ömrü
30 ay.
6.4. Saklamaya yönelik özel tedbirler
30°C'nin altındaki oda sıcaklığında, orijinal ambalajında saklayınız.
6.5. Ambalajın niteliği ve içeriği
84 ve 56 film kaplı tablet içeren kutularda oPa/Al/PVC-Al/vinil/akrilik blisterler.
Tüm ambalaj boyutları pazara sunulmamış olabilir.
6.6. Beşeri tıbbi üründen arta kalan maddelerin imhası ve diğer özel önlemler
Kullanılmamış olan ürünler ya da atık materyaller “Tıbbi Atıkların Kontrolü Yönetmeliği” ve Ambalaj Atıklarının Kontrolü Yönetmeliği”ne uygun olarak imha edilmelidir.
7. RUHSAT SAHİBİ
GlaxoSmithKline İlaçları San. ve Tic.A.Ş.
Esentepe Mah. Bahar Sk. Özdilek River Plaza
Vyndham Grand No: 13 İç Kapı No: 61
Şişli / İstanbul
8. RUHSAT NUMARASI
2022/767
9. İLK RUHSAT TARİHİ / RUHSAT YENİLEME TARİHİ
İlk ruhsat tarihi: 19.12.2022 Ruhsat yenileme tarihi:-