


KISA ÜRÜN BİLGİSİ - XENPOZYME 20 MG İNFÜZYONLUK ÇÖZELTİ HAZIRLAMADA KULLANILACAK KONSANTRE İÇİN TOZ
1. BEŞERİ TIBBİ ÜRÜNÜN ADI
XENPOZYME® 20 mg infüzyonluk çözelti hazırlamada kullanılacak konsantre için toz
Steril
2. KALİTATİF VE KANTİTATİF BİLEŞİM
Etkin madde:
Her flakon 20 mg olipudaz alfa* içerir.
Sulandırıldıktan sonra, her flakon mL başına 4 mg olipudaz alfa içerir. Her bir flakon kullanımdan önce daha fazla seyreltilmelidir (bkz. bölüm 6.6).
*Olipudaz alfa, rekombinant insan asit sfingomiyelinazıdır ve rekombinant DNA teknolojisi ile Çin Hamster Over (CHO) hücre dizisinde üretilir.
Yardımcı maddeler:
Her flakon 3,02 mg sodyum içerir.
Yardımcı maddeler için bölüm 6.1.’e bakınız.
3. FARMASÖTİK FORM
İnfüzyonluk konsantre çözelti hazırlamak için toz (konsantre için toz). Beyaz ila beyazımsı renkte liyofilize toz.
4. KLİNİK ÖZELLİKLER
4.1. Terapötik endikasyonlar
XENPOZYME, pediyatrik ve yetişkin hastalarda tip A/B veya tip B Asit Sfingomiyelinaz Eksikliğinin (ASMD) Merkezi Sinir Sistemi (CNS) dışı bulgularının tedavisi için enzim replasman tedavisi olarak endikedir.
4.2. Pozoloji ve uygulama şekli
XENPOZYME tedavisi, ASMD veya diğer kalıtsal metabolik hastalıkların tedavisinde deneyimli bir sağlık uzmanı tarafından takip edilmelidir. XENPOZYME infüzyonu, ciddi sistemik aşırı duyarlılık reaksiyonları gibi potansiyel şiddetli reaksiyonları tedavi etmek için uygun tıbbi desteğe erişimi olan bir sağlık uzmanı tarafından uygulanmalıdır.
Pozoloji/uygulama sıklığı ve süresi:
Biriken sfingomiyelinin (SM) olipudaz alfa tarafından hızlı metabolizması, infüzyonla ilişkili reaksiyonları ve/veya geçici karaciğer enzim yükselmelerini indükleyebilen proinflamatuar parçalanma ürünleri üretir.
XENPOZYME ile tedavi; akut faz reaksiyonları ve karaciğer transaminazlarında artış gibi durumların da dahil olduğu infüzyonla ilişkili reaksiyonların riskini en aza indirmek için her zaman bir doz yükseltme şeması ile başlatılmalıdır (bkz. Doz yükseltme fazı). Aşırı doz riskini önlemek için (bkz. bölüm 4.9) dozaj ve uygulama için bütün yönlendirmeler (bkz. Uygulama şekli) ile hazırlık ve taşıma talimatlarının (bkz. bölüm 6.6) dikkatlice izlenmesi gerekmektedir.
Pediyatrik hastalar için doz yükseltmenin, yetişkinler için olandan farklı olduğunu unutmayınız. Doz yükseltme şemasına ek olarak, her doz, kademeli bir infüzyon hızı kullanılarak uygulanmalıdır (bkz Tablo 3 ve 4). Atlanan dozlar için bkz. Atlanan dozlar
XENPOZYME dozu, vücut kitle indeksi (VKİ) ≤ 30 olan hasta için gerçek vücut ağırlığına veya VKİ > 30 olan hasta için optimal vücut ağırlığına dayanır (VKİ > 30 olan hastalar için bölümüne bakınız).
Yetişkinler
Doz yükseltme fazı
XENPOZYME' ın önerilen başlangıç dozu yetişkinler için 0,1 mg/kg*’dır (ilave kılavuz için ayrıca atlanan dozlar alt bölümüne bakınız) ve ardından doz, Tablo 1'de sunulan doz yükseltme rejimine göre artırılmalıdır:
Tablo 1: Yetişkinlerde doz yükseltme rejimi
| Yetişkin hastalar (18 yaş ve üzeri) | |
|---|---|
| İlk doz (1. gün/0. hafta) | 0,1 mg/kg* |
| İkinci doz (2. hafta) | 0,3 mg/kg* |
| Üçüncü doz (4. hafta) | 0,3 mg/kg* |
| Dördüncü doz (6. hafta) | 0,6 mg/kg* |
| Beşinci doz (8. hafta) | 0,6 mg/kg* |
| Altıncı doz (10. hafta) | 1 mg/kg* |
| Yedinci doz (12. hafta | 2 mg/kg* |
| Sekizinci doz (14. hafta) | 3 mg/kg* (önerilen idame dozu) |
- Gerçek vücut ağırlığı, VKİ ≤ 30 olan hastalar için kullanılacaktır. VKİ > 30 olan hastalar için aşağıda açıklanan şekilde optimal vücut ağırlığı kullanılacaktır.
İdame fazı
XENPOZYME' ın önerilen idame dozu her 2 haftada bir 3 mg/kg*’dır.
- Gerçek vücut ağırlığı, VKİ ≤ 30 olan hastalar için kullanılacaktır. VKİ > 30 olan hastalar için aşağıda açıklanan şekilde optimal vücut ağırlığı kullanılacaktır.
Pediyatrik popülasyon
Doz yükseltme fazı
XENPOZYME'ın önerilen başlangıç dozu pediyatrik hastalar için 0,03 mg/kg*’dır ve doz daha sonra Tablo 2A'da sunulan doz yükseltme rejimine göre artırılmalıdır:
Tablo 2A: Pediyatrik hastalarda doz yükseltme rejimi
| Pediyatrik hastalar (0-<18 yaş) | |
|---|---|
| İlk doz (1. gün /0. hafta) | 0,03 mg/kg* |
| İkinci doz (2. hafta) | 0,1 mg/kg* |
| Üçüncü doz (4. hafta) | 0,3 mg/kg* |
| Dördüncü doz (6. hafta) | 0,3 mg/kg* |
| Beşinci doz (8. hafta) | 0,6 mg/kg* |
| Altıncı doz (10. hafta) | 0,6 mg/kg* |
| Yedinci doz (12. hafta) | 1 mg/kg* |
| Sekizinci doz (14. hafta) | 2 mg/kg* |
| Dokuzuncu doz (16. hafta) | 3 mg/kg* (önerilen idame dozu) |
- Gerçek vücut ağırlığı, VKİ ≤ 30 olan hastalar için kullanılacaktır. VKİ > 30 olan hastalar için aşağıda açıklanan şekilde optimal vücut ağırlığı kullanılacaktır.
İdame fazı
XENPOZYME' ın önerilen idame dozu her 2 haftada bir 3 mg/kg*'dır.
- Gerçek vücut ağırlığı, VKİ ≤ 30 olan hastalar için kullanılacaktır. VKİ > 30 olan hastalar için aşağıda açıklanan şekilde optimal vücut ağırlığı kullanılacaktır.
VKİ >30 olan hastalar
Vücut kitle indeksi (VKİ) >30 olan yetişkin ve pediyatrik hastalarda, XENPOZYME dozunu hesaplamak için kullanılan vücut ağırlığı (doz yükseltme ve idame fazları için) aşağıdaki metotla tahmin edilmektedir.
Doz hesaplamasında kullanılacak vücut ağırlığı (kg) = 30 × (m cinsinden gerçek boy)2 Örneğin:
VKİ’si 38
vücut ağırlığı 110 kg boyu 1,7 m
olan bir hasta için:
Uygulanacak doz, 30 x 1.72 = 86.7 kg vücut ağırlığı kullanılarak hesaplanacaktır.
Atlanan dozlar
Bir doz, planlanan tarihten itibaren 3 gün içinde uygulanmadığında atlanmış sayılmaktadır. Bir XENPOZYME dozu atlandığında, bir sonraki doz mümkün olan en kısa sürede aşağıda açıklandığı gibi uygulanmalıdır. Bunun ardından uygulamalar, son uygulama tarihinden itibaren her 2 haftada bir planlanmalıdır.
Doz yükseltme fazı sırasında
XENPOZYME’ın uygulanmasında kullanılan doz artırımı şeması, katabolitlerin hızlı salınımını önleyerek hepatik inflamasyon/transaminaz artışları, ciddi ve yaşamı tehdit edici infüzyon ilişkili reaksiyonlar veya ölüm gibi ciddi toksisitelerin ortaya çıkmasını engeller (bkz. bölüm 4.4, 4.8 ve 4.9). Sfingomiyelin birikiminin önemli ölçüde azaltılmadığı veya
- atlanan dozlar nedeniyle yeniden birikim şüphesi olan hastalarda, tedaviye daha düşük bir dozdan yeniden başlanmalıdır.
Tablo 2B: Bir veya birden fazla doz atlanmasından sonra yetişkin ve pediyatrik hastalar için XENPOZYME doz önerileri
| Ardışık atlanmış dozlar | Doz artırma fazı | İdame fazı |
|---|---|---|
| Eğer 1 infüzyon atlanırsa*: | Son tolere edilen doz uygulanmalı, ardından yetişkinlerde (Tablo 1) veya pediyatrik hastalarda (Tablo 2A) belirtilen rejime göre doz artırımına devam edilmelidir. | İdame dozu uygulanmalı ve tedavi programı buna göre ayarlanmalıdır. |
| Eğer 2 ardışık infüzyon atlanırsa*: | Son tolere edilen dozdan 1 doz seviyesi daha düşük bir doz (minimum 0,3 mg/kg doz kullanılarak) uygulanmalı, ardından Tablo 1 veya Tablo 2A'ya göre doz artırımına devam edilmelidir. | İdame dozunun 1 altındaki doz (yani 2 mg/kg) uygulanmalıdır. Daha sonraki infüzyonlar için, 2 haftada bir idame dozu (3 mg/kg) uygulanmalıdır. |
| Eğer 3 veya daha fazla ardışık infüzyon atlanırsa: | Doz artırma rejimini tamamlamamış yetişkin hastalar için, Tablo 1'de açıklanan ilk artırma dozundan başlayarak doz artırma rejimine yeniden başlayınız. Doz artırma rejimini tamamlamamış pediyatrik hastalar için, Tablo 2A'da açıklanan ilk artırma dozundan başlayarak doz artırma rejimine yeniden başlayınız. | Sfingomiyelinin yeniden birikmiş olabileceği 3 veya daha fazla ardışık idame dozunu atlamış yetişkin hastalar için, tedaviyi yapan doktorun Tablo 1'de açıklanan ilk artırma dozundan başlayarak doz artırma rejimine yeniden başlaması önerilir. Sfingomiyelinin yeniden birikmiş olabileceği 3 veya daha fazla ardışık idame dozunu atlamış pediyatrik hastalar için, tedaviyi yapan doktorun Tablo 2A'da açıklanan ilk artırma dozundan başlayarak doz artırma rejimine yeniden başlaması önerilir. |
*Atlanmış bir dozdan sonraki planlanmış infüzyon 0,3 veya 0,6 mg/kg'lık bir doz ise, bu doz Tablo 1 ve Tablo 2A'ya göre iki kez uygulanmalıdır.
Transaminaz seviyesinin izlenmesi
Transaminaz (alanin aminotransferaz [ALT] ve aspartat aminotransferaz [AST]) seviyeleri, tedaviye başlamadan önce elde edilmelidir ve herhangi bir doz yükseltme fazında izlenmelidir (bkz. bölüm 4.4). İnfüzyon öncesi transaminaz seviyeleri başlangıcın üzerinde ve normalin üst sınırının (ULN) >2 katı kadar yükselirse, XENPOZYME dozu ayarlanabilir (önceki doz tekrarlanır veya azaltılabilir) veya transaminaz artış derecesine göre tedavi geçici olarak durdurulabilir. Bir hastada bir doz ayarlaması veya tedavinin kesilmesi gerekiyorsa, tedaviye yeniden başlanmasında, yetişkin ve pediyatrik hastalar için sırasıyla Tablo 1 ve Tablo 2A’da açıklanan doz yükseltme rejimi ve atlanan dozlar durumundaki öneriler izlenmelidir (bkz. Atlanan Dozlar)
Uygulama şekli:
XENPOZYME sadece intravenöz kullanım içindir. İnfüzyonlar, tercihen bir infüzyon pompası kullanılarak kademeli bir şekilde uygulanmalıdır.
Uygulamadan önce tıbbi ürünün sulandırılması ve seyreltilmesi ile ilgili talimatlar için bölüm
6.6’ya bakınız.
Sulandırma ve seyreltmeden sonra, çözelti intravenöz infüzyon olarak uygulanır. İnfüzyon hızları, infüzyon sırasında sadece infüzyonla ilişkili reaksiyonlar görülmediğinde kademeli olarak arttırılmalıdır (infüzyonla ilişkili reaksiyonlar durumunda, bölüm 4.4’e bakınız). İnfüzyonun her adımı için infüzyon hızı ve infüzyon süresi (+/- 5 dakika), Tablo 3 ve Tablo 4’te detaylandırılmıştır:
Tablo 3 ve Tablo 4'teki infüzyon hızı belirlenirken, doz artırma rejimindeki doz seviyesi kullanılmalıdır. Bu doz seviyesi, Tablo 1'den (yetişkinler için) ve Tablo 2A'dan (pediyatrik hastalar için) bulunabilir.
Tablo 3: Yetişkin hastalarda infüzyon oranları ve infüzyon süresi
| Doz* (mg/kg) | İnfüzyon hızı İnfüzyon süresi | Yaklaşık infüzyon süresi | ||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
|
|
|
| |||||||||||
| 0.1 | 20 dk boyunca 20 mL/sa | 15 dk boyunca 60 mL/sa | NA | NA | 35 dk | |||||||||
| 0,3 ila 3 | 20 dk boyunca 3,33 mL/sa | 20 dk boyunca 10 mL/sa | 20 dk boyunca 20 mL/sa | 160 dk boyunca 33,33 mL/sa | 220 dk | |||||||||
sa: saat; dk: dakika; NA: Geçerli değildir
*Tablo 1’deki doz yükseltme şemasından alınan doz seviyesi
Tablo 4: Pediyatrik hastalarda infüzyon oranları ve infüzyon süresi
| Doz* (mg/kg) | İnfüzyon hızı İnfüzyon süresi | Yaklaşık infüzyon süresi | |||
|---|---|---|---|---|---|
|
|
|
| ||
| 0,03 | Tüm infüzyon boyunca 0,1 mg/kg/sa | NA | NA | NA | 18 dk |
| 0,1 | 20 dakika boyunca 0,1 mg/kg/sa | Ardından 0,3 mg/kg/sa | NA | NA | 35 dk |
| 0,3 | 20 dakika boyunca 0,1 mg/kg/sa | 20 dakika boyunca 0,3 mg/kg/sa | Sonra 0,6 mg/kg/sa | NA | 60 dk |
| 0,6 | 80 dk | ||||
20 dakika boyunca 0,1 mg/kg/sa | 20 dakika boyunca 0,3 mg/kg/sa | 20 dakika boyunca 0,6 mg/kg/sa | Ardından 1 mg/kg/sa | 1 | 100 dk |
| 2 | 160 dk | ||||
| 3 | 220 dk | ||||
sa: saat; dk: dakika; NA: Geçerli değildir
*Tablo 2A’daki doz yükseltme şemasından alınan doz seviyesi
Baş ağrısı, ürtiker, pireksi, bulantı ve kusma gibi infüzyonla ilişkili reaksiyonların (İİR'ler) belirti ve semptomları ve diğer aşırı duyarlılık belirtileri veya semptomları infüzyon sırasında izlenmelidir. Semptom şiddetine bağlı olarak infüzyon yavaşlatılabilir, duraklatılabilir veya kesilebilir ve gerektiğinde uygun tıbbi tedavi başlatılır.
Şiddetli aşırı duyarlılık ve/veya anafilaktik reaksiyon durumunda XENPOZYME ile tedavi derhal kesilmelidir (bkz. bölüm 4.4).
İnfüzyonun sonunda (enjektör veya infüzyon torbası boşaldığında), infüzyon hattı, infüzyonun son kısmı için kullanılanla aynı infüzyon hızı kullanılarak enjeksiyonluk sodyum klorür 9 mg/mL (% 0,9) çözeltisiyle yıkanmalıdır.
Özel popülasyonlara ilişkin ek bilgiler:
Böbrek yetmezliği:
Böbrek yetmezliği olan hastalarda doz ayarlaması önerilmemektedir (bkz. bölüm 5.2).
Karaciğer yetmezliği:
Karaciğer yetmezliği olan hastalarda doz ayarlaması önerilmemektedir (bkz. bölüm 5.2).
Pediyatrik popülasyon:
“Pozoloji/ uygulama sıklığı ve süresi” bölümüne bakınız.
Geriyatrik popülasyon:
65 yaşın üzerindeki hastalar için doz ayarlaması önerilmemektedir (bkz. bölüm 5.2).
4.3. Kontrendikasyonlar
Olipudaz alfaya veya bölüm 6.1'de listelenen yardımcı maddelerden herhangi birine karşı hayatı tehdit eden aşırı duyarlılık (anafilaktik reaksiyon) durumlarında kontrendikedir (bkz. bölüm 4.4).
4.4. Özel kullanım uyarıları ve önlemleri
Kan-beyin bariyeri geçişinin olmaması
XENPOZYME' ın kan-beyin bariyerini geçmesi veya hastalığın CNS belirtilerini modüle etmesi beklenmemektedir.
İnfüzyonla ilişkili reaksiyonlar (İİR'ler)
İİR'ler, klinik çalışmalarda XENPOZYME ile tedavi edilen hastaların yaklaşık % 60’ında meydana gelmiştir. Bu İİR’ler aşırı duyarlılık reaksiyonlarını ve akut faz reaksiyonlarını da kapsamaktadır (bkz. bölüm 4.8). En sık görülen İİR'ler baş ağrısı, ürtiker, pireksi, bulantı ve kusmadır (bkz. bölüm 4.8). İİR'ler tipik olarak infüzyon anı ile infüzyonun tamamlanmasından sonraki 24 saat arasında meydana gelmiştir.
Doz yükseltme fazı sırasında, aşırı doz alınması sonucu ölüm de dahil olmak üzere ciddi advers reaksiyonlar meydana gelmiştir (bkz.bölüm 4.2 ve 4.9).
Aşırı duyarlılık/anafilaksi
XENPOZYME ile tedavi edilen hastalarda anafilaksi de dahil olmak üzere aşırı duyarlılık reaksiyonları bildirilmiştir (bkz. bölüm 4.8). Klinik çalışmalarda, anafilaksi yaşayan bir pediyatrik hasta da dahil olmak üzere 9 (% 22.5) yetişkin ve 9 (% 45) pediyatrik hastada aşırı duyarlılık reaksiyonları meydana gelmiştir.
Yönetim
Hastalar klinik karara göre infüzyon sırasında ve sonrasında uygun bir süre boyunca yakından izlenmelidir. Hastalar aşırı duyarlılık/anafilaksinin potansiyel semptomları hakkında bilgilendirilmelidir ve semptomların ortaya çıkması durumunda derhal tıbbi yardım almaları talimatı verilmelidir. İİR'lerin tedavisi bulgu ve semptomların şiddetine göre düzenlenir ve XENPOZYME infüzyonunun geçici olarak kesilmesini, infüzyon hızının düşürülmesini ve/veya uygun tıbbi tedaviyi içerebilir.
Kardiyopulmoner resüsitasyon ekipmanı da dahil olmak üzere uygun tıbbi destek önlemleri hazır bulunmalıdır. Şiddetli aşırı duyarlılık veya anafilaksi meydana gelirse, XENPOZYME derhal kesilmeli ve uygun tıbbi tedavi başlatılmalıdır. Klinik çalışmada anafilaksi yaşayan hastaya, hastanın önerilen idame dozunda XENPOZYME ile uzun süreli tedaviye devam etmesini sağlayan özel bir duyarsızlaştırma rejimi uygulanmıştır. Tedavi veren hekim, anafilaksi veya şiddetli aşırı duyarlılık reaksiyonunu takiben XENPOZYME yeniden uygulamasının risklerini ve faydalarını değerlendirmelidir. Anafilaksi sonrası XENPOZYME'ın yeniden uygulanması düşünülürse, reçete yazan doktor yeniden uygulama konusunda tavsiye almak için yerel Sanofi temsilcisine başvurmalıdır. Şiddetli aşırı duyarlılık gelişen hastalarda, XENPOZYME için desensitizasyon prosedürü düşünülebilir (bkz. bölüm 4.8). Bu tür hastalarda XENPOZYME yeniden uygulandığında, uygun resüsitasyon önlemleri ile birlikte çok dikkatli olunmalıdır.
Hafif veya orta derece İİR'ler meydana gelirse, infüzyon hızı yavaşlatılabilir veya geçici olarak durdurulabilir, bireysel infüzyona göre her adımın süresi artırılabilir ve/veya XENPOZYME dozu azaltılabilir. Bir hastada doz azaltımı gerekiyorsa, yetişkin ve pediyatrik hastalarda yeniden artırmak için sırasıyla Tablo 1 ve Tablo 2A' da açıklanan doz yükseltme izlemelidir (bkz. bölüm 4.2).
Hastalar alerjik reaksiyonları önlemek veya azaltmak için antihistaminikler, antipiretikler ve/veya glukokortikoidler ile önceden tedavi edilebilir.
İmmünojenisite
Klinik çalışmalar sırasında yetişkin ve pediyatrik hastalarda tedaviyle ortaya çıkan anti-ilaç antikorları (ADA) bildirilmiştir (bkz. bölüm 4.8). İİR'ler ve aşırı duyarlılık reaksiyonları ADA gelişiminden bağımsız olarak ortaya çıkabilir. İİR'lerin ve aşırı duyarlılık reaksiyonlarının çoğunluğu hafif veya orta derecede olup standart klinik uygulamalarla tedavi edilmiştir.
IgE ADA testi, olipudaz alfaya karşı şiddetli bir aşırı duyarlılık reaksiyonu yaşayan hastalar için düşünülebilir.
Klinik çalışmalarda etkililik kaybı bildirilmemiş olsa dahi, tedaviye yanıt kaybı durumunda IgG
ADA testi düşünülebilir.
Geçici transaminaz yükselmesi
Klinik çalışmalarda XENPOZYME ile doz yükseltme fazında infüzyonlardan sonraki 24 ila 48 saat içinde geçici transaminaz yükselmeleri (ALT veya AST) bildirilmiştir (bkz. bölüm 4.8). Bir sonraki planlanmış infüzyon sırasında, bu yüksek transaminaz seviyeleri genellikle XENPOZYME infüzyonundan önce gözlemlenen seviyelere geri dönmüştür.
Transaminaz (ALT ve AST) düzeyleri XENPOZYME tedavisine başlamadan önceki 1 ay içinde ölçülmelidir (bkz. bölüm 4.2). Doz artışı sırasında veya atlanan dozlardan sonra tedaviye devam edildiğinde, transaminaz seviyeleri bir sonraki planlanmış XENPOZYME infüzyonundan önceki 72 saat içinde ölçülmelidir. Doz artışı sırasında başlangıç veya infüzyon öncesi transaminaz seviyesi normal üst sınırın (ULN) > 2 katı olursa, infüzyon bitiminden 72 saat sonra transaminaz düzeyleri tekrar ölçülmelidir. İnfüzyon öncesi transaminaz seviyeleri başlangıç ve ULN'nin > 2 katı üzerine çıkarsa, XENPOZYME dozu ayarlanabilir (önceki doz tekrarlanır veya azaltılabilir) veya tedavi, transaminaz artış derecesine göre geçici olarak durdurulabilir (bölüm 4.2’ye bakınız). Önerilen idame doza ulaşıldıktan sonra, ASMD'nin rutin klinik tedavisinin bir parçası olarak transaminaz testi yapılabilir.
Sodyum içeriği
Bu tıbbi ürün her bir flakon başına 3,02 mg sodyum içerir, bu miktar Dünya Sağlık Örgütü 'nün (WHO) bir yetişkin veya adolesan için önerilen maksimum günlük 2 g sodyum alımının
% 0,15'ine ve 16 yaş altındaki çocuklar için kabul edilebilir maksimum günlük sodyum alımının
≤% 0,38'ine eşdeğerdir.
İzlenebilirlik
Biyolojik tıbbi ürünlerin izlenebilirliğini artırmak için uygulanan tıbbi ürünün adı ve seri numarası açıkça kaydedilmelidir.
4.5. Diğer tıbbi ürünlerle etkileşim ve diğer etkileşim şekilleri
Herhangi bir ilaç etkileşim çalışması yapılmamıştır. Olipudaz alfa rekombinant bir insan proteini olduğundan, sitokrom P450 aracılı ilaç-ilaç etkileşim beklenmemektedir.
Özel popülasyonlara ilişkin ek bilgiler
Özel popülasyona ilişkin bir etkileşim çalışması yapılmamıştır.
Pediyatrik popülasyon:
Pediyatrik popülasyona ilişkin bir etkileşim çalışması yapılmamıştır.
4.6. Gebelik ve laktasyon Genel tavsiye
Gebelik kategorisi: C
Çocuk doğurma potansiyeli bulunan kadınlar / Doğum kontrolü (Kontrasepsiyon) XENPOZYME doğum kontrol yöntemi kullanmayan çocuk doğurma potansiyeli bulunan kadınlarda, anneye sağlayacağı potansiyel faydalar fetüse yönelik olanlar da dahil olmak üzere potansiyel risklerinden fazla olmadıkça önerilmemektedir. Çocuk doğurma potansiyeli olan kadınlara, tedavi sırasında ve XENPOZYME’ın son dozu kesildikten sonraki 14 gün boyunca etkili doğum kontrol yöntemleri kullanması önerilmektedir.
ŞİDDETLİ AŞIRI DUYARLILIK REAKSIYONLARI:
Anafilaksi de dahil olmak üzere aşırı duyarlılık reaksiyonları
Kardiyopulmoner resüsitasyon ekipmanı da dahil olmak üzere uygun tıbbi destek önlemleri hazır bulunmalıdır. Şiddetli aşırı duyarlılık reaksiyonu meydana gelir ise XENPOZYME derhal kesilmeli ve uygun tıbbi tedavi uygulanmalıdır.
Gebelik dönemi
Olipudaz alfanın gebe kadınlarda kullanımına ilişkin sınırlı veri mevcuttur. Hayvanlar üzerinde yapılan araştırmalar üreme toksisitesinin bulunduğunu göstermiştir (bkz. bölüm 5.3). İnsanlara yönelik potansiyel risk bilinmemektedir. XENPOZYME gebelik sırasında, anneye sağlayacağı potansiyel faydalar fetüse yönelik olanlar da dahil olmak üzere potansiyel risklerinden fazla olmadıkça önerilmemektedir.
Laktasyon dönemi
Olipudaz alfanın insan sütüne geçip geçmediği bilinmemektedir. Emziren farelerin sütünde olipudaz alfa tespit edilmiştir (bkz. bölüm 5.3). Yeni doğanlar/bebekler için risk göz ardı edilemez. Emzirmenin çocuk için yararı ve tedavinin kadın için yararı dikkate alınarak, emzirmenin durdurulmasına veya XENPOZYME tedavisinin durdurulmasına karar verilmelidir.
Üreme yeteneği/ Fertilite
Olipudaz alfanın erkek ve kadın fertilitesi üzerindeki etkilerine ilişkin herhangi bir insan verisi mevcut değildir. Hayvan verileri fertiliteyle ilgili olarak doğrudan veya dolaylı zararlı etkilere işaret etmemektedir (bkz. bölüm 5.3).
4.7. Araç ve makine kullanma yeteneği üzerindeki etkiler
Klinik çalışmalarda hipotansiyon bildirildiğinden, XENPOZYME'ın araç ve makine kullanma yeteneği üzerinde minör bir etkisi olabilir (bkz. bölüm 4.8).
4.8. İstenmeyen etkiler
Güvenlilik profilinin özeti
XENPOZYME ile tedavi edilen hastalarda bildirilen ciddi advers reaksiyonlar, kardiyomiyopati öyküsü olan 1 (% 2,5) yetişkin hastada bir ekstrasistol olayı ve her biri 1 (% 5) pediyatrik hastada anafilaktik reaksiyon, ürtiker, döküntü, aşırı duyarlılık ve alanin aminotransferaz (ALT) düzeyi artışını içermektedir. Ciddi aşırı duyarlılık ile ilişkili yan etki olaylarının insidansı pediyatrik hastalarda yetişkinlere kıyasla daha yüksek olmuştur. Bir yetişkin hasta tekrarlayan döküntü nedeniyle tedaviyi bırakmıştır.
En sık bildirilen advers ilaç reaksiyonları (AİR'ler) baş ağrısı (% 31,7), pireksi (% 25), ürtiker (% 26,7), bulantı (% 20), kusma (%16,7), karın ağrısı (% 16,7), miyalji (% 13,3), döküntü (%11,7), üst karın ağrısı (% 10), eritem (% 10), kaşıntı (% 13,3) ve C-reaktif protein artışıdır (% 11,7).
Advers reaksiyonların tablosal listesi
Dört klinik çalışmadan (yetişkin hastalarda bir tolerabilite çalışması, ASCEND, ASCEND- Peds ve yetişkin ve pediyatrik hastalarda bir uzatma çalışması) havuzlanmış güvenlilik analizi, 2 haftada bir 3 mg/kg'a kadar dozlarda XENPOZYME ile tedavi edilen toplam 60 hasta (40 yetişkin ve 20 pediyatrik hasta) içermektedir.
Klinik çalışmaların havuzlanmış güvenlilik analizinde bildirilen advers reaksiyonlar, sıklık kategorilerine göre Tablo 5'te Sistem Organ Sınıfına göre listelenmiştir: çok yaygın (≥1/10), yaygın (≥1/100 ila <1/10), yaygın olmayan (≥1/1.000 ila <1/100), seyrek (≥1/10.000 ila
<1/1.000), çok seyrek (<1/10.000) ve bilinmiyor (eldeki verilerden hareketle tahmin edilemiyor).
Tablo 5: Klinik çalışmaların havuzlanmış analizinde XENPOZYME ile tedavi edilen hastalarda advers ilaç reaksiyonları
| Sistem Organ Sınıfı | Sıklık | |
|---|---|---|
| Çok yaygın | Yaygın | |
| Bağışıklık sistemi hastalıkları | Anafilaksi ve aşırı duyarlılık | |
| Sinir sistemi hastalıkları | Baş ağrısı | |
| Göz hastalıkları | Oküler hiperemi, oküler rahatsızlık, gözde kaşıntı | |
| Kardiyak hastalıkları | Çarpıntı, taşikardi | |
| Vasküler hastalıklar | Hipotansiyon, sıcak basması, kızarma | |
| Solunum, göğüs bozuklukları ve mediastinal hastalıkları | Faringeal ödem, faringeal şişlik, boğazda sıkışma hissi, hırıltılı solunum, larinks tahrişi, dispne, boğazda tahriş | |
| Gastrointestinal hastalıkları | Mide bulantısı, karın ağrısı, üst karın ağrısı, kusma | İshal, karında rahatsızlık hissi, gastrointestinal ağrı |
| Hepato-biliyer hastalıkları | Hepatik ağrı | |
| Deri ve deri altı doku hastalıkları | Ürtiker, kaşıntı, döküntü, eritem | Anjiyoödem, fiks erüpsiyon, papüler döküntü, maküler döküntü, makülopapüler döküntü, eritematöz döküntü, kaşıntılı döküntü, morbilliform döküntü, papül, makül |
| Kas-iskelet bozukluklar, bağ doku ve kemik hastalıkları | Miyalji | Kemik ağrısı, artralji, sırt ağrısı |
| Genel bozukluklar ve uygulama bölgesine ilişkin hastalıklar | Pireksi | Ağrı, titreme, kateter bölgesinde ağrı, kateter bölgesine bağlı reaksiyon, kateter bölgesinde kaşıntı, kateter bölgesinde şişlik, yorgunluk, asteni |
| Araştırmalar | C-reaktif protein artışı | Alanin aminotransferaz artışı, aspartat aminotransferaz artışı, serum ferritin artışı, C-reaktif protein artışı, vücut sıcaklığı artışı |
Seçilmiş advers reaksiyonların tanımı
Aşırı duyarlılık/anafilaktik reaksiyonlar dahil infüzyonla ilişkili reaksiyonlar (İİR'ler)
İİR'ler yetişkin hastaların % 57,5’inde ve pediyatrik hastaların % 65'inde bildirilmiştir. Yetişkin hastalarda en sık bildirilen İİR semptomları baş ağrısı (% 25), bulantı (% 17,5), ürtiker (% 17,5), artralji (% 10), miyalji (% 12,5), pireksi (% 10), kaşıntı (% 10), kusma (% 7,5) karın ağrısı (% 7,5), eritem (% 7,5) ve yorgunluktur (% 7,5). Pediyatrik hastalarda en sık bildirilen İİR semptomları pireksi (% 40), ürtiker (% 40), kusma (% 30), C-reaktif protein artışı (% 20), baş ağrısı (% 20), bulantı (% 20), eritem (% 15), döküntü (% 15), serum ferritin seviyesi yükselmesi (% 15), karı ağrısı (% 10) ve kaşıntıdır (% 10). İİR'ler tipik olarak infüzyon zamanı ile infüzyon bitiminden 24 saat sonra meydana gelmiştir.
Anafilaksi de dahil olmak üzere aşırı duyarlılıkla ilişkili İİR'ler, klinik çalışmalarda hastaların
% 30’unda, yetişkinlerin % 22'inde ve pediyatrik hastaların % 45'inde ortaya çıkmıştır. En sık bildirilen aşırı duyarlılıkla ilişkili İİR semptomları ürtiker (% 25), kaşıntı (% 10), eritem (% 10) ve döküntüdür (% 8,3).
Anafilaktik reaksiyonlar, klinik çalışmalarda ve pazarlama sonrası dönemde pediyatrik hastalarda bildirilmiştir. Bu hastaların bazılarında anti-olipudaz alfa IgE antikorları tespit edilmiştir. Kişiye özel desensitizasyon rejimi, bazı hastalarda önerilen idame dozunda uzun süreli tedaviye yeniden başlanmasına olanak sağlamış olsa da, desensitizasyonun başarısız olduğu ve idame dozuna ulaşılmadan önce anafilaktik reaksiyonlar nedeniyle tedavinin kesilmek zorunda kalındığı vakalar da mevcuttur.
İki yetişkin ve 3 pediyatrik hastadaki İİR semptomları, akut faz reaksiyonunun göstergesi olan laboratuvar parametrelerindeki (örneğin C-reaktif protein, ferritin değeri) değişikliklerle ilişkili bulunmuştur.
Transaminaz artışları
Klinik çalışmalarda doz yükseltme fazında XENPOZYME ile tedavi edilen bazı hastalarda infüzyondan sonraki 24 ila 48 saat içinde geçici transaminaz (ALT veya AST) artışları meydana gelmiştir. Bu artışlar genellikle bir sonraki programlanmış infüzyonla daha önceki infüzyon öncesi transaminaz seviyelerine geri gelmiştir.
Genel olarak, XENPOZYME ile 52 haftalık tedaviden sonra başlangıca göre ortalama ALT
% 46,9 ve ortalama AST % 40,2 azalmıştır. Yetişkin hastalarda, başlangıç ALT'si yüksek olan 16 hastanın tamamında ALT normal aralıkta ve başlangıç AST'si yüksek olan 12 hastanın 10'unda AST normal aralıkta olmuştur.
İmmünojenisite
Genel olarak, XENPOZYME ile tedavi edilen 40 yetişkin hastadan 19’u (% 47,5) ve 20 pediyatrik hastadan 15’inde (% 75) tedavi ile ortaya çıkan anti-ilaç antikorları (ADA) gelişmiştir. İlk XENPOZYME infüzyonundan serokonversiyona kadar geçen medyan süre yetişkinlerde yaklaşık 53 hafta ve pediyatrik hastalarda 12 hafta olmuştur. ADA pozitif hastaların çoğunluğunda (19 yetişkinden 16’sı ve 15 pediyatrik hastanın 10’u) ADA yanıtı düşük çıkmıştır (pik titre ≤ 400) veya ADA negatife dönmüştür. Üç yetişkin ADA pozitif hasta ve dört pediyatrik ADA-pozitif hasta orta düzeyde ADA yanıtları geliştirmiştir (pik titreleri 800-6400 aralığında). 19 yetişkin ADA pozitif hastadan 8’i ve 15 pediyatrik ADA pozitif hastadan 9’unda olipudaz alfa aktivitesini inhibe eden Nötralize Edici Antikorlar (NAb) bulunmuştur. Sadece 2 yetişkin hasta ve 3 pediyatrik hastada birden fazla zaman noktasında NAb tespit edilmiştir. Bir pediyatrik hastada tedavi ile artan ADA yanıtı görülmüştür. Bir pediyatrik hasta bir anafilaktik reaksiyon yaşamıştır ve pik titresi 1600 olan IgE ADA ve IgG ADA geliştirmiştir.
Yetişkin ve pediyatrik popülasyonlarda ADA'nın XENPOZYME'ın farmakokinetiği ve etkililiğinde herhangi bir etkisi gözlemlenmemiştir. Tedaviyle ortaya çıkan İİR'leri (aşırı duyarlılık reaksiyonları dahil) olan hastaların yüzdesi, tedaviyle ortaya çıkan ADA geliştirmiş hastalarda, gelişmeyenlere kıyasla daha yüksek (% 70,6’ya karşı % 46,2) bulunmuştur.
Pediyatrik popülasyon
Pediyatrik hastalarda aşırı duyarlılıkla ilişkili İİR’lerin insidansının yetişkinlere kıyasla daha yüksek olması dışında, XENPOZYME’ın pediyatrik ve yetişkin hastalardaki güvenlilik profili benzer olarak bulunmuştur.
Uzun süreli kullanım
Medyan maruziyet süresi yetişkin hastalarda 4,95 yıl (aralık: 0,4 ila 9,6 yıl) ve pediyatrik hastalarda 6,15 yıl (aralık: 4,3 ila 8,2 yıl) olmuştur. Genel olarak, uzun süreli kullanımda yetişkin ve pediyatrik hastalarda gözlemlenen advers olayların paterni, tedavinin ilk yılında gözlemlenenlerle tutarlı bulunmuştur.
Şüpheli advers reaksiyonların raporlanması
Ruhsatlandırma sonrası şüpheli ilaç advers reaksiyonlarının raporlanması büyük önem taşımaktadır. Raporlama yapılması, ilacın yarar/risk dengesinin sürekli olarak izlenmesine olanak sağlar. Sağlık mesleği mensuplarının herhangi bir şüpheli advers reaksiyonu Türkiye Farmakovijilans Merkezi (TÜFAM)’ne bildirilmesi gerekmektedir (www.titck.gov.tr; e-posta: tufam@titck.gov.tr; tel: 0 800 314 00 08; faks: 0 312 218 35 99).
4.9 Doz aşımı ve tedavisi
XENPOZYME ile tedavide doz aşımı vakaları, doz yükseltme fazı sırasında pediyatrik hastalarda bildirilmiştir. Bu hastaların bazılarında; tedaviye başlandıktan sonraki 24 saat içinde ölüm de dahil olmak üzere ciddi advers reaksiyonlar görülmüştür. Ana klinik bulgular arasında solunum yetmezliği, hipotansiyon, karaciğer fonksiyon testlerinde belirgin artış ve gastrointestinal kanama yer almıştır.
XENPOZYME doz aşımı için bilinen spesifik bir panzehir mevcut değildir. Doz aşımı durumunda infüzyon derhal durdurulmalı ve hasta, akut faz reaksiyonları da dahil olmak üzere infüzyonla ilişkili reaksiyonların gelişme durumu için hastanede yakından izlenmelidir. Advers reaksiyonların tedavisi için bölüm 4.4 ve 4.8’e bakınız.
5. FARMAKOLOJİK ÖZELLİKLERİ
5.1. Farmakodinamik özellikleri
Farmakoterapötik grup: Diğer sindirim sistemi ve metabolizma ürünleri, Enzimler ATC kodu: A16AB25
Etki mekanizması
Olipudaz alfa, Asit Sfingomiyelinaz Eksikliği (ASMD) olan hastaların organlarında sfingomiyelin (SM) birikimini azaltan rekombinant bir insan asit sfingomiyelinazıdır.
Klinik etkililik ve güvenlilik
Olipudaz alfanın etkililiği, toplam 61 ASMD hastasının katıldığı 3 klinik çalışmada (yetişkin hastalarda ASCEND çalışması, pediyatrik hastalarda ASCEND-Peds çalışması ve yetişkin ve pediyatrik hastalarda uzatma çalışması) değerlendirilmiştir.
Yetişkin hastalarda klinik çalışma
ASCEND çalışması, ASMD tip A/B ve B olan yetişkin hastalarda çok merkezli, randomize, çift kör, plasebo kontrollü, tekrarlayan doz faz II/III çalışmasıdır. XENPOZYME veya plasebo almak için toplam 36 hasta 1:1 oranında randomize edilmiştir. Tedavi her iki gruba da 2 haftada bir intravenöz infüzyon şeklinde uygulanmıştır. Olipudaz alfa alan hastalar, 0,1 mg/kg'dan 3 mg/kg'lık bir hedef doza titre edilmiştir. Çalışma: 52. haftaya kadar süren randomize, plasebo kontrollü, çift kör primer analiz periyodu (PAP) ve ardından 4 yıla kadar uzatma tedavisi dönemi (ETP) olarak ardışık 2 döneme ayrılmıştır.
Orijinal XENPOZYME kolundaki hastalar tedaviye devam ederken, PAP'ta plasebo koluna randomize edilen hastalar hedeflenen 3 mg/kg doza ulaşmak için ETP'de XENPOZYME tedavisine geçirilmiştir.
Çalışmaya alınan hastalarda akciğerlerin karbon monoksit difüzyon kapasitesi (DLco) tahmin edilen normal değerin ≤ % 70'i, dalak hacmi manyetik rezonans görüntüleme (MRI) ile ölçülen normalin ≥ 6 katı (NK) ve splenomegaliye bağlı skorda (SRS) skor ≥ 5 bulunmuştur. Genel olarak, başlangıçtaki demografik ve hastalık özellikleri iki tedavi grubu arasında benzerdir. Medyan hasta yaşı 30'dur (aralık: 18-66 yaş). ASMD tanısında ortalama yaş (standart sapma, SS) 18 (18.4)’dir. Başlangıçta, 36 yetişkin hastanın 9'unda (% 25) ASMD Tip A/B klinik teşhisi ile uyumlu nörolojik belirtiler görülmüştür. Kalan 27 hastanın ASMD Tip B ile uyumlu bir klinik tanısı vardı.
Bu çalışma 2 ayrı primer etkililik sonlanım noktasını içermektedir: başlangıçtan 52. haftaya kadar DLco'daki (beklenen normalin %'si olarak) ve MRI ile ölçüldüğü şekliyle dalak hacmindeki (NK cinsinden) yüzde değişim. Sekonder etkililik sonlanım noktaları, başlangıçtan 52. haftaya kadar karaciğer hacmindeki yüzde değişikliği (NK'de) ve trombosit sayısını içermiştir. Farmakodinamik parametreler (seramid ve lizo-sfingomyelin [SM'nin deasile edilmiş bir formu] seviyeleri) de değerlendirilmiştir.
XENPOZYME grubunda, 52 haftalık primer analiz döneminde tahmin edilen % Dlco’da (p=0,0004) ve dalak hacmindeki (p< ,0001) ve ayrıca ortalama karaciğer hacmindeki (p< ,0001) ve trombosit sayısında (p=0,0185) ortalama değişim yüzdesinde plasebo grubuyla karşılaştırıldığında iyileşmeler gözlemlenmiştir. Tedavinin 26. haftasında, ilk doz sonrası sonlanım noktası değerlendirmesinde, öngörülen DLco yüzdesi, dalak hacmi, karaciğer hacmi ve trombosit sayısındaki ortalama değişim yüzdesinde anlamlı bir iyileşme kaydedilmiştir. 52. haftadaki PAP sonuçları Tablo 6'da detaylandırılmıştır.
Tablo 6: Başlangıçtaki etkililik bitiş noktaları için ortalama (SD) değerler ve en küçük kareler (LS) başlangıçtan 52. haftaya kadar ortalama yüzde değişim (SE)
| Plasebo (n=18) | XENPOZYME (n=18) | Fark [% 95 GA] | p değeri* | |||||||
|---|---|---|---|---|---|---|---|---|---|---|
| Primer sonlanım noktaları | ||||||||||
| Başlangıçta ortalama % tahmin edilen DLco Başlangıçtan 52. haftaya kadar tahmin edilen % Dlco’da yüzde değişim | 48,5 (10,8) 3 (3,4) | 49,4 (11,0) 22 (3,3) | NA 19 (4,8) [9,3, 28,7] | NA 0,0004 | ||||||
Başlangıçta ortalama dalak hacmi (NK) Başlangıçtan 52. haftaya kadar dalak hacmindeki yüzde değişim | 11,2 (3,8) 0,5 (2,5) | 11,7 (4,9) -39,4 (2,4) | NA -39,9 (3,5) [-47,1, -32,8] | NA <0,0001 | ||||||
| Sekonder sonlanım noktaları | ||||||||||
| Başlangıçta ortalama karaciğer hacmi (NK) Başlangıçtan 52. haftaya karaciğer hacmindeki yüzde değişim | 1,6 (0,5) -1,5 (2,5) | 1,4 (0,3) -28,1 (2,5) | NA -26,6 (3,6) [-33,9, -19,3] | NA <0,0001 | ||||||
Başlangıçta ortalama trombosit sayısı (109/L) Başlangıçtan 52. haftaya kadar trombosit sayısında yüzde değişim | 115,6 (36,3) 2,5 (4,2) | 107,2 (26,9) 16,8 (4,0) | NA +14,3 (5,8) [2,6, 26,1] | NA 0,0185 | ||||||
*Çokluk ayarlamasından sonra istatistiksel olarak anlamlı
Bununla birlikte, ASMD hastalarının plazmasında önemli ölçüde yükselen lizo-sfingomiyelin, dokudaki sfingomiyelin içeriğinin azalmasını yansıtacak şekilde anlamlı olarak azalmıştır. İnfüzyon öncesi plazma lizo-sfingomiyelin seviyesinde başlangıçtan 52. haftaya (SE) LS ortalama yüzdelik değişim, plasebo grubunda % 5,0 (4,2) göre XENPOZYME tedavi grubunda % 77,7 (3,9) bulunmuştur. Histopatolojik olarak değerlendirildiği gibi, karaciğer sfingomiyelin içeriği, XENPOZYME tedavi grubunda başlangıçtan 52. haftaya kadar % 92,0 (SE: 8,1) azalmıştır (plasebo grubunda +% 10,3 (SE: 7,8) ile karşılaştırıldığında).
Daha önce plasebo alan 18 hastanın 17’si ve daha önce 52 hafta boyunca olipudaz alfa (PAP) ile tedavi edilen 18 hastanın 18’i, 4 yıla kadar sırasıyla olipudaz alfa ile tedaviye başlamış veya devam etmiştir. Olipudaz alfanın 104. haftaya kadar olan etkililik sonlanım noktaları üzerindeki sürekli etkileri Şekil 1 ve 2 ile Tablo 7’de sunulmaktadır.
Şekil 1: Başlangıçtan 104. haftaya kadar DLco'daki (tahmin edilen %) yüzde değişiminin LS ortalamaları grafiği (% 95 GA) - mITT popülasyonu
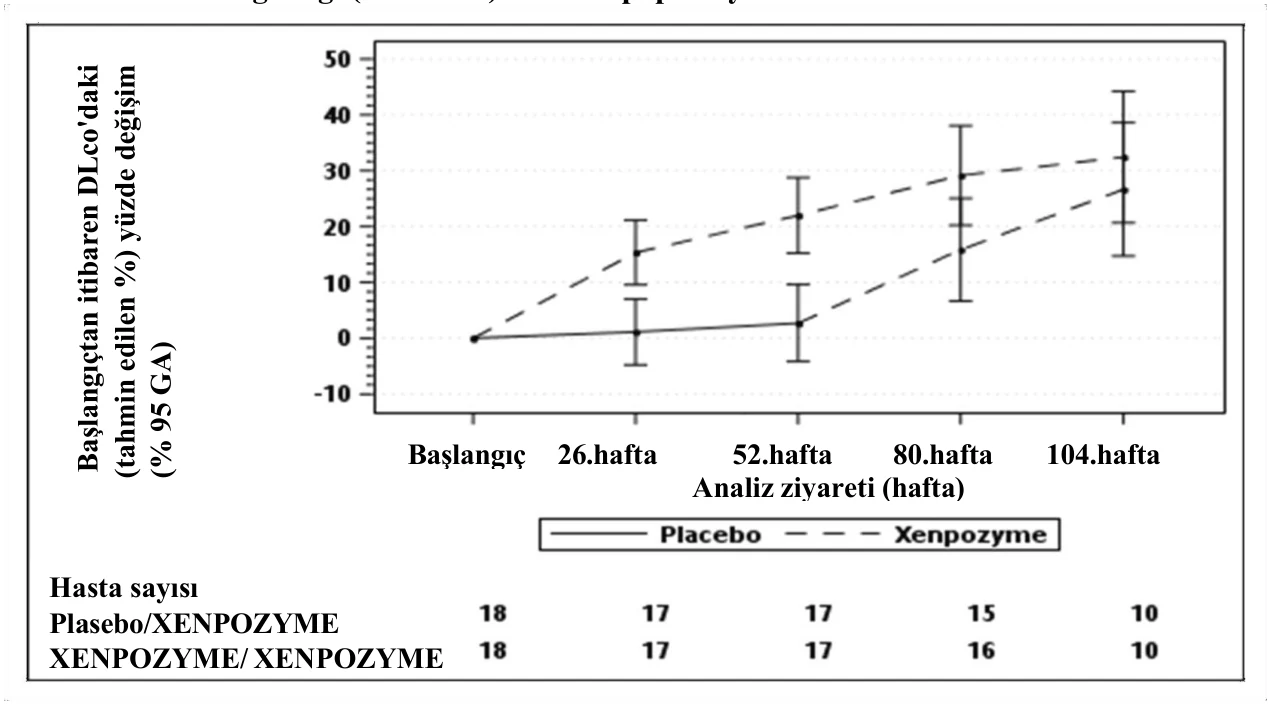
Dikey çubuklar, LS ortalamaları için % 95 GA'yı temsil eder.
LS ortalamaları ve % 95 GA'lar, 104. haftaya kadar olan verileri kullanarak tekrarlanan ölçümler yaklaşımı için karma bir modele dayanmaktadır.
Plasebo/XENPOZYME grubundaki hastalar 52. haftaya kadar plasebo almıştır ve daha sonra olipudaz alfaya geçirilmiştir.
Şekil 2: Başlangıçtan 104. haftaya kadar dalak hacmindeki (NK) yüzde değişimin LS ortalamaları grafiği (% 95 GA) - mITT popülasyonu
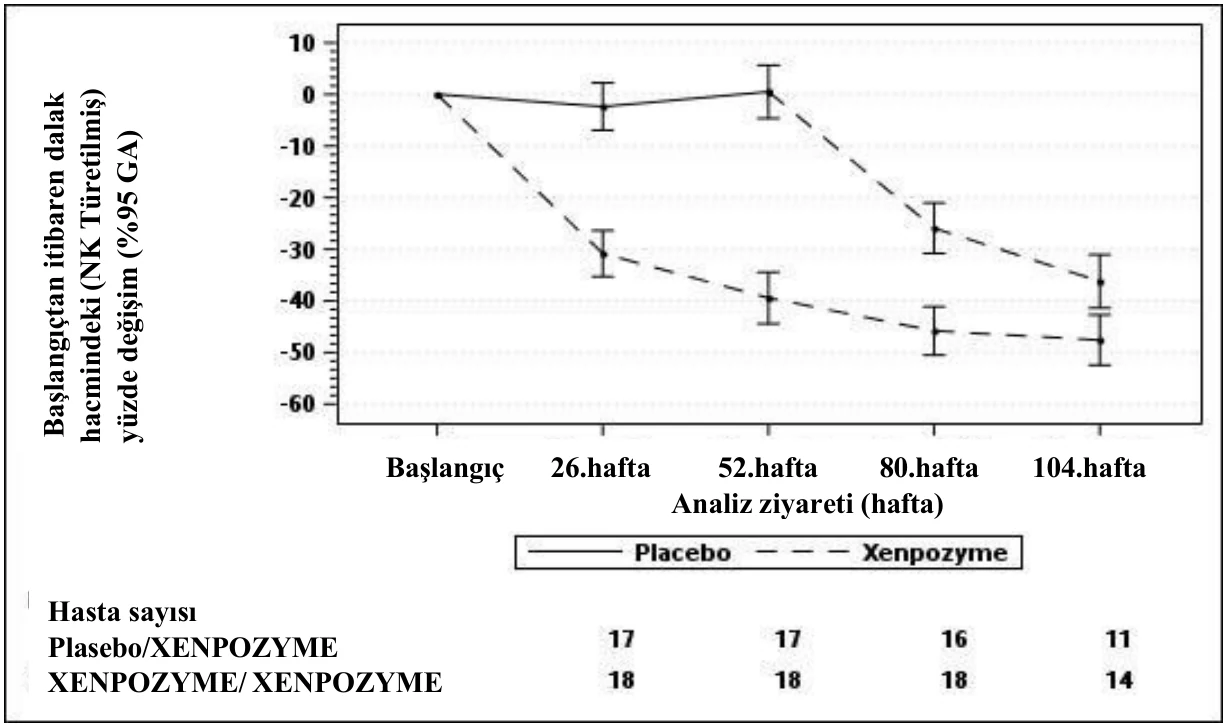
Dikey çubuklar, LS ortalamaları için % 95 GA'yı temsil eder.
Başlangıç 26.hafta
52.hafta
80.hafta 104.hafta
Analiz ziyareti (hafta)
Hasta sayısı Plasebo/XENPOZYME XENPOZYME/ XENPOZYME
Başlangıçtan itibaren DLco'daki (tahmin edilen %) yüzde değişim (% 95 GA)
Başlangıç 26.hafta 52.hafta
80.hafta 104.hafta
Analiz ziyareti (hafta)
Hasta sayısı Plasebo/XENPOZYME XENPOZYME/ XENPOZYME
Başlangıçtan itibaren dalak hacmindeki (NK Türetilmiş) yüzde değişim (%95 GA)
LS ortalamaları ve % 95 GA'lar, 104. haftaya kadar olan verileri kullanarak tekrarlanan ölçümler yaklaşımı için karma bir modele dayanmaktadır.
Plasebo/XENPOZYME grubundaki hastalar 52. haftaya kadar plasebo almıştır ve daha sonra olipudaz alfaya geçirilmiştir.
Tablo 7: 104 hafta boyunca XENPOZYME ile tedavi edilen hastalarda karaciğer hacmi (NK) ve trombosit sayısı (109/L) için başlangıçtan 104. haftaya LS ortalama yüzde değişimi (SE)
| Önceki olipudaz alfa grubu | ||||||
|---|---|---|---|---|---|---|
| 104. hafta | |||||
| N | 17 | 14 | ||||
| Karaciğer hacmindeki yüzde değişim | -27,8 (2,5) | -33,4 (2,2) | ||||
| (SS) | ||||||
| N | 18 | 13 | ||||
| Trombosit sayısındaki yüzde değişim | 16,6 (4,0) | 24,9 (6,9) | ||||
| (SS) | ||||||
N: hasta sayısı
Yetişkin hastalarda uzatma çalışması
ASMD hastalarında açık etiketli bir artan doz çalışmasına katılan 5 yetişkin hasta, açık etiketli bir uzatma çalışmasında tedaviye devam etmiştir ve > 9 yıl olipudaz alfa almıştır. Tahmin edilen % DLco, dalak ve karaciğer hacimleri ve trombosit sayısında çalışma boyunca yetişkinlerde başlangıca kıyasla, sürekli iyileşmeler kaydedilmiştir (bkz. Tablo 8).
Tablo 8: Etkililik parametrelerinin başlangıçtan 78. aya kadar ortalama yüzde değişimi (SD)
| |
|---|---|
| Tahmin edilen % DLco’da (SD) yüzde değişim | % 55,3 (48,1) |
| Dalak hacmindeki yüzde değişim (SS) | % -59,5 (4,7) |
| Karaciğer hacmindeki yüzde değişim (SS) | % -43,7 (16,7) |
| Trombosit sayısındaki yüzde değişim (SS) | % 38,5 (14,7) |
N: hasta sayısı
Pediyatrik popülasyon
ASCEND-Peds çalışması (Faz 1/2 klinik çalışması), ASMD (tip A/B ve B)’li <18 yaş pediyatrik hastalarda 64 hafta boyunca uygulanan olipudaz alfanın güvenliliğini ve tolere edilebilirliğini değerlendirmek için çok merkezli, açık etiketli bir tekrarlanan doz çalışmadır. Bununla birlikte, 52. haftada organomegali, pulmoner ve karaciğer fonksiyonları ve lineer büyüme ile ilgili keşifsel etkililik sonlanım noktaları değerlendirilmiştir.
Toplam 20 hasta (12-<18 yaş arası 4 adolesan, 6-<12 yaş arası 9 çocuk ve 7 bebek/çocuk < 6 yaş), 0,03 mg/kg'dan 3 mg/kg'lık bir hedef doza bir doz yükseltme rejimi yoluyla olipudaz alfa ile titre edilmiştir. Tedavi 64 haftaya kadar her 2 haftada bir intravenöz infüzyon olarak uygulanmıştır. Çalışmaya kayıtlı hastalar MRI ölçümüne göre ≥ 5 NK’lik bir dalak hacmine sahiptir. Hastalar 1,5 ila 17,5 yaş arasında dağılmıştır ve her iki cinsiyet de eşit olarak temsil edilmiştir. ASMD tanısında ortalama (SD) yaş 2,5 (2,5)’dir. Başlangıçta, 20 pediyatrik hastanın 8’inde (% 40) ASMD Tip A/B klinik tanısı ile uyumlu olarak nörolojik bulgular görülmüştür. Geriye kalan 12 hastada klinik tanı ASMD Tip B ile uyumludur.
Olipudaz alfa ile tedavi, 52. haftada başlangıcla kıyaslandığında tahmin edilen % DLco, dalak ve karaciğer hacimleri, trombosit sayıları ve doğrusal büyüme ilerlemesinde (Boy-Z skorlarına göre) ortalama yüzde değişiminde iyileşmelerle sonuçlanmıştır (bkz. Tablo 9).
Tablo 9: LS Etkililik parametrelerinin başlangıçtan 52. haftaya kadar (tüm yaş kohortu) ortalama yüzde değişimi (SE) veya değişimi (SS)
| Başlangıç değeri (n=20) |
| |
|---|---|---|
Tahmin edilen ortalama % DLco (SS) Tahmin edilen % DLco*’da yüzde değişim % 95 GA | 54,8 (14,2) | 71,7 (14,8) 32,9 (8,3) 13,4, 52,5 |
Ortalama dalak hacmi (NK) (SS) Dalak hacmindeki (NK'de) yüzde değişim % 95 GA | 19,0 (8,8) | 9,3 (3,9) -49,2 (2,0) -53,4, -45,0 |
Ortalama karaciğer hacmi (NK) (SS) Karaciğer hacminde (NK’de) yüzde değişim % 95 GA | 2,7 (0,7) | 1,5 (0,3) -40,6 (1,7) -44,1, -37,1 |
Ortalama trombosit sayısı (109/L) (SS) Trombosit sayısındaki yüzde değişim % 95 GA | 137,7 (62,3) | 173,6 (60,5) 34,0 (7,6) 17,9, 50,1 |
Ortalama boy Z-skorları (SS) Boy Z-skorlarında değişim* % 95 GA | -2,1 (0,8) | -1,6 (0,8) 0,6 (0,4) (0,38,0,73) |
*DLco, testi yapabilen ≥5 yaş 9 pediyatrik hastada değerlendirilmiştir, 19 pediyatrik hastada boy Z-skorundaki değişimi değerlendirilmiştir.
Bununla birlikte, LS ortalama infüzyon öncesi plazma seramid ve lizo-sfingomiyelin düzeyleri, 52 haftalık tedaviyi takiben başlangıca kıyasla, sırasıyla %57 (SE: 5.1) ve %87,2 (SE: 1,3) oranında azalmıştır.
Olipudaz alfanın dalak ve karaciğer hacimleri, trombositler ve boy z-skorları üzerindeki etkileri, çalışmaya dahil edilen tüm pediyatrik yaş kohortlarında görülmüştür.
Uzatma çalışması pediyatrik hastalar
ASCEND-Peds çalışmasına katılan 20 pediyatrik hasta, açık etiketli bir uzatma çalışmasında tedaviye devam etmiştir ve > 8 yıla kadar olipudaz alfa almıştır.
Pediyatrik hastalarda etkililik parametrelerinde (% tahmin edilen DLco, dalak ve karaciğer hacimleri, trombosit sayıları, boy Z-skorları ve kemik yaşı) 48. aya kadar olan çalışma süresi boyunca sürekli iyileşmeler kaydedilmiştir (bkz. Tablo 10).
Tablo 10: Etkililik parametrelerinin başlangıçtan 48. aya (tüm yaş kohortu) ortalama yüzde değişimi veya değişimi (SD)
| |
|---|---|
N Tahmin edilen % Dlco’da (SS) yüzde değişim | 5 60,3 (58,5) |
N Dalak hacmindeki yüzde değişim (SS) | 7 -69,1 (4,1) |
N Karaciğer hacmindeki yüzde değişim (SS) | 7 -55,4 (11,0) |
N Trombosit sayısındaki yüzde değişim (SS) | 5 35,8 (42,4) |
N Boy Z-skorlarındaki değişim (SS) | 5 2,3 (0,8) |
N Kemik yaşındaki değişim (ay) (SS) | 7 18,5 (19,0) |
N: hasta sayısı
5.2. Farmakokinetik özellikleri Genel özellikler
Olipudaz alfanın farmakokinetiği (PK), tüm klinik çalışmalardan tek veya çoklu uygulama alan 49 yetişkin ASMD hastasında değerlendirilmiştir. Her 2 haftada bir uygulanan 3 mg/kg’lık dozda, ortalama (varyasyon katsayısı, % CV) maksimum konsantrasyon (Cmaks) ve kararlı durumda bir dozaj aralığında konsantrasyon-zaman eğrisi altında kalan alan (AUC0-τ), sırasıyla 30,2 mcg/mL (% 17) ve 607 mcg.saat/mL (% 20) bulunmuştur.
Emilim:
XENPOZYME intravenöz olarak uygulandığı için emilim geçerli değildir.
Dağılım:
Olipudaz alfanın tahmini ortalama (% CV) dağılım hacmi 13,1 L'dir (% 18).
Biyotransformasyon:
Olipudaz alfa rekombinant bir insan enzimidir ve proteolitik bozunma yoluyla küçük peptitlere ve amino asitlere indirgenmesi beklenir.
Eliminasyon:
Olipudaz alfanın ortalama (% CV) klirensi 0,331 L/s'dir (% 22). Ortalama terminal yarılanma ömrü (t1/2) 31,9 ila 37,6 saat arasında değişmiştir.
Doğrusallık/doğrusal olmayan durum:
Olipudaz alfa, 0,03 ila 3 mg/kg doz aralığında doğrusal farmakokinetiği sergilemiştir. Her 2 haftada bir 0,1'den 3 mg/kg'lık idame dozuna kadar bir doz yükseltme rejimini takiben, olipudaz alfanın plazma seviyelerinde çok az birikim olmuştur.
Hastalardaki karakteristik özellikler
Olipudaz alfa farmakokinetiğinde cinsiyete bağlı klinik olarak anlamlı bir farklılık olmamıştır.
Popülasyon farmakokinetik analizi, Asyalı (n = 2) ve diğer ırk hastalarında (n = 2) maruziyetin, Kafkas hastaları için gözlemlenen maruz kalma aralıkları içinde olduğunu göstermiştir.
Geriyatrik popülasyon (65 yaş ve üzeri)
Popülasyon farmakokinetik analizi yaşlılarda maruziyette bir fark göstermemiştir (XENPOZYME ile klinik çalışmalara 65 ila 75 yaş arasında sadece 2 hasta dahil edilmiştir).
Pediyatrik popülasyon
Olipudaz alfanın PK'sı 4 adolesan hasta, 9 çocuk hasta ve 7 çocuk/bebek hasta olmak üzere 20 pediyatrik hastada değerlendirilmiştir (Tablo 11). Olipudaz alfa maruziyetleri pediyatrik hastalarda yetişkin hastalara göre daha düşüktür. Ancak, bu farklılıkların klinik olarak anlamlı olmadığına karar verilmiştir.
Tablo 11: ASMD’li adolesan, çocuk ve çocuk/bebek hastalarda her 2 haftada bir 3 mg/kg uygulandıktan sonra olipudaz alfa PK parametrelerinin ortalaması (%CV)
| Yaş Grubu | Yaş (yıl) | Cmaks (μg/mL) | AUC0-τ (μg.sa/mL) |
|---|---|---|---|
| Ergen (n=4) | 12, < 18 | 27,5 (8) | 529 (7) |
| Çocuk (n=9) | 6, < 12 | 24,0 (10) | 450 (15) |
| Çocuk/Bebek (n=7) | < 6 | 22,8 (8) | 403 (11) |
Tanımlayıcı istatistikler, popülasyon PK analizini kullanarak kararlı durum maruziyetlerinin post hoc tahminlerini temsil eder.
AUC0-τ: Bir dozaj aralığı boyunca zaman karşı plazma konsantrasyonunu eğrisi altında kalan alan; Cmaks: maksimum plazma konsantrasyonu; n: toplam hasta sayısı.
Karaciğer yetmezliği
Olipudaz alfa rekombinant bir proteindir ve proteolitik bozunma ile elimine edilmesi beklenir. Bu nedenle, bozulmuş karaciğer fonksiyonunun olipudaz alfanın farmakokinetiğini etkilemesi beklenmemektedir.
Böbrek yetmezliği
Hafif böbrek yetmezliği (60 mL/dk ≤ kreatinin klirensi < 90 mL/dak) olan 4 hasta (%11,1) ASCEND çalışmasına dahil edilmiştir. Hafif böbrek yetmezliği olan hastalarda olipudaz alfa farmakokinetiğinde klinik olarak anlamlı bir farklılık olmamıştır. Orta ila şiddetli böbrek yetmezliğinin olipudaz alfanın farmakokinetiği üzerindeki etkisi bilinmemektedir. Olipudaz alfanın renal atılım yoluyla elimine edilmesi beklenmemektedir. Bu nedenle, böbrek yetmezliğinin olipudaz alfanın farmakokinetiğini etkilemesi beklenmemektedir.
5.3. Klinik öncesi güvenlilik verileri
Önerilen maksimum insan dozunun (MRHD) 10 kat üzerindeki doz seviyelerinde mutant olmayan hayvanlarda (fareler, sıçanlar, tavşanlar, köpekler ve maymunlar) yürütülen güvenlilik farmakolojisi, tek doz toksisitesi ve tekrarlanan doz toksisitesi çalışmalarına dayalı olarak klinik dışı veriler insanlar için özel bir tehlike ortaya koymamaktadır. Olipudaz alfanın mutajenik ve karsinojenik potansiyelini değerlendirmek için çalışmalar yapılmamıştır.
Asit sfingomiyelinaz nakavt (ASMKO) farelerde (ASMD için bir hastalık modeli), intravenöz bolus enjeksiyon olarak MRHD'den ≥ 3,3 kat daha yüksek tek doz olipudaz alfa uygulamasının ardından mortalite gözlemlenmiştir. Bununla birlikte, tekrarlanan doz çalışmaları, bir doz yükseltme rejimi aracılığıyla olipudaz alfa uygulanmasının bileşiğe bağlı mortaliteyle sonuçlanmadığını ve diğer toksisite bulgularının şiddetini MRHD'nin 10 katı test edilen en yüksek doza kadar azalttığını göstermektedir.
Gebe fareler, önerilen idame terapötik doz ve sıklıkta insan maruziyetinden daha düşük maruz kalma seviyelerinde olipudaz alfa ile günlük olarak tedavi edildiğinde, eksensefali insidansında artış gözlemlenmiştir. Bu insidans geçmiş kontrol verilerinden biraz daha yüksektir. Bu gözlemin insanlar için önemi bilinmemektedir. Olipudaz alfanın gebe tavşanlara günlük intravenöz uygulaması, önerilen idame terapötik doz ve sıklıkta insan maruziyetini anlamlı olarak aşan maruziyetlerde fetal malformasyonlara veya varyasyonlara neden olmamıştır.
Doğum sonrası 7. günde 3 mg/kg olipudaz alfa uygulanan farelerde, uygulamadan 2 gün sonra sütte olipudaz alfa tespit edilmiştir.
6. FARMASÖTİK ÖZELLİKLER
6.1. Yardımcı maddelerin listesi
L-metiyonin
Sodyum fosfat dibazik heptahidrat Sodyum fosfat monobazik monohidrat Sükroz
6.2. Geçimsizlikler
Geçimsizlik çalışmaları yapılmadığından, bu tıbbi ürün diğer tıbbi ürünlerle karıştırılmamalıdır.
6.3. Raf ömrü
- Açılmamış flakonlar 36 ay
Sulandırılmış tıbbi ürün
Enjeksiyonluk steril su ile sulandırıldıktan sonra, kimyasal, fiziksel ve mikrobiyolojik açıdan kullanım stabilitesi 2-8 °C'de 24 saate kadar veya oda sıcaklığında sıcaklık (25°C'ye kadar) 12 saate kadar gösterilmiştir.
Mikrobiyolojik açıdan bakıldığında, sulandırılan tıbbi ürün derhal kullanılmalıdır. Seyreltilmek üzere hemen kullanılmazsa, seyreltilmeden önceki kullanıma dair saklama süreleri ve koşulları kullanıcının sorumluluğundadır ve normalde 2°C- 8°C’de 24 saatten uzun olmamalıdır.
Seyreltilmiş tıbbi ürün
Enjeksiyonluk sodyum klorür 9 mg/mL (% 0,9) çözelti ile seyreltildikten sonra, kimyasal, fiziksel ve mikrobiyolojik açıdan kullanım stabilitesi 2-8°C'de 24 saat boyunca ve oda sıcaklığında (25 °C'ye kadar) saklandığında 12 saate kadar (infüzyon süresi dahil) 0,1 mg/mL- 3,5 mg/mL arasında gösterilmiştir.
Mikrobiyolojik açıdan bakıldığında, seyreltilmiş tıbbi ürün derhal kullanılmalıdır. Seyreltildikten sonra hemen kullanılmazsa, kullanımdaki saklama süreleri ve koşulları kullanıcının sorumluluğundadır ve normalde 2-8°C'de 24 saat boyunca ve ardından oda sıcaklığında (25 °C'ye kadar) 12 saatten (infüzyon süresi dahil) uzun olmamalıdır.
6.4. Saklamaya yönelik özel tedbirler
2°C-8°C arasında buzdolabında saklayınız.
Tıbbi ürünün sulandırılması ve seyreltilmesinden sonraki saklama koşulları için bölüm 6.3’e bakınız.
6.5. Ambalajın niteliği ve içeriği
Silikonize klorobütil-elastomer liyofilizasyon tıpası ve plastik geçme kapaklı bir alüminyum kapamaya sahip flakonda (Tip I cam) infüzyonluk çözelti hazırlamak için 20 mg toz.
Her ambalaj 1 flakon içerir.
6.6. Tıbbi üründen arta kalan maddelerin imhası ve diğer özel önlemler
Flakonlar sadece tek kullanımlıktır.
İnfüzyonlar, tercihen bir infüzyon pompası kullanılarak kademeli bir şekilde uygulanmalıdır.
Dozajlama çözeltisinin hazırlanması
İnfüzyonluk çözelti için konsantre toz, enjeksiyonluk steril su ile sulandırılmalı, enjeksiyon için enjeksiyonluk sodyum klorür 9 mg/mL (% 0,9) çözelti ile seyreltilmeli ve daha sonra intravenöz infüzyon ile uygulanmalıdır.
Sulandırma ve seyreltme adımları aseptik koşullar altında tamamlanmalıdır. Filtreleme cihazları, infüzyon çözeltisinin hazırlanması sırasında hiçbir zaman kullanılmamalıdır. Sulandırma ve seyreltme adımları sırasında köpüklenmeyi önleyiniz.
- 1)
Bireysel hastanın ağırlığına ve öngörülen doza göre yeniden oluşturulacak flakon sayısını belirleyiniz.
Hasta ağırlığı (kg) × doz (mg/kg) = hasta dozu (mg cinsinden). 20 mg/flakona bölünen hasta dozu (mg cinsinden) = sulandırılacak flakon sayısı. Flakon sayısı bir kesir içeriyorsa, bir sonraki tam sayıya yuvarlayınız.
- 2) Gerekli sayıda flakonu buzdolabından çıkarınız ve oda sıcaklığına ulaşmalarını sağlamak için yaklaşık 20 ila 30 dakika bekletiniz.
- 3) Her flakonu, flakonun iç duvarına yavaşça damla damla ekleme tekniği kullanılarak flakona 5,1 mL enjeksiyonluk steril su enjekte ederek sulandırınız.
- 4) Her flakonu yavaşça eğiniz ve yuvarlayınız. Her flakon 4 mg/mL berrak, renksiz bir çözelti oluşturacaktır.
- 5) Flakonlardaki sulandırılmış çözeltiyi partiküler madde ve renk değişikliği açısından görsel olarak inceleyiniz. XENPOZYME çözeltisi berrak ve renksiz olmalıdır. Opak partiküller veya renk değişikliği görülen bir flakon kullanılmamalıdır.
- 6) Öngörülen doza karşılık gelen sulandırılmış çözeltinin hacmini uygun sayıda flakondan çekiniz ve infüzyon hacmine bağlı olarak bir enjektör veya infüzyon torbasında enjeksiyonluk sodyum klorür 9 mg/mL (% 0,9) çözelti ile seyreltiniz (hastaların yaşına ve/veya ağırlığına göre önerilen toplam infüzyon hacmi için Tablo 12'ye bakınız).
Tablo 12: Önerilen infüzyon hacimleri
Vücut ağırlığı ≥3 kg ila <10 kg | Vücut ağırlığı ≥10 kg ila <20 kg | Vücut ağırlığı ≥20 kg (<18 yaş çocuk hastalar) | Yetişkin hastalar (≥18 yaş) | |
|---|---|---|---|---|
| Doz (mg/kg) | Toplam infüzyon hacmi (mL) | Toplam infüzyon hacmi (mL) | Toplam infüzyon hacmi (mL) | Toplam infüzyon hacmi (mL) |
| 0,03 | Değişken hacim vücut ağırlığına göre değişecektir | Değişken hacim vücut ağırlığına göre değişecektir | 5 | NA |
| 0,1 | Değişken hacim vücut ağırlığına göre değişecektir | 5 | 10 | 20 |
| 0,3 | 5 | 10 | 20 | 100 |
| 0,6 | 10 | 20 | 50 | 100 |
| 1 | 20 | 50 | 100 | 100 |
| 2 | 50 | 75 | 200 | 100 |
| 3 | 50 | 100 | 250 | 100 |
Pediyatrik hastalarda vücut ağırlığına bağlı değişken nihai infüzyon hacimleri için (Tablo 12’ye bakınız):
- 3. Adım’da hazırlanan sulandırılmış çözeltiden 0,25 mL (1 mg) ve boş bir 10 mL enjektöre 9,75 mL enjeksiyonluk sodyum klorür 9 mg/mL (% 0,9) çözeltisi ekleyerek 0,1 mg/mL'de bir infüzyon çözeltisi hazırlayınız.
- Hasta dozunu (mg) elde etmek için gereken hacmi (mL) hesaplayınız. Örnek: 0,3 mg ÷ 0,1 mg/mL = 3 mL
Bir enjektör kullanarak 5 mL ≤ toplam hacim ≤ 20 mL için seyreltme talimatları:
- Sulandırılmış çözeltinin gerekli hacmini boş enjektörün iç duvarına yavaşça enjekte ediniz.
- Gerekli toplam infüzyon hacmini elde etmek için yeterli miktarda sodyum klorür 9 mg/mL (% 0,9) enjeksiyonluk çözeltiyi yavaşça ekleyiniz (enjektör içinde köpüklenmeyi önleyiniz).
Bir infüzyon torbası kullanarak ≥ 50 mL toplam hacim için seyreltme talimatları:
Boş infüzyon torbası:
Sulandırılmış çözeltinin gerekli hacmini 3. Adım’dan itibaren yavaşça uygun boyutta sterile infüzyon torbasına enjekte ediniz.
- Gerekli toplam infüzyon hacmini elde etmek için yeterli miktarda enjeksiyonluk sodyum klorür 9 mg/mL (% 0,9) çözeltisini yavaşça ekleyiniz (torba içinde köpüklenmeyi önleyiniz).
Kullanıma hazır infüzyon torbası:
- Tablo 12'de belirtilen son hacmi elde etmek için önceden enjeksiyonluk sodyum klorür 9 mg/mL (% 0,9) çözeltisiyle doldurulmuş kullanıma hazır infüzyon torbasından normal salin hacmini çekiniz.
- 3. Adım’daki sulandırılmış çözeltinin gerekli hacmini infüzyon torbasına yavaşça ekleyiniz (torba içinde köpüklenmeyi önleyiniz).
- Karıştırmak için enjektörü veya infüzyon torbasını yavaşça ters çeviriniz. Çalkalamayınız. Bu bir protein çözeltisi olduğundan, seyreltmeden sonra bazen hafif topaklanma (ince yarı saydam lifler olarak tanımlanır) meydana gelir.
- Seyreltilmiş çözelti, uygulama sırasında hat içi düşük protein bağlayıcı 0,2 mcm filtreden filtre edilmelidir.
- İnfüzyon tamamlandıktan sonra infüzyon hattı, infüzyonun son kısmı için kullanılanla aynı infüzyon hızı kullanılarak enjeksiyonluk sodyum klorür 9 mg/mL (% 0,9) çözeltisi ile yıkanmalıdır.
Kullanılmamış ürünler ya da atık materyaller “Tıbbi Atıkların Kontrolü Yönetmeliği” ve “Ambalaj Atıklarının Kontrolü Yönetmeliği” ne uygun olarak imha edilmelidir.
7. RUHSAT SAHİBİ
Sanofi Sağlık Ürünleri Ltd. Şti. Şişli-İstanbul
8. RUHSAT NUMARASI
2024/306
9. İLK RUHSAT TARİHİ / RUHSAT YENİLEME TARİHİ
İlk ruhsat tarihi: 16.08.2024
Ruhsat yenileme tarihi: -