


KISA ÜRÜN BİLGİSİ - VEYNUA 45 MG/0,8 ML ENJEKSİYONLUK ÇÖZELTİ İÇEREN KULLANIMA HAZIR KALEM
1. BEŞERİ TIBBİ ÜRÜNÜN ADI
VEYNUATM 45 mg/0,8 mL enjeksiyonluk çözelti içeren kullanıma hazır kalem
Steril
2. KALİTATİF VE KANTİTATİF BİLEŞİM
Etkin madde:
Her bir kullanıma hazır kalem, 0,8 mL çözeltide 45 mg eplontersen (eplontersen sodyum olarak) içerir.
Her bir mL çözelti, 56 mg eplontersen (eplontersen sodyum olarak) içerir.
Yardımcı maddeler:
Sodyum dihidrojen fosfat dihidrat 0,035 mg
Disodyum fosfat 0,14 mg
Sodyum klorür 1,653 mg
Sodyum hidroksit yeterli miktarda
Yardımcı maddeler için 6.1'e bakınız.
3. FARMASÖTİK FORM
Enjeksiyonluk çözelti içeren kullanıma hazır kalem.
Berrak, renksiz ila sarı renkte çözelti (pH: yaklaşık 7,4 ve ozmolalite: 250 ila 330 mOsm/kg).
4. KLİNİK ÖZELLİKLER
4.1 Terapötik endikasyonlar
VEYNUA, herediter transtiretin aracılı amiloidoz ile ilişkili polinöropatisi (ATTRv) olan yetişkin hastaların tedavisinde endikedir.
4.2 Pozoloji ve uygulama şekli
VEYNUA ile tedavi, herediter transtiretin aracılı amiloidoz ile ilişkili polinöropati tedavisinde deneyimli bir hekim tarafından reçete edilmeli ve gözetiminde olmalıdır.
Pozoloji/uygulama sıklığı ve süresi:
Önerilen eplontersen dozu, aylık olarak uygulanan 45 mg'dır.
VEYNUA ile tedavi edilen hastalar için günde yaklaşık 2.500 IU ila 3.000 IU miktarını aşmayacak şekilde A vitamini takviyesi tavsiye edilir (bkz. Bölüm 4.4).
Tedavi semptomların başlamasından sonra mümkün olan en kısa sürede başlatılmalıdır (bkz. Bölüm 5.1).
Kaçırılan doz
Eğer VEYNUA’nın bir dozu kaçırılırsa, bir sonraki doz mümkün olan en kısa sürede uygulanmalıdır. Son doz tarihinden itibaren aylık aralıklarla dozlamaya devam edilmelidir, çift doz uygulanmamalıdır.
Uygulama şekli:
VEYNUA, yalnızca subkütan kullanıma yöneliktir. VEYNUA, yalnızca tek kullanıma yönelik kullanıma hazır kalemdir.
Hasta veya hastayla ilgilenen kişi tarafından uygulanan ilk enjeksiyon, uygun niteliklere sahip bir sağlık mesleği mensubunun rehberliğinde yapılmalıdır. Hastalara ve/veya hastayla ilgilenen kişilere VEYNUA’nın subkütan uygulaması konusunda eğitim verilmelidir.
Kullanıma hazır kalem, kullanımdan en az 30 dakika önce buzdolabından çıkarılmalı ve enjeksiyondan önce oda sıcaklığına gelmesi beklenmelidir. Başka ısıtma yöntemleri kullanılmamalıdır.
Kullanmadan önce çözeltiyi görsel olarak inceleyiniz. Çözelti renksiz ila sarı renkte görünmelidir. Uygulamadan önce bulanıklık, partikül madde veya renk değişikliği gözlemlenirse kullanmayınız.
Hasta kendi kendine uygulama yapacaksa, VEYNUA karın veya üst uyluk bölgesine enjekte edilmelidir. Eğer enjeksiyon hastayla ilgilenen kişi tarafından yapılıyorsa kolun üst kısmı da kullanılabilir.
VEYNUA, morarmış, hassaslaşmış, kızarmış veya sert ciltlere, yara izlerine veya hasar görmüş ciltlere enjekte edilmemeli, göbek etrafındaki bölgeden kaçınılmalıdır.
Kullanıma hazır kalem kullanılarak uygulamaya ilişkin kapsamlı talimatlar 'Kullanım Talimatları'nda verilmektedir.
Özel popülasyonlara ilişki ek bilgiler
Böbrek yetmezliği:
Hafif ila orta derecede böbrek yetmezliği olan hastalarda (tahmini glomerüler filtrasyon hızı [eGFR] ≥ 45 ila < 90 mL/dak/1,73 m2) doz ayarlaması gerekli değildir. Eplontersen, eGFR <45 mL/dak/1,73 m2 olan veya son dönem böbrek yetmezliği olan hastalarda araştırılmamıştır (bkz. Bölüm 5.2) ve bu hastalarda yalnızca beklenen klinik faydanın potansiyel riskten ağır basması durumunda kullanılmalıdır.
Karaciğer yetmezliği:
Hafif karaciğer yetmezliği olan hastalarda doz ayarlaması gerekli değildir. Eplontersen, orta veya şiddetli karaciğer yetmezliği olan hastalarda araştırılmamıştır ve bu hastalarda yalnızca beklenen klinik faydanın potansiyel riskten ağır basması durumunda kullanılmalıdır. (bkz. Bölüm 5.2).
Pediyatrik popülasyon:
VEYNUA’nın çocuklarda ve 18 yaşın altındaki adolesanlarda güvenliliği ve etkililiği belirlenmemiştir. Herhangi bir veri mevcut değildir.
Geriyatrik popülasyon:
Yaşlı hastalarda (65 yaş ve üzeri) doz ayarlaması gerekli değildir (bkz. Bölüm 5.2).
4.3 Kontrendikasyonlar
Etkin maddeye veya Bölüm 6.1’de listelenen yardımcı maddelerden herhangi birine karşı aşırı duyarlılık.
4.4 Özel kullanım uyarıları ve önlemleri
Eksikliği A Vitamini
Etki mekanizmasına dayanarak, VEYNUA’nın serum A vitaminini (retinol) normal seviyelerin altına düşürmesi beklenmektedir (bkz. Bölüm 5.1). Normalin alt sınırının altındaki serum A vitamini seviyeleri düzeltilmelidir ve VEYNUA ile tedaviye başlanmadan önce A vitamini eksikliğine ilişkin herhangi bir oküler semptom veya bulgu değerlendirilmelidir.
VEYNUA alan hastalar, A vitamini eksikliğinden kaynaklanan olası oküler semptom riskini azaltmak için günlük yaklaşık 2.500 IU (kadın) ila 3.000 IU (erkek)’yu aşmayacak şekilde, oral A vitamini takviyesi almalıdır. Hastalarda gece görüşünde azalma veya gece körlüğü, kalıcı göz kuruluğu, göz inflamasyonu, kornea inflamasyonu veya ülserasyonu, kornea kalınlaşması veya kornea perforasyonu dahil olmak üzere A vitamini eksikliği ile uyumlu oküler semptomlar gelişirse oftalmolojik değerlendirme için sevk edilmesi önerilir.
Gebeliğin ilk 60 günü boyunca hem çok yüksek hem de çok düşük A vitamini seviyeleri, fetal malformasyon riskinde artışla ilişkili olabilir. Bu nedenle tedaviye başlamadan önce gebelik dışlanmalıdır ve çocuk doğurma potansiyeli olan kadınların etkili doğum kontrolü uygulamaları gerekmektedir (bkz. Bölüm 4.6). Eğer bir kadın hamile kalmayı planlıyorsa VEYNUA ve A vitamini takviyesi kesilmeli ve serum A vitamini düzeyleri izlenmelidir. Gebe kalmaya çalışılmadan önce A vitamininin normal seviyelere dönmüş olması gerekir.
Planlanmamış bir gebelik durumunda VEYNUA kesilmelidir. Eplontersenin yarılanma ömrünün uzun olması nedeniyle (bkz. Bölüm 5.2), tedavinin kesilmesinden sonra bile A vitamini eksikliği gelişebilir. Planlanmamış bir gebeliğin ilk trimesterinde A vitamini takviyesine devam edilip edilmeyeceğine dair herhangi bir öneri verilememektedir. A vitamini takviyesine devam edilirse, daha yüksek dozları destekleyen verilerin bulunmaması nedeniyle günlük doz günde 3.000 IU'yu aşmamalıdır. Daha sonra, üçüncü trimesterde A vitamini eksikliği riskinin artması nedeniyle, serum A vitamini düzeyleri henüz normale dönmediyse, ikinci ve üçüncü trimesterde günde 2.500 IU ila 3.000 IU A vitamini takviyesine yeniden başlanmalıdır.
Gebe kadının VEYNUA almaya devam etmesi halinde, gebelikte A vitamini takviyesinin A vitamini eksikliğini önlemek için yeterli olup olmayacağı bilinmemektedir. Bununla birlikte, eplontersenin etki mekanizması nedeniyle gebelik sırasında A vitamini takviyesinin günlük 3.000 IU’nın üzerine çıkarılmasının, serum retinol düzeylerini düzeltmesi olası değildir ve anne ve fetüse zararlı olabilir.
Etkisi bilinen yardımcı maddeler
Bu tıbbi ürün her 0,8 mL dozunda 1 mmol (23 mg)'dan daha az sodyum ihtiva eder; yani aslında "sodyum içermez".
4.5 Diğer tıbbi ürünler ile etkileşimler ve diğer etkileşim şekilleri
Herhangi bir etkileşim çalışması yürütülmemiştir.
İn vitro çalışmalar, eplontersenin taşıyıcıların bir substratı veya inhibitörü olmadığını, plazma proteinine yüksek oranda bağlanan tıbbi ürünlerle etkileşime girmediğini ve CYP enzimlerinin bir inhibitörü veya indükleyicisi olmadığını göstermektedir.
Eplontersen dahil oligonükleotid terapötikleri tipik olarak CYP enzimlerinin substratları değildir. Bu nedenle, eplontersenin ilaç taşıyıcıları, plazma protein bağlanması veya CYP enzimleriyle oluşabilecek ilaç-ilaç etkileşimlerine neden olması veya bunlardan etkilenmesi beklenmemektedir.
Özel popülasyonlara ilişkin ek bilgiler
Özel popülasyonlara ilişkin herhangi bir etkileşim çalışması yürütülmemiştir.
Pediyatrik popülasyon:
Pediyatrik popülasyona ilişkin herhangi bir etkileşim çalışması yürütülmemiştir.
4.6 Gebelik ve laktasyon
Genel tavsiye
Gebelik kategorisi: C
Çocuk doğurma potansiyeli bulunan kadınlar /Doğum kontrolü (Kontrasepsiyon)
VEYNUA, normal fetal gelişim için kritik olan A vitamininin plazma seviyelerini azaltacaktır. A vitamini takviyesinin fetüse yönelik riski azaltmak için yeterli olup olmayacağı bilinmemektedir (bkz. Bölüm 4.4). Bu nedenle VEYNUA tedavisine başlanmadan önce gebelik dışlanmalı ve çocuk doğurma potansiyeli olan kadınlar etkili doğum kontrolü uygulamalıdır.
Bir kadın gebe kalmayı planlıyorsa, VEYNUA ve A vitamini takviyesi kesilmeli ve serum A vitamini düzeyleri izlenmeli ve gebe kalma girişiminden önce normale döndürülmelidir (bkz. Bölüm 4.4). Serum A vitamini seviyeleri, tedavinin son dozundan sonra 15 haftadan daha uzun bir süre boyunca düşük kalabilir.
Gebelik dönemi
Eplontersenin gebe kadınlarda kullanımına ilişkin veri bulunmamaktadır. Hayvan çalışmaları üreme toksisitesine işaret etmemiştir (bkz. Bölüm 5.3), ancak A vitamini eksikliğinin potansiyel etkilerini yansıtmayabilir. Dengesiz A vitamini düzeylerinden kaynaklanan potansiyel teratojenik risk nedeniyle, VEYNUA gebelik sırasında kullanılmamalıdır. Gebelik durumunda, özellikle ilk trimesterde fetüsün ve A vitamini durumunun yakından izlenmesi gerekir.
Laktasyon dönemi
Eplontersen veya metabolitlerinin insan sütüne geçip geçmediği bilinmemektedir. Emzirilen çocuğa yönelik risk göz ardı edilemez.
Emzirmenin çocuk açısından faydası ve tedavinin anne açısından faydası dikkate alınarak, emzirmenin durdurulup durdurulmayacağına/tedaviden kaçınılıp kaçınılmayacağına ya da VEYNUA tedavisinin kesilip kesilmeyeceğine dair bir karar verilmelidir.
Üreme yeteneği/Fertilite
Eplontersenin insan fertilitesi üzerindeki etkilerine ilişkin herhangi bir bilgi mevcut değildir. Hayvan çalışmalarında erkek veya dişi fertilitesi üzerinde herhangi bir etki tespit edilmemiştir (bkz. Bölüm 5.3).
4.7 Araç ve makine kullanımı üzerindeki etkiler
Eplontersenin araç ve makine kullanma yeteneği üzerinde etkisi bulunmamaktadır veya ihmal edilebilir düzeydedir.
4.8 İstenmeyen etkiler
Güvenlilik profilinin özeti
ATTRv-PN'li hastalarda yapılan klinik çalışmada, 140 hastadan 130'u (%90,3) 85. haftaya kadar eplontersen tedavisini tamamlamıştır. Eplontersen tedavisi sırasında en sık görülen advers reaksiyonlar A vitamini azalması (hastaların %97'si) ve kusmadır (hastaların %9'u).
Advers reaksiyonların tablo halinde listesi
Aşağıda açıklanan güvenlilik verileri, en az bir doz eplontersen alan ve eplontersene randomize edilen ATTRv’nin neden olduğu polinöropatisi (ATTRv-PN) olan 144 hastada VEYNUA maruziyetini yansıtmaktadır. Bunlardan 141 hasta en az 6 ay, 137 hasta ise en az 12 ay tedavi almıştır. Ortalama tedavi süresi 541 gündür (aralık: 57 ila 582 gün).
Advers reaksiyonlar MedDRA Sistem Organ Sınıfı (SOC)’na göre organize edilmektedir. Her bir SOC içerisinde tercih edilen terimler, azalan sıklık ve ardından azalan ciddiyete göre düzenlenmektedir. Advers reaksiyonların görülme sıklıkları şu şekilde tanımlanmaktadır: çok yaygın (≥1/10); yaygın (≥1/100 ila <1/10); yaygın olmayan (≥1/1.000 ila <1/100); seyrek (≥1/10.000 ila <1/1.000); çok seyrek (<1/10.000) ve bilinmiyor (eldeki verilerden hareketle tahmin edilemiyor).
Tablo 1: VEYNUA için bildirilen advers reaksiyonlar
| Sistem organ sınıfı | Advers reaksiyon | Sıklık |
|---|---|---|
| Göz hastalıkları | Katarakt | Yaygın |
| Gastrointestinal hastalıkları | Kusma | Yaygın |
| Böbrek ve idrar hastalıkları | Proteinüri | Yaygın |
| Genel bozukluklar ve uygulama bölgesine ilişkin hastalıkları | Enjeksiyon bölgesinde eritem | Yaygın |
| Enjeksiyon bölgesinde ağrı | Yaygın | |
| Enjeksiyon bölgesinde prurit | Yaygın | |
| Araştırmalar | A vitamini azalması | Çok Yaygına |
aÇalışma sırasında A vitamininin normalin alt sınırının altındaki laboratuvar bulgularına dayanmaktadır.
Seçili advers reaksiyon açıklaması
A vitamini azalması
ATTRv-PN'li hastalarda yapılan klinik çalışmada, tüm hastalara önerilen günlük A vitamini dozunu almaları talimatı verilmiştir. Başlangıçta A vitamini seviyeleri normal olan, eplontersen ile tedavi edilen hastaların %96,5'inde çalışma sırasında normalin alt sınırının altında A vitamini seviyeleri görülmüştür (bkz. Bölüm 5.1).
Enjeksiyon bölgesi reaksiyonları
Eplontersen ile tedavi edilen ATTRv-PN'li hastalarda enjeksiyon yeri eritemi, enjeksiyon yeri ağrısı ve enjeksiyon yeri pruritusu sırasıyla %3,5, %3,5 ve %2,1 oranında bildirilmiştir.
Şüpheli advers reaksiyonların raporlanması
Ruhsatlandırma sonrası şüpheli ilaç advers reaksiyonlarının raporlanması büyük önem taşımaktadır. Raporlama yapılması, ilacın yarar/risk dengesinin sürekli olarak izlenmesine olanak sağlar. Sağlık mesleği mensuplarının herhangi bir şüpheli advers reaksiyonu Türkiye Farmakovijilans Merkezi'ne (TÜFAM) bildirmeleri gerekmektedir (www.titck.gov.tr; e-posta: tufam@titck.gov.tr; tel: 0 800 314 00 08; faks: 0 312 218 35 99).
4.9 Doz aşımı ve tedavisi
Eplontersen doz aşımı için spesifik bir tedavi yoktur. Doz aşımı durumunda, destekleyici tıbbi tedavi sağlanmalıdır.
5. FARMAKOLOJİK ÖZELLİKLER
5.1 Farmakodinamik özellikler
Farmakoterapötik grup: Diğer sinir sistemi ilaçları
ATC kodu: N07XX21
Etki mekanizması
Eplontersen, fosforotiyoat ve fosfat diester internükleotid bağlantıların karışımı bir omurgaya sahip bir N-asetilgalaktozamin (GalNAc) konjuge 2'-O-2-metoksietil-modifiye kimerik gapmer antisens oligonükleotittir (ASO). GalNAc konjugatı, ASO'nun hepatositlere hedeflenen şekilde iletilmesini sağlar. Eplontersenin hepatositlerdeki transtiretin (TTR) haberci RNA'ya (mRNA) seçici bağlanması hem mutant hem de vahşi tip (normal) TTR mRNA'nın bozunmasına neden olur. Bu, karaciğerde TTR proteininin sentezini önler ve karaciğer tarafından dolaşıma salgılanan mutasyona uğramış ve vahşi tip TTR proteininin seviyelerinde anlamlı azalmalara neden olur.
Farmakodinamik etkiler
Eplontersen alan ATTRv-PN hastalarında yapılan klinik çalışmada, ilk değerlendirmede (5. hafta) serum TTR konsantrasyonlarında bir azalma gözlemlenmiştir ve TTR konsantrasyonları 35. haftaya kadar düşmeye devam etmiştir. Tedavi süresi (85 hafta) boyunca TTR konsantrasyonunda sürekli bir azalma gözlemlenmiştir. Serum TTR yüzdesinde başlangıca göre azalma için ortalama (SD), eplontersen ile tedavi edildiğinde 35. haftada %82,1 (11,7), 65. haftada %83 (10,4) ve 85. haftada %81,8 (13,4) olmuştur. Cinsiyet, ırk, yaş, bölge, vücut ağırlığı, kardiyomiyopati durumu, önceki tedavi, Val30Met mutasyon durumu, hastalık evresi ve başlangıçtaki ailesel amiloid kardiyomiyopati klinik tanısından bağımsız olarak serum TTR konsantrasyonlarında başlangıca göre benzer bir azalma gözlemlenmiştir.
TTR, A vitamininin (retinol) ana taşıyıcısı olan retinol bağlayıcı protein 4 için bir taşıyıcı proteindir. Bu nedenle, plazma TTR'sindeki bir azalmanın, plazma retinol seviyelerinin normal alt sınırının altına düşmesiyle sonuçlanması beklenir.
Klinik etkililik ve güvenlilik
Eplontersenin etkililiği ve güvenliliği, ATTRv-PN'li toplam 168 yetişkin hastayı içeren randomize, çok merkezli, açık etiketli bir çalışmada (NEURO-TTRansform) değerlendirilmiştir. Hastalar her 4 haftada bir 45 mg (N=144) eplontersenin veya bir referans grubu olarak haftada bir 284 mg inotersenin (N=24) subkütan enjeksiyonu almak üzere 6:1 oranında randomize edilmiştir. Eplontersene randomize edilen 144 hastadan 140'ı (%97,2) tedaviyi 35. haftaya kadar, 135'i (%93,8) tedaviyi 65. haftaya kadar tamamlamıştır.
Harici bir plasebo kontrolü, ATTRv-PN'li yetişkin hastalarda randomize, çift kör, plasebo kontrollü, çok merkezli klinik çalışma olan pivotal inotersen çalışmasından (NEURO-TTR) alınan hastaların plasebo kohortundan oluşmuştur. Bu kohorta haftada bir kez subkütan plasebo enjeksiyonları yapılmıştır. Her iki çalışmada da aynı uygunluk kriterleri kullanılmıştır.
Eplontersen ve harici plasebo gruplarının özellikleri genel olarak benzer olup temel başlangıç özelliklerdeki (Val30Met mutasyon durumu, hastalık evresi ve önceki tedavi) potansiyel dengesizlikler önceden belirlenmiş istatistiksel analizde hesaba katılmıştır.
Eplontersene randomize edilen 144 hastanın başlangıçtaki medyan hasta yaşı 51,5’tir (aralık: 24 ila 82), %30,6'sı 65 yaş ve üzeridir ve hastaların %69,4'ü erkektir. Yirmi (20) farklı TTR varyantı temsil edilmiştir: Val30Met (%59), Phe64Leu (%3,5), Leu58His (%2,8), Thr60Ala (%2,8), Val122Ile (%2,8), Ser77Tyr (%2,1), Ser50Arg (%1,4), Thr49Ala (%0,7), Glu89Gln (%0,7), ve Diğer (%24,3, Ala97Ser’i içerir). Başlangıçta, hastaların %79,9'unda evre 1 hastalık (bozulmamış ambulasyon; alt ekstremitelerde hafif duyusal, motor ve otonomik nöropati), %20,1'inde evre 2 hastalık (ambulasyon için yardım gerekli; alt ekstremitelerde, üst ekstremitelerde ve gövdede orta dereceli hasar) vardır ve evre 3 hastalığı olan hasta bulunmamaktadır. Hastaların %69,4'ü daha önce tafamidis veya diflunisal ile tedavi edilmiştir. Çalışmaya girişte TTR kardiyomiyopati tanısı alan 39 (%27,1) hastanın %41'i New York Kalp Derneği (NYHA) sınıf I ve %59'u NYHA sınıf II olarak sınıflandırılmıştır.
- 66. hafta analizinde ortak birincil sonlanım noktaları, 65. haftada serum TTR konsantrasyonunda başlangıca göre yüzde değişimi, mNIS+7 puanında başlangıca göre değişimi ve 66. haftada Norfolk QoL-DN toplam puanında başlangıca göre değişimi içermiştir, bunların tümü eplontersen plaseboyla karşılaştırıldığında elde edilen sonuçlardır.
mNIS+7, nöropatinin objektif bir değerlendirmesidir ve NIS ve Modifiye +7 kompozit skorlarından oluşmaktadır. Çalışmada kullanılan mNIS+7 versiyonunda NIS, kraniyal sinir fonksiyonu, kas gücü, refleksler ve duyulardaki eksiklikleri objektif olarak ölçer ve Modifiye +7, derin nefes almaya karşı kalp atış hızı yanıtını, kantitatif duyu testlerini (dokunma-basınç ve ısı-ağrı) ve periferik sinir elektrofizyolojisini değerlendirir. Çalışmada kullanılan mNIS+7 skorunun valide edilmiş versiyonu -22,3 ila 346,3 puan aralığında olup daha yüksek puanlar, hastalığın daha ağır seyrettiğini göstermiştir.
Norfolk QoL-DN ölçeği, aşağıdaki parametrelerde subjektif nöropati deneyimini değerlendiren, hasta tarafından bildirilen bir değerlendirmedir: fiziksel işlevsellik/kalın lif nöropatisi, günlük yaşam aktiviteleri, semptomlar, ince lif nöropatisi ve otonomik nöropati. Çalışmada kullanılan Norfolk QoL-DN versiyonu -4 ila 136 puan aralığında olup daha yüksek puanlar daha fazla fonksiyon kaybını göstermiştir.
Diğer ikincil sonlanım noktaları, 66. hafta analizinde resmi olarak hiyerarşik olarak test edilmiştir ve nöropati semptomlarında başlangıca göre değişimi ve değişim skoru, kısa form 36 maddelik sağlık anketinin (2. versiyonu) fiziksel bileşen özet skorunda, polinöropati engellilik puanında ve beslenme durumunda (modifiye vücut kitle indeksi) değişimi içermiştir.
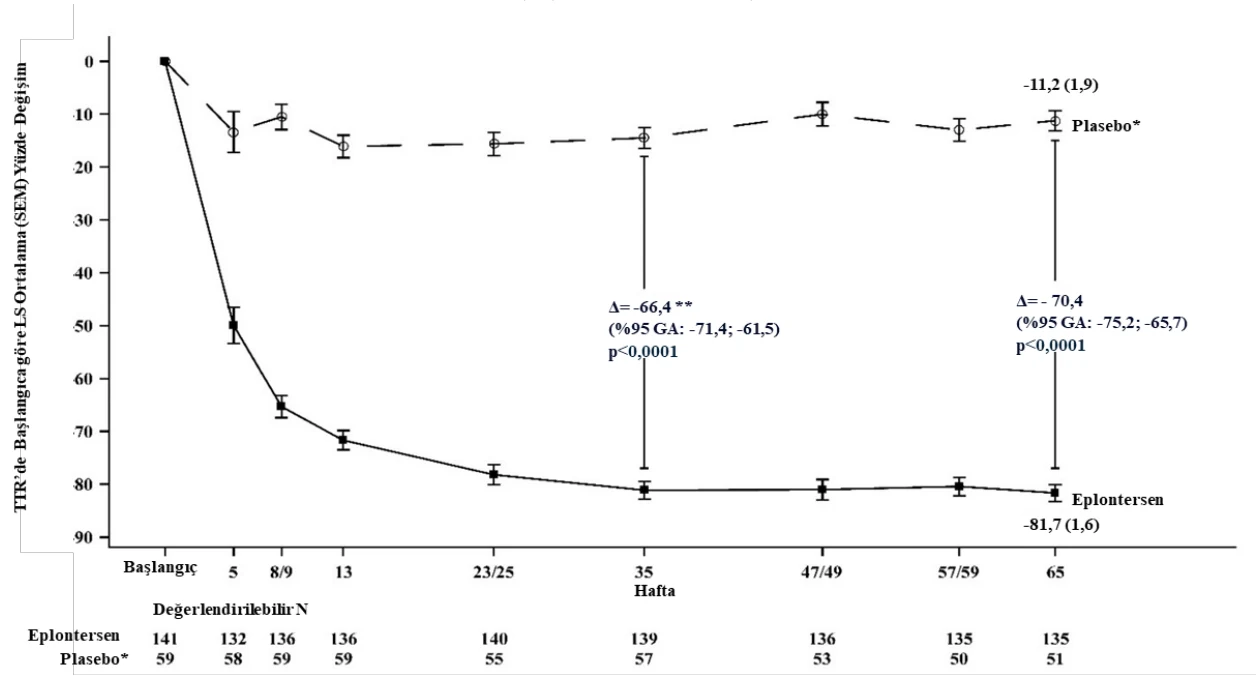
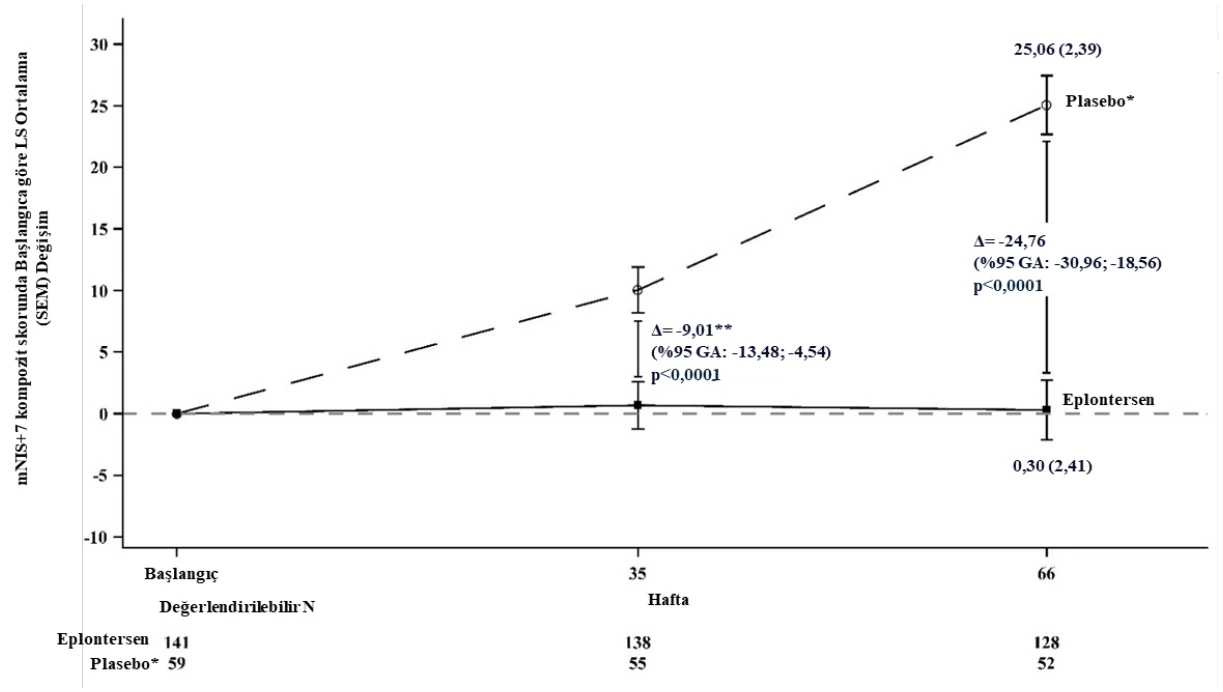
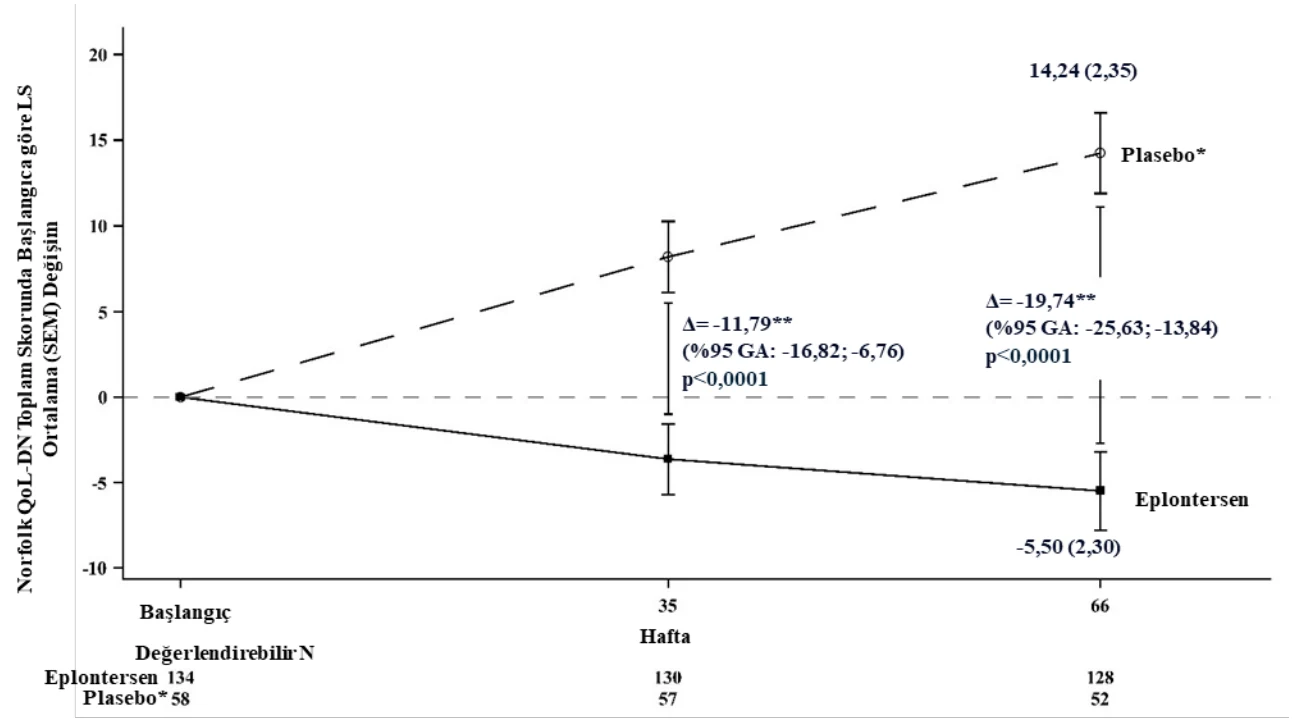
NEURO-TTRansform çalışmasında eplontersen ile tedavi, harici plasebo grubuyla karşılaştırıldığında hem 35. haftada hem de 66. haftada (bkz. Tablo 2 ve Şekil 1-3) tüm sonlanım noktalarında istatistiksel olarak anlamlı iyileşmeler göstermiştir (tümü p < 0,0001).
Tablo 2: NEURO-TTRansform Çalışmasından elde edilen klinik etkililik sonuçlarının özeti
| Analiz/Sonlanım Noktası | Ortalama (SD) | Başlangıca Göre LSM Değişimi/Yüzde Değişimi, (Tahmini SE) [%95 GA] | LSM’de Eplontersen - Plasebo* Farkı [%95 GA] | p-değeri | ||
|---|---|---|---|---|---|---|
| Plasebo* | Eplontersen | Plasebo * | Eplontersen | |||
| Güvenlilik analiz seti | N = 60 | N = 144 | N = 60 | N = 144 | ||
| Serum TTR, g/L 1 | ||||||
| Başlangıç | 0,15 (0,04) | 0,23 (0,08) | ||||
| %-14,7 (2,2) [-18,96; -10,44] | %-81,3 (1,8) [-84,83; -77,71] | %-66,6 [-71,61; -61,53] | p < 0,0001 | ||
| 0,14 (0,04) | 0,04 (0,02) | %-10,2 (2,2) [-14,43; -5,87] | %-80,2 (1,8) [-83,75; -76,72] | %-70,1 [-75,02; -65,15] | p < 0,0001 |
| mNIS+7 kompozit skoru 1 | ||||||
| Başlangıç | 74,1 (39,0) | 79,8 (42,3) | ||||
| 9,9 (1,9) [6,29; 13,56] | 1,1 (1,8) [-2,47; 4,77] | -8,8 [-13,21; -4,34] | p = 0,0001 | ||
| 96,6 (50,2) | 79,7 (44,9) | 26,3 (2,6) [21,32; 31,38] | 3,2 (2,5) [-1,75; 8,18] | -23,1 [-29,26; -17,01] | p < 0,0001 |
| Norfolk QOL-DN toplam skoru 1 | ||||||
| Başlangıç | 48,6 (27,0) | 43,3 (26,2) | ||||
| 8,4 (2,1) [4,30; 12,58] | -2,8 (2,1) [-6,87; 1,19] | -11,3 [-16,26; -6,30] | p < 0,0001 | ||
| 58,9 (32,0) | 35,6 (26,3) | 13,7 (2,4) [8,92; 18,50] | -5,5 (2,4) [-10,19; -0,91] | -19,3 [-24,99; -13,53] | p < 0,0001 |
| Tam analiz seti | N = 59 | N = 141 | N = 59 | N = 141 | ||
| 8,2 [6,24; 10,12] | -0 [-1,92; 1,86] | -8,2 [-10,65; -5,76] | p < 0,0001 | ||
| -4,46 [-6,139; -2,77] | 0,85 [-0,711; 2,412] | 5,31 [3,195; 7,416] | p < 0,0001 | ||
| -90,8 [-112,84; -68,69] | -8,1 [-28,55; 12,42] | 82,7 [54,64; 110,76] | p < 0,0001 | ||
* Başka bir randomize kontrollü çalışmadan (NEURO-TTR) harici plasebo grubu.
1 Tedavi, zaman, tedavi-zaman etkileşimi, hastalık evresi, Val30M mutasyonu, önceki tedavi, başlangıç değeri için sabit yardımcı değişkenler ve başlangıç-zaman etkileşimi için sabit kategorik etkilere sahip eğilim skoru ağırlıklarıyla ayarlanan, eksik veriler için referans tabanlı çoklu yükleme yaklaşımına sahip bir ANCOVA'ya dayanmaktadır. Referans tabanlı yükleme yaklaşımında, plasebo grubundaki eksik veriler ve tedavi sırasında eplontersen tedavi grubundaki eksik veriler, rastgele varsayımla tedavi kolu içinde eksik olarak yüklenmektedir. Eplontersen tedavi grubunda olup tedaviyi bırakan bir hasta için, eksik veriler plasebo grubuna göre yüklenmiştir.
2 Tedavi, süre, süreye göre tedavi etkileşimi, hastalık evresi, Val30M mutasyonu ve önceki tedavi için sabit kategorik etkiler ve başlangıç değeri ile başlangıç-süre etkileşimi için sabit ortak değişkenlere göre eğilim skoru ağırlıkları ile ayarlanan bir MMRM'ye dayanmaktadır.
ANCOVA = kovaryans analizi; GA = güven aralığı; LSM = en küçük kareler ortalaması; MMRM = tekrarlanan ölçümlere sahip karışık etkiler modeli; mNIS+7 = modifiye Nöropati Bozukluk Skoru +7; N = gruptaki katılımcı sayısı; Norfolk QoL-DN = Norfolk Yaşam Kalitesi – Diyabetik Nöropati anketi; SD = standart sapma; SE = standart hata; TTR = transtiretin.
- 65. haftadaki PND skorunda başlangıca göre değişimin ikincil sonlanım noktası istatistiksel olarak eplontersen lehine anlamlı olmuştur (p= 0,02). Eplontersen grubunda, harici plasebo grubuna kıyasla daha fazla hasta PND skorunda başlangıca göre iyileşme yaşamıştır (%5,7'ye karşı %3,4) ve eplontersen grubunda, harici plasebo grubuna kıyasla daha az hasta başlangıca göre kötüleşme yaşamıştır (%12,8'e karşı %22).
Şekil 1: Başlangıçtan 65. haftaya kadar serum TTR konsantrasyonundaki LSM yüzde değişimi, 65. hafta boyunca eplontersene karşı plasebo* (NEURO-TTRansform çalışması) (tam analiz seti)
* Başka bir randomize kontrollü çalışmadan (NEURO-TTR) harici plasebo grubu.
** Tedavi farkı resmi 35. hafta ara analizinin sonuçlarını sunar. 35. hafta ara analizine yalnızca 35. haftaya kadar olan veriler dahil edilmiştir.
Tedavi, süre, süreye göre tedavi etkileşimi, hastalık evresi, Val30M mutasyonu ve önceki tedavi için sabit kategorik etkiler, başlangıç değeri ile başlangıç-süre etkileşimi için sabit ortak değişkenlerle eğilim puanı ağırlıklarına göre ayarlanan bir MMRM'ye dayanmaktadır.
Analiz, çalışma tedavisinin son dozundan sonra 28 güne kadar toplanan verilere dayandırılmıştır. 65. haftaya kadar olan veriler dahil edilmiştir. Plasebo başlangıçta, 5, 8, 13, 23, 35, 47, 59 ve 65. haftalarda değerlendirilmiştir. Eplontersen başlangıçta, 5, 9, 13, 25, 35, 49, 57 ve 65. haftalarda değerlendirilmiştir.
%95 GA (düzeltilmemiş) ile 35. hafta ve 65. hafta LS Ortalama tedavi farkı (Eplontersen – Plasebo) sunulmaktadır.
GA = Güven Aralığı; LSM = En küçük kareler ortalaması; SEM = ortalamanın standart hatası, MMRM = Tekrarlanan ölçümlerle karışık etkiler modeli; TTR = Transtiretin.
Şekil 2: mNIS+7 kompozit skorunda başlangıca göre değişim (NEURO-TTRansform çalışmasında eplontersen tedavisinin plasebo ile karşılaştırılması*)
* Başka bir randomize kontrollü çalışmadan (NEURO-TTR) harici plasebo grubu.
** Tedavi farkı resmi 35. hafta ara analizinin sonuçlarını sunar. Tedavi, hastalık evresi, Val30Met mutasyonu, önceki tedavi için sabit kategorik etkiler ve başlangıç değeri için sabit ortak değişkenlerle eğilim puanı ağırlıklarına göre ayarlanan MI ANCOVA’ya dayanmaktadır. 35. hafta ara analizine yalnızca 35. haftaya kadar olan veriler dahil edilmiştir.
- 66. hafta analizi, tedavi, süre, süreye göre tedavi etkileşimi ve hastalık evresi, Val30Met mutasyonu, önceki tedavi için kategorik etkiler ve başlangıç değeri ile başlangıç-süre etkileşimi için sabit ortak değişkenlerle eğilim puanı ağırlıklarına göre ayarlanan MMRM'ye dayandırılmıştır.
Çalışma tedavisinin son dozundan sonra 52 güne kadar toplanan verilere dayanan analiz. 66. haftaya kadar olan veriler dahil edilmiştir.
%95 GA (düzeltilmemiş) ile 35. hafta ve 66. hafta LS Ortalama tedavi farkı (VEYNUA – Plasebo) sunulmaktadır.
GA = Güven aralığı; LS Ortalaması = En küçük kareler ortalaması; SEM = ortalamanın standart hatası, MI ANCOVA = Kovaryansın çoklu atama analizi; MMRM = Tekrarlanan ölçümlerle karma etkiler modeli.
Şekil 3: Norfolk QoL-DN toplam skorunda başlangıca göre değişim (NEURO-TTRansform çalışmasındaki Eplontersen tedavisinin bir plasebo ile karşılaştırılması*)
* Başka bir randomize kontrollü çalışmadan (NEURO-TTR) harici plasebo grubu.
** Tedavi farkı resmi 35. hafta ara analizinin sonuçlarını sunar. Tedavi, hastalık evresi, Val30Met mutasyonu, önceki tedavi için sabit kategorik etkiler ve başlangıç değeri için sabit ortak değişkenlerle eğilim puanı ağırlıklarına göre ayarlanan MI ANCOVA’ya dayanmaktadır. 35. hafta ara analizine yalnızca 35. haftaya kadar olan veriler dahil edilmiştir.
- 66. hafta analizi, tedavi, süre, süreye göre tedavi etkileşimi ve hastalık evresi, Val30Met mutasyonu, önceki tedavi için kategorik etkiler ve başlangıç değeri ile başlangıç-süre etkileşimi için sabit ortak değişkenlerle eğilim puanı ağırlıklarına göre ayarlanan MMRM'ye dayandırılmıştır.
Çalışma tedavisinin son dozundan sonra 52 güne kadar toplanan verilere dayanan analiz. 66. haftaya kadar olan veriler dahil edilmiştir.
%95 GA (düzeltilmemiş) ile 35. hafta ve 66. hafta LS Ortalama tedavi farkı (VEYNUA – Plasebo) sunulmaktadır.
GA = Güven aralığı; LS Ortalaması = En küçük kareler ortalaması; MI ANCOVA = Kovaryansın çoklu atama analizi; MMRM = Tekrarlanan ölçümlerle karma etkiler modeli.
Eplontersen alan hastalar yaş, cinsiyet, ırk, bölge, Val30Met mutasyon durumu, kardiyomiyopati durumu, başlangıçta ailesel amiloid kardiyomiyopatinin klinik tanısı ve hastalık evresi dahil olmak üzere tüm alt gruplarda serum TTR konsantrasyonunun azalmasında, mNIS+7 kompozit ve Norfolk QoL-DN toplam skorlarında plaseboya kıyasla benzer iyileşmeler yaşamıştır.
Önceden belirlenmiş 66. haftada kardiyak yapıyı ve ilgili biyobelirteç değerlerini inceleyen araştırmaya yönelik sonlanım noktaları, eplontersen tedavisiyle plaseboya göre ortalama sol ventrikül duvar kalınlığında (LSM farkı 0,04 cm, [%95 GA 0,12; 0,04]), interventriküler septal duvar kalınlığında (LSM farkı 0,05 cm, [%95 GA 0,16; 0,06]) ve kardiyak disfonksiyonun prognostik biyobelirteci olan N-terminal prohormon-B tipi natriüretik peptid (NT-proBNP) değerinde (geometrik LSM 0,88; [%95 GA 0,68; 1,14]) değişiklikler göstermiştir. Seri ekokardiyogramların ilave araştırmaya yönelik analizi, plaseboya kıyasla eplontersen tedavisiyle kardiyomiyopati alt grubundaki hastalarda 65 hafta sonra 3,94 değerinde düzeltilmiş plasebo kontrollü LS ortalama farkı [%95 GA 6,46; 1,42] ile E/e'de (sol ventriküler diyastolik fonksiyonun bir ölçüsü) bir değişiklik göstermiştir. Gözlemlenen bu değerlere rağmen, kardiyomiyopatide klinik faydası henüz doğrulanmamıştır.
Eplontersen tedavisinin 85. haftada sona ermesiyle, TTR konsantrasyonundaki azalma ve mNIS+7 kompozit skorunda gözlemlenen etki devam etmiştir ve ortalama Norfolk QoL-DN toplam skoru stabil kalmıştır.
İmmünojenisite
ATTRv-PN hastalarında yapılan klinik çalışmada, 84 haftalık tedavi döneminden sonra (medyan tedavi süresi 561 gün (80 hafta), aralık: 57 ila 582 gün), 58 hastada (%40,3) tedaviyle ortaya çıkan anti-ilaç antikorları (ADA'lar) gelişmiştir. ADA'ların varlığı eplontersen plazma Cmaks’ını veya EAA'yı etkilememiştir, ancak Cdip'i artırmıştır. Anti-eplontersen antikorları testleri pozitif olan hastalarda, eplontersenin etkililiği, güvenliliği, farmakokinetiği veya farmakodinamiğinde klinik olarak anlamlı bir etki görülmemiştir.
5.2 Farmakokinetik özellikler
Genel özellikler
VEYNUA’nın farmakokinetik özellikleri, sağlıklı gönüllülerde tek ve çoklu dozların (4 haftada bir) ve ATTRv-PN'li hastalarda çoklu dozların (4 haftada bir) subkütan uygulanmasını takiben eplontersenin plazma konsantrasyonları ölçülerek değerlendirilmiştir.
Emilim:
Subkütan uygulamayı takiben eplontersen, popülasyon hesaplamalarına göre yaklaşık 2 saatlik maksimum plazma konsantrasyonuna ulaşma süresiyle sistemik dolaşıma hızla emilir. Kararlı hal maksimum konsantrasyonları (Cmaks), dip konsantrasyonları (Cdip) ve eğri altındaki alana (EAAτ) ilişkin popülasyon hesaplamaları, ATTRv-PN'li hastalarda her 4 hafta bir 45 mg dozunu takiben sırasıyla 0,218 mcg/mL, 0,0002 mcg/mL ve 1,95 mcg saat/mL olmuştur. Tekrarlanan dozlamadan (her 4 haftada bir) sonra plazmada eplontersen Cmaks ve EAA’da birikim gözlemlenmemiştir. Cdip'de birikim gözlemlenmiştir ve yaklaşık 17 hafta sonra kararlı duruma ulaşılmıştır.
Dağılım:
Eplontersen insan plazma proteinlerine yüksek oranda bağlanır (>%98). Görünür merkezi dağılım hacmine ilişkin popülasyon hesaplamaları 12,9 L ve görünür periferik dağılım hacmi 11.100 L'dir. Eplontersenin subkütan doz uygulamasından sonra öncelikle karaciğer ve böbrek korteksine dağılması beklenir.
Biyotransformasyon:
Eplontersen, primer olarak karaciğerde endo- ve ekzonükleazlar tarafından değişen boyutlarda kısa oligonükleotid parçalarına metabolize edilir. İnsanlarda dolaşımda majör metabolitler tespit edilmemiştir. Eplontersen de dahil olmak üzere oligonükleotid terapötikleri CYP enzimleri tarafından metabolize edilmemektedir.
Eliminasyon:
Eplontersen öncelikle metabolizma tarafından ve ardından kısa oligonükleotid metabolitlerinin renal atılımı yoluyla elimine edilir. İdrarla elimine edilen değişmemiş ASO'nun ortalama fraksiyonu, 24 saat içinde uygulanan dozun %1'inden az bulunmuştur. Terminal eliminasyon yarılanma ömrü popülasyon tahminlerine göre yaklaşık 3 haftadır.
Doğrusallık/doğrusal olmayan durum:
Eplontersenin Cmaks ve EAA değerleri, sağlıklı gönüllülerde 45 ila 120 mg (yani önerilen dozun 1 ila 2,7 katı) aralığındaki tek doz subkütan uygulamayı takiben dozla orantılı artıştan biraz daha yüksek bir artış göstermiştir.
Hastalardaki karakteristik özellikler
Popülasyon farmakokinetiği analizine göre, vücut ağırlığı, cinsiyet, ırk ve Val30Met mutasyon durumunun, eplontersen maruziyeti üzerinde klinik olarak anlamlı bir etkisi yoktur. Ortak değişkenler genel olarak düşük sayılarla sınırlı olduğundan bazı durumlarda kesin değerlendirmeler sınırlı olmuştur.
Yaşlı popülasyon:
Yetişkin ve yaşlı (65 yaş ve üzeri) hastalar arasında farmakokinetik açısından genel bir farklılık gözlemlenmemiştir.
Böbrek yetmezliği:
Böbrek yetmezliğinin eplontersen farmakokinetiği üzerindeki etkisini araştırmak için herhangi resmi bir klinik çalışma yapılmamıştır. Popülasyon farmakokinetiği ve farmakodinamik analizi, hafif ve orta dereceli böbrek yetmezliğine (eGFR ≥45 ila <90 mL/dak) bağlı olarak eplontersenin farmakokinetiği veya farmakodinamiğinde klinik olarak anlamlı bir farklılık göstermemiştir. Eplontersen, eGFR < 45 mL/dak olan hastalarda veya son evre böbrek hastalığı olan hastalarda araştırılmamıştır.
Karaciğer yetmezliği:
Karaciğer yetmezliğinin eplontersen üzerindeki etkisini araştırmak için herhangi resmi bir klinik çalışma yapılmamıştır. Popülasyon farmakokinetiği ve farmakodinamik analizi, hafif karaciğer yetmezliğine (toplam bilirubin ≤ 1 x NÜS ve AST > 1 x NÜS veya toplam bilirubin > 1 ila 1,5 x NÜS ve herhangi bir AST) bağlı olarak eplontersenin farmakokinetiği veya farmakodinamiğinde klinik olarak anlamlı bir farklılık göstermemiştir. Eplontersen, orta dereceli karaciğer yetmezliği (toplam bilirubin > 1,5 ila 3 x NÜS ve herhangi bir AST) veya şiddetli karaciğer yetmezliği (toplam bilirubin > 3 ila 10 × NÜS ve herhangi bir AST) olan hastalarda veya daha önce karaciğer nakli yapılmış hastalarda araştırılmamıştır.
5.3 Klinik öncesi güvenlilik verileri
Genel toksikoloji
Maymunlarda 13 hafta boyunca 24 mg/kg/hafta veya 9 ay boyunca 25 mg/kg/ay dozunda tekrarlanan eplontersen uygulaması, plazmadaki TTR proteinini sırasıyla %69 ve %52 oranında azaltmıştır. TTR ekspresyonunun bu farmakolojik inhibisyonuyla ilgili toksikolojik açıdan anlamlı herhangi bir bulgu bulunmamıştır.
Farelerde 6 aya ve maymunlarda 9 aya kadar tekrarlanan subkütan dozlama sonrasında gözlemlenen bulguların çoğu, eplontersen alımı ve birikimi ile ilişkili bulunmuştur ve advers etki olarak değerlendirilmemiştir. Eplontersen alımı ile ilgili mikroskobik bulgular, monositler/makrofajlar, böbrek proksimal tübüler epiteli, karaciğerin Kupffer hücreleri ve lenf düğümleri ve enjeksiyon bölgelerindeki histiyositik hücre sızıntıları dahil olmak üzere test edilen tüm hayvan türlerinin birçok organındaki çeşitli hücre tiplerinde gözlemlenmiştir.
13 haftalık toksisite çalışmasında tek bir maymunda, test edilen en yüksek dozda (24 mg/kg/hafta) hematom ve peteşi olarak ortaya çıkan spontan kanamayla ilişkili trombosit sayısında şiddetli azalma gözlemlenmiştir. Maymunlarda önerilen terapötik eplontersen dozunda insan EAA'sının 70 katından fazlasına karşılık gelen 6 mg/kg/haftalık NOAEL’de benzer bulgular gözlemlenmemiştir.
Genotoksisite/Karsinojesinite
Eplontersen, in vitro ve in vivo genotoksik potansiyel sergilememiştir ve ras.H2 transgenik farelerde karsinojenik olmamıştır.
Üreme toksisitesi
Eplontersenin farelerde fertilite veya embriyo-fetal gelişim üzerinde, insanlar için önerilen aylık 45 mg dozunun 38 katına kadar (insan eşdeğer dozuna dayanarak) herhangi bir etkisi olmamıştır. Eplontersen farelerde farmakolojik olarak aktif değildir. Sonuç olarak, bu çalışmada yalnızca eplontersen kimyasıyla ilgili etkiler yakalanabilmiştir. Bununla birlikte, farelerde fareye özgü bir eplontersen analoğuyla fertilite veya embriyo-fetal gelişim üzerinde herhangi bir etki kaydedilmemiştir; bu, TTR mRNA ekspresyonunun > %90 inhibisyonu ile ilişkilendirilmiştir.
6. FARMASÖTİK ÖZELLİKLER
6.1 Yardımcı maddelerin listesi
Sodyum dihidrojen fosfat dihidrat
Disodyum fosfat
Sodyum klorür
Hidroklorik asit, konsantre (pH ayarlama için)
Sodyum hidroksit (pH ayarlama için)
Enjeksiyonluk su
6.2 Geçimsizlikler
Geçimlilik çalışmalarının bulunmadığı durumlarda bu tıbbi ürün diğer tıbbi ürünlerle karıştırılmamalıdır.
6.3 Raf Ömrü
36 ay.
Gerekli durumlarda, VEYNUA buzdolabının dışında 30°C'nin altında, orijinal karton kutusunda 6 haftaya kadar saklanabilir. 6 hafta içerisinde kullanılmazsa atılmalıdır.
6.4 Saklamaya yönelik özel tedbirler
Buzdolabında (2°C – 8°C) saklayınız. Dondurmayınız.
Işıktan korumak için orijinal ambalajında saklayınız.
6.5 Ambalajın niteliği ve içeriği
Kullanıma hazır bir kalemde kazıklı 27 gauge ½ inç (12,7 mm) paslanmaz çelik iğne, sert iğne koruyucusu ve silikonlu klorobütil elastomer tıpayla birlikte tek kullanımlık, tip I cam enjektörde 0,8 mL steril enjeksiyonluk çözelti.
Tek kullanımlık kullanıma hazır bir kalemin ambalaj boyutu.
6.6 Beşeri tıbbi üründen arta kalan maddelerin imhası ve diğer özel önlemler
Kullanılmamış olan ürün ya da atık materyaller, “Tıbbi Atıkların Kontrolü” ve “Ambalaj Atıklarının Kontrolü” yönetmeliklerine uygun olarak imha edilmelidir.
7. RUHSAT SAHİBİ
AstraZeneca İlaç San. ve Tic. Ltd. Şti.
Şişli/İstanbul
8. RUHSAT NUMARASI
2026/324
9. İLK RUHSAT TARİHİ/RUHSAT YENİLEME TARİHİ
İlk ruhsat tarihi: 12.08.2026
Ruhsat yenileme tarihi:-