


KISA ÜRÜN BİLGİSİ - VERQUVO 10 MG FİLM KAPLI TABLET
1. BEŞERİ TIBBİ ÜRÜNÜN ADI
VERQUVO® 10 mg film kaplı tablet
2. KALİTATİF VE KANTİTATİF BİLEŞİM
Etkin madde:
Her film kaplı tablet 10 mg vericiguat içerir.
Yardımcı maddeler:
Laktoz monohidrat (sığır ve buzağı kaynaklı) …………………………111,15 mg
Yardımcı maddeler için 6.1.’e bakınız.
3. FARMASÖTİK FORM
Film kaplı tablet
Bir yüzünde "10" ve diğer yüzünde "VC" ile işaretli, 9 mm çapında yuvarlak, bikonveks, sarı-turuncu film kaplı tablet.
4. KLİNİK ÖZELLİKLER
4.1 Terapötik endikasyonlar
VERQUVO, optimal medikal tedaviye rağmen dekompanse olmuş ve dekompanse olay sonrası i.v tedavi ile stabilize olmuş düşük ejeksiyon fraksiyonlu (EF) kronik semptomatik kalp yetersizliği olan hastaların tedavisinde endikedir.
4.2 Pozoloji ve uygulama şekli
Pozoloji/uygulama sıklığı ve süresi:
Vericiguat, diğer kalp yetersizliği tedavileri ile birlikte uygulanır.
Vericiguata başlanmadan önce özellikle çok yüksek NT-proBNP seviyeleri olan hastalarda, dekompansasyon olayı sonrasında hastaların stabilize edilmesi için sıvı/volüm durumunun ve diüretik tedavisinin optimize edilmesine dikkat edilmelidir (bkz. bölüm 5.1).
Önerilen başlangıç dozu günde bir defa 2,5 mg vericiguattır. Doz, hasta tarafından tolere edildiği müddetçe, günde bir defa 10 mg'lik hedef idame dozuna ulaşmak için yaklaşık 2 haftada bir iki katına çıkarılmalıdır.
Hastalar tolerabilite sorunları yaşadığı takdirde (semptomatik hipotansiyon veya 90 mmHg’dan düşük sistolik kan basıncı [SKB]), vericiguatın geçici aşağı titrasyonu veya kesilmesi önerilmektedir (bkz. bölüm 4.4).
SKB 100 mmHg’den düşük olan hastalarda tedavi başlatılmamalıdır (bkz. bölüm 4.4).
Uygulama şekli:
Oral yoldan kullanım içindir. VERQUVO yiyeceklerle birlikte alınmalıdır (bkz. bölüm 5.2).
Tabletlerin ezilmesi
Tabletleri bütün halde yutamayan hastalar için, VERQUVO tablet kullanımdan hemen önce ezilip su ile karıştırılabilir (bkz. bölüm 5.2).
Unutulan Doz
Bir doz unutulursa, hasta unutulan dozu aynı gün içinde hatırlar hatırlamaz almalıdır. Hastalar aynı günde iki doz vericiguat almamalıdır.
Özel popülasyonlara ilişkin ek bilgiler:
Pediatrik popülasyon:
Vericiguatın çocuklarda ve 18 yaşından küçük adolesanlarda güvenliliği ve etkililiği henüz belirlenmemiştir. Klinik veri bulunmamaktadır. Klinik dışı çalışmalarda, büyüyen kemik üzerinde istenmeyen etkiler gözlenmiştir (bkz. bölüm 5.3).
Geriyatrik popülasyon:
Yaşlı hastalar için herhangi bir doz uyarlaması gerekmemektedir (bkz. bölüm 5.1 ve 5.2).
Böbrek yetmezliği:
Tahmini glomerüler filtrasyon hızı (eGFR) >15 ml/dk/1,73 m2 (diyalizsiz) olan hastalarda doz ayarlamasına gerek yoktur. Tedaviye başlanırken eGFR değeri <15 ml/dk /1,73 m2 olan veya diyaliz tedavisi gören hastalarda vericiguat ile tedavi tavsiye edilmemektedir (bkz. bölüm 4.4 ve 5.2).
Karaciğer yetmezliği:
Hafif veya orta şiddette karaciğer yetmezliği olan hastalarda doz ayarlanmasına gerek yoktur. Ciddi karaciğer yetmezliği olan hastalarda vericiguat ile tedavi tavsiye edilmemektedir (bkz. bölüm 4.4 ve 5.2).
4.3 Kontrendikasyonlar
- Etkin maddeye veya bölüm 6.1'de listelenen yardımcı maddelerden herhangi birine karşı aşırı duyarlılık durumunda,
- Riociguat gibi, başka çözünür guanilat siklaz (sGC) stimülatörlerinin eşzamanlı kullanımı (bkz. bölüm 4.5) kontrendikedir.
4.4 Özel kullanım uyarıları ve önlemleri
Semptomatik hipotansiyon
Vericiguat, semptomatik hipotansiyona sebep olabilir (bkz. bölüm 4.8). Sistolik kan basıncı (SKB) 100 mmHg'den düşük veya tedaviye başlanırken semptomatik hipotansiyonu olan hastalar araştırılmamıştır.
Semptomatik hipotansiyon potansiyeli, hipovolemi, şiddetli sol ventrikül çıkış yolu obstrüksiyonu, istirahat hipotansiyonu, otonomik disfonksiyon, hipotansiyon öyküsü veya antihipertansifler veya organik nitratlarla eşzamanlı tedavi edilen hastalarda dikkate alınmalıdır (bkz. bölüm 4.5). Hastalar tolerabilite sorunları yaşadığı takdirde (semptomatik hipotansiyon veya 90 mmHg’dan düşük SKB), vericiguatın geçici aşağı titrasyonu veya kesilmesi önerilmektedir (bkz. bölüm 4.2).
Vericiguat ve sildenafil gibi PDE-5 inhibitörlerinin eşzamanlı kullanımı, kalp yetersizliği olan hastalarda araştırılmamıştır ve dolayısıyla semptomatik hipotansiyon için artan potansiyel risk nedeniyle önerilmemektedir (bkz. bölüm 4.5).
Böbrek yetmezliği
Tedaviye başlanırken eGFR değeri <15 ml/dk /1,73 m2 olan veya diyaliz tedavisi gören hastalar çalışılmadığı için bu hastalarda vericiguat ile tedavi önerilmemektedir (bkz. bölüm 4.2 ve 5.2).
Karaciğer yetmezliği
Şiddetli karaciğer yetmezliği olan hastalar çalışılmadığı için bu hastalarda vericiguat ile tedavi önerilmemektedir (bkz. bölüm 4.2 ve 5.2).
Yardımcı maddelerle ilgili bilgi
VERQUVO laktoz içerir. Nadir kalıtımsal galaktoz intoleransı, Lapp laktaz yetmezliği ya da glukoz-galaktoz malabsorpsiyon problemi olan hastaların bu ilacı kullanmamaları gerekir.
VERQUVO her “doz”unda 1 mmol sodyum (23 mg)’dan daha az sodyum içermektedir, yani aslında “sodyum içermez”.
4.5 Diğer tıbbi ürünlerle etkileşim ve diğer etkileşim şekilleri
Farmakodinamik etkileşimler
Vericiguatın hemodinamik etkin maddelerle birlikte uygulanması, ek bir etkiden fazlasına yol açmamıştır (bkz. bölüm 4.4 ve 5.1). Ayrıca vericiguat, kalp yetersizliği hastalarında kullanılan diğer tıbbi ürünlerle birlikte uygulandığında sistolik kan basıncını yaklaşık 1 ila 2 mmHg azaltmıştır (bkz. bölüm 4.8).
Diğer çözünür guanilat siklaz (sGC) stimülatörleri
VERQUVO, riociguat gibi diğer çözünür guanilat siklaz (sGC) stimülatörlerini eşzamanlı olarak kullanan hastalarda kontrendikedir (bkz. bölüm 4.3).
PDE5 inhibitörleri
Sağlıklı gönüllülerde günde bir kez çoklu vericiguat dozuna (10 mg) tekil sildenafil dozlarının (25, 50 veya 100 mg) eklenmesi, tek başına vericiguat verilmesi ile karşılaştırıldığında, oturarak ölçülen kan basıncında (BP) 5,4 mmHg veya daha düşük bir azalış ile ilişkilendirilmiştir (sistolik/diyastolik kan basıncı, ortalama arteriyel basınç [MAP]). Farklı sildenafil dozlarıyla doza bağlı bir trend gözlenmemiştir.
Eşzamanlı uygulama, tıbbi ürünlerin maruziyeti (EAA ve Cmaks) üzerinde klinik olarak anlamlı bir etki ile ilişkilendirilmemiştir.
Vericiguat ve sildenafil gibi PDE-5 inhibitörlerinin eşzamanlı kullanımı, kalp yetersizliği olan hastalarda araştırılmamıştır ve dolayısıyla semptomatik hipotansiyon için artan potansiyel risk nedeniyle önerilmemektedir (bkz. bölüm 4.4).
Asetilsalisilik asit
Sağlıklı gönüllülerde tek doz vericiguat (15 mg) verilmesi asetilsalisilik asidin (500 mg) kanama süresi veya trombosit agregasyonu üzerindeki etkisini değiştirmemiştir. Kanama süresi ve trombosit agregasyonu, tek başına vericiguat (15 mg) ile tedavi altında değişmemiştir.
Asetilsalisilik asidin eşzamanlı uygulanması vericiguat maruziyeti üzerinde (EAA ve Cmaks) klinik olarak anlamlı bir etki ile ilişkilendirilmemiştir.
Varfarin
Sağlıklı gönüllülerde günde bir kez çoklu doz vericiguat (10 mg) uygulaması, tek bir doz varfarinin (25 mg) protrombin zamanı ve Faktör II, VII ve X'in aktiviteleri üzerindeki etkisini değiştirmemiştir.
Eşzamanlı uygulama, tıbbi ürünlerin maruziyeti (EAA ve Cmaks) üzerinde klinik olarak anlamlı bir etki ile ilişkilendirilmemiştir.
Sakubitril/valsartan ile kombinasyon
Sağlıklı gönüllülerde, çoğul vericiguat dozunun (2,5 mg) çoğul sakubitril/valsartan dozlarına (97/103 mg) eklenmesi, tek başına sakubitril/valsartan uygulanması ile karşılaştırıldığında, oturarak ölçülen kan basıncı üzerinde ilave etkiye sahip olmamıştır.
Eşzamanlı uygulama, tıbbi ürünlerin maruziyeti (EAA ve Cmaks) üzerinde klinik olarak anlamlı bir etki ile ilişkilendirilmemiştir.
Organik nitratlar
Günde bir kez 10 mg'a artırılmış çoğul vericiguat dozlarının eşzamanlı olarak uygulanması, koroner arter hastalığı olan hastalarda, kısa- ve uzun-etkili nitratların (nitrogliserin sprey ve izosorbit mononitrat [ISMN]) oturarak ölçülen kan basıncı etkilerini önemli ölçüde değiştirmemiştir. Kalp yetersizliği olan hastalarda, kısa etkili nitratların eşzamanlı kullanımı iyi
tolere edilmiştir. Kalp yetersizliği olan gönüllülerde vericiguat ve uzun etkili nitratların birlikte kullanımı ile ilgili sınırlı deneyim bulunmaktadır (bkz. bölüm 4.4).
Farmakokinetik etkileşimler
Vericiguat, insanlardan birden çok yol aracılığıyla elimine edilir. Baskın yol, UGT1A9 ve UGT1A1 aracılığıyla glukuronidasyondur ve vericiguat, diğer tıbbi ürünlerin farmakokinetiğini etkilemez (bkz. bölüm 5.2).
UGT1A9/1A1 inhibitörleri
Vericiguat, UGT1A9 ve UGT1A1 ile metabolize olur. Bu UGT’lerin inhibitörleri, vericiguatın artan maruziyetine yol açabilir.
Vericiguat, mefenamik asit (zayıf ila orta dereceli UGT1A9 inhibitörü) ile birlikte uygulandığında vericiguat maruziyeti üzerinde klinik olarak anlamlı etki gözlenmemiştir.
UGT1A9 veya kombine UGT1A9/1A1’in güçlü inhibisyonu, mevcut inhibitörlerin eksikliği nedeniyle klinik ilaç-ilaç etkileşimi çalışmalarında test edilmediğinden bu tıbbi ürünlerle birlikte uygulamanın klinik sonuçları halihazırda bilinmemektedir.
Gastrik pH’ı artıran tıbbi ürünlerle eşzamanlı kullanım
Vericiguat kalp yetersizliği hastalarında yiyecekle birlikte alındığında proton pompası inhibitörleri (omeprazol), H2-reseptör antagonistleri veya antasitler (alüminyum hidroksit/magnezyum hidroksit) gibi gastrik pH’ı artıran tıbbi ürünlerle birlikte tedavi, vericiguatın maruziyetini etkilememiştir (bkz. bölüm 4.2).
Önemli etkileşim yoktur
Vericiguatın bir veya daha fazla eliminasyon yolağını etkileyen tıbbi ürünlerle eşzamanlı uygulama, vericiguatın farmakokinetiği üzerinde klinik olarak ilgili bir etkiye sahip değildir.
Vericiguat, ketokonazol (çok yolaklı CYP ve taşıyıcı inhibitörü) veya rifampisin (çok yolaklı UGT, CYP ve taşıyıcı indükleyici) ile birlikte uygulandığında vericiguat maruziyeti üzerinde klinik olarak anlamlı etki gözlenmemiştir.
Vericiguat, midazolam (CYP3A substratı) veya digoksin (P-gp substratı) ile birlikte uygulandığında bu tıbbi ürünlerin maruziyeti üzerinde klinik olarak anlamlı etki gözlenmemiştir.
4.6 Gebelik ve laktasyon
Genel tavsiye
Gebelik kategorisi: C
Çocuk doğurma potansiyeli bulunan kadınlar/Doğum kontrolü (Kontrasepsiyon)
Vericiguatın gebe kadınlarda kullanımına ilişkin yeterli veri mevcut değildir. Hayvanlar üzerinde yapılan araştırmalar üreme toksisitesinin bulunduğunu göstermiştir (bkz. kısım 5.3). İnsanlara yönelik potansiyel risk bilinmemektedir. Vericiguat gebelik döneminde ve kontrasepsiyon kullanmayan çocuk doğurma potansiyeli bulunan kadınlarda önerilmemektedir.
Gebelik dönemi
Vericiguatın gebe kadınlarda kullanımı ile ilgili herhangi bir veri bulunmamaktadır.
Hayvanlarda yapılan çalışmalar, maternal toksisite varlığında üreme toksisitesine işaret etmiştir (bkz. bölüm 5.3). İhtiyati bir önlem olarak gebelik sırasında ve kontrasepsiyon kullanmayan çocuk doğurma potansiyeli olan kadınlarda vericiguat kullanılmamalıdır.
Laktasyon dönemi
İnsan sütünde vericiguat varlığı, emzirilen bebek üzerindeki etkileri veya süt üretimi üzerindeki etkileri ile ilgili herhangi bir bilgi yoktur. Vericiguat, emziren sıçanların sütünde mevcuttur. Emzirilen çocuk için risk göz ardı edilemez. Çocuk için emzirmenin yararı ve tedavinin kadına yararı göz önünde bulundurularak, emzirmeye son verilmesi veya vericiguat tedavisinin bırakılması/sonlandırılması konusunda bir karar verilmelidir.
Üreme yeteneği/Fertilite
Vericiguatın insan fertilitesi üzerindeki etkisine ilişkin herhangi bir veri bulunmamaktadır. Erkek ve dişi sıçanlarda gerçekleştirilen bir çalışmada vericiguat fertilitede herhangi bir bozulma ortaya koymamıştır (bkz. bölüm 5.3).
4.7 Araç ve makine kullanımı üzerindeki etkiler
Vericiguatın araç veya makine kullanma yeteneği üzerinde önemli olmayan bir etkisi bulunmaktadır. Araç veya makine kullanılırken, bazen baş dönmesi meydana gelebileceği dikkate alınmalıdır.
4.8 İstenmeyen etkiler
Güvenlilik profili özeti
Vericiguat ile tedavi altında en sık bildirilen advers reaksiyon hipotansiyon olmuştur (%16,4).
Advers reaksiyonların tablo halinde listesi
Vericiguatın güvenliliği, vericiguat (günde en fazla 10 mg) ile tedavi edilen 2.519 hastanın dahil edildiği bir faz III çalışmasında (VICTORIA) değerlendirilmiştir (bkz. bölüm 5.1). Ortalama vericiguat maruziyet süresi 1 yıl ve maksimum süre 2,6 yıl olmuştur.
Klinik çalışmalarda vericiguat ile bildirilen advers reaksiyonlar aşağıdaki tabloda MedDRA sistem organ sınıfına ve sıklığa göre listelenmiştir. Sıklık çok yaygın (≥1/10), yaygın (≥1/100 ila <1/10); yaygın değil (≥1/1.000 ila <1/100), nadir (≥1/10,000 ila <1/1.000) ve çok nadir (<1/10.000) olarak tanımlanmıştır.
Kan ve lenf sistemi hastalıkları
Yaygın: Anemi
Sinir sistemi hastalıkları
Yaygın: Baş dönmesi, baş ağrısı
Vasküler hastalıklar
Çok yaygın: Hipotansiyon
Gastrointestinal hastalıklar
Yaygın: Bulantı, dispepsi, kusma, gastroözofageal reflü hastalığı
Seçilmiş advers reaksiyonların tanımı
Hipotansiyon
VICTORIA çalışması süresince sistolik kan basıncındaki ortalama azalma, plaseboya kıyasla vericiguat alan hastalarda yaklaşık 1 ila 2 mmHg daha fazla olmuştur. VICTORIA çalışmasında, hipotansiyon vericiguat ile tedavi edilen hastaların %16,4'ünde bildirilmişken, plasebo ile tedavi edilen hastaların %14,9'unda bildirilmiştir. Buna, plasebo ile tedavi edilen hastaların %1’ine kıyasla vericiguat ile tedavi edilen hastaların %1,3’ünde bildirilen ortostatik hipotansiyon da dahildir. Semptomatik hipotansiyon vericiguat ile tedavi edilen hastaların %9,1'inde bildirilmişken, plasebo ile tedavi edilen hastaların %7,9'unda bildirilmiştir ve vericiguat ile tedavi edilen hastaların %1,2'sinde ve plasebo ile tedavi edilen hastaların %1,5'inde ciddi bir advers olay olarak değerlendirilmiştir (bkz. bölüm 4.4).
Şüpheli advers reaksiyonların raporlanması
Ruhsatlandırma sonrası şüpheli ilaç advers reaksiyonlarının raporlanması büyük önem taşımaktadır. Raporlama yapılması, ilacın yarar/risk dengesinin sürekli olarak izlenmesine olanak sağlar. Sağlık mesleği mensuplarının herhangi bir şüpheli advers reaksiyonu Türkiye Farmakovijilans Merkezi (TÜFAM)’ne bildirmeleri gerekmektedir (www.titck.gov.tr; e- posta: tufam@titck.gov.tr; tel: 0 800 314 00 08; faks: 0 312 218 35 99).
4.9 Doz aşımı ve tedavisi
Vericiguat doz aşımı, hipotansiyona neden olabilir. Gerekirse, semptomatik tedavi sağlanmalıdır. Tıbbi ürünün yüksek protein bağlanması dolayısıyla hemodiyaliz ile uzaklaştırılması olası değildir.
5. FARMAKOLOJİK ÖZELLİKLER
5.1 Farmakodinamik özellikler
Farmakoterapötik grup: Kardiyak terapi, kardiyak hastalıklarda kullanılan diğer vazodilatörler
ATC kodu: C01DX22
Etki mekanizması
Vericiguat bir çözünür guanilat siklaz (sGC) stimülatörüdür. Kalp yetersizliği (HF), nitrik oksit (NO) sentezinin bozulması ve reseptörü olan sGC'nin azalan aktivitesi ile ilişkilidir. sGC türevli siklik guanozin monofosfat (cGMP) eksikliği, miyokardiyal ve vasküler disfonksiyona katkıda bulunmaktadır. Vericiguat hem miyokardiyal hem de vasküler fonksiyonu iyileştirebilen intraselüler cGMP düzeylerini arttırmak için NO'dan bağımsız olarak ve sinerjistik olarak sGC'yi doğrudan stimüle ederek NO-sGC-cGMP sinyal yolağındaki bağıl eksikliği restore eder.
Farmakodinamik etkiler
Vericiguatın farmakodinamik etkileri düz kasların gevşemesine ve vazodilatasyona neden olan bir sGC simülatörünün etki şekliyle tutarlıdır.
Kalp yetersizliği olan hastalarda 12 haftalık bir plasebo-kontrollü doz bulma çalışmasında (SOCRATES-REDUCED), vericiguat standart bakıma eklendiğinde, plasebo ile karşılaştırıldığında, kalp yetersizliğinde bir biyobelirteç olan NT-proBNP'de doza bağlı bir azalma sergilemiştir. VICTORIA çalışmasında, 32. haftada başlangıç NT-proBNP değerinden tahmini azalma, vericiguat alan hastalarda plasebo alan hastalardan daha fazla olmuştur (bkz. klinik etkililik ve güvenlilik).
Kardiyak elektrofizyoloji
Stabil koroner arter hastalığı olan hastalarda gerçekleştirilen özel bir QT çalışmasında, kararlı durumda 10 mg vericiguat verilmesi QT aralığını klinik açıdan önemli bir ölçüde uzatmamıştır, yani QTcF aralığının maksimum ortalama uzaması 6 ayı geçmemiştir (%90 GA üst sınırı < 10 ms).
Klinik etkililik ve güvenlilik
Vericiguatın güvenlilik ve etkililiği semptomatik kronik kalp yetersizliği (NYHA sınıf II–IV) kötüleşen bir kalp yetersizliği (HF) olayının ardından sol ventriküler ejeksiyon fraksiyonu (LVEF) < %45 olan 5.050 hastada vericiguat ve plaseboyu karşılaştıran randomize, paralel gruplu, plasebo kontrollü, çift kör, olay odaklı, çok merkezli bir çalışmada (VICTORIA) değerlendirilmiştir. Kötüleşen bir kronik HF olayı randomizasyondan önceki 6 ay içinde kalp yetersizliğinden dolayı hospitalizasyon veya randomizasyondan önceki 3 ay içinde kalp yetersizliği sebebiyle ayakta IV diüretik kullanımı olarak tanımlanmıştır.
Hastalar diğer HF terapileriyle kombinasyon halinde en fazla, günde bir kez 10 mg hedef idame vericiguat dozu veya karşılık gelen plasebo ile tedavi edilmişlerdir. Terapi günde bir kez 2,5 mg vericiguat ile başlatılmış, yaklaşık 2 haftalık aralıklarla günde bir kez 5 mg ve ardından günde bir kez 10 mg'a, tolere edildiğince, artırılmıştır. Yaklaşık 1 yılın ardından vericiguat ile tedavi edilen hastaların %89’u ve plasebo ile tedavi edilen hastaların %91’i, diğer HF tedavilerine ek olarak 10 mg hedef dozu almıştır. .
Primer sonlanım noktası, ilk kardiyovasküler (CV) ölüm veya HF için hospitalizasyon zamanı olmuştur. Primer sonlanım noktası için ortalama takip 11 ay olmuştur. Vericiguat alan hastalar ortalama 1 yıl ve en fazla 2,6 yıl tedavi edilmiştir.
Araştırılan popülasyonun ortalama yaşı 67'dir, vericiguat ile tedavi edilen toplam 1.596 hasta (%63) 65 yaş ve üstü ve vericiguat ile tedavi edilen 783 hasta (%31) 75 yaş ve üstüdür. Randomizasyon anında, hastaların %58,9'u NYHA Sınıf II, %39,7'si NYHA Sınıf III ve %1,3'ü NYHA Sınıf IV olmuştur. Ortalama LVEF %28,9'dur, hastaların yaklaşık yarısının LVEF'si <%30, %14,3'ün LVEF'si %40 ile %45 arasında olmuştur. HF dışında en sık bildirilen hastalık öyküsü hipertansiyon (%79), koroner arter hastalığı (%58), hiperlipidemi (%57), diabetes mellitus (%47), atriyal fibrilasyon (%45) ve miyokard enfarktüsü (%42) olmuştur. Randomizasyon anında, ortalama eGFR 62 ml/dk/1,73 m2 olmuştur (hastaların %88'i >30
ml/dk/1,73 m2; hastaların %10'u ≤30 ml/dk/1,73 m2). VICTORIA'daki hastaların %67'si bir HF hospitalizasyonu ardından 3 ay içinde; %17'si HF hospitalizasyonu ardından 3 ila 6 ay içinde ve %16'sı IV diüretiklerle ayakta tedavisinin 3 ayı içinde kaydedilmiştir. Ortalama NT-proBNP seviyesi randomizasyon anında 2,816 pg/ml olmuştur.
Başlangıç anında, hastaların %99'undan fazlası, beta blokerleri (%93), anjiyotensin dönüştürücü enzim inhibitörleri (ACE) veya anjiyotensin II reseptör blokerleri (ARB) (%73), mineralokortikoid reseptör antagonistleri (MRA) (%70), bir anjiyotensin reseptörü ve neprilisin inhibitörü (ARNI) kombinasyonu (%15), ivabradin (%6), implante edilebilir kardiyak defibrilatörler (%28) ve biventriküler kalp pillerini (%15) içeren başka HF terapileri ile tedavi edilmiştir. Hastaların %91'i 2 veya daha fazla HF tıbbi ürünleri (beta bloker, herhangi bir renin-anjiyotensin sistemi [RAS] inhibitörü veya MRA) ile tedavi edilmiştir ve %60'ı her 3'ü ile tedavi edilmiştir. Hastaların %3'ü sodyum glikoz ko-transporter 2 (SGLT2) inhibitörü kullanmaktadır.
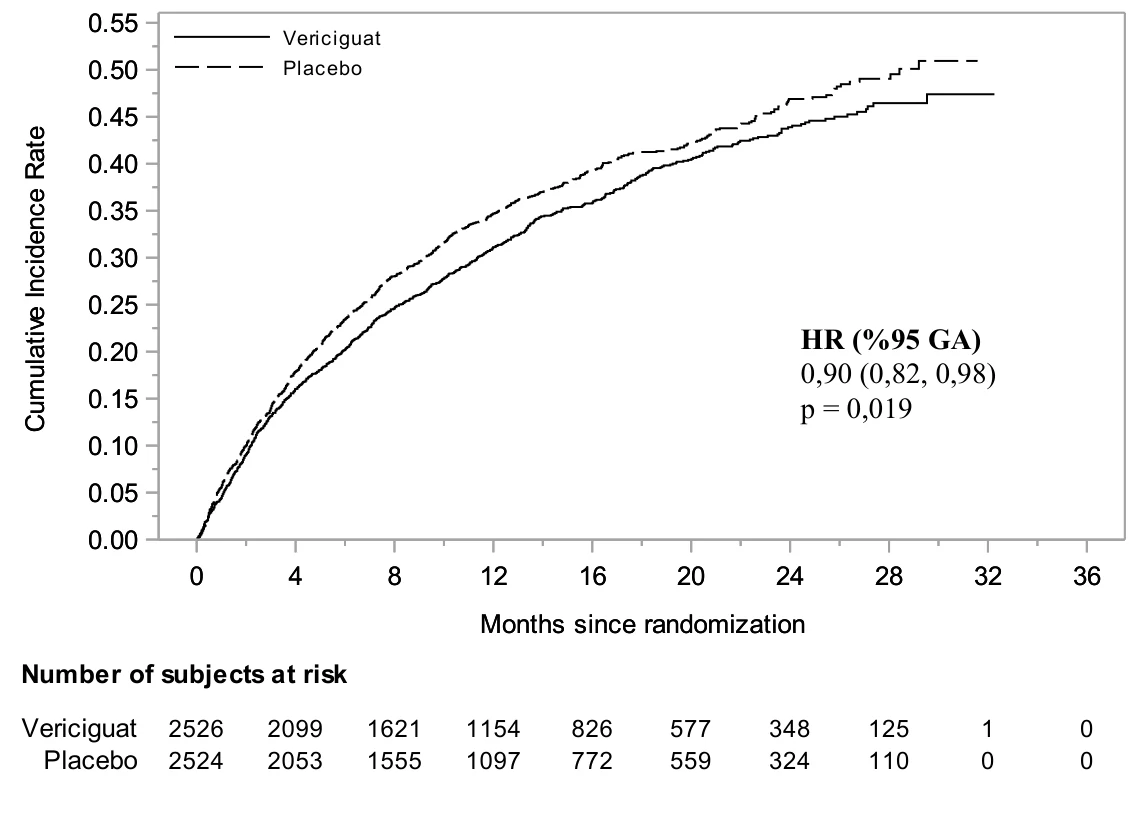
Bir süre-olay analizi esas alındığında, Vericiguat, CV ölüm ve HF hospitalizasyonu riskini azaltmada plasebodan üstün olmuştur. Çalışmanın seyri sırasında, yıllık mutlak risk azalması (ARR) plasebo ile karşılaştırıldığında vericiguat ile %4,2 olmuştur. Dolayısıyla, 1 primer sonlanım noktası olayını önlemek için 24 hastanın ortalama 1 yıl boyunca tedavi edilmesi gerekecektir. Tedavi etkisi CV ölüm, HF hospitalizasyon, tüm nedenlerden kaynaklanan mortalite riskinde veya HF hospitalizasyon ve toplam HF hospitalizasyonda bir azalma ortaya koymuştur (bkz. tablo 1 ve şekil 1).
Tablo 1: Primer kompozit sonlanım noktası için tedavi etkisi, bunun bileşenleri ve sekonder sonlanım noktaları
Vericiguat N=2.526 | Plasebo N=2.524 | Tedavi Karşılaştırması | |||||||
|---|---|---|---|---|---|---|---|---|---|
n (%) [Yıllık %1] | n (%) [Yıllık %1] | Risk oranı (%95 GA)2 [Yıllık esasta ARR %]4 | |||||||
| Primer Sonlanım Noktası | |||||||||
| Kompozit CV ölüm ve HF hospitalizasyonu5 | 897 (35,5) [33,6] | 972 (38,5) [37,8] | 0,90 (0,82, 0,98) p = 0,0193 [4,2] | ||||||
| CV ölüm | 206 (8,2) | 225 (8,9) | |||||||
| HF hospitalizasyonu | 691 (27,4) | 747 (29,6) | |||||||
| Sekonder sonlanım noktaları | |||||||||
| CV ölüm | 414 (16,4) [12,9] | 441 (17,5) [13,9] | 0,93 (0,81, 1,06) | ||||||
| HF hospitalizasyonu | 691 (27,4) [25,9] | 747 (29,6) [29,1] | 0,90 (0,81, 1,00) | ||||||
| Kompozit tüm nedenlere bağlı mortalite veya HF hospitalizasyonu5 | 957 (37,9) [35,9] | 1.302 (40,9) [40,1] | 0,90 (0,83, 0,98) | ||||||
| Toplam HF hospitalizasyonu (ilk ve reküran) sayısı | 1.223 [38,3] | 1.336 [42,4] | 0,91 (0,84, 0,99)6 | ||||||
1 Risk altındaki 100 hasta yıl başına bir olaya sahip toplam hasta sayısı
2 Bir Cox orantısal risk modelinden risk oranı (plaseboya karşı vericiguat) ve güven aralığı
3 Log-sıra sınamasından. p-değeri sadece HR için geçerlidir yıllık esasta ARR için geçerli değildir.
4 Yıllık % farkı (plasebo-vericiguat) olarak hesaplanan, yıllık mutlak risk azalması.
5 Birden fazla olayı olan hastalar için tabloda yalnızca kompozit sonlanım noktasına katkıda bulunan ilk olay sayılır.
6 Bir Andersen-Gill modelinden tehlike oranı (plaseboya karşı vericiguat) ve güven aralığı.
N=ITT popülasyonundaki gönüllü sayısı. n=Olaya sahip gönüllü sayısı.
Şekil 1: Primer kompozit sonlanım noktası için Kaplan-Meier eğrisi: ilk CV ölüm veya HF hospitalizasyonuna kadar geçen zaman
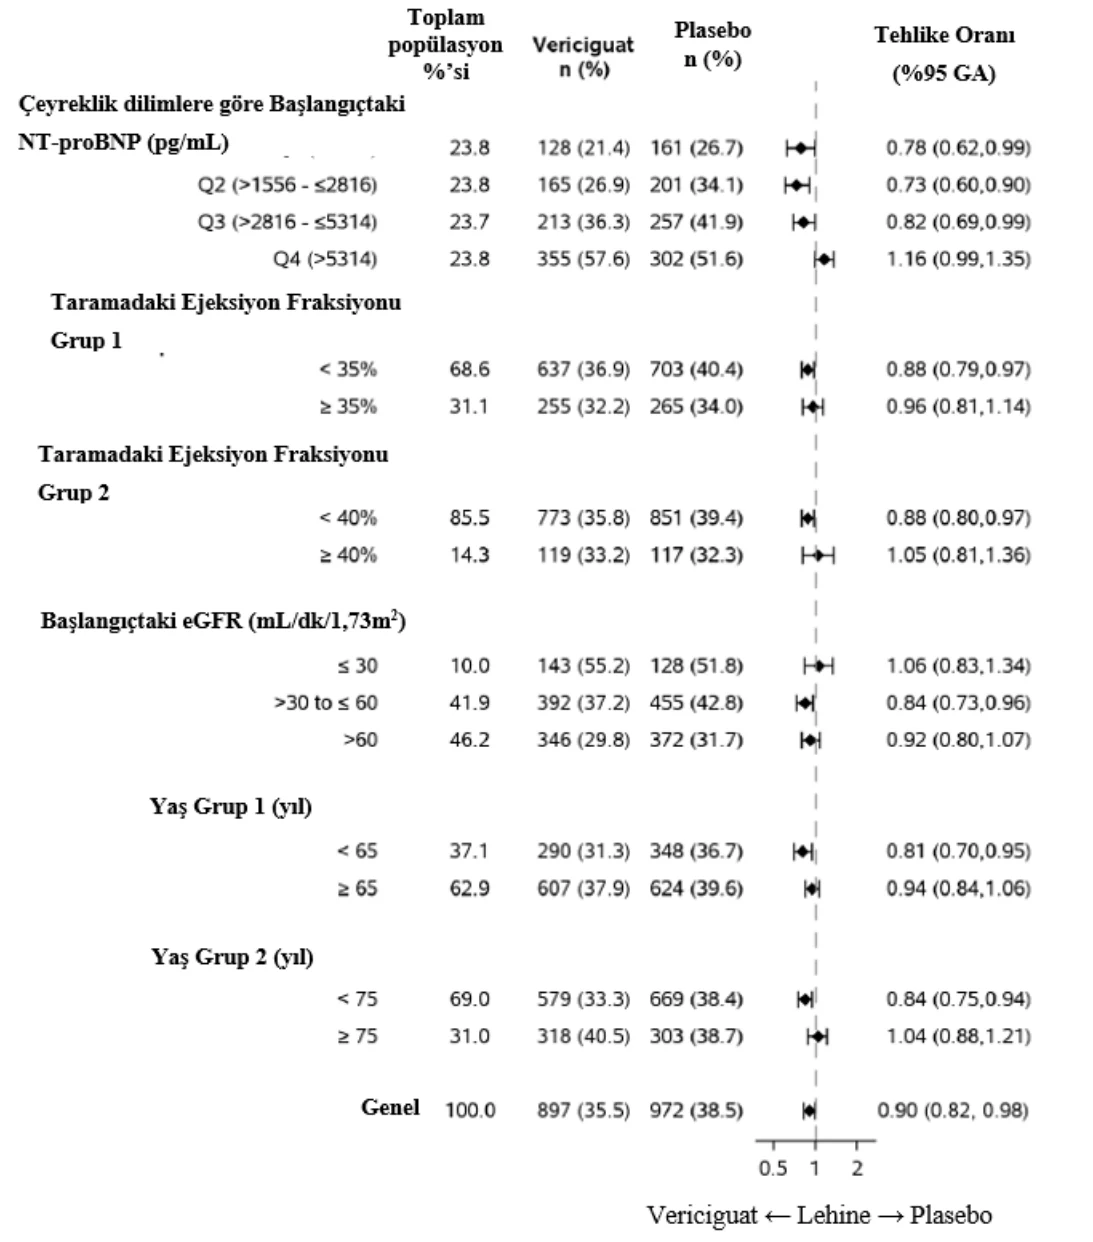
Birçok farklı demografik özellikler, başlangıç hastalık karakteristiği ile başlangıçtaki eşzamanlı tıbbi ürünler, sonuçlar üzerindeki etkileri açısından incelenmiştir. Primer kompozit sonlanım noktası sonuçları alt gruplar arasında genellikle tutarlı bulunmuştur. Seçili önceden-belirlenmiş alt grup analizinin sonuçları şekil 2'de gösterilmiştir.
HR (%95 GA)
0,90 (0,82, 0,98)
p = 0,019
Şekil 2: Primer kompozit sonlanım noktası (ilk CV ölüm veya HF hospitalizasyonuna kadar geçen zaman) - önceden belirlenmiş seçili alt grup analizi
Çok yüksek NT-proBNP’si olan hastalar tam olarak stabilize edilemeyebilirler; hacim durumu ve diüretik tedavinin daha fazla optimizasyonuna ihtiyaç duyabilirler (bkz. bölüm 4.1 ve 4.2).
Pediatrik popülasyon
Avrupa İlaç Ajansı, sol ventriküler yetmezlik tedavisine yönelik olarak bir veya birkaç pediatrik popülasyon alt kümesinde VERQUVO ile yapılan çalışmaların sonuçlarını sunma yükümlülüğünü ertelemiştir (pediatrik kullanıma ilişkin bilgi için bkz. bölüm 4.2).
5.2 Farmakokinetik özellikler
Genel özellikler
Vericiguat gıda ile uygulandığında düşük ila orta değişkenlikle zamandan bağımsız farmakokinetik göstermektedir. Farmakokinetik, sağlıklı gönüllülerde dozla orantılıdır ve kalp yetersizliği hastalarında dozla olan orantıdan biraz daha düşüktür. Vericiguat plazmada %155-171'e kadar birikir ve farmakokinetik kararlı duruma yaklaşık 6 gün sonra ulaşır. Vericiguatın kalp yetersizliği olan hastalarda ortalama kararlı-durum popülasyon farmakokinetik parametreleri tablo 2'de özetlenmiştir. Kararlı durum maruziyeti, sağlıklı gönüllülere kıyasla kalp yetersizliği hastalarında tahmini olarak yaklaşık %20 daha yüksektir.
Tablo 2: Kalp yetersizliği olan hastalarda (N=2.321) 2,5 mg, 5 mg veya 10 mg vericiguatın popülasyon farmakokinetik model esaslı kararlı-durum geometrik ortalama (%CV) plazma farmakokinetik (FK) parametreleri
| FK Parametreleri | 2,5 mg | 5 mg | 10 mg |
|---|---|---|---|
| Cmaks (mikrogram/L) | 120 (29,0) | 201 (29,0) | 350 (29,0) |
| EAA (mikrogram•sa/L) | 2,300 (33,9) | 3,850 (33,9) | 6,680 (33,9) |
Emilim:
Vericiguatın mutlak biyoyararlanımı yemekle alındığında yüksektir (%93). Suyla karıştırılmış ezilmiş tablet şeklinde oral olarak uygulanan vericiguatın biyoyararlanımı (EAA) ve pik plazma seviyeleri (Cmaks) bütün tabletinkine benzerdir (bkz. bölüm 4.2).
Yiyecek Etkisi
Vericiguatın yüksek-yağlı, yüksek-kalorili yemekle birlikte uygulanması Tmaks değerini yaklaşık 1 saatten (açlık) yaklaşık 4 saate (tokluk) artırmakta, FK değişkenliğini azaltmakta ve vericiguat maruziyetini açlık durumu ile karşılaştırıldığında 5 mg tablet için %19 (EAA) ve %9 (Cmaks) ve 10 mg tablet için %44 (EAA) ve %41 (Cmaks) artırmaktadır. Vericiguat düşük-yağlı, yüksek-karbonhidratlı bir yemekle birlikte uygulandığında da benzer sonuçlar elde edilmiştir. Bu nedenle, VERQUVO yiyeceklerle birlikte alınmalıdır (bkz. bölüm 4.2).
Dağılım:
Vericiguatın sağlıklı gönüllülerde ortalama kararlı-durum dağılım hacmi yaklaşık 44 litredir. Vericiguatın plazma proteinine bağlanması yaklaşık %98'dir ve ana bağlama bileşeni serum albümindir. Vericiguatın plazma proteinlerine bağlanması böbrek veya karaciğer yetmezliği ile değişmez.
Biyotransformasyon:
Glukuronidasyon, plazmadaki ilaçla ilgili ana bileşen olan farmakolojik olarak inaktif N-glukoronid oluşturmak üzere, vericiguatın ana biyotransformasyon yolağıdır ve toplam ilaçla ilgili EAA’nın %72’sini oluşturur; ana vericiguat, ilaçla ilgili toplam EAA’nın %28’ini
oluşturur. N-glukuronidasyon ağırlıklı olarak UGT1A9 ve UGT1A1 tarafından katalize edilir. CYP-aracılı metabolizma önemsiz bir klirens yolağıdır (<%5).
UGT ile ilgili genetik polimorfizmin potansiyel etkisi, vericiguatın düşük ila orta dereceli bireyler arası değişkenliği göz önüne alınarak araştırılmamıştır (bkz. tablo 2). Vericiguat titrasyonu, potansiyel değişikliklerin maruziyetteki klinik etkisini azaltmaktadır (bkz. bölüm 4.2).
Eliminasyon:
Vericiguat düşük-klirensli bir ilaçtır (sağlıklı gönüllülerde 1,6 L/sa.). Yarılanma-ömrü sağlıklı gönüllülerde yaklaşık 20 saat ve kalp yetersizliği hastalarında 30 saattir. [14C]-Vericiguatın sağlıklı gönüllülere oral yoldan uygulanmasının ardında dozun yaklaşık %53'ü idrar ile (esas olarak N-glukoronid olarak) ve %45'i dışkı (muhtemelen N-glukuronidin safraya atılımı sonrasında intestinal mikrofloraya geri hidrolizi nedeniyle esas olarak vericiguat olarak) ile atılmıştır.
Doğrusallık/Doğrusal olmayan durum:
Vericiguat, yemekle birlikte uygulandığında düşük ila orta seviyede değişkenlikle birlikte, dozla tam orantılı olmayan, zamana-bağlı farmakokinetik özellikler sergiler.
Hastalardaki karakteristik özellikler
Böbrek yetmezliği:
Diyaliz gerektirmeyen, hafif, orta şiddette ve şiddetli böbrek yetmezliği olan hastalarda ortalama vericiguat maruziyeti (EAA) böbrek fonksiyonları normal hastalar ile karşılaştırıldığında sırasıyla %5, %13 ve %20 artmıştır. Maruziyetteki bu farklılıklar klinik olarak ilgili kabul edilmemektedir. Vericiguatın farmakokinetik özellikleri tedavi başlangıcında eGFR değeri <15 ml/dk/1,73 m2 olan veya diyaliz tedavisi alan hastalarda araştırılmamıştır (bkz. bölüm 4.2 ve 4.4).
Özel bir klinik farmakoloji çalışmasında, hafif, orta şiddete ve şiddetli böbrek yetmezliği olan, kalp yetersizliği olmayan katılımcılarda tek bir doz sonrasında sağlıklı kontrollere kıyasla sırasıyla %8, %73 ve %143 daha yüksek ortalama vericiguat maruziyeti (vücut ağırlığı için normalize serbest EAA) gözlenmiştir.
Özel klinik farmakoloji çalışmasıyla kalp yetersizliği hastalarında yapılan analiz arasında böbrek yetmezliğinin vericiguat maruziyeti üzerindeki etkisi bakımından belirgin farklılık, çalışma tasarımı ve boyutundaki farklara atfedilebilir.
Karaciğer yetmezliği:
Karaciğer fonksiyonları normal sağlıklı gönüllülere kıyasla ortalama vericiguat maruziyeti %21 daha yüksek olan hafif karaciğer yetmezliği (Child-Pugh A) olan gönüllüler için önemli bir maruziyet artışı (serbest EAA) gözlenmemiştir. Orta şiddette karaciğer yetmezliği (Child-Pugh B) olan gönüllülerde ortalama vericiguat maruziyeti karaciğer fonksiyonları normal sağlıklı
gönüllüler ile karşılaştırıldığında yaklaşık %47 daha yüksek olmuştur. Vericiguatın farmakokinetik özellikleri ciddi karaciğer yetmezliği (Child-Pugh C) olan hastalarda araştırılmamıştır (bkz. bölüm 4.2 ve 4.4).
Pediatrik popülasyon:
Vericiguat ile pediatrik hastalarda çalışma henüz gerçekleştirilmemiştir.
Yaş, vücut ağırlığı, cinsiyet, etnik köken, ırk ve başlangıç NT-proBNP'nin etkileri:
Kalp yetersizliği hastalarında vericiguatın bir entegre popülasyon farmakokinetik analizi esas alındığında, yaş (23 ila 98 yaş arasında), vücut ağırlığı, cinsiyet, etnik köken, ırk ve başlangıç NT-proBNP vericiguatın farmakokinetik özellikleri üzerinde klinik açıdan anlamlı etkiye sahip değildir (bkz. bölüm 5.1).
İn vitro tıbbi ürün etkileşimleri değerlendirmesi
Vericiguat UGT1A9 için bir substrat olduğu gibi UGT1A1 için de bir substrattır (bkz. bölüm 4.5). İn vitro çalışmalar, vericiguat ve onun N-glukuronidinin ne majör CYP izoformlarının (CYP1A2, 2B6, 2C8, 2C9, 2C19, 2D6 ve 3A4) veya UGT izoformlarının (UGT1A1, 1A4, 1A6, 1A9, 2B4 ve 2B7) inhibitörü ne de klinik olarak anlamlı konsantrasyonlarda CYP1A2, 2B6 ve 3A4'ün indükleyicileri olduğunu göstermektedir.
Vericiguat P-glikoprotein (P-gp) ve meme kanserinde dirençli protein (BCRP) taşıyıcılarının bir substratıdır ve organik katyon taşıyıcı (OCT1) veya organik anyon taşıyıcı polipeptitlerin (OATP1B1, OATP1B3) bir substratı değildir. Vericiguat ve N-glukuronidi, klinik olarak ilgili konsantrasyonlarda P-gp, BCRP, BSEP, OATP1B1/1B3, OAT1, OAT3, OCT1, OCT2, MATE1 ve MATE2K dahil olmak üzere ilaç taşıyıcılarının inhibitörleri değildir.
Genel olarak, bu veriler, vericiguat uygulamasının bu enzimlerin veya taşıyıcıların substratları olan, eşzamanlı olarak uygulanan tıbbi ürünlerin farmakokinetik özelliklerini etkilemesinin muhtemel olmadığını göstermektedir.
5.3 Klinik öncesi güvenlilik verileri
Geleneksel güvenlilik, tekrarlı doz toksisitesi, genotoksisite, fototoksisite, karsinojenik potansiyel ve erkek ve kadın fertilitesi çalışmaları esas alındığında özel bir risk ortaya koyan hiçbir klinik-dışı veri yoktur.
Tekrarlı doz toksisite çalışmalarında, toksikolojik profil aşırı farmakodinamik özelliklere ikincil etkiler ile karakterize olmuştur. Düz kas gevşemesine sekonder olarak, araştırılan tüm türlerde hemodinamik ve gastrointestinal etkiler kaydedilmiştir.
Adolesan dönemde hızlı büyüyen sıçanlarda, büyüme kıkırdağında hipertrofi ve hiperostoz ve metafizer ve diyafizer kemiğin yeniden modellemesinden oluşan geri döndürülebilir kemik etkileri görülmüştür. Bu etkiler, yetişkin sıçanlara ve neredeyse tamamen büyümüş köpeklere kronik vericiguat verilmesinin ardından görülmemiştir.
Gebe sıçanlarda gerçekleştirilen bir çalışma, vericiguatın plasenta üzerinden fetüse aktarıldığını göstermiştir. Organogenez sırasında oral yoldan vericiguat verilen sıçanlarda gerçekleştirilen gelişim toksisitesi çalışmaları, 10 mg'lık tavsiye edilen maksimum insan dozunda (MRHD) insan maruziyetinin (serbest EAA’ya dayanarak) en az 21 katına kadar, herhangi bir gelişim toksisitesi ortaya koymamıştır. Tavşanlarda, MRHD baz alındığında insanlardaki maruziyetin ≥6 katı olan ve annede toksik etki gösteren dozlarda düşükler ve resorbsiyonlar gözlenmiştir. Sıçanlarda yapılan pre/postnatal bir çalışmada maternal toksik dozlarda, MRHD’de insan maruziyetinin yaklaşık ≥21 katında, yavru vücut ağırlığı artışında azalma ve sonuç olarak kesici diş çıkmasında küçük bir gecikme ve vajinal açıklıkta küçük bir gecikme gözlenmiştir. MRHD seviyesindeki insan maruziyetinin yaklaşık 49 katında, ölü doğum ve azalan yavru sağkalımının artan insidansı ve balano-prepüsyal separasyonda bir gecikme gözlenmiştir.
6. FARMASÖTİK ÖZELLİKLER
6.1 Yardımcı maddelerin listesi
Mikrokristalin selüloz
Kroskarmelloz sodyum
Hipromelloz 2910
Laktoz monohidrat (sığır ve buzağı kaynaklı)
Magnezyum stearat
Sodyum laurilsülfat
Talk
Titanyum dioksit (E 171)
Demir oksit, sarı (172)
6.2 Geçimsizlikler
Geçerli değildir.
6.3 Raf Ömrü
36 ay
6.4 Saklamaya yönelik özel tedbirler
30˚C altındaki oda sıcaklığında saklayınız.
6.5 Ambalajın niteliği ve içeriği
14, 28 veya 98 film kaplı tablet içeren karton kutu içinde PVC/PVDC/Alüminyum folyo blister
6.6 Beşeri tıbbi üründen arta kalan maddelerin imhası ve diğer özel önlemler
Kullanılmamış olan ürünler ya da atık materyaller “Tıbbi Atıkların Kontrolü Yönetmeliği” ve
“Ambalaj Atıklarının Kontrolü Yönetmelikleri”ne uygun olarak imha edilmelidir.
7. RUHSAT SAHİBİ
Bayer Türk Kimya San. Ltd. Şti.
Fatih Sultan Mehmet Mah.
Balkan Cad. No: 53 34770
Ümraniye / İstanbul
Tel: 0216 528 36 00
Faks: 0216 645 39 50
8. RUHSAT NUMARASI/NUMARALARI
2023/336
9. İLK RUHSAT TARİHİ/RUHSAT YENİLEME TARİHİ
İlk Ruhsat Tarihi: 25.08.2023
Ruhsat yenileme tarihi:
10. KÜB’ÜN YENİLENME TARİHİ