


KISA ÜRÜN BİLGİSİ - ULTOMİRİS 300 MG/3 ML İNFÜZYONLUK ÇÖZELTİ HAZIRLAMAK İÇN KONSANTRE
1. BEŞERİ TIBBİ ÜRÜNÜN ADI
ULTOMİRİS® 300 mg/3 mL infüzyonluk çözelti hazırlamak için konsantre
Steril
2. KALİTATİF VE KANTİTATİF BİLEŞİM
Etkin madde:
Ravulizumab, rekombinant DNA teknolojisi ile Çin hamsteri yumurtalık (ÇHY) hücre kültüründe üretilmektedir.
Her 3 mL’lik flakon, 300 mg ravulizumab (100 mg/mL) içerir.
Seyreltme işleminden sonra, infüzyonla uygulanacak olan çözeltinin nihai konsantrasyonu 50 mg/mL’dir.
Yardımcı maddeler:
Sodyum fosfat, dibazik 13,3 mg/flakon
Sodyum fosfat, monobazik 13,7 mg/flakon
Yardımcı maddelerin tam listesi için 6.1’e bakınız.
3. FARMASÖTİK FORM
İnfüzyonluk çözelti hazırlamak için konsantre
Yarı saydam, berrak ila sarımsı renkte, pH 7,4 çözelti.
4. KLİNİK ÖZELLİKLER
4.1. Terapötik endikasyonlar
Paroksismal Noktürnal Hemoglobinüri (PNH)
ULTOMİRİS®, vücut ağırlığı 10 kg veya üzerinde olan yetişkin ve çocuk PNH hastalarının tedavisinde endikedir:
- Yüksek hastalık aktivitesine işaret eden klinik semptomu/semptomları olan hemolizli hastalarda.
- En az son 6 aydır eculizumab ile tedavi edildikten sonra klinik olarak stabil olan hastalarda.
Atipik Hemolitik Üremik Sendrom (aHÜS)
ULTOMİRİS®, vücut ağırlığı 10 kg veya üzerinde olan, daha önce kompleman inhibitörü tedavisi görmemiş veya en az 3 aydır eculizumab almakta olan ve eculizumaba yanıt verdiğine dair kanıtı olan yetişkin ve pediyatrik aHÜS hastalarının tedavisinde endikedir.
Jeneralize Miyastenia Gravis (jMG)
ULTOMİRİS®, anti-asetilkolin reseptör (AChR) antikoru pozitif yetişkin jMG hastalarının tedavisi için standart tedaviye ek tedavi olarak endikedir.
Nöromiyelitis Optika Spektrum Bozukluğu (NMOSB)
ULTOMİRİS®, anti-akuaporin-4 (AQP4) antikoru pozitif nöromiyelitis optika spektrum bozukluğu hastalarının tedavisinde endikedir (bkz. Bölüm 5.1).
4.2. Pozoloji ve uygulama şekli
Ravulizumab, bir sağlık mesleği mensubu tarafından ve hematolojik, böbrek, nöromüsküler veya nöroinflamatuar hastalıkları olan hastaların yönetiminde tecrübeli bir hekimin gözetiminde uygulanmalıdır.
Pozoloji/uygulama sıklığı ve süresi:
Yetişkin PNH, aHÜS, jMG veya NMOSB hastaları
Önerilen doz uygulama rejimi, intravenöz infüzyonla uygulanan bir yükleme dozunu takiben idame dozunu içerir. Uygulanacak dozlar, Tablo 1’de gösterildiği gibi hastanın vücut ağırlığına göre ayarlanır. Yetişkin hastalarda (≥18 yaş), idame dozları, yükleme dozunun uygulanmasından 2 hafta sonra başlanarak 8 haftada bir uygulanmalıdır.
Doz uygulama programının zaman zaman planlanan infüzyon gününden ± 7 gün değişmesine izin verilir (ravulizumabın ilk idame dozu hariç), ancak sonraki doz orijinal programa göre uygulanmalıdır.
Tablo 1: Ravulizumabın 40 kg veya üzerinde olan yetişkin hastalarda vücut ağırlığına bağlı doz rejimi
| Vücut ağırlığı aralığı (kg) | Yükleme dozu (mg) | İdame dozu (mg)* | Doz aralığı |
|---|---|---|---|
| ≥40 ila <60 | 2.400 | 3.000 | 8 haftada bir |
| ≥60 ila <100 | 2.700 | 3.300 | 8 haftada bir |
| ≥100 | 3.000 | 3.600 | 8 haftada bir |
*İdame dozu, yükleme dozundan 2 hafta sonra uygulanır.
Daha önce kompleman inhibitörü tedavisi görmemiş veya eculizumab ya da ravulizumab enjeksiyonluk çözeltiden tedavi geçişi yapan hastalarda tedaviye başlama talimatları Tablo 2’de gösterilmektedir.
Tablo 2: Ravulizumab tedavisine başlama talimatları
| Popülasyon | Ağırlığa dayalı ravulizumab intravenöz yükleme dozu | İlk ağırlığa dayalı ravulizumab intravenöz idame dozunun zamanı |
|---|---|---|
| Halihazırda ravulizumab veya eculizumab ile tedavi edilmiyor | Tedavi başlangıcında | Ravulizumab intravenöz yükleme dozundan 2 hafta sonra |
| Halihazırda eculizumab ile tedavi ediliyor | Planlanan bir sonraki eculizumab dozu zamanında | Ravulizumab intravenöz yükleme dozundan 2 hafta sonra |
Pediyatrik PNH veya aHÜS hastaları
Vücut ağırlığı ≥ 40 kg olan pediyatrik hastalar
Bu hastalar yetişkinlerin doz önerilerine göre tedavi edilmelidir (Bkz. Tablo 1).
Vücut ağırlığı ≥10 kg ila <40 kg olan pediyatrik hastalar
≥ 10 kg ila < 40 kg arası pediyatrik hastalar için ağırlığa dayalı dozlar ve doz aralıkları Tablo 3’te gösterilmektedir.
Eculizumabdan ravulizumaba geçiş yapan hastalar için, ravulizumabın yükleme dozu, son eculizumab infüzyonundan 2 hafta sonra uygulanmalı ve ardından, yükleme dozu uygulamasından 2 hafta sonra başlayarak, Tablo 3’te gösterilen ağırlığa dayalı dozlama rejimine göre idame dozları uygulanmalıdır.
Tablo 3: 40 kg’ın altında olan pediyatrik PNH veya aHÜS hastaları için ağırlığa dayalı ravulizumab dozlama rejimi
| Vücut ağırlığı aralığı (kg) | Yükleme dozu (mg) | İdame dozu (mg)* | Dozlama aralığı |
|---|---|---|---|
| ≥10 ila <20 | 600 | 600 | 4 haftada bir |
| ≥20 ila <30 | 900 | 2.100 | 8 haftada bir |
| ≥30 ila <40 | 1.200 | 2.700 | 8 haftada bir |
* İlk idame dozu, yükleme dozundan 2 hafta sonra uygulanır.
Ravulizumab, vücut ağırlığı 30 kg’ın altında olan pediyatrik PNH pediatrik hastalarında çalışılmamıştır. Bu hastalar için önerilen pozoloji, ravulizumab ile tedavi edilen aHÜS ve PNH hastalarında mevcut olan farmakokinetik/farmakodinamik (FK/FD) verileri temelde pediyatrik aHÜS hastalarında kullanılan pozolojiye dayanmaktadır.
PNH kronik bir hastalıktır ve klinik durum ravulizumabın kesilmesini gerektirmedikçe, ravulizumab tedavisine hastanın yaşamı boyunca devam edilmesi önerilir (bkz. Bölüm 4.4).
aHÜS’te, trombotik mikroanjiyopati (TMA) belirtilerini gidermek için ravulizumab tedavisi, en az 6 ay olmalı, bunun yanında tedavi süresi, her hasta için ayrı ayrı değerlendirilmelidir. Tedavi eden sağlık mesleği mensubu tarafından (veya klinik olarak endike) TMA nüksü açısından daha yüksek risk altında olduğu belirlenen hastalar, kronik tedavi gerektirebilir (bkz. Bölüm 4.4).
Yetişkin jMG veya NMOSB hastalarında, ravulizumab tedavisi sadece kronik uygulama aşamasında çalışılmıştır (bkz. Bölüm 4.4).
Ravulizumab, MGFA Sınıf V olan jMG hastalarında çalışılmamıştır.
Plazma değişimi (PD), plazmaferez (PF) veya intravenöz immünoglobulin (IVIg) ile tedaviyi takiben ek doz uygulaması
Plazma değişimi, plazmaferez ve intravenöz immünoglobulinin ravulizumab serum düzeylerini azalttığı gösterilmiştir. PD, PF veya IVIg uygulandığı durumlarda ek bir
ravulizumab dozu gereklidir (Tablo 4).
Tablo 4: PD, PF veya IVIg sonrası ek ravulizumab dozu
| Vücut ağırlığı aralığı (kg) | En son ravulizumab dozu (mg) | Her PD veya PF müdahalesinden sonra ek doz (mg) | Bir IVIg döngüsünün tamamlanmasından sonra ek doz (mg) |
|---|---|---|---|
| ≥40 ila <60 | 2.400 | 1.200 | 600 |
| 3.000 | 1.500 | ||
| ≥60 ila <100 | 2.700 | 1.500 | 600 |
| 3.300 | 1.800 | ||
| ≥100 | 3.000 | 1.500 | 600 |
| 3.600 | 1.800 | ||
| Ravulizumab ek dozunun zamanlaması | Her PD veya PF müdahalesini takiben 4 saat içinde | IVIg döngüsünün tamamlanmasını takip eden 4 saat içinde | |
Kısaltmalar: IVIg=intravenöz immünoglobulin, kg=kilogram, PD=plazma değişimi, PF=plazmaferez
Uygulama şekli:
Sadece intravenöz infüzyon içindir.
Bu tıbbi ürün 0,2 µm’lik bir filtreden geçirilerek uygulanmalıdır ve intravenöz puşe veya bolus enjeksiyon olarak uygulanmamalıdır.
ULTOMİRİS® 300 mg/3 mL infüzyonluk çözelti hazırlamak için konsantre
ULTOMİRİS® infüzyonluk çözelti hazırlamak için konsantre 3 mL’lik flakonlarda (100 mg/mL) sunulmaktadır ve 50 mg/mL’lik nihai bir konsantrasyona seyreltilmelidir. Seyreltmeyi takiben, vücut ağırlığına bağlı olarak enjektör tipi bir pompa veya bir infüzyon pompası kullanılarak intravenöz infüzyonla en az 0,17 ila 1,3 saat (10 ila 75 dakika) arasında uygulanmalıdır (bkz. Tablo 5 ve 6).
Tablo 5: ULTOMİRİS® 300 mg/3 mL infüzyonluk çözelti hazırlamak için konsantre için doz uygulama hızları
| Vücut ağırlığı aralığı (kg)a | Yükleme dozu (mg) | En kısa infüzyon süresi dakika (saat) | İdame dozu (mg) | En kısa infüzyon süresi dakika (saat) |
|---|---|---|---|---|
| ≥10 ila <20b | 600 | 45 (0,8) | 600 | 45 (0,8) |
| ≥20 ila <30b | 900 | 35 (0,6) | 2.100 | 75 (1,3) |
| ≥30 ila <40 b | 1.200 | 31 (0,5) | 2.700 | 65 (1,1) |
| ≥40 ila <60 | 2.400 | 45 (0,8) | 3.000 | 55 (0,9) |
| ≥60 ila <100 | 2.700 | 35 (0,6) | 3.300 | 40 (0,7) |
| ≥100 | 3.000 | 25 (0,4) | 3.600 | 30 (0,5) |
a Tedavi zamanındaki vücut ağırlığı
b Sadece PNH ve aHÜS endikasyonları için
Tablo 6: ULTOMİRİS® 300 mg/3 mL infüzyonluk çözelti hazırlamak için konsantre’nin ek dozları için doz uygulama oranı
| Vücut ağırlık aralığı (kg)a | Ek doz b (mg) | En kısa infüzyon süresi dakika (saat) |
|---|---|---|
| ≥ 40 ila < 60 | 600 | 15 (0,25) |
| 1.200 | 25 (0,42) | |
| 1.500 | 30 (0,5) | |
| ≥ 60 ila < 100 | 600 | 12 (0,2) |
| 1.500 | 22 (0,36) | |
| 1.800 | 25 (0,42) | |
| ≥ 100 | 600 | 10 (0,17) |
| 1.500 | 15 (0,25) | |
| 1.800 | 17 (0,28) |
a Tedavi sırasında vücut ağırlığı.
b Ravulizumab ek doz seçimi için Tablo 2’ye bakınız
Uygulamadan önce tıbbi ürünün seyreltilmesiyle ilgili talimatlar için Bölüm 6.6’ya bakınız.
Özel popülasyonlara ilişkin ek bilgiler:
Böbrek yetmezliği:
Böbrek yetmezliği olan hastalarda doz ayarlaması gerekli değildir (bkz. Bölüm 5.2).
Karaciğer yetmezliği:
Karaciğer yetmezliği olan hastalarda ravulizumabın güvenliliği ve etkililiği incelenmemiştir; bununla birlikte farmakokinetik veriler, karaciğer yetmezliği olan hastalarda doz ayarlaması gerektirmediğini ortaya koymaktadır.
Pediyatrik popülasyon:
Vücut ağırlığı 10 kg’ın altında olan PNH veya aHÜS’lü çocuklarda ravulizumabın güvenliliği ve etkililiği belirlenmemiştir.
Halihazırda mevcut veriler Bölüm 4.8’de açıklanmıştır, bununla birlikte pozolojiye ilişkin herhangi bir öneri yapılamamaktadır.
jMG veya NMOSB’li çocuklarda ravulizumabın güvenliliği ve etkililiği belirlenmemiştir. Veri bulunmamaktadır.
Geriyatrik popülasyon:
65 yaş ve üzeri PNH, aHÜS, jMG veya NMOSB hastaları için herhangi bir doz ayarlaması gerekli değildir. Yaşlı kişiler tedavi edilirken özel bir önlemin gerekli olduğuna işaret eden herhangi bir kanıt mevcut olmamasına karşın klinik çalışmalarda yaşlı PNH, aHÜS veya NMOSB hastalarından ravulizumab ile elde edilen deneyim sınırlıdır.
4.3. Kontrendikasyonlar
- Etkin maddeye ya da Bölüm 6.1’de listelenen yardımcı maddelerden herhangi birine karşı aşırı duyarlılıkta,
- Tedavi başlangıcında iyileşmemiş Neisseria meningitidis enfeksiyonu olan hastalarda (bkz. Bölüm 4.4),
- Aşılama sonrasında 2 haftaya kadar uygun antibiyotiklerle profilatik tedavi almamış ve halihazırda Neisseria meningitidis’e karşı aşılanmamış hastalarda (bkz. Bölüm 4.4).
4.4. Özel kullanım uyarıları ve önlemleri
Ciddi meningokokkal enfeksiyon
Etki mekanizması nedeniyle, ravulizumab kullanımı hastanın meningokokkal enfeksiyona/sepsise (Neisseria meningitidis) duyarlılığını artırır. Herhangi bir serogrubun yol açtığı meningokokkal hastalık meydana gelebilir (bkz. Bölüm 4.8). Bu enfeksiyon riskini azaltmak için, ravulizumab tedavisini geciktirme riski meningokokkal enfeksiyon geliştirme riskinden daha ağır basmıyorsa, tüm hastalar ravulizumab tedavisine başlamadan en az iki hafta önce meningokokkal enfeksiyonlara karşı aşılanmalıdır. Meningokok aşısını aldıktan sonra 2 haftadan daha kısa bir süre içinde ravulizumab tedavisine başlayan hastalar, aşılamadan 2 hafta sonrasına kadar uygun profilaktik antibiyotiklerle tedavi görmelidir. Yaygın patojenik meningokok serogruplarının önlenmesinde mümkün olan yerlerde A, C, Y, W135 ve B serogruplarına karşı aşılama tavsiye edilir. Hastalar, aşı kullanımına ilişkin mevcut ulusal kılavuzlara göre aşılanmalı veya aşılar tekrarlanmalıdır. Hasta eculizumab tedavisinden geçiş yapıyorsa, doktorlar, ulusal aşı kullanımına ilişkin kılavuzlara göre meningokok aşısının güncel olduğunu doğrulamalıdır.
Meningokokkal enfeksiyonu önlemek için aşılama yeterli olmayabilir. Antibakteriyel ajanların uygun kullanımına ilişkin resmi kılavuzlar dikkate alınmalıdır. Ravulizumab ile tedavi edilen hastalarda ve diğer terminal kompleman inhibitörleri ile tedavi edilen hastalarda ciddi veya ölümcül meningokokkal enfeksiyonlar/sepsis vakaları bildirilmiştir. Tüm hastalar meningokokkal enfeksiyon ve sepsisin erken belirtileri açısından izlenmeli, enfeksiyondan şüpheleniliyorsa hemen değerlendirilmeli ve uygun antibiyotiklerle tedavi edilmelidir. Hastalar bu belirti ve semptomlar hakkında bilgilendirilmeli ve derhal tıbbi yardım almak için gereken yapılmalıdır. Hekimler hastalara bir hasta bilgi broşürü ve bir hasta kartı vermelidir.
İmmünizasyon
Ravulizumab tedavisine başlamadan önce, hastaların güncel immünizasyon kılavuzlarına göre immünizasyonun başlatılması önerilmektedir.
Aşılama, komplemanı daha da aktifleştirebilir. Sonuç olarak, kompleman aracılı hastalıkları olan hastalar, altta yatan hastalıklarının bulgu ve belirtilerinde artış yaşayabilirler. Bu nedenle, önerilen aşılamadan sonra hastalar hastalık belirtileri açısından yakından izlenmelidir.
18 yaşından küçük hastalar Haemophilus influenzae ve pnömokok enfeksiyonlarına karşı aşılanmalıdırlar ve her bir yaş grubu için ulusal aşı önerilerine kesinlikle uyulması gerekmektedir.
Diğer sistemik enfeksiyonlar
Ravulizumab tedavisi, aktif sistemik enfeksiyonu olan hastalara dikkatli bir şekilde uygulanmalıdır. Ravulizumab terminal kompleman aktivasyonunu bloke eder; bu nedenle hastaların Neisseria türleri ve kapsüllü bakterilerin neden olduğu enfeksiyonlara karşı duyarlılığı artmış olabilir. Yaygın gonokokkal enfeksiyonları dahil Neisseria türleri (Neisseria meningitidis dışında) ile ciddi enfeksiyonlar bildirilmiştir.
Hastalara, potansiyel ciddi enfeksiyonlar ve bunların bulgu ve belirtileri ile ilgili farkındalıklarının arttırılması için Kullanma Talimatı’ndaki bilgiler sunulmalıdır. Hekimler gonoreden korunma konusunda hastalara bilgi vermelidir.
İnfüzyonla ilişkili reaksiyonlar
Ravulizumab uygulaması infüzyonla ilişkili sistemik reaksiyonlara ve alerjik veya aşırı duyarlılık reaksiyonlarına, anafilaksi dahil, neden olabilir (bkz. Bölüm 4.8).
Klinik çalışmalarda infüzyon reaksiyonları yaygın (%1,6) olarak görülmüştür. Hafif ila orta şiddette ve geçici olarak sırt ağrısı, karın ağrısı, kas spazmları, kan basıncında düşüş, kan basıncında yükselme, kasılmalar, uzuvlarda rahatsızlık, ilaca aşırı duyarlılık (alerjik reaksiyon), tat alma duyusunda bozukluk (kötü tat) ve uyuşukluk yan etkileri yer almaktadır.
İnfüzyonla ilişkili sistemik reaksiyon durumunda, kardiyovasküler instabilite veya solunum sıkıntısı belirtileri ortaya çıkarsa ravulizumab uygulaması durdurulmalı ve uygun destekleyici önlemler alınmalıdır.
PNH tedavisinin bırakılması
Eğer PNH hastaları ravulizumab ile tedaviyi bırakırsa, yüksek LDH (laktat dehidrojenaz) seviyeleri ile birlikte PNH klon boyutunda veya hemoglobinde ani azalma veya yorgunluk, hemoglobinüri, karın ağrısı, nefes darlığı (dispne), majör advers vasküler olay (tromboz dahil), disfaji veya erektil disfonksiyon gibi belirtilerin yeniden ortaya çıkması ile tanımlanan ciddi intravasküler hemoliz bulgu ve belirtileri açısından yakından izlenmelidir. Ravulizumabı bırakan her hasta, hemoliz ve diğer reaksiyonları saptamak için en az 16 hafta boyunca izlenmelidir. Tedavinin kesilmesinden sonra LDH yükselmesi dahil hemoliz belirti ve semptomları ortaya çıkarsa, ravulizumab tedavisine yeniden başlama göz önünde bulundurulmalıdır.
aHÜS tedavisinin bırakılması
Ravulizumabın kesilmesine ilişkin spesifik bir veri bulunmamaktadır. Uzun vadeli ileriye dönük bir gözlemsel çalışmada, kompleman C5 inhibitörü (eculizumab) tedavisinin kesilmesi, tedaviye devam eden hastalara kıyasla 13,5 kat daha yüksek TMA nüksü oranıyla sonuçlanmış ve böbrek fonksiyonlarında azalmaya yönelik bir eğilim göstermiştir.
Hastaların ravulizumab tedavisini bırakması gerekiyorsa, sürekli olarak TMA bulgu ve belirtileri açısından yakından izlenmeleri gereklidir. Ancak izlem, şiddetli TMA komplikasyonlarını öngörmek veya önlemek için yetersiz olabilir.
Kesilme sonrası TMA komplikasyonları aşağıdakilerden herhangi biri gözlemlendiği takdirde tanımlanabilir:
- Trombosit sayımında başlangıca veya ravulizumab tedavisi sırasındaki pik trombosit sayımına kıyasla %25 veya daha fazla azalma; serum kreatininde başlangıca veya ravulizumab tedavisi sırasındaki en alt değere kıyasla %25 veya daha fazla artış; veya serum LDH’de başlangıca veya ravulizumab tedavisi sırasındaki en düşük değere kıyasla %25 veya daha fazla artış (sonuçlar ikinci bir ölçümle doğrulanmalıdır), bu laboratuvar sonuçlarından en az ikisi eş zamanlı gözlemlenirse
- Mental durumda bir değişiklik, nöbet veya kardiyovasküler anormallikler, perikardit, gastrointestinal belirtiler/ishal dahil olmak üzere diğer renal harici TMA belirtileri veya tromboz, bu TMA semptomlarından herhangi biri gözlemlenirse.
Ravulizumabın kesilmesinden sonra TMA komplikasyonları ortaya çıkarsa, yükleme dozu ve idame dozundan başlayarak ravulizumab tedavisinin yeniden başlatılması düşünülmelidir (bkz. Bölüm 4.2).
jMG tedavisinin bırakılması
jMG’nin kronik bir hastalık olduğu düşünüldüğünde, ravulizumab tedavisinden fayda gören ve tedaviyi bırakan hastalar, altta yatan hastalığın semptomları açısından izlenmelidir. Tedavinin kesilmesinden sonra jMG semptomları ortaya çıkarsa, ravulizumab ile tedaviye yeniden başlamayı düşününüz.
NMOSB tedavisinin bırakılması
NMOSB’nin kronik bir hastalık olduğu düşünüldüğünde, ravulizumab tedavisinden fayda gören ve tedaviyi bırakan hastalar, NMOSB relapslarının semptomları açısından izlenmelidir. Tedavinin kesilmesinden sonra NMOSB relapsları ortaya çıkarsa, ravulizumab ile tedaviye yeniden başlamayı düşününüz.
Eculizumabdan ravulizumaba geçiş
Onaylı eculizumab doz rejimine yanıt vermeyen jMG hastalarında, ravulizumab tavsiye edilmez.
Sodyum içeriği
Sodyum klorür 9 mg/mL (%0,9) enjeksiyonluk çözelti ile seyreltildikten sonra, bu tıbbi ürün, en yüksek dozda 72 mL başına 180 mg sodyum içermekte olup bu değer, Dünya Sağlık Örgütü’nün bir yetişkin için önerilen günlük en yüksek 2 g sodyum alımının %9,1’ine eşdeğerdir. Bu durum, kontrollü sodyum diyetinde olan hastalar için göz önünde bulundurulmalıdır.
İzlenebilirlik
Biyoteknolojik ürünlerin izlenebilirliğinin sağlanması için uygulanan ürünün ticari ismi ve seri numarası mutlaka hasta dosyasına kaydedilmelidir.
4.5. Diğer tıbbi ürünler ile etkileşimler ve diğer etkileşim şekilleri
Ravulizumab ile herhangi bir etkileşim çalışması yapılmamıştır. Ravulizumabın, rituksimabın komplemena bağımlı sitotoksisitesi üzerindeki potansiyel inhibitör etkisine dayanarak, ravulizumab, rituksimabın beklenen farmakodinamik etkilerini azaltabilir.
Eş zamanlı PD, PF veya IVIg tedavisi durumunda kılavuzluk için Bölüm 4.2’ye bakınız.
Özel popülasyonlara ilişkin ek bilgiler
Özel popülasyonlara ilişkin herhangi bir etkileşim çalışması yapılmamıştır.
Pediyatrik popülasyon:
Pediyatrik popülasyona ilişkin herhangi bir etkileşim çalışması yapılmamıştır.
4.6. Gebelik ve laktasyon
Genel tavsiye
Gebelik kategorisi: C
Çocuk doğurma potansiyeli bulunan kadınlar/Doğum kontrolü (Kontrasepsiyon)
Çocuk doğurma potansiyeli bulunan kadınlar, tedavi sırasında ve tedaviden sonraki 8. aya kadar etkili doğum kontrol yöntemleri kullanmalıdır.
Gebelik dönemi
Ravulizumabın gebe kadınlarda kullanımına ilişkin klinik veri bulunmamaktadır.
Ravulizumab ile klinik dışı üreme toksikolojisi çalışmaları yapılmamıştır (bkz. Bölüm 5.3). Farelerde, C5 blokajının üreme sistemi üzerindeki etkisinin değerlendirildiği, mürin vekil molekül BB5.1 kullanılarak üreme toksikolojisi çalışmaları yapılmıştır. Bu çalışmalarda herhangi bir spesifik test maddesi ile ilgili üreme toksisitesi tanımlanmamıştır. İnsan IgG’sinin insan plasenta bariyerini geçtiği bilinmektedir ve bu nedenle ravulizumab potansiyel olarak fetal dolaşımda terminal kompleman inhibisyonuna neden olabilir.
Hayvanlar üzerinde yapılan çalışmalar üreme toksisitesi açısından yetersizdir (bkz. Bölüm 5.3).
Ravulizumabın, gebe kadınlarda, riskler ve faydalar değerlendirildikten sonra kullanımı düşünülmelidir.
Laktasyon dönemi
Ravulizumabın insan sütüne geçip geçmediği bilinmemektedir. Farelerde mürin vekil molekül BB5.1 ile yürütülen klinik dışı üreme toksikolojisi çalışmalarında, yavrular üzerinde, tedavi edilen annelerin sütünün tüketilmesinden kaynaklanan herhangi bir olumsuz etki tespit edilmemiştir.
Bebekler için risk göz ardı edilemez.
Birçok tıbbi ürün ve immünoglobulin insan sütüne salgılandığından ve emzirilen bebeklerde ciddi advers reaksiyon potansiyeli olduğundan, ravulizumab tedavisi sırasında ve tedaviden sonraki 8. aya kadar emzirme kesilmelidir.
Üreme yeteneği/Fertilite
Ravulizumab ile fertilite üzerine klinik dışı spesifik bir çalışma yapılmamıştır.
Bir mürin vekil molekülü (BB5.1) ile farelerde yürütülen klinik dışı üreme toksikolojisi çalışmalarında, tedavi edilen dişilerin veya erkeklerin fertilitesi üzerinde herhangi bir olumsuz etki tespit edilmemiştir.
4.7. Araç ve makine kullanımı üzerindeki etkiler
Ravulizumabın araç ve makine kullanma yeteneği üzerinde etkisi bulunmamaktadır ya da göz ardı edilebilir etkisi bulunmaktadır.
4.8. İstenmeyen etkiler
Güvenlilik profilinin özeti:
Ravulizumab (intravenöz formülasyon) ile en yaygın advers reaksiyonları baş ağrısı (%26,6), nazofarenjit (%17,5), üst solunum yolu enfeksiyonu (%16,8), diyare (%14,2), ateş (%12,2),
bulantı (%12,2), artralji (%11,3), yorgunluk (%11,2), sırt ağrısı (%10,4) ve karın ağrısı (%10,1)’dır. En ciddi advers reaksiyonlar meningokokkal sepsisi içeren meningokokkal enfeksiyon (%0,6) ve meningokokkal ensefalittir (bkz. Bölüm 4.4).
Klinik çalışmalar ve pazarlama sonrası deneyimlerden (intravenöz formülasyon) elde edilen advers reaksiyonlar aşağıda verilmektedir. Advers reaksiyonlar, MedDRA (Ruhsatlandırma İşlemleri için Tıbbi Sözlük) Sistem Organ Sınıfı (SOC) ve sıklığa göre, aşağıdaki standart kullanılarak listelenmiştir: Çok yaygın (≥1/10); yaygın (≥1/100 ila <1/10); yaygın olmayan (≥1/1.000 ila <1/100); seyrek (≥1/10.000 ila <1/1.000); çok seyrek (izole raporlar dahil <1/10.000), bilinmeyen (eldeki verilerden yola çıkarak tahmin edilemeyen). Her bir sıklık grubunda advers reaksiyonlar, azalan ciddiyet sırasına göre sunulmaktadır.
Enfeksiyonlar ve enfestasyonlar
Çok yaygın:
Üst solunum yolu enfeksiyonu, nazofaranjit
Yaygın:
İdrar yolu enfeksiyonları
Yaygın olmayan:
Meningokokkal enfeksiyona, gonokokkal enfeksiyonb
Bağışıklık sistemi hastalıkları
Yaygın:
Hipersensitivited
Yaygın olmayan:
Anafilaktik reaksiyonc
Sinir sistemi hastalıkları
Çok yaygın:
Baş ağrısı
Yaygın:
Sersemlik hali
Gastrointestinal hastalıklar
Çok yaygın:
Diyare, bulantı, karın ağrısı
Yaygın:
Kusma, dispepsi
Deri ve deri altı doku hastalıkları
Yaygın:
Ürtiker, kaşıntı, döküntü
Kas-iskelet bozuklukları, bağ dokusu ve kemik hastalıkları
Çok yaygın:
Artralji, sırt ağrısı
Yaygın:
Miyalji, kas spazmları
Genel bozukluklar ve uygulama bölgesine ilişkin hastalıklar
Çok yaygın:
Ateş, yorgunluk
Yaygın:
Grip benzeri hastalık, ürperme, asteni
Yaralanma, zehirlenme ve prosedürel komplikasyonlar
Yaygın:
İnfüzyonla ilişkili reaksiyon
a Meningokokkal enfeksiyon tercih edilen meningokokkal enfeksiyon, meningokokkal sepsis ve meningokokkal ensefalit terimlerini içerir.
b Gonokokkal enfeksiyonla dissemine gonokokkal enfeksiyonunu içerir.
c Pazarlama sonrası deneyimlerden tahmin edilmiştir.
d Hipersensitivite nedenselliğe sahip tercih edilen ilaç hipersensitivitesi ve hipersensitivite terimleri için bir grup terimdir.
Seçili advers reaksiyonların tanımı:
Meningokokkal enfeksiyonlar/sepsis/ensefalit
Aşı meningokokkal enfeksiyon riskini azaltır ancak ortadan kaldırmaz. Klinik çalışmalarda, yetişkin PNH veya NMOSB hastalarının %1’den azı aşılı olmasına karşın ravulizumab tedavisi alırken ciddi meningokokkal enfeksiyon geçirmiştir. Şüpheli meningokokkal enfeksiyonun önlenmesi ve tedavisi hakkında bilgi için lütfen Bölüm 4.4’e bakınız. Ravulizumab ile tedavi edilen hastalarda meningokokkal enfeksiyonlar, meningokokkal sepsis ve meningokokkal ensefalit olarak kendini göstermiştir. Hastalar meningokokkal enfeksiyonun bulgu ve belirtileri hakkında bilgilendirilmeli ve derhal tıbbi yardım almaları tavsiye edilmelidir.
İnfüzyonla ilgili reaksiyonlar
Klinik çalışmalarda, infüzyonla ilişkili reaksiyonlar yaygın olarak görülmüştür (≥%1). Hafif ila orta şiddette ve geçici olan bu olaylar arasında sırt ağrısı, karın ağrısı, kas spazmları, kan basıncında düşüş, kan basıncında yükselme, sertlikler, uzuvlarda rahatsızlık, ilaca karşı aşırı duyarlılık (alerjik reaksiyon), disguzi (kötü tat) ve uyku hali yer almaktadır. Bu reaksiyonlar ravulizumabın kesilmesini gerektirmemiştir.
İmmünojenisite
Ravulizumab ile gerçekleştiriler yetişkin PNH hasta çalışmalarında (N= 475), bir pediyatrik PNH çalışmasında (N= 13), aHÜS çalışmalarında (N= 89), bir jMG çalışmasında (N= 86) ve bir NMOSB çalışmasında (N= 58), tedavi ile ilişkili sadece 2 (%0,3) anti-ilaç antikoru gelişimi vakası bildirilmiştir (PNH’lı 1 yetişkin hasta ve aHÜS’lü 1 yetişkin hasta). Bu anti-ilaç antikorları, düşük titreli ve geçici olmuş, klinik yanıt veya advers olaylarla korelasyon göstermemiştir.
Özel popülasyonlara ilişkin ek bilgiler:
Pediyatrik popülasyon:
Paroksismal Noktürnal Hemoglobinüri (PNH)
Pediyatrik PNH çalışmasına (ALXN1210-PNH-304) kaydedilen pediyatrik PNH hastalarında (9 ila 17 yaş arası), güvenlilik profilinin yetişkin PNH hastalarında gözlenene benzer olduğu görülmüştür. Pediyatrik PNH hastalarında bildirilen en yaygın advers reaksiyonlar, 2 hastada (%15,4) meydana gelen karın ağrısı ve nazofarenjit olmuştur.
Atipik Hemolitik Üremik Sendrom (aHÜS)
ALXN1210-aHUS-312 çalışmasına dahil edilen aHÜS kanıtı olan pediyatrik hastalarda (10 aylık ile <18 yaş arası), ravulizumabın güvenlilik profilinin aHÜS kanıtı olan yetişkin hastalarda gözlenene benzer olduğu görülmüştür. Farklı pediyatrik yaş gruplarındaki güvenlilik profillerinin benzer olduğu görülmektedir. İki yaşın altındaki hastalar için güvenlilik verileri dört hasta ile sınırlıdır. Pediatrik hastalarda bildirilen en yaygın advers reaksiyon ateştir (%32,3).
Jeneralize Miyastenia Gravis (jMG)
Ravulizumab, pediyatrik jMG hastalarında çalışılmamıştır.
Nöromiyelitis Optika Spektrum Bozukluğu (NMOSB)
Ravulizumab, pediyatrik NMOSB hastalarında çalışılmamıştır.
Şüpheli advers reaksiyonların raporlanması
Ruhsatlandırma sonrası şüpheli ilaç advers reaksiyonlarının raporlanması büyük önem taşımaktadır. Raporlama yapılması, ilacın yarar/risk dengesinin sürekli olarak izlenmesine olanak sağlar. Sağlık mesleği mensuplarının herhangi bir şüpheli advers reaksiyonu Türkiye Farmakovijilans Merkezine (TÜFAM) bildirmeleri gerekmektedir (www.titck.gov.tr; e- posta: tufam@titck.gov.tr; tel: 0 800 314 00 08; faks: 0 312 218 35 99).
4.9. Doz aşımı ve tedavisi
Doz aşımı yaşayan hastalarda, infüzyon hemen kesilmeli ve herhangi bir advers reaksiyon işareti veya semptomu açısından yakından izlenmeli ve uygun semptomatik tedavi başlatılmalıdır.
5. FARMAKOLOJİK ÖZELLİKLER
5.1. Farmakodinamik özellikler
Farmakoterapötik grup: Antineoplastik ve immünomodülatör ajanlar, immünosupresanlar, kompleman inhibitörleri
ATC kodu: L04AJ02
Etki mekanizması:
Ravulizumab, kompleman proteini C5’e spesifik olarak bağlanan ve bu şekilde C5a’ya (proenflamatuar anafilatoksin) ve C5b’ye (terminal kompleman kompleksinin [C5b-9] başlatıcı alt birimi) bölünmesini inhibe eden ve C5b-9’un oluşumunu engelleyen bir
monoklonal antikor IgG2/4K’dır. Ravulizumab, mikroorganizmaların opsonizasyonu ve immün komplekslerin klerensi için esas olan kompleman aktivasyonunun erken bileşenlerini korur.
Farmakodinamik etkiler:
Faz 3 çalışmalarında, kompleman inhibitörü kullanmamış hem yetişkin hem de pediyatrik hastalarda ve eculizumab deneyimi olan hem yetişkin hem de pediyatrik PNH hastalarında ravulizumab tedavisini takiben, tüm hastalarda ilk infüzyon itibariyle serumda serbest C5’in (<0,5 µg/mL konsantrasyonu) ani, tam ve sürekli inhibisyonu gözlemlenmiş ve 26 haftalık tedavi süresinin tamamı boyunca sürdürülmüştür. Yetişkin ve pediyatrik aHÜS hastalarında, yetişkin jMG hastalarında ve yetişkin NMOSB hastalarında ilk infüzyonun sonunda ve primer tedavi periyodu boyunca serumda serbest C5’in ani ve tam inhibisyonu da gözlemlenmiştir.
PNH, aHÜS, jMG ve NMOSB hastalarında farmakodinamik yanıtın derecesi ve süresi, ravulizumab için maruziyete bağlı olmuştur. 0,5 µg/mL’den düşük serbest C5 seviyeleri, maksimum intravasküler hemoliz kontrolü ve tam terminal kompleman inhibisyonu ile ilişkilendirilmiştir. jMG’de terminal kompleman aktivasyonu, nöromüsküler kavşakta membran atak kompleksinin (MAK) birikimine ve nöromusküler aktarımda bozulmaya neden olur. NMOSB’de terminal kompleman aktivasyonu, MAK oluşumuna ve C5a’ya bağlı enflamasyona, astrosit nekrozuna ve çevredeki glial hücrelerde ve nöronlarda zarara neden olur.
Klinik etkililik ve güvenlilik
Paroksismal noktürnal hemoglobinüri (PNH)
Yetişkin PNH hastalarında ravulizumabın güvenliliği ve etkililiği, iki açık etiketli, randomize, aktif kontrollü Faz 3 çalışmasında değerlendirilmiştir:
- Daha önce kompleman inhibitörü tedavisi görmemiş yetişkin PNH hastalarında yapılan kompleman inhibitörü kullanılmamış bir çalışma
- En az önceki 6 ay boyunca eculizumab ile tedavi edildikten sonra klinik olarak stabil olan yetişkin PNH hastalarında eculizumab deneyimi olanları içeren bir çalışma.
Ravulizumab, Bölüm 4.2’de açıklanan önerilen doza uygun olarak (26 hafta boyunca 4 ravulizumab infüzyonu) verilmiş, eculizumab ise ilk 4 hafta boyunca her hafta 600 mg ve 2 haftada bir 900 mg’lık onaylı eculizumab doz rejimine (26 hafta boyunca 15 infüzyon) göre uygulanmıştır.
Hastalar, ravulizumab veya eculizumab ile tedaviye başlamadan önce veya tedavi sırasında meningokok enfeksiyonuna karşı aşılanmış veya aşılamadan 2 hafta sonrasına kadar uygun antibiyotiklerle profilaktik tedavi almıştır.
Faz 3 çalışmalarının hiçbirinde ravulizumab ve eculizumab tedavi grupları arasında demografik özelliklerde veya başlangıç özelliklerinde kayda değer bir fark olmamıştır. Faz 3 çalışmalarının her ikisinde de 12 aylık transfüzyon geçmişi ravulizumab ve eculizumab tedavi grupları arasında benzer olmuştur.
Kompleman inhibitörü kullanmamış yetişkin PNH hastaları ile yapılan çalışma (ALXN1210- PNH- 301)
Kompleman inhibitörü kullanmamış yetişkin PNH hastaları ile yapılan çalışma (CHAMPION- 301 Çalışması), çalışmaya girmeden önce kompleman inhibitör tedavisi görmemiş olan 246 hastada yürütülen 26 haftalık, çok merkezli, açık etiketli, randomize, aktif kontrollü bir Faz 3 çalışmadır. Bu çalışmaya katılmaya uygun hastaların, tarama sırasında LDH düzeyi ≥1,5 x normalin üst sınırı (NÜS) olarak tanımlanan yüksek hastalık aktivitesi ve taramadan önceki 3 ay içinde aşağıdaki PNH ile ilgili belirti veya semptomların 1 veya daha fazlasının varlığını göstermesi gerekmiştir: yorgunluk, hemoglobinüri, karın ağrısı, nefes darlığı (dispne), anemi (hemoglobin <10 g/dL), majör advers vasküler olay (tromboz dahil), disfaji veya erektil disfonksiyon öyküsü; veya PNH’ye bağlı olarak paket kırmızı kan hücresi (pRBC) transfüzyonu öyküsü.
Her iki tedavi grubundaki hastaların %80’inden fazlasının çalışmaya girişinden önceki 12 ay içinde transfüzyon öyküsü vardır. Kompleman inhibitörü kullanmayan çalışma popülasyonunun çoğunluğu, başlangıçta oldukça hemolitiktir; kayıtlı hastaların %86,2’si, PNH’da gözlenen intravasküler hemolizin doğrudan bir ölçütü olan yüksek LDH (≥3 x NÜS) ile başvurmuştur.
Tablo 7’de daha önce kompleman inhibitörü kullanmamış hastalardaki çalışmaya kayıtlı PNH hastalarının başlangıç özellikleri verilmekte olup tedavi kolları arasında klinik olarak anlamlı bir fark gözlemlenmemektedir.
Tablo 7: Daha önce kompleman inhibitörü kullanmamış hastalardaki çalışma başlangıç özellikleri
| Parametre | İstatistikler | Ravulizumab (N= 125) | Eculizumab (N= 121) |
|---|---|---|---|
| PNH tanısında yaş (yıl) | Ortalama (SS) Medyan Min, maks | 37,9 (14,9) 34 15, 81 | 39,6 (16,65) 36,5 13, 82 |
| Çalışmada ilk infüzyon zamanında yaş (yıl) | Ortalama (SS) Medyan Min, maks | 44,8 (15,16) 43 18, 83 | 46,2 (16,24) 45 18, 86 |
| Cinsiyet (n, %) | Erkek Kadın | 65 (52) 60 (48) | 69 (57) 52 (43) |
| Tedavi öncesi LDH seviyeleri | Ortalama (SS) Medyan | 1633,5 (778,75) 1513,5 | 1578,3 (727,06) 1445 |
| İlk dozdan önceki 12 ay içinde paket kırmızı kan hücresi (pRBC) transfüzyonu olan hasta sayısı | n (%) | 103 (82,4) | 100 (82,6) |
| İlk dozdan önceki 12 ay içinde transfüze edilen pRBC birim sayısı | Toplam Ortalama (SS) Medyan | 925 9 (7,74) 6 | 861 8,6 (7,9) 6 |
| Toplam PNH RBC klon boyutu | Medyan | 33,6 | 34,2 |
| Toplam PNH granülosit klon boyutu | Medyan | 93,8 | 92,4 |
Bilgilendirilmiş onam öncesinde herhangi bir PNH durumua olan hastalar Anemi Hematüri veya hemoglobinüri Aplastik anemi Böbrek yetmezliği Miyelodisplastik sendrom Gebelik komplikasyonu Diğer b | n (%) | 121 (96,8) 103 (82,4) 81 (64,8) 41 (32,8) 19 (15,2) 7 (5,6) 3 (2,4) 27 (21,6) | 120 (99,2) 105 (86,8) 75 (62) 38 (31,4) 11 (9,1) 6 (5) 4 (3,3) 13 (10,7) |
|---|
a Tıbbi geçmişe dayalı.
b Vaka raporu formunda belirtilen “Diğer”, trombositopeni, kronik böbrek hastalığı ve pansitopeni ve ayrıca bir dizi başka durumu içermiştir.
Birincil sonlanım noktaları, transfüzyondan kaçınma ve LDH seviyelerinin normalizasyonuyla doğrudan ölçülen hemoliz (LDH seviyeleri ≤1 x NÜS; LDH için NÜS 246 U/L’dir) olmuştur. Önemli ikincil sonlanım noktaları, LDH düzeylerinde başlangıca göre yüzde değişim, yaşam kalitesinde değişiklik (FACIT-Yorgunluk), hemoliz atağı olan hastaların oranı ve stabilize hemoglobine sahip hastaların oranını içermiştir.
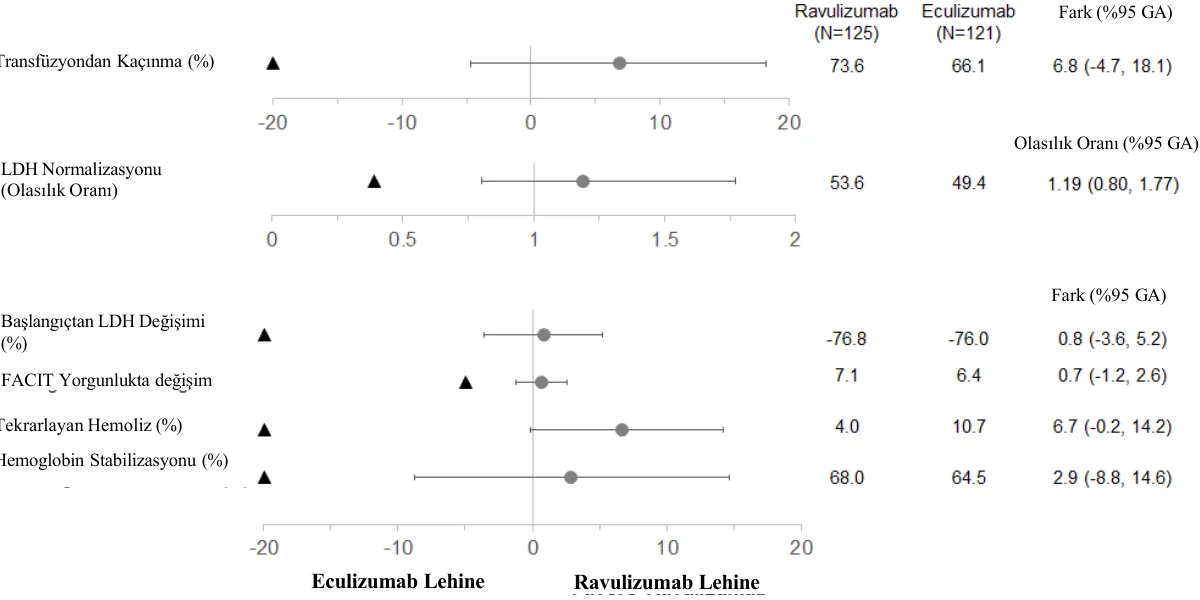
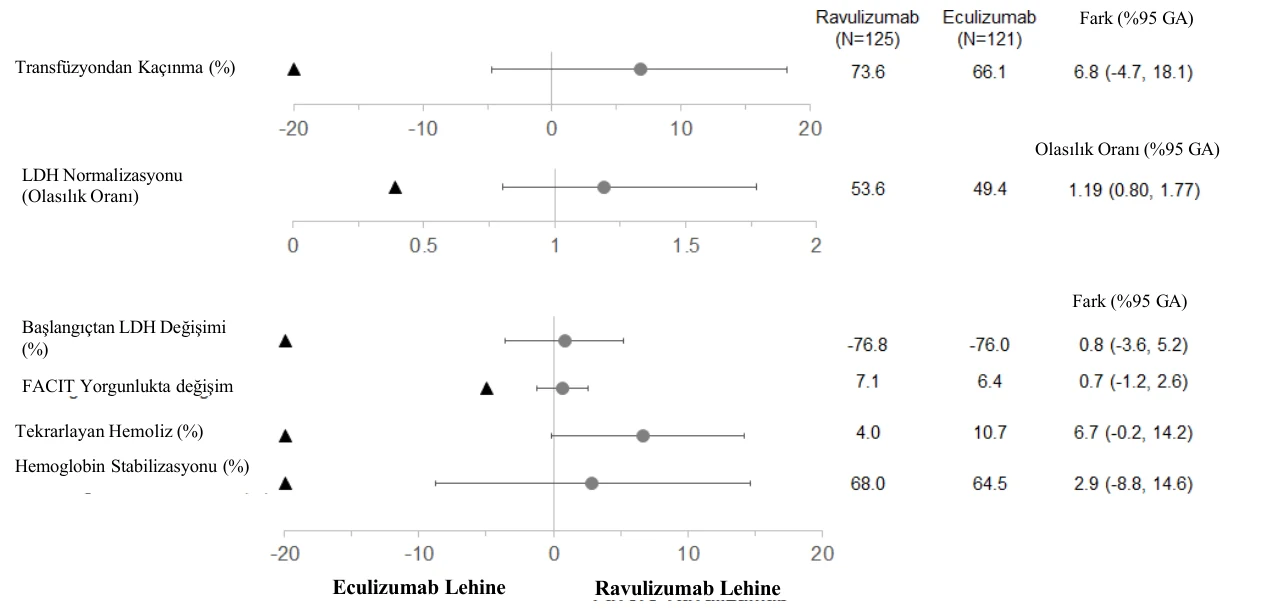
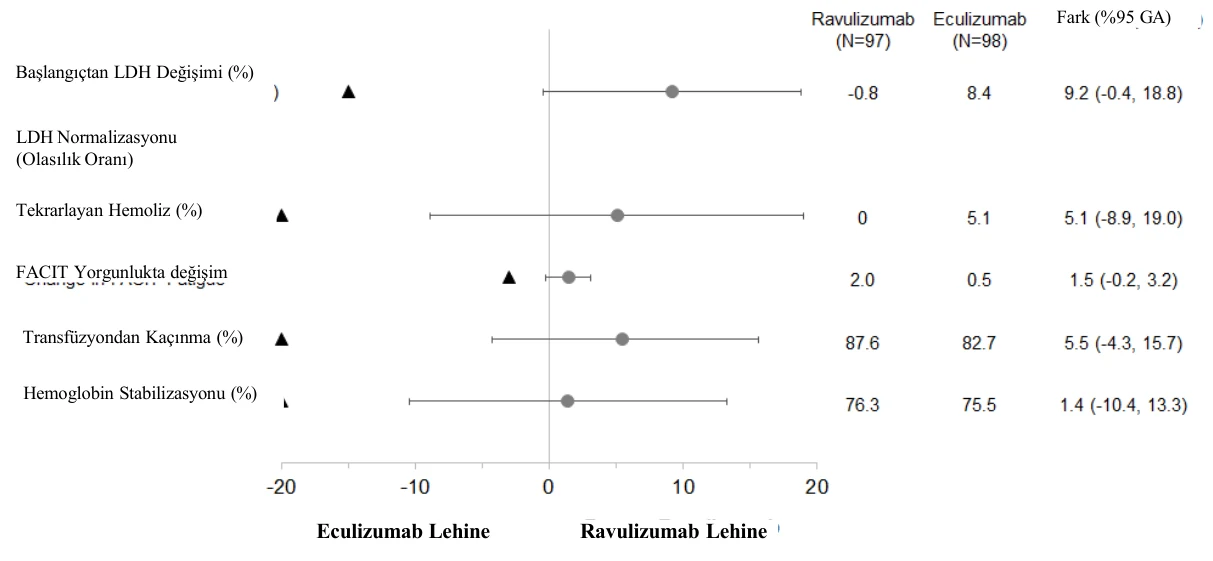
Ravulizumab, protokolde belirtilen kılavuzlara göre pRBC transfüzyonundan kaçınma ve 29. günden 183. Güne kadar LDH normalizasyonu olmak üzere her iki ortak sonlanım noktası ve 4 önemli ikincil sonlanım noktasının tümü için eculizumab ile eşit etkililik göstermiştir (Şekil 1).
Şekil 1: Birincil ve ikincil sonlanım noktalarının analizi - tam analiz seti (Daha önce kompleman inhibitörü kullanmamış hastalardaki çalışma)
Not: Siyah üçgen, eşit etkililik marjlarını ve gri noktalar nokta tahminlerini gösterir.
Not: LDH=laktat dehidrojenaz; GA=güven aralığı; FACIT=Kronik Hastalık Tedavisinin İşlevsel Değerlendirmesi.
Daha önce eculizumab ile tedavi edilen yetişkin PNH hastaları ile yapılan çalışma (ALXN1210-PNH-302)
Eculizumab deneyimi olan hastalardaki çalışma, eculizumab ile tedavi edildikten sonra en az son 6 aydır klinik olarak stabil (LDH ≤1,5 x NÜS) olan 195 PNH hastasında yürütülen 26 haftalık, çok merkezli, açık etiketli, randomize, aktif kontrollü bir Faz 3 çalışmadır (CHAMPION 302 Çalışması).
PNH tıbbi öyküsü, ravulizumab ve eculizumab tedavi grupları arasında benzerdir. On iki aylık transfüzyon öyküsü de ravulizumab ve eculizumab tedavi grupları arasında benzerdir ve her iki tedavi grubundaki hastaların %87’sinden fazlası çalışmaya girişinden önceki 12 ay içinde transfüzyon almamıştır. Ortalama toplam PNH RBC klon boyutu %60,05, ortalama toplam PNH granülosit klon boyutu %83,3 ve ortalama toplam PNH monosit klon boyutu %85,86’dır.
Tablo 8’de, eculizumab deneyimi olan hastalardaki çalışmaya kayıtlı PNH hastalarının başlangıç özellikleri verilmekte olup tedavi kolları arasında klinik olarak anlamlı bir fark gözlemlenmemektedir.
Tablo 8: Eculizumab deneyimi olan hastaların çalışmadaki başlangıç özellikleri
| Parametre | İstatistikler | Ravulizumab (N= 97) | Eculizumab (N= 98) |
|---|---|---|---|
| PNH tanısında yaş (yıl) | Ortalama (SS) | 34,1 (14,41) | 36,8 (14,14) |
| Medyan | 32 | 35 | |
| Min, maks | 6, 73 | 11, 74 | |
| Çalışmada ilk infüzyon | Ortalama (SS) | 46,6 (14,41) | 48,8 (13,97) |
| zamanında yaş (yıl) | Medyan | 45 | 49 |
| Min, maks | 18, 79 | 23, 77 | |
| Cinsiyet (n, %) | Erkek | 50 (51,5) | 48 (49) |
| Kadın | 47 (48,5) | 50 (51) | |
| Tedavi öncesi LDH seviyeleri | Ortalama (SS) Medyan | 228 (48,71) 224 | 235,2 (49,71) 234 |
| İlk dozdan önceki 12 ay içinde pRBC transfüzyonu olan hasta sayısı | n (%) | 13 (13,4) | 12 (12,2) |
| İlk dozdan önceki 12 ay içinde transfüze edilen pRBC birim sayısı | Toplam Ortalama (SS) Medyan | 103 7,9 (8,78) 4 | 50 4,2 (3,83) 2,5 |
| Bilgilendirilmiş onam öncesinde | n (%) | 90 (92,8) | 96 (98) |
| herhangi bir PNH durumua olan | |||
| hastalar | |||
| Anemi | 64 (66) | 67 (68,4) | |
| Hematüri veya hemoglobinüri | 47 (48,5) | 48 (49) | |
| Aplastik anemi | 34 (35,1) | 39 (39,8) | |
| Böbrek yetmezliği | 11 (11,3) | 7 (7,1) | |
| Miyelodisplastik sendrom | 3 (3,1) | 6 (6,1) | |
Gebelik komplikasyonu Diğer b | (4,1) 14 (14,4) | 9 (9,2) 14 (14,3) |
a Tıbbi geçmişe dayalı.
b “Diğer” kategorisi, nötropeni, böbrek fonksiyon bozukluğu ve trombopeni ve ayrıca bir dizi başka durumu içermiştir.
Birincil sonlanım noktası, başlangıca göre LDH yüzde değişimiyle ölçüldüğü üzere hemoliz olmuştur. İkincil sonlanım noktaları, hemoliz atağı, yaşam kalitesi (FACIT-Yorgunluk), transfüzyondan kaçınma (TA) ve stabilize hemoglobine sahip hastaların oranını içermiştir.
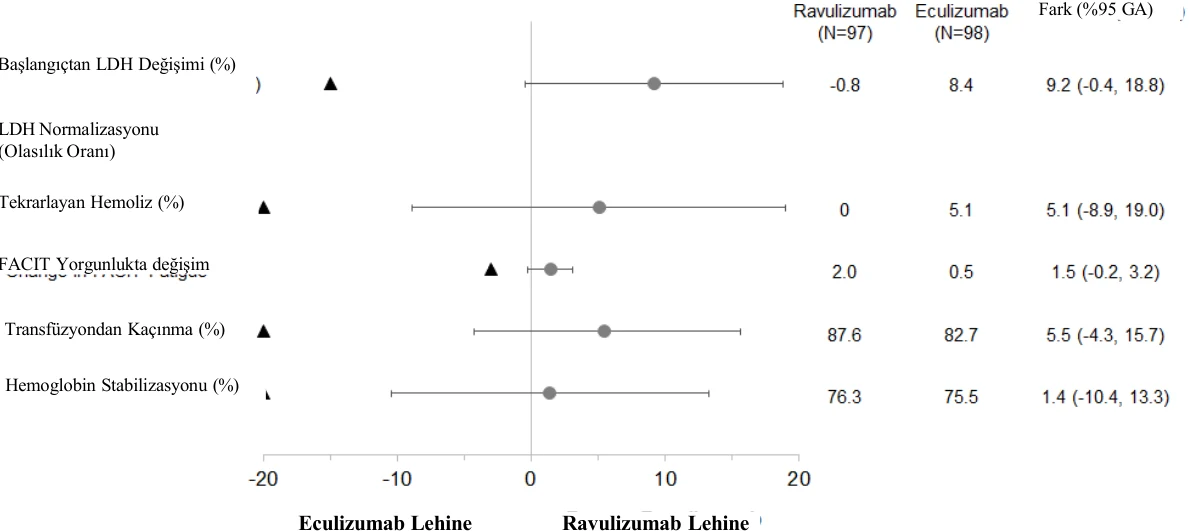
Ravulizumab, başlangıçtan 183. güne kadar LDH’deki değişim yüzdesi olan birincil sonlanım noktası ve 4 önemli ikincil sonlanım noktasının tümü için eculizumab ile eşit etkililik göstermiştir (Şekil 2).
Şekil 2: Birincil ve ikincil sonlanım noktalarının analizi - tam analiz seti (eculizumab deneyimi olan hastalardaki çalışma)
Not: Siyah üçgen, eşit etkililik marjlarını ve gri noktalar nokta tahminlerini gösterir.
Not: LDH=laktat dehidrojenaz; GA=güven aralığı;
Çalışmanın nihai etkililik analizi, şimdiye kadar ravulizumab ile tedavi edilen tüm hastaları (n=192) içermiş ve ortalama tedavi süresi 968 gün olmuştur. Nihai analiz, Birincil Değerlendirme Dönemi sırasında gözlemlenen ravulizumab tedavi yanıtlarının çalışma süresi boyunca korunduğunu doğrulamıştır.
Atipik hemolitik üremik sendrom (aHÜS)
Yetişkin aHÜS hastaları ile yapılan çalışma (ALXN1210-aHUS-311)
Yetişkin çalışması, çalışmaya başlamadan önce kompleman inhibitörü kullanmamış olan ve trombotik mikroanjiyopati (TMA) kanıtı bulunan belgelenmiş aHÜS hastalarında yürütülen çok merkezli, tek kollu bir Faz 3 çalışmadır. Çalışma 26 haftalık bir başlangıç değerlendirme periyodundan oluşmuştur ve hastaların 4,5 yıla kadar bir uzatma periyoduna girmelerine izin verilmiştir.
Belgelenmiş toplam 58 aHÜS hastası kaydedilmiştir. Kayıt kriterlerinde, trombotik trombositopenik purpura (TTP) veya Shiga toksini Escherichia coli ile ilişkili hemolitik üremik sendrom (STEC-HUS) nedeniyle TMA ile başvuran hastalar hariç tutulmuştur.
Doğrulanmış bir STEC-HUS tanısı nedeniyle iki hasta tam analiz setinden çıkarılmıştır. Hastaların %93’ünde başlangıçta renal dışı (kardiyovasküler, pulmoner, merkezi sinir sistemi, gastrointestinal, deri, iskelet kası) bulgu veya aHÜS belirtileri vardır.
Tablo 9’da ALXN1210-aHUS-311 (CHAMPION) Çalışmasına kayıtlı, tam analiz setini oluşturan 56 yetişkin hastanın demografik ve başlangıç özellikleri sunulmaktadır.
Tablo 9: Yetişkin çalışmasındaki başlangıç özellikleri
| Parametre | İstatistik | Ravulizumab (N = 56) |
|---|---|---|
| İlk infüzyon sırasındaki yaş (yıl) | Ortalama (SS) Min, maks | 42,2 (14,98) 19,5; 76,6 |
Cinsiyet Erkek | n (%) | 19 (33,9) |
Irka Asyalı Beyaz Diğer | n (%) | 15 (26,8) 29 (51,8) 12 (21,4) |
| Transplant geçmişi | n (%) | 8 (14,3) |
| Trombosit (109/L) kan | n Medyan (min,maks) | 56 95,25 (18, 473) |
| Hemoglobin (g/L) kan | n Medyan (min,maks) | 56 85 (60,5; 140) |
| LDH (U/L) serum | n Medyan (min,maks) | 56 508 (229,5; 3249) |
| eGFR (mL/dak/1,73 m2) | n (%) Medyan (min,maks) | 55 10 (4, 8) |
| Diyaliz hastaları | N (%) | 29 (51,8) |
| Postpartum hastalar | N (%) | 8 (14,3) |
Not: Yüzdeler toplam hasta sayısına dayanmaktadır.
Kısaltmalar: eGFR=tahmini glomerüler filtrasyon hızı; LDH=laktat dehidrojenaz; maks=maksimum; min=minimum.
Birincil sonlanım noktası, 26 haftalık İlk Değerlendirme Periyodu sırasında hematolojik parametrelerin normalizasyonu (trombosit sayısı ≥150 x 109/L ve LDH ≤246 U/L) ve başlangıca göre serum kreatininde ≥%25 iyileşme ile gösterilen Tam TMA Yanıtı olmuştur. Hastaların, en az 4 hafta (28 gün) arayla yapılan 2 ayrı değerlendirmede ve aradaki herhangi bir ölçümde her Tam TMA Yanıtı kriterini karşılamaları gerekmiştir.
Tablo 10’da gösterildiği gibi, 26 haftalık ilk değerlendirme periyodunda 56 hastanın 30’unda (%53,6) tam TMA Yanıtı gözlemlenmiştir.
Tablo 10: 26 haftalık ilk değerlendirme periyodunda (ALXN1210-aHUS-311) tam TMA yanıtı ve tam TMA yanıt bileşenleri analizi
| Toplam | Yanıt veren | |||||
|---|---|---|---|---|---|---|
| n | Oran (%95 GA)a | |||||
| Tam TMA Yanıtı | 56 | 30 | 0,536 (0,396; 0,675) | |||
Tam TMA Yanıtı bileşenleri Trombosit sayısı normalizasyonu LDH normalizasyonu Serum kreatinininde başlangıca göre ≥ %25 iyileşme | 56 56 56 | 47 43 33 | 0,839 (0,734; 0,944) 0,768 (0,648; 0,887) 0,589 (0,452; 0,727) | |||
| Hematolojik normalizasyon | 56 | 41 | 0,732 (0,607; 0,857) | |||
a Orantı için %95 GA’lar, süreklilik düzeltmeli asimptotik Gauss yaklaşım yöntemine dayanmıştır.
Kısaltmalar: GA=güven aralığı; LDH=laktat dehidrojenaz; TMA=trombotik mikroanjiyopati.
Yirmi altı haftalık ilk değerlendirme periyodundan sonra 4 hastada daha doğrulanan Tam TMA Yanıtına gözlenmiş (169, 302, 401 ve 407. günlerde Tam TMA Yanıtı meydana gelmiştir), bunun sonucunda 56 hastanın 34’ünde genel bir Tam TMA Yanıt elde edilmiştir (%60,7; %95 GA: %47, %74,4). Bireysel bileşen yanıtı, trombosit sayısı normalizasyonu için 48 hastaya (%85,7; %95 GA: %75,7, %95,8), LDH normalizasyonu için 47 hastaya (%83,9; %95 GA: %73,4, %94,4) ve böbrek fonksiyonu iyileştirilmesi için 35 hastaya (%62,5; %95 GA: %48,9, %76,1) yükselmiştir.
Tam TMA Yanıtı, medyan 86 günlük bir sürede (7 ila 169 gün) elde edilmiştir. Ravulizumab tedavisinin başlamasından sonra ortalama trombosit sayısında hızlı bir artış gözlemlenmiş, başlangıçta 118,52 x 10⁹/L’den 8. günde 240,34 x 10⁹/L’ye yükselmiş ve ilk değerlendirme periyodunda sonraki tüm ziyaretlerde 227 x 109/L’nin üzerinde kalmıştır (26 hafta). Benzer şekilde, ortalama LDH değeri tedavinin ilk 2 ayında başlangıca göre azalmış ve ilk değerlendirme periyodu (26 hafta) boyunca devam etmiştir.
Kronik Böbrek Hastalığı (KBH) Evre 5’te başvuran hastaların %67,6’sı (23/34) 1 veya daha fazla KBH Evresi iyileşme göstermiştir. Yirmi altı haftalık ilk değerlendirme periyodunda Tam TMA Yanıtına ulaştıktan sonra birçok hastada (19/30) kronik böbrek hastalığı evresi iyileşmeye devam etmiştir. Çalışmaya girişte diyalize ihtiyaç duyan 29 hastanın 17’si mevcut takip süresinin sonunda diyalizi bırakabilmişken, başlangıçta diyalize ihtiyaç duymayan 27 hastanın 6’sının mevcut son takipte diyalizde olduğu görülmüştür. Tablo 11’de ALXN1210- aHUS-311 Çalışması için ikincil etkililik sonuçları özetlenmektedir.
Tablo 11: ALXN1210-aHUS-311 çalışması için ikincil etkililik sonucu
| Parametreler | Çalışma ALXN1210-aHUS-311 (N= 56) | ||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|
Hematolojik TMA parametreleri, Gün 183 Trombositler (109/L) kan Ortalama (SS) Medyan LDH (U/L) serum Ortalama (SS) Medyan | Gözlemlenen değer (n= 48) 237,96 (73,528) 232 194,46 (58,099) 176,50 | Başlangıçtan değişiklik (n= 48) 114,79 (105,568) 125 -519,83 (572,467) -310,75 | |||||||||
İlk Değerlendirme Periyodu boyunca doğrulayıcı bir sonuçla başlangıca göre ≥20 g/L hemoglobin artışı m/n Oran (%95 GA)* | 40/56 0,714 (0,587; 0,842) | ||||||||||
Başlangıca göre KBH evresi değişimi, Gün 183 İyileşmea m/n Oran (%95 GA)* Kötüleşmeb m/n Oran (%95 GA)* | 32/47 0,681 (0,529; 0,809) 2/13 0,154 (0,019; 0,454) | ||||||||||
| eGFR (mL/dak/1,73 m2), Gün 183 | Gözlemlenen değer | Başlangıçtan değişiklik | |||||||||
| (n= 48) | (n= 47) | ||||||||||
| Ortalama (SS) | 51,83 (39,162) | 34,8 (35,454) | |||||||||
| Medyan | 40 | 29 | |||||||||
Not: n: 183. gün ziyaretinde spesifik değerlendirme için mevcut verileri olan hasta sayısı.
m: belirli kriterleri karşılayan hasta sayısı. Kronik böbrek hastalığı (KBH) evresi, Ulusal Böbrek Vakfı Kronik Böbrek Hastalığı Evresine göre sınıflandırılır. Aşama 5 en kötü kategori olarak kabul edilirken, Aşama 1 en iyi kategori olarak kabul edilir. Başlangıç, tedaviye başlamadan önce mevcut olan son eGFR’ye göre alınır. İyileşme/Kötüleşme: başlangıçtaki KBH evresine kıyasla.
*%95 güven aralıkları (%95 GA), Clopper-Pearson yöntemi kullanılarak kesin güven sınırlarına dayanmaktadır.
a İyileşme gösterilemediği için başlangıçta KBH Evre 1 olanlar hariçtir.
b Kötüleşme gösterilemediği için başlangıçta Evre 5 hastaları hariçtir.
Kısaltmalar: eGFR=tahmini glomerüler filtrasyon hızı; LDH=laktat dehidrojenaz; TMA=trombotik mikroanjiyopati.
Jeneralize Miyastenia Gravis (jMG)
Yetişkin jMG hastaları ile yapılan çalışma
Ravulizumabın yetişkin jMG hastalarında etkililiği ve güvenliliği, Faz 3, randomize, çift kör, plasebo kontrollü, çok merkezli bir CHAMPION çalışmasında (ALXN1210-MG-306) değerlendirilmiştir. Bu çalışmaya katılan hastaların sonrasında tüm hastaların ravulizumab aldığı açık etiketli uzatma periyoduna girmelerine izin verilmiştir.
Anti-asetilkolin reseptör (AChR) antikorları serolojik olarak pozitif, MGFA (Myasthenia Gravis Foundation of America) klinik sınıflandırması Sınıf II ila IV olan ve Miyastenia Gravis Günlük Yaşam Aktiviteleri (MG-ADL) toplam puanı ≥6 ile belirlendiği üzere semptomatolojisi devam eden jMG (en az 6 aydır tanısı bulunan) hastaları ravulizumab (N= 86) ya da plasebo (N= 89) almak üzere randomize edilmiştir. İmmünosupresan tedaviler (kortikosteroidler, azatioprin, siklofosfamid, siklosporin, metotreksat, mikofenolat mofetil veya takrolimus) alan hastaların çalışma süresince tedaviye devam etmelerine izin verilmiştir. Ek olarak, bir hasta çalışma protokolünde tanımlandığı gibi klinik kötüleşme yaşarsa kurtarma tedavisine (yüksek doz kortikosteroid, PD/PF veya IVIg dahil) müsaade edilmiştir.
Toplam 162 (%92,6) hasta, ALXN1210-MG-306’nın 26 haftalık Randomize Kontrollü Çalışma Periyodunu tamamlamıştır. Hastaların başlangıç özellikleri, iki tedavi grubu arasında dengeli olmuştur (Tablo 12). Çalışmaya dahil edilen hastaların çoğunluğu (%97) kayıttan önceki son iki yıl içinde immünosupresan tedaviler, PD/PF veya IVIg dahil en az bir immünomodülatör ile tedavi görmüştür.
Tablo 12: ALXN1210-MG-306 çalışmasında başlangıç hastalık özellikleri
| Parametre | İstatistik | Plasebo (N= 89) | Ravulizumab (N= 86) |
|---|---|---|---|
Cinsiyet Erkek Kadın | n (%) | 44 (49,4) 45 (50,6) | 42 (48,8) 44 (51,2) |
| Çalışma ilacının ilk dozunda yaş (yıl) | Ortalama (SS) (min, maks) | 53,3 (16,05) (20, 82) | 58 (13,82) (19, 79) |
| Çalışmaya giriş tarihinde yaşlılar (≥65 yaş) | n (%) | 24 (27) | 30 (34,9) |
| Tanıdan itibaren MG süresi (yıl) | Ortalama (SS) (min, maks) Medyan | 10 (8,9) (0,5; 36,1) 7,6 | 9,8 (9,68) (0,5; 39,5) 5,7 |
| Başlangıç MG-ADL Puanı | Ortalama (SS) (min, maks) Medyan | 8,9 (2,3) (6, 15) 9 | 9,1 (2,62) (6, 24) 9 |
| Başlangıç QMG Puanı | Ortalama (SS) (min, maks) Medyan | 14,5 (5,26) (2, 27) 14 | 14,8 (5,21) (6, 39) 15 |
Başlangıç MGFA sınıflandırması Sınıf II (hafif zayıflık) Sınıf III (orta derecede zayıflık) Sınıf IV (şiddetli zayıflık) | n (%) | 39 (44) 45 (51) 5 (6) | 39 (45) 41 (48) 6 (7) |
| Tanıdan itibaren herhangi bir entübasyon öyküsü (MGFA Sınıf V) | n (%) | 9 (10,1) | 8 (9,3) |
| Tanıdan itibaren MG krizi geçiren hasta sayısıa | n (%) | 17 (19,1) | 21 (24,4) |
Çalışmaya girişte stabil immünosupresan tedavilerin sayısıb 0 1 ≥2 | n (%) | 8 (9) 34 (38,2) 47 (52,8) | 10 (11,6) 40 (46,5) 36 (41,9) |
a MG krizi öyküsü bilgileri tıbbi geçmiş kapsamında toplanmış ve klinik protokol tanımına göre değerlendirilmemiştir.
b İmmünosupresan tedaviler arasında kortikosteroidler, azatioprin, siklofosfamid, siklosporin, metotreksat, mikofenolat mofetil veya takrolimus bulunur.
Kısaltmalar: Maks=maksimum; min=minimum; MG=miyastenia gravis;
MG-ADL=Miyastenia Gravis Günlük Yaşam Aktiviteleri; MGFA=Amerika Miyastenia Gravis Vakfı; QMG=Kantitatif Miyastenia Gravis; SS=standart sapma
Birincil sonlanım noktası, MG-ADL toplam puanında (jMG hastalarında etkilenen ilgili fonksiyonel aktiviteleri ölçen, hasta tarafından bildirilen doğrulanmış bir değerlendirme) başlangıçtan 26. haftaya kadar gözlenen değişikliktir.
Yine başlangıç seviyesinden 26. haftaya kadar olan değişiklikleri değerlendiren ikincil sonlanım noktaları, Kantitatif Miyastenia Gravis (QMG) toplam puanındaki değişikliği (QMG – jMG’de kas zayıflığının bir klinisyen tarafından bildirilen doğrulanmış değerlendirmesi), QMG ve MG-ADL toplam puanlarında sırasıyla en az 5 ve 3 puanlık iyileşme olan hastaların oranını ve yaşam kalitesi değerlendirmelerindeki değişiklikleri içermiştir.
Ravulizumab, plaseboya kıyasla, birincil sonlanım noktası olan MG-ADL toplam puanında 26. haftada başlangıca göre değişiklikte istatistiksel olarak anlamlı bir değişiklik göstermiştir.
Birincil ve ikincil sonlanım noktası sonuçları Tablo 13’te sunulmuştur.
Tablo 13: Birincil ve ikincil etkililik sonlanım noktalarının analizi
26. Haftada Etkililik Sonlanım Noktaları | Plasebo (N= 89) LS Ortalaması (SEM) | Ravulizumab (N= 86) LS Ortalaması (SEM) | Karşılaştırma için İstatistik | Tedavi Etkisi (%95 GA) | p-değeri (Karma Etki Tekrarlanan Ölçüleri Kullanılarak) |
|---|---|---|---|---|---|
| MG-ADL | -1,4 (0,37) | -3,1 (0,38) | Başlangıçtan değişiklik farkı | -1,6 (-2,6; -0,7) | 0,0009 |
| QMG | -0,8 (0,45) | -2,8 (0,46) | Başlangıçtan değişiklik farkı | -2,0 (-3,2; -0,8) | 0,0009 |
MG- QoL15r | -1,6 (0,7) | -3,3 (0,71) | Başlangıçtan değişiklik farkı | -1,7 (-3,4; 0,1) | 0,0636 |
Neuro- QoL- yorgunluk | -4,8 (1,87) | -7 (1,92) | Başlangıçtan değişiklik farkı | -2,2 (-6,9; 2,6) | 0,3734 a |
a Sonlanım noktası, istatistiksel anlamlılık açısından resmi olarak test edilmemiştir; nominal bir p değeri rapor edilmiştir.
Kısaltmalar: GA=güven aralığı; LS=en küçük kareler; MG-ADL=Miyastenia Gravis Günlük Yaşam Aktiviteleri; MG-QoL15r=Revize Edilmiş Miyastenia Gravis Yaşam Kalitesi 15 maddelik Ölçeği; Neuro-QoL-yorgunluk=Nörolojik Yaşam Kalitesi Yorgunluk; QMG=Kantitatif Miyastenia Gravis; SEM=ortalamanın standart hatası.
ALXN1210-MG-306 Çalışmasında, en az 3 puanlık bir iyileşmeye sahip olanlar MG-ADL toplam puanına göre klinik yanıt verenler olarak tanımlandı. 26. Haftada klinik yanıt verenlerin oranı, plaseboda %34,1'e kıyasla ravulizumab için %56,7 idi (nominal p=0,0049). QMG toplam skoruna göre klinik yanıt veren, en az 5 puanlık bir iyileşmeye sahip olarak tanımlandı. 26. Haftada klinik yanıt verenlerin oranı, plaseboda %11,3'e kıyasla ravulizumab'da %30,0'dı (p=0,0052).
Tablo 14’te 26 haftalık Randomize-Kontrollü Periyot boyunca klinik kötüleşmesi olan hastalara ve kurtarma tedavisine ihtiyaç duyan hastalara genel bir bakış sunulmaktadır.
Tablo 14: Klinik kötüleşme ve kurtarma tedavisi
| Değişken | İstatistik | Plasebo (N= 89) | Ravulizumab (N= 86) |
|---|---|---|---|
| Klinik kötüleşme olan toplam hasta sayısı n (%) | n (%) | 15 (16,9) | 8 (9,3) |
| Kurtarma tedavisi gerektiren toplam hasta sayısıa | n (%) | 14 (15,7) | 8 (9,3) |
a Kurtarma tedavisi, yüksek doz kortikosteroid, plazma değişimi/plazmaferez veya intravenöz immünoglobulini içermiştir.
Analiz sırasında, Açık-Etiketli Uzatma Periyoduna giren 158 hastanın 150'si çalışmaya devam etmekteydi.
Randomize Kontrollü Periyotta başlangıçta ravulizumab alan ve Açık Etiket Uzatma Periyodunun ilk 34 haftasında ULTOMİRİS® almaya devam eden hastalarda, tedavi etkisi sürdürülmüştür (Şekil 3). 26 haftalık Randomize Kontrollü Periyotta başlangıçta plasebo alan ve Açık Etiketli Uzatma Periyodunda ULTOMİRİS® tedavisine başlayan hastalarda, hızlı ve sürekli bir tedavi yanıtı (Şekil 3) gözlemlenmiştir.
Şekil 3: MG-ADL toplam puanında (A) ve QMG toplam puanında (B) randomize kontrollü periyot başlangıcından 60. haftaya kadar (ortalama ve %95 GA) değişim
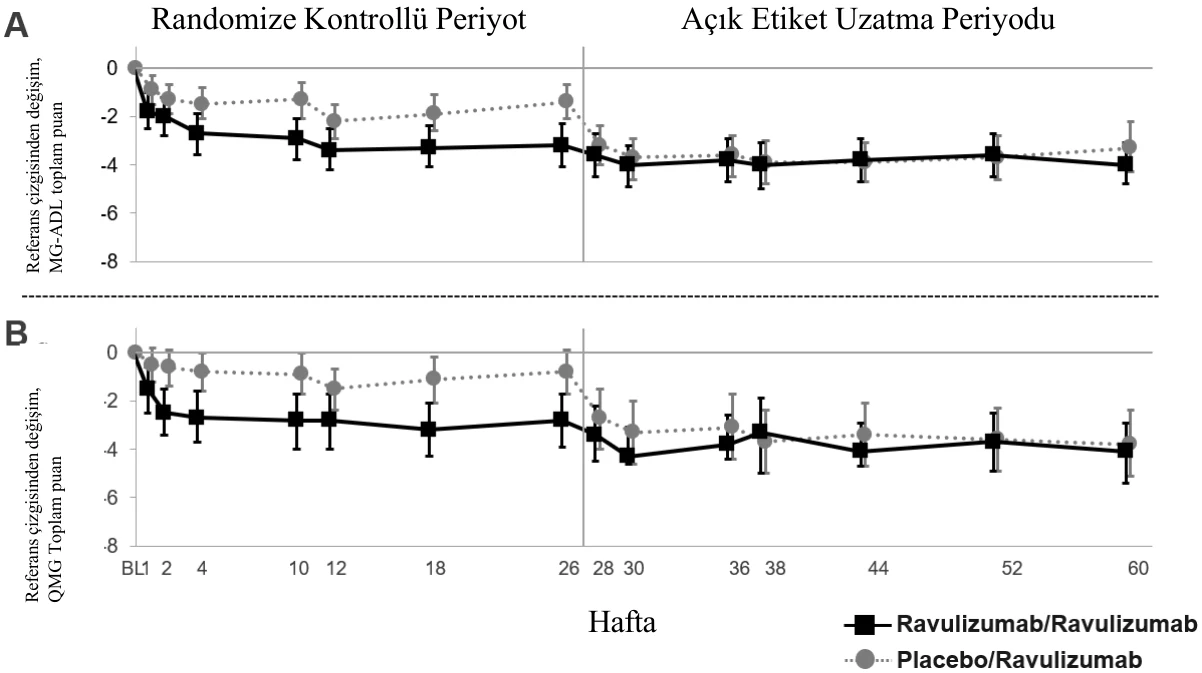
Kısaltmalar: GA=güven aralığı; MG-ADL=Miyastenia Gravis Günlük Yaşam Aktiviteleri; QMG=Kantitatif Miyastenia Gravis
Çalışmanın Açık-Etiketli Uzatma Periyodunda, klinisyenler immünosupresan tedavileri ayarlama seçeneğine sahip olmuştur. Açık Etiket Uzatma Periyodunda 34 hafta boyunca takip edilen hastalarda, hastaların %28’inin günlük kortikosteroid tedavisi dozu azaltılmış ve hastaların %6,2’sinin kortikosteroid tedavisi durdurulmuştur. Kortikosteroid tedavilerindeki değişikliğin en yaygın nedeni, ravulizumab tedavisi sırasında MG semptomlarında düzelme olmuştur.
Referans çizgisinden değişim, QMG Toplam puan
Referans çizgisinden değişim, MG-ADL toplam puan
Nöromiyelitis Optika Spektrum Bozukluğu (NMOSB)
Yetişkin NMOSB hastaları ile yapılan çalışma
Anti-AQP4 antikor pozitif yetişkin NMOSB hastalarında ravulizumabın etkililiği, bir global açık-etiketli klinik çalışmada değerlendirilmiştir (ALXN1210-NMO-307).
ALXN1210-NMO-307 çalışmasına anti-AQP4 antikorları için pozitif bir serolojik testi, Tarama Döneminden önceki son 12 ay içinde en az 1 relaps geçirmiş ve Genişletilmiş Engellilik Durum Ölçeği (EDSS) puanı ≤7 olan 58 yetişkin NMOSB hastası kaydedilmiştir. Kayıt için önceden immünosupresan tedaviler (IST’ler) ile tedavi gerekli görülmemiştir ve hastaların %51,7’sinin ravulizumab monoterapisi almakta olduğu belirlenmiştir. Seçilmiş IST’leri (yani kortikosteroidler, azatioprin, mikofenolat mofetil, takrolimus) alan hastaların ravulizumab ile kombinasyon halinde tedaviye devam etmelerine izin verilmiş, ancak çalışmada 106. haftaya ulaşana kadar dozların stabil olması gerekliliği aranmıştır. Bu noktada Araştırmacının takdirine bağlı olarak değişiklikler yapılabilmiştir. Ek olarak, bir hastanın çalışma sırasında bir relaps yaşaması halinde, relaps tedavisi için akut tedaviye (yüksek doz kortikosteroidler, PD/PF ve IVIg dahil) izin verilmiştir.
Çalışmaya katılan hastaların yaş ortalaması 47,4 yıldır (18 ile 74 yaş arası) ve büyük çoğunluğu kadındır (%90). NMOSB ilk klinik prezentasyon yaşı 16 ila 73 yıl aralığında medyan 42,5 yıldır (Tablo 15).
Tablo 15: Hastanın hastalık geçmişi ve ALXN1210-NMO-307 çalışmasındaki temel özellikler
| Değişken | İstatistik | ALXN1210-NMO-307 Ravulizumab (N= 58) | |||||||
|---|---|---|---|---|---|---|---|---|---|
| NMOSB’nin ilk klinik prezentasyonundan çalışma ilacının ilk dozuna kadar geçen süre (yıl) | Ortalama (SS) | 5,2 (6,38) | |||||||
| Medyan | 2 | ||||||||
| Min, maks. | 0,19; 24,49 | ||||||||
| Taramadan önceki 24 ay içinde geçmiş ARR | Ortalama (SS) | 1,87 (1,59) | |||||||
| Medyan | 1,44 | ||||||||
| Min, maks. | 0,5; 6,9 | ||||||||
| Başlangıçtaki HAI puanı | Ortalama (SS) | 1,2 (1,42) | |||||||
| Medyan | 1 | ||||||||
| Min, maks. | 0, 7 | ||||||||
| Başlangıçtaki EDSS puanı | Ortalama (SS) | 3,3 (1,58) | |||||||
| Medyan | 3,25 | ||||||||
| Min, maks. | 0, 7 | ||||||||
| Herhangi bir geçmiş rituksimab kullanımı | n (%) | 21 (36,2) | |||||||
| Çalışmaya girişte sadece stabil kortikosteroid alan hasta sayısı | n (%) | 12 (20,7) | |||||||
| Çalışma girişinde herhangi bir IST almayan hasta sayısı | n (%) | 30 (51,7) | |||||||
Kısaltmalar: ARR=yıllık replaps oranı; EDSS=Genişletilmiş Engellilik Durum Ölçeği; HAI=Hauser Ambulasyon İndeksi; IST=immünosupresan tedavi; Maks=maksimum;
Min=minimum; NMOSB=nöromiyelitis optika spektrum bozukluğu; SS=standart sapma.
ALXN1210-NMO-307 Çalışmasının (CHAMPION Çalışması) birincil sonlanım noktası, bağımsız bir karar komitesi tarafından belirlendiği üzere, ilk karara bağlanmış çalışmada relapsa kadar geçen süredir. Birincil Tedavi Periyodu sırasında ravulizumab ile tedavi edilen hastalarda karara bağlanmış çalışmada relaps gözlenmemiştir. Ravulizumab ile tedavi edilen tüm hastalarda, 90,93 haftalık medyan takip boyunca relaps olmamıştır. Ravulizumab ile tedavi edilen hastalar, eşzamanlı IST tedavisi varlığında veya yokluğunda tutarlı, relappsız birincil sonlanım noktası sonucu göstermiştir.
Ravulizumab, NMOSB hastalarında relapsların akut tedavisi için çalışılmamıştır.
Pediyatrik popülasyon
Paroksismal noktürnal hemoglobinüri (PNH)
Pediyatrik PNH hastaları ile yapılan çalışma (ALXN1210-PNH-304)
Pediyatrik çalışma (ALXN1210-PNH-304), eculizumab deneyimi olan ve daha önce kompleman inhibitörü kullanmamış pediyatrik PNH hastalarında yürütülen çok merkezli, açık etiketli bir Faz 3 çalışmadır.
Ara sonuçlara göre, ALXN1210-PNH-304 Çalışmasının birincil değerlendirme periyodunda (26 hafta) toplam 13 pediyatrik PNH hastası ravulizumab tedavisini tamamlamıştır. On üç hastadan 5’i daha önce bir kompleman inhibitörü ile tedavi edilmemiştir ve 8 hasta çalışmaya başlamadan önce eculizumab ile tedavi görmüştür.
Hastaların çoğu ilk infüzyonda 12 ila 17 yaş arasında (ortalama: 14,4 yıl), 2 hasta 12 yaşın altındadır (11 ve 9 yaşında). On üç hastanın 8’i kadındır. Başlangıçta ortalama ağırlık 56 kg olup aralık 37 ila 72 kg’dır. Tablo 16’da Çalışma ALXN1210-PNH-304’e kayıtlı pediyatrik hastaların başlangıçtaki hastalık geçmişi ve özellikleri verilmektedir.
Tablo 16: Başlangıçtaki Hastalık Geçmişi ve Özellikleri (Tam Analiz Seti)
| Değişken | Daha önce Kompleman inhibitörü kullanmamış hastalar (N= 5) | Eculizumab deneyimi olan hastalar (N= 8) |
|---|---|---|
Toplam PNH RBC klon boyutu (%) Medyan (min, maks) | (N= 4) 40,05 (6,9; 68,1) | (N= 6) 71,15 (21,2; 85,4) |
Toplam PNH granülosit klon boyutu (%) Medyan (Min, maks) | 78,3 (36,8; 99) | 91,6 (20,3; 97,6) |
| İlk dozdan önceki 12 ay içinde pRBC/tam kan transfüzyonu yapılan hasta sayısı, n (%) | 2 (40) | 2 (25) |
İlk dozdan önceki 12 ay içinde pRBC/tam kan transfüzyonlarının sayısı Toplam Medyan (min, maks) | 10 5 (4, 6) | 2 1 (1, 1) |
İlk dozdan önceki 12 ay içinde transfüze edilen pRBC/tam kan birimleri Toplam Medyan (min, maks) | 14 7 (3, 11) | 2 2 (2, 2) |
Bilgilendirilmiş onam öncesinde herhangi bir PNH ile ilişkili durumu olan hasta sayısı, n (%) Anemi Hematüri veya hemoglobinüri Aplastik anemi Böbrek yetmezliği Diğer a | 5 (100) 2 (40) 2 (40) 3 (60) 2 (40) 0 | 8 (100) 5 (62,5) 5 (62,5) 1 (12,5) 2 (25) 1 (12,5) |
Tedavi öncesi LDH seviyeleri (U/L) Medyan (min, maks) | 588,5 (444; 2269,7) | 251,5 (140,5; 487) |
a Diğer PNH ile ilişkili durumlar “böbrek ve dalak enfarktüsü” ve “embolik süreçle ilgili çoklu lezyonlar” olarak rapor edilmiştir.
Not: Yüzdeler, her bir kohorttaki toplam hasta sayısına dayanmaktadır.
Kısaltmalar: LDH=laktat dehidrojenaz; maks=maksimum; min=minimum; PNH=paroksismal noktürnal hemoglobinüri; pRBC=paket kırmızı kan hücresi; RBC=kırmızı kan hücresi.
Vücut ağırlığına dayalı olarak, hastalara 1. günde bir yükleme dozu ravulizumab verilmiş, ardından 15. günde ve daha sonra ≥20 kg olan hastalar için 8 haftada bir veya <20 kg olan hastalar için 4 haftada bir idame tedavisi verilmiştir. Çalışmaya eculizumab tedavisi ile giren hastalar için, çalışma tedavisinin 1. günü, hastanın son eculizumab dozundan 2 hafta sonra gerçekleşecek şekilde planlanmıştır.
Ravulizumabın vücut ağırlığına dayalı doz rejimi, eculizumab ile önceki deneyime bakılmaksızın 26 haftalık birincil değerlendirme periyodu boyunca terminal komplemanın ani, tam ve sürekli inhibisyonunu sağlamıştır. Ravulizumab tedavisinin başlatılmasının ardından, ravulizumabın kararlı durum terapötik serum konsantrasyonları, her iki grupta da ilk dozdan hemen sonra elde edilmiş ve 26 haftalık birincil değerlendirme periyodu boyunca korunmuştur. Çalışmada hemoliz atağı olmamıştır ve hiçbir hastada başlangıç sonrası serbest C5 seviyeleri 0,5 µg/mL’nin üzerinde bulunmamıştır. LDH’de başlangıca göre ortalama değişim yüzdesi 183. günde kompleman inhibitörü kullanmamış kohortta -%47,91 olmuş ve 26 haftalık birincil değerlendirme periyodunda eculizumab deneyimi olan kohortta stabil kalmıştır. Daha önce kompleman inhibitörü kullanmamış hastaların %60’ı (3/5) ve eculizumab deneyimi olan hastaların %75’i (6/8) 26. haftaya kadar hemoglobin stabilizasyonuna ulaşmıştır. 26 haftalık birincil değerlendirme periyodunda hastaların %84,6’sında (11/13) transfüzyondan kaçınma sağlanmıştır.
Bu ara etkililik sonuçları aşağıda, Tablo 17’de sunulmaktadır.
Tablo 17: PNH hastalarında pediyatrik çalışmanın ara etkililik sonuçları (ALXN1210- PNH- 304) - 26 haftalık birincil değerlendirme periyodu
| Sonlanım noktası | Ravulizumab (Daha Önce Kullanmamış, N= 5) | Ravulizumab (Geçiş, N= 8) |
|---|---|---|
LDH-Başlangıçtan Yüzde Değişim Ortalama (SS) | -47,91 (52,716) | 4,65 (44,702) |
Transfüzyondan Kaçınma Yüzde (%95 GA) | 60 (14,66; 94,73) | 100 (63,06; 100) |
Hemoglobin Stabilizasyonu Yüzde (%95 GA) | 60 (14,66; 94,73) | 75 (34,91; 96,81) |
| Tekrarlayan Hemoliz (%) | 0 | 0 |
Kısaltmalar: LDH=laktat dehidrojenaz
Bu ara sonuçlardan elde edilen verilere dayanarak, ravulizumabın pediyatrik PNH hastalarındaki etkililiğinin, yetişkin PNH hastalarında gözlenene benzer olduğu görülmektedir.
Atipik hemolitik üremik sendrom (aHÜS)
aHÜS tedavisi için pediyatrik hastalarda ULTOMİRİS®’in kullanımı, bir pediyatrik klinik çalışmadan elde edilen kanıtlarla desteklenmektedir (belgelenmiş toplam 31 aHÜS hastası kaydedilmiştir; tam analiz setine 10 ay ila 17 yaş arası 28 hasta dahil edilmiştir).
Pediyatrik aHÜS hastaları ile yapılan çalışma (ALXN1210 aHUS 312)
Pediyatrik çalışma, pediyatrik hastalarda yürütülen, devam etmekte olan 26 haftalık, çok merkezli, tek kollu bir Faz 3 çalışmadır.
Belgelenmiş aHÜS tanısı ve TMA kanıtı olan, daha önce eculizumab almamış toplam 21 hasta kaydedilmiş ve bunların 18’i Tam Analiz setine dahil edilmiştir. Dahil edilme kriterlerinde TTP ve STEC-HUS nedeniyle TMA ile başvuran hastalar hariç tutulmuştur. İki hastaya tek bir doz ve bir hastaya 2 doz verilmiş fakat bu hastalar sonradan tedaviden ayrılmış ve aHÜS doğrulanmadığı için tam analiz setinden çıkarılmıştır. Başlangıçtaki toplam ortalama ağırlık 22,2 kg’dır; hastaların çoğu ≥10 ila <20 kg başlangıç ağırlık kategorisindedir. Hastaların çoğunda (%72,2) tedavi öncesi renal dışı belirtiler (kardiyovasküler, pulmoner, merkezi sinir sistemi, gastrointestinal, deri, iskelet kası) veya başlangıçta aHÜS semptomları bulunmaktadır. Başlangıçta, hastaların %33,3’ünde (n= 6) Evre 5 KBH vardır.
Eculizumabdan ravulizumaba geçen, belgelenmiş aHÜS teşhisi ve TMA kanıtları olan toplam 10 hasta kaydedilmiştir. Hastaların kayıttan önce eculizumaba klinik yanıtı (yani LDH <1,5 x NÜS ve trombosit sayısı ≥150.000/µL ve eGFR >30 mL/dak/1,73m2) olması gerekmektedir. Sonuç olarak, eculizumaba dirençli hastalarda ravulizumabın kullanımına ilişkin bilgi bulunmamaktadır.
Tablo 18’de, Çalışma ALXN1210-aHUS-312’ye kayıtlı pediyatrik hastaların başlangıç özellikleri verilmektedir.
Tablo 18: ALXN1210-aHUS-312 çalışmasında demografik özellikler ve başlangıç özellikleri
| Parametre | İstatistik | Ravulizumab (Daha Önce Kullanmamış, N= 18) | Ravulizumab (Geçiş, N= 10) |
|---|---|---|---|
İlk infüzyon sırasındaki yaş (yıl) kategorisi Doğumdan 2 yıla kadar 2 ila <6 yıl 6 ila <12 yıl 12 ila <18 yıl | n (%) | 2 (11,1) 9 (50) 5 (27,8) 2 (11,1) | 1 (10) 1 (10) 1 (10) 7 (70) |
Cinsiyet Erkek | n (%) | 8 (44,4) | 9 (90) |
| Irka | n (%) | 1 (5,6) 5 (27,8) 3 (16,7) 9 (50) 1 (5,6) | 0 (0) 4 (40) 1 (10) 5 (50) 0 (0) |
Amerikan Kızılderili veya Yerli Alaskalı Asyalı Siyah veya Afrikalı Amerikan Beyaz Bilinmeyen | |||
| Transplant geçmişi | n (%) | 1 (5,6) | 1 (10) |
| Trombositler (109/L) kan | Medyan | 51,25 | 281,75 |
| (min, maks) | (14, 125) | (207; 415,5) | |
| Hemoglobin (g/L) | Medyan | 74,25 | 132 |
| (min, maks) | (32, 106) | (114,5; 148) | |
| LDH (U/L) | Medyan | 1963 | 206,5 |
| (min, maks) | (772, 4985) | (138,5; 356) | |
| eGFR (mL/dak/1,73 m2) | Medyan | 22 | 99,75 |
| (min, maks) | (10, 84) | (54; 136,5) | |
| Başlangıçta diyaliz gerektiren | n (%) | 6 (33,3) | 0 (0) |
Not: Yüzdeler toplam hasta sayısına dayanmaktadır.
a Hastalarda birden fazla ırk seçilmiş olabilir.
Kısaltmalar: eGFR=tahmini glomerüler filtrasyon hızı; LDH=laktat dehidrojenaz; maks=maksimum; min=minimum.
Birincil sonlanım noktası, 26 haftalık İlk Değerlendirme Periyodu sırasında hematolojik parametrelerin normalizasyonu (trombosit sayısı ≥150 x 109/L ve LDH ≤246 U/L) ve başlangıca göre serum kreatininde ≥%25 iyileşme ile gösterilen Tam TMA Yanıtı olmuştur. Hastaların, en az 4 hafta (28 gün) arayla yapılan 2 ayrı değerlendirmede ve aradaki herhangi bir ölçümde her Tam TMA Yanıtı kriterini karşılamaları gerekmiştir.
Tablo 19’da gösterildiği gibi, 26 haftalık ilk değerlendirme periyodunda daha önce bu tedaviyi görmemiş 18 hastanın 14’ünde (%77,8) tam TMA Yanıtı gözlemlenmiştir.
Tablo 19: 26 haftalık ilk değerlendirme periyodunda (ALXN1210-aHUS-312) Tam TMA Yanıtı ve Tam TMA Yanıtı bileşenleri analizi
| Toplam | Yanıt veren | |||||
|---|---|---|---|---|---|---|
| n | Oran (%95 GA)a | |||||
| Tam TMA Yanıtı | 18 | 14 | 0,778 (0,524; 0,936) | |||
Tam TMA Yanıtı bileşenleri Trombosit sayısı normalizasyonu LDH normalizasyonu Serum kreatinininde başlangıca göre ≥ %25 iyileşme | 18 18 18 | 17 16 15 | 0,944 (0,727; 0,999) 0,889 (0,653; 0,986) 0,833 (0,586; 0,964) | |||
| Hematolojik normalizasyon | 18 | 16 | 0,889 (0,653; 0,986) | |||
Not: 1 hasta, 2 doz ravulizumab aldıktan sonra çalışmadan çekilmiştir.
a Orantı için %95 GA’lar, süreklilik düzeltmeli asimptotik Gauss yaklaşım yöntemine dayanmıştır.
Kısaltmalar: GA=güven aralığı; LDH=laktat dehidrojenaz; TMA=trombotik mikroanjiyopati.
İlk değerlendirme periyodunda Tam TMA Yanıtı, ortalama 30 günlük bir sürede (15 ila 97 gün) elde edilmiştir. Tam TMA Yanıtı olan tüm hastalar, ilk değerlendirme periyodu boyunca bu etkiyi korumuş, böbrek fonksiyonunda sürekli iyileşmeler görülmüştür. Ravulizumab tedavisinin başlanmasından sonra ortalama trombosit sayısında hızlı bir artış gözlemlenmiş, başlangıçta 60,50 x 10⁹/L’den 8. günde 296,67 x 10⁹/L’ye yükselmiş ve ilk değerlendirme periyodunda sonraki tüm ziyaretlerde (26 hafta) 296 x 109/L’nin üzerinde seyretmiştir.
26 haftalık ilk değerlendirme periyodundan sonra 3 hasta daha doğrulanan Tam TMA Yanıtına ulaşmış (291, 297 ve 353. günlerde Tam TMA Yanıtı meydana gelmiştir), böylelikle 18 pediyatrik hastanın 17’sinde (%94,4), (%95 GA: %72,7, %99,9) Tam TMA Yanıtı elde edilmiştir. Bireysel bileşen yanıtı trombosit sayısı normalizasyonu için 18 hastanın 17’sine (%94,4; %95 GA: %72,7, %99,9), LDH normalizasyonu için 18 hastanın 17’sine (%94,4; %95 GA: %72,7, %99,9), ve renal fonksiyon iyileşmesi için 18 hastanın 17’sine (%94,4; %95
GA: %72,7, %99,9) yükselmiştir.
Çalışmaya girişte diyalize ihtiyaç duyan 6 hastanın tamamı diyalizi bırakabilmiştir; bunların 5’i 43. günde bırakabilmiştir. Çalışma sırasında hiçbir hasta diyalize başlamamıştır. Hasta popülasyonunun çoğunluğu (15/17), 183. gün itibariyle 1 veya daha fazla KBH evresi iyileşme göstermiştir; 14 hasta 2 veya daha fazla evre iyileşme göstermiştir. Tablo 20’de, ALXN1210- aHUS-312 Çalışması için ikincil etkililik sonuçları özetlenmektedir.
Tablo 20: ALXN1210-aHUS-312 çalışması için ikincil etkililik sonucu
| Parametreler | Çalışma ALXN1210-aHUS-312 (N= 18) | ||||||
|---|---|---|---|---|---|---|---|
Hematolojik TMA parametreleri, Gün 183 Trombositler (109/L) kan Ortalama (SS) Medyan LDH (U/L) serum Ortalama (SS) Medyan | Gözlemlenen değer | Başlangıçtan değişiklik (n= 17) 245,59 (91,827) 247 -2044,13 (1328,059) -1851,5 | |||||
(n= 17) 304,94 (75,711) 318 262,41 (59,995) 247 | |||||||
| İlk Değerlendirme Periyodu boyunca | |||||||
| doğrulayıcı bir sonuçla başlangıca | |||||||
| göre ≥ 20 g/L hemoglobin artışı | |||||||
| m/n | 16/18 | ||||||
| oran (%95 GA)* | 0,889 (0,653; 0,986) | ||||||
Başlangıca göre KBH evresi değişimi, Gün 183 İyileşme a m/n Oran (%95 GA)* Kötüleşme b m/n Oran (%95 GA)* | 15/17 0,882 (0,636; 0,985) 0/11 0 (0; 0,285) | ||||||
eGFR (mL/dak/1,73 m2), Gün 183 Ortalama (SS) Medyan | Gözlemlenen değer (n=48) 108,5 (56,87) 108 | Başlangıçtan değişiklik (n=47) 85,4 (54,33) 80 | |||||
Not: n: 183. gün ziyaretinde spesifik değerlendirme için mevcut verileri olan hasta sayısı.
m: belirli kriterleri karşılayan hasta sayısı. Kronik Böbrek Hastalığı (KBH) evresi, Ulusal Böbrek Vakfı Kronik Böbrek Hastalığı Evresine göre sınıflandırılır. Aşama 1 en iyi kategori olarak kabul edilirken, Aşama 5 en kötü kategori olarak kabul edilir. Başlangıç, tedaviye başlamadan önce mevcut olan son eGFR’ye göre alınır. İyileşme/Kötüleşme: Başlangıçtaki KBH evresine kıyasla.
*%95 güven aralıkları (%95 GA), Clopper Pearson yöntemi kullanılarak kesin güven sınırlarına dayanmaktadır.
a İyileşme kategorisinde, iyileşme gösterilemediği için başlangıçta KBH Evre 1 olanlar hariçtir.
b Kötüleşme kategorisinde, kötüleşme gösterilemediği için başlangıçta Evre 5 hastaları hariçtir.
Kısaltmalar: eGFR=tahmini glomerüler filtrasyon hızı; LDH=laktat dehidrojenaz; TMA=trombotik mikroanjiyopati.
Eculizumab deneyimi olan hastalarda, ravulizumaba geçiş, güvenlilik üzerinde belirgin bir etki olmaksızın stabil hematolojik ve renal parametrelerle kanıtlandığı üzere hastalık kontrolünü sürdürmüştür.
aHÜS tedavisinde ravulizumabın etkililiğinin pediyatrik ve yetişkin hastalarda benzer olduğu görülmektedir.
5.2. Farmakokinetik özellikler
Genel özellikler
Emilim:
Ravulizumab uygulama yolu intravenöz infüzyon olduğundan ve dozaj formu bir çözelti olduğundan, uygulanan dozun %100’ünün biyoyararlanılabilir olduğu kabul edilir. Gözlemlenen en yüksek konsantrasyona kadar geçen süre değerinin (tmaks) infüzyonun sonunda (IS) veya IS’den hemen sonra olması beklenir. Terapötik kararlı durum ilaç konsantrasyonlarına ilk dozdan sonra ulaşılır.
Dağılım:
Yetişkin ve pediyatrik PNH veya aHÜS hastaları ve yetişkin jMG veya NMOSB hastaları için kararlı durumda ortalama (standart sapma [SS]) merkezi hacim ve dağılım hacmi Tablo 21’de sunulmaktadır.
Biyotransformasyon:
Bir immünoglobulin gama (IgG) monoklonal antikoru olarak, ravulizumabın herhangi bir endojen IgG ile aynı şekilde metabolize olması (katabolik yolaklar ile küçük peptitlere ve amino asitlere indirgenmesi) beklenir. Ravulizumab sadece doğal olarak meydana gelen amino asitleri içerir ve bilinen aktif metabolitleri bulunmamaktadır.
Eliminasyon:
Ravulizumab, herhangi bir endojen IgG ile benzer eliminasyona tabidir. Yetişkin ve pediyatrik PNH hastalarında, yetişkin ve pediyatrik aHÜS hastalarında ve yetişkin jMG veya NMOSB hastalarında ravulizumabın terminal eliminasyon yarı ömrü ve klerensi için ortalama (SS) değerler Tablo 21’de sunulmuştur.
Tablo 21: Ravulizumab uygulamasını takiben tahmini merkezi hacim, dağılım, biyotransformasyon ve eliminasyon parametreleri
| Yetişkin ve pediyatrik PNH hastaları | Yetişkin ve pediyatrik aHÜS hastaları | Yetişkin jMG hastaları | Yetişkin NMOSB hastaları | |
|---|---|---|---|---|
Tahmini merkezi hacim (litre) Ortalama (SS) | Yetişkin: 3,44 (0,65) Pediyatrikler: 2,87 (0,60) | Yetişkin: 3,25 (0,61) Pediyatrikler: 1,14 (0,51) | 3,42 (0,756) | 2,91 (0,571) |
Kararlı durumda dağılım hacmi (litre) Ortalama (SS) | 5,30 (0,9) | 5,22 (1,85) | 5,74 (1,16) | 4,77 (0,819) |
| Terminal eliminasyon yarı ömrü (gün) Ortalama (SS) | 49,6 (9,1) | 51,8 (16,2) | 56,6 (8,36) | 64,3 (11,0) |
| Klerens (litre/gün) Ortalama (SS) | 0,08 (0,022) | 0,08 (0,04) | 0,08 (0,02) | 0,05 (0,016) |
Kısaltmalar: aHÜS=atipik hemolitik üremik sendrom; jMG=jeneralize miyastenia gravis;
NMOSB=Nöromiyelitis Optika Spektrum Bozukluğu; PNH=paroksismal noktürnal hemoglobinüri; SS=standart sapma.
Doğrusallık/Doğrusal Olmayan Durum:
İncelenen doz ve rejim aralığında, ravulizumab dozla orantılı ve zamana doğrusal farmakokinetik (FK) sergilemiştir.
Hastalardaki karakteristik özellikler
Vücut ağırlığı, PNH, aHÜS, jMG veya NMOSB hastalarında önemli bir ortak değişkendir ve daha kilolu hastalarda daha düşük maruziyet ile sonuçlanır. Vücut ağırlığına dayalı doz uygulaması Bölüm 4.2, Tablo 1, Tablo 3 ve Tablo 4’te önerilmektedir.
Cinsiyet, ırk, yaş (geriyatrik), karaciğer veya böbrek yetmezliğinin ravulizumabın farmakokinetiği üzerindeki etkisine ilişkin resmi bir çalışma yapılmamıştır. Bununla birlikte, popülasyon-FK değerlendirmesine dayalı olarak, çalışılan sağlıklı gönüllülerde, deneklerde ve PNH, aHÜS, jMG veya NMOSB hastalarında ravulizumabın farmakokinetiği üzerinde cinsiyet, yaş, ırk ve karaciğer veya böbrek fonksiyonunun herhangi bir etkisi tanımlanmamıştır ve sonuç olarak, herhangi bir doz ayarlaması gerekli görülmemiştir.
Ravulizumabın farmakokinetiği, diyaliz alan hastalar da dahil olmak üzere çeşitli böbrek yetmezliği olan aHÜS hastalarında incelenmiştir. Proteinürisi olan hastalar da dahil olmak üzere bu hasta alt popülasyonlarında belirtilen farmakokinetik parametrelerde farklılıklar gözlemlenmemiştir.
5.3. Klinik öncesi güvenlilik verileri
Hayvan üreme toksikolojisi çalışmaları ravulizumab ile yürütülmemiş bununla birlikte mürin vekil kompleman inhibitör antikoru BB5.1 ile farelerde yürütülmüştür. Farelerde, mürin vekil üreme toksikolojisi çalışmalarında tedaviyle ilgili net bir etki veya yan etki gözlemlenmemiştir. Organogenez sırasında antikora maternal maruziyet meydana geldiğinde, daha yüksek antikor dozuna (vücut ağırlığı karşılaştırması bazında önerilen en yüksek insan ravulizumab dozunun yaklaşık 4 katı) maruz kalan annelerden doğan 230 yavruda iki retina displazisi vakası ve bir göbek fıtığı vakası gözlemlenmiştir; ancak maruziyet fetal kaybı veya neonatal ölümü artırmamıştır.
Ravulizumabın genotoksik ve karsinojenik potansiyelini değerlendirmek için herhangi bir hayvan çalışması yapılmamıştır.
Farelerde bir fare vekil molekül olan BB5.1 kullanılarak yapılan klinik dışı çalışmalara dayanan klinik dışı veriler, insanlar için özel bir tehlike ortaya koymamaktadır.
6. FARMASÖTİK ÖZELLİKLER
6.1. Yardımcı maddelerin listesi
Sodyum fosfat, monobazik
Sodyum fosfat, dibazik
L-arjinin
Sukroz
Polisorbat 80
Enjeksiyonluk su
6.2. Geçimsizlikler
Bu tıbbi ürün, bölüm 6.6’da belirtilenler haricinde başka tıbbi ürünler ile karıştırılmamalıdır. Seyreltme yaparken seyreltici olarak sadece sodyum klorür 9 mg/mL (%0,9) enjeksiyonluk çözeltisi kullanılmalıdır.
6.3. Raf ömrü
18 ay
Seyreltildikten sonra, tıbbi ürün hemen kullanılmalıdır. Bununla birlikte kimyasal ve fiziksel olarak 2°C - 8°C’de 24 saate ve oda sıcaklığında 4 saate kadar stabil kaldığı gösterilmiştir.
6.4. Saklamaya yönelik özel tedbirler
2ºC - 8ºC arasında buzdolabında saklayınız. Dondurmayınız. Çalkalamayınız
Işıktan korumak için orijinal ambalajında saklayınız.
Tıbbi ürünün seyreltilmesinden sonraki saklama koşulları için Bölüm 6.3’e bakınız.
6.5. Ambalajın niteliği ve içeriği
Bir tıpa ve bir contası olan, bir flakon içinde (Tip I cam) 3 mL steril infüzyonluk çözelti hazırlamak için konsantre olarak temin edilmektedir.
Bir flakonluk ambalaj büyüklüğü.
6.6. Beşeri tıbbi üründen arta kalan maddelerin imhası ve diğer özel önlemler
Kullanılmamış olan ürünler ya da atık materyaller “Tıbbi Atıkların Kontrolü Yönetmeliği” ve “Ambalaj ve Ambalaj Atıklarının Kontrolü Yönetmelikleri”ne uygun olarak imha edilmelidir.
Hazırlanması ile ilgili talimatlar:
Her bir flakon tek bir kullanım içindir.
Bu tıbbi ürünün 50 mg/mL nihai konsantrasyona seyreltilmesi gerekir. Aseptik teknikler kullanılmalıdır.
ULTOMİRİS® 300 mg/3 mL infüzyonluk çözelti hazırlamak için konsantre’yi aşağıdaki gibi hazırlayınız:
- 1. Seyreltilecek flakon sayısı hastanın ağırlığına ve reçete edilen doza göre belirlenir (bkz. Bölüm 4.2).
- 2. Seyreltmeden önce, flakonlardaki çözelti görsel olarak incelenmelidir; çözelti herhangi bir partikül madde veya çökelti içermemelidir. Partikül madde veya çökelme kanıtı varsa kullanmayınız.
- 3. Hesaplanan tıbbi ürün hacmini, uygun sayıda flakondan çekiniz ve seyreltici olarak sodyum klorür 9 mg/mL (%0,9) enjeksiyonluk çözeltisini kullanarak bir infüzyon torbasında seyreltiniz. Aşağıdaki uygulama referans tablolarına bakınız. Ürünü hafifçe karıştırınız. Çalkalamayınız.
- 4. Seyreltmeden sonra, infüzyon ile uygulanacak çözeltinin nihai konsantrasyonu 50 mg/mL’dir.
- 5. Hazırlanan çözelti, 2ºC - 8ºC’de saklanmadığı sürece, hazırlandıktan hemen sonra uygulanmalıdır. 2ºC - 8ºC’de saklanırsa, seyreltilmiş çözeltinin uygulamadan önce oda sıcaklığına gelmesini bekleyiniz. İntravenöz puşe veya bolus enjeksiyon olarak uygulamayınız. Minimum infüzyon süresi için Tablo 5 ve Tablo 6’ya bakınız. İnfüzyon, 0,2 µm’lik bir filtreden uygulanmalıdır.
- 6. Tıbbi ürün seyreltmeden hemen sonra kullanılmazsa, beklenen infüzyon süresi dikkate alınarak saklama süreleri 2ºC - 8ºC’de 24 saati veya oda sıcaklığında 4 saati geçmemelidir.
Tablo 22: ULTOMİRİS® 300 mg/3 mL infüzyonluk çözelti hazırlamak için konsantre için yükleme dozu uygulama referans tablosu
| Vücut ağırlığı aralığı (kg)a | Yükleme dozu (mg) | ULTOMİRİS® hacmi (mL) | NaCl seyreltici hacmib (mL) | Toplam hacim (mL) |
|---|---|---|---|---|
| ≥10 ila <20 | 600 | 6 | 6 | 12 |
| ≥20 ila <30 | 900 | 9 | 9 | 18 |
| ≥30 ila <40 | 1.200 | 12 | 12 | 24 |
| ≥40 ila <60 | 2.400 | 24 | 24 | 48 |
| ≥60 ila <100 | 2.700 | 27 | 27 | 54 |
| ≥100 | 3.000 | 30 | 30 | 60 |
a Tedavi sırasındaki vücut ağırlığı.
b ULTOMİRİS® yalnızca sodyum klorür 9 mg/mL (%0,9) enjeksiyonluk çözelti kullanılarak seyreltilmelidir.
Tablo 23: ULTOMİRİS® 300 mg/3 mL infüzyonluk çözelti hazırlamak için konsantre için idame dozu uygulama referans tablosu
| Vücut ağırlığı aralığı (kg)a | İdame dozu (mg) | ULTOMİRİS® hacmi (mL) | NaCl seyreltici hacmib (mL) | Toplam hacim (mL) |
|---|---|---|---|---|
| ≥10 ila <20 | 600 | 6 | 6 | 12 |
| ≥20 ila <30 | 2.100 | 21 | 21 | 42 |
| ≥30 ila <40 | 2.700 | 27 | 27 | 54 |
| ≥40 ila <60 | 3.000 | 30 | 30 | 60 |
| ≥60 ila <100 | 3.300 | 33 | 33 | 66 |
| ≥100 | 3.600 | 36 | 36 | 72 |
a Tedavi sırasındaki vücut ağırlığı.
b ULTOMİRİS® yalnızca sodyum klorür 9 mg/mL (%0,9) enjeksiyonluk çözelti kullanılarak seyreltilmelidir.
7. RUHSAT SAHİBİ
Alexion İlaç Ticaret Ltd. Şti.
İçerenköy Mahallesi Umut Sk.
Quick Tower Sitesi No: 10-12/73
Ataşehir/İstanbul
Tel: + (90) 216 251 70 00
Faks: + (90) 216 251 70 99
8. RUHSAT NUMARASI
2025/292
9. İLK RUHSAT TARİHİ/RUHSAT YENİLEME TARİHİ
İlk ruhsat tarihi: 04.07.2025
Ruhsat yenileme tarihi:
10. KÜB’ÜN YENİLENME TARİHİ