


KISA ÜRÜN BİLGİSİ - TUKYSA 50 MG FİLM KAPLI TABLET
1. BEŞERİ TIBBİ ÜRÜNÜN ADI
TUKYSA 50 mg film kaplı tablet
2. KALİTATİF VE KANTİTATİF BİLEŞİM
Etkin madde:
Her film kaplı tablet, 50 mg tukatinib içerir.
Yardımcı maddeler:
Her 50 mg film kaplı tablet, 19,25 mg sodyum klorür, 6 mg sodyum hidrojen karbonat ve 19,25 mg potasyum klorür içerir. 300 mg’lık bir TUKYSA dozu, 115,5 mg sodyum klorür, 36 mg sodyum hidrojen karbonat ve 115,5 mg potasyum klorür içerir.
Yardımcı maddeler için 6.1'e bakınız.
3. FARMASÖTİK FORM
Film kaplı tablet
Bir tarafına “TUC” ve diğer tarafına “50” basılmış sarı, yuvarlak film kaplı tablet. 50 mg tablet, yaklaşık 8 mm çapındadır.
4. KLİNİK ÖZELLİKLER
4.1 Terapötik endikasyonlar
TUKYSA, önceden en az iki seri anti-HER2 bazlı tedavi rejimi almış, HER2 pozitif lokal ileri veya metastatik meme kanseri bulunan yetişkin hastalarının tedavisinde trastuzumab ve kapesitabin ile kombine olarak kullanımı endikedir.
4.2 Pozoloji ve uygulama şekli
TUKYSA ile tedavi, anti-kanser tıbbi ürünlerinin uygulanmasında deneyimli bir doktor tarafından başlatılmalı ve denetlenmelidir.
Pozoloji/uygulama sıklığı ve süresi:
Tablo 1’de açıklanan dozlardaki trastuzumab ve kapesitabin ile kombinasyon halinde kullanımda önerilen doz devamlı olarak alınan günde iki kez 300 mg tukatinibdir (2 adet 150 mg tablet). Ek bilgiler için birlikte uygulanan trastuzumab ve kapesitabine yönelik Kısa Ürün Bilgisine (KÜB) bakınız. Tedavi bileşenleri, herhangi bir sırayla uygulanabilir.
Tablo 1: Önerilen doz
| Tedavi | Doz | Tedavi günleri | Gıda alımına göre zamanlama |
|---|---|---|---|
| Tukatinib | Oral yolla günde iki kez, 300 mg | Devamlı | Yemek ile veya aç karnına |
| Kapesitabin | Oral yolla günde iki kez, 1000 mg/m2 | 21 günde bir, 1. gün ila 14. günde | Yemekten sonra 30 dakika içerisinde |
Trastuzumab İntravenöz dozlama Başlangıç dozu Sonraki dozlar VEYA Subkutan dozlama | İntravenöz yolla 8 mg/kg İntravenöz yolla 6 mg/kg Subkutan yolla 600 mg |
21 günde bir 21 günde bir | Uygulanabilir değil |
Hastalık ilerlemesine ya da kabul edilemez toksisiteye kadar TUKYSA ile tedaviye devam edilmelidir.
Unutulan doz
Bir dozun unutulması durumunda hasta, bir sonraki dozunu düzenli olarak planlanan saatinde almalıdır.
Doz değişiklikleri
Advers reaksiyonlar (bkz. Bölüm 4.8) gösteren hastalar için önerilen tukatinib doz değişiklikleri, Tablo 2 ve 3’te verilmektedir. Trastuzumab ve kapesitabin tedavilerinin neden olduğu şüphelenilen toksisitelere yönelik doz değişiklikleri için birlikte uygulanan trastuzumab ve kapesitabin KÜB’üne bakınız.
Tablo 2: Advers reaksiyonlar için önerilen tukatinib doz azaltımları
| Doz düzeyi | Tukatinib dozu |
|---|---|
| Önerilen başlangıç dozu | Günde iki kez 300 mg |
| Birinci doz azaltımı | Günde iki kez 250 mg |
| İkinci doz azaltımı | Günde iki kez 200 mg |
| Üçüncü doz azaltımı | Günde iki kez 150 mg1 |
- 1. TUKYSA, oral yolla günde iki kez 150 mg’ı tolere edemeyen hastalarda kalıcı olarak kesilmelidir.
Tablo 3: Advers reaksiyonlar için önerilen tukatinib doz değişiklikleri
| Advers Reaksiyon | Şiddet1 | Tukatinib doz değişikliği |
|---|---|---|
| Diyare | Derece 1 ve 2 | Doz değişikliği yapılmasına gerek yoktur. |
Derece 3, diyare tedavisi olmadan | Uygun tıbbi tedavi başlatılır veya yoğunlaştırılır. İyileşme, Derece 1’e eşit veya Derece 1’den düşük olana kadar tukatinibe ara verilir, ardından tukatinib aynı doz düzeyinde devam ettirilir. | |
| Derece 3, diyare tedavisi ile | Uygun tıbbi tedavi başlatılır veya yoğunlaştırılır. İyileşme, Derece 1’e eşit veya Derece 1’den düşük olana kadar tukatinibe ara verilir, ardından tukatinib, bir sonraki daha düşük doz düzeyinde devam ettirilir. | |
| Derece 4 | Tukatinib kalıcı olarak kesilir. | |
| Advers Reaksiyon | Şiddet1 | Tukatinib doz değişikliği |
ALT, AST veya bilirubin2 artışı | Derece 1 bilirubin (> NÜS ila 1,5 x NÜS) | Doz değişikliği yapılmasına gerek yoktur. |
Derece 2 bilirubin (> 1,5 ila 3 × NÜS) | İyileşme, Derece 1’e eşit veya Derece 1’den düşük olana kadar tukatinibe ara verilir, ardından tukatinib aynı doz düzeyinde devam ettirilir. | |
Derece 3 ALT veya AST (> 5 ila 20 × NÜS) VEYA Derece 3 bilirubin (> 3 ila 10 × NÜS) | İyileşme, Derece 1’e eşit veya Derece 1’den düşük olana kadar tukatinibe ara verilir, ardından tukatinib sonraki daha düşük doz düzeyinde devam ettirilir. | |
Derece 4 ALT veya AST (> 20 × NÜS) VEYA Derece 4 bilirubin (> 10 × NÜS) | Tukatinib kalıcı olarak kesilir. | |
ALT veya AST > 3 × NÜS VE Bilirubin > 2 × NÜS | Tukatinib kalıcı olarak kesilir. | |
| Diğer advers reaksiyonlar | Derece 1 ve 2 | Doz değişikliği yapılmasına gerek yoktur. |
| Derece 3 | İyileşme, Derece 1’e eşit veya Derece 1’den düşük olana kadar tukatinibe ara verilir, ardından tukatinib sonraki daha düşük doz düzeyinde devam ettirilir. | |
| Derece 4 | Tukatinib kalıcı olarak kesilir. |
- 1. Ulusal Kanser Enstitüsü Advers Olaylar için Ortak Terminoloji Kriterleri Versiyon 4.03’e göre dereceler
- 2. Kısaltmalar: NÜS = normalin üst sınırı; ALT = alanin aminotransferaz; AST = aspartat aminotransferaz
CYP2C8 inhibitörleri ile birlikte uygulama
Güçlü CYP2C8 inhibitörleri ile eş zamanlı kullanımdan kaçınılmalıdır. Güçlü bir CYP2C8 inhibitörü ile birlikte uygulamadan kaçınılamadığı durumlarda başlangıç tukatinib dozu, oral olarak günde iki kez 100 mg’a azaltılmalıdır. Güçlü CYP2C8 inhibitörü üç eliminasyon yarılanma ömrü boyunca kesildikten sonra, inhibitöre başlanmadan önce alınan tukatinib dozuna devam edilmelidir (bkz. Bölüm 4.4 ve 4.5). Orta dereceli CYP2C8 inhibitörleri ile uygulandığında TUKYSA toksisitesinin izlemi artırılmalıdır.
Uygulama şekli
TUKYSA, oral kullanıma yöneliktir. Tabletler bütün olarak bol su ile yutulmalıdır ve yutmadan önce çiğnenmemeli, ezilmemeli veya bölünmemelidir (bkz. Bölüm 5.2).
TUKYSA, yaklaşık 12 saat arayla her gün aynı saatte, yemek ile veya aç karnına alınmalıdır. TUKYSA, kapesitabin ile aynı anda alınabilir.
Özel popülasyonlara ilişkin ek bilgiler:
Böbrek yetmezliği:
Hafif, orta dereceli veya ciddi böbrek yetmezliği olan hastalarda doz ayarlaması yapılmasına gerek yoktur (bkz. Bölüm 5.2).
Karaciğer yetmezliği:
Hafif veya orta dereceli karaciğer yetmezliği olan hastalarda doz ayarlaması yapılmasına gerek yoktur (bkz. Bölüm 5.2). Ciddi karaciğer yetmezliği (Child-Pugh C) olan hastalar için oral yolla günde iki kez 200 mg’lık azaltılmış bir başlangıç dozu önerilmektedir.
Pediyatrik popülasyon:
TUKYSA’nın pediyatrik hastalardaki güvenlilik ve etkililiği belirlenmemiştir. Veri bulunmamaktadır.
Geriyatrik popülasyon:
65 yaşında ve 65 yaşından büyük hastalarda doz ayarlaması yapılmasına gerek yoktur (bkz. Bölüm 5.2). 80 yaşın üzerindeki hastalarda tukatinib araştırılmamıştır.
4.3 Kontrendikasyonlar
Etkin maddeye veya bölüm 6.1’de listelenen yardımcı maddelerden herhangi birine aşırı duyarlılığı olan hastalarda TUKYSA kontrendikedir.
4.4 Özel kullanım uyarıları ve önlemleri
Laboratuvar Testleri
ALT, AST ve bilirubin artışı
Tukatinib ile tedavi sırasında ALT, AST ve bilirubin artışı bildirilmiştir (bkz. Bölüm 4.8). ALT, AST ve bilirubin her üç haftada bir veya klinik olarak endike olduğu şekilde izlenmelidir. Advers reaksiyonunun şiddetine göre, tukatinib ile tedaviye ara verilmelidir ve ardından doz azaltılmalı veya kalıcı olarak kesilmelidir (bkz. Bölüm 4.2).
Böbrek fonksiyon bozukluğu olmadan kreatinin artışı
Glomerüler fonksiyonu etkilemeden renal tübüler kreatinin taşınmasının inhibisyonu nedeniyle, serum kreatininde artış (%30 ortalama artış) gözlemlenmiştir (bkz. Bölüm 4.8). Böbrek fonksiyonunun bozulup bozulmadığını belirlemek için kreatinine dayalı olmayan BUN, sistatin C veya hesaplanmış GFR gibi alternatif göstergeler dikkate alınabilir.
Diyare
Tukatinib ile tedavi sırasında dehidratasyon, hipotansiyon, akut böbrek hasarı ve ölüm gibi ciddi olaylar dahil olmak üzere diyare bildirilmiştir (bkz. Bölüm 4.8). Diyare meydana gelirse klinik olarak endike edildiği şekilde antidiyareik ilaçlar uygulanmalıdır. Derece 3 ve Derece 3’ten daha yüksek diyare için tukatinib ile tedaviye ara verilmelidir ve ardından doz azaltılmalı veya kalıcı olarak kesilmelidir (bkz. Bölüm 4.2). Derece 3 veya 4 diyarenin ya da komplike özellikli (dehidratasyon, ateş, nötropeni) herhangi bir derece diyarenin enfeksiyöz nedenlerinin dışlanması için klinik olarak endike olduğu şekilde tanı testleri gerçekleştirilmelidir.
Embriyo-fetal toksisite
Hayvan çalışmalarına ait bulgulara ve etki mekanizmasına göre, gebe bir kadına uygulandığında tukatinib, fetüste zararlı etkilere yol açabilir. Hayvan üreme çalışmalarında organojenez sırasında tukatinibin gebe tavşanlara uygulanması, önerilen dozdaki klinik maruziyetlere benzer maternal maruziyetlerde tavşanlarda fetal anomalilere neden olmuştur. Gebe kadınlara, fetüs için potansiyel risk hakkında bilgi verilmelidir. Çocuk doğurma potansiyeli bulunan kadınlara, tedavi sırasında ve son tedavi dozundan sonra 1 haftaya kadar etkili doğum kontrolü kullanması önerilmelidir (bkz. Bölüm 4.6). Çocuk doğurma potansiyeli bulunan kadın partnerleri olan erkek hastalara, tedavi sırasında ve son tedavi dozundan sonra 1 haftaya kadar etkili doğum kontrol yöntemi kullanması önerilmelidir.
Duyarlı CYP3A substratları
Tukatinib, güçlü bir CYP3A inhibitörüdür. Bu nedenle tukatinib, CYP3A ile metabolize olan tıbbi ürünlerle etkileşim potansiyeline sahiptir; bu durum, diğer ürünün plazma konsantrasyonlarında artışa yol açabilir (bkz. Bölüm 4.5). Tukatinib, diğer tıbbi ürünlerle birlikte uygulandığında CYP3A inhibitörleri ile birlikte uygulamayla ilgili öneriler için diğer ürünün KÜB’ne başvurulmalıdır. Minimal konsantrasyon değişikliklerinin ciddi veya hayatı tehdit edici advers reaksiyonlara yol açabileceği durumlarda CYP3A substratlarıyla tukatinibin eş zamanlı tedavisinden kaçınılmalıdır. Eş zamanlı kullanım kaçınılmazsa, eş zamanlı tıbbi ürünün KÜB’ü uyarınca CYP3A substrat dozajı azaltılmalıdır.
P-gp substratları
Tukatinibin bir P-gp substratıyla eş zamanlı kullanımı, P-gp substratının plazma konsantrasyonunu artırmıştır; bu durum, bir P-gp substratı ile ilişkili toksisiteyi artırabilir. P- gp substratlarında (dabigatran gibi duyarlı bağırsak substratı dahil) doz azaltımı eş zamanlı ilacın KÜB’ü uyarınca düşünülmelidir ve minimal konsantrasyon değişikliklerinin ciddi veya hayatı tehdit edici toksisitelere yol açabileceği durumlarda P-gp substratları dikkatle uygulanmalıdır.
Güçlü CYP3A/orta dereceli CYP2C8 indükleyicileri
Tukatinibin güçlü bir CYP3A veya orta dereceli bir CYP2C8 indükleyici ile eş zamanlı kullanımı, tukatinib konsantrasyonunu azaltmıştır; bu durum, tukatinib aktivitesini azaltabilir. Güçlü bir CYP3A indükleyici veya orta dereceli bir CYP2C8 indükleyici ile eş zamanlı kullanımdan kaçınılmalıdır.
Güçlü/orta dereceli CYP2C8 inhibitörleri
Tukatinibin güçlü bir CYP2C8 inhibitörü ile eş zamanlı kullanımı, tukatinib konsantrasyonunu artırmıştır; bu durum, tukatinib toksisitesi riskini artırabilir. Güçlü CYP2C8 inhibitörleri ile eş zamanlı kullanımdan kaçınılmalıdır (bkz. Bölüm 4.2).
Tukatinib konsantrasyonlarında orta dereceli CYP2C8 inhibitörlerinin eş zamanlı kullanımının etkisi üzerine klinik veri bulunmamaktadır. Orta dereceli CYP2C8 inhibitörleri ile kullanımda tukatinib toksisitesi için izlem artırılmalıdır.
Yardımcı maddeler hakkında bilgiler
Bu tıbbi ürün, her 300 mg dozda 55,3 mg sodyum içerir. Bu değer, bir yetişkin için önerilen maksimum günlük beslenmeyle sodyum alımının %2,75’ine eşdeğerdir.
Bu tıbbi ürün, her 300 mg dozda 60,6 mg potasyum içerir. Bu durum, böbrek fonksiyonlarında azalma olan ya da kontrollü bir potasyum diyetinde olan hastalar için göz önünde bulundurulmalıdır.
4.5 Diğer tıbbi ürünler ile etkileşimler ve diğer etkileşim şekilleri
Tukatinib esas olarak CYP2C8 ile metabolize olur. Tukatinib, metabolizma temelli bir CYP3A inaktivatörüdür ve renal metformin ve kreatinin taşıyıcılarını inhibe eder. Tukatinib, P-gp’nin bir substratıdır.
Tukatinib üzerinde diğer tıbbi ürünlerin etkisi
CYP3A/CYP2C8 indükleyiciler
Klinik bir ilaç etkileşim çalışmasında, rifampisin (güçlü bir CYP3A ve orta dereceli bir CYP2C8 indükleyici) ile 300 mg’lık tek bir doz tukatinibin birlikte uygulanmasının tukatinib konsantrasyonlarında azalmaya neden olduğu bulunmuştur (0,6 kat Cmaks (%90 GA: 0,5; 0,8)
ve 0,5 kat eğri altında kalan alan (EAA) (%90 GA: 0,4; 0,6)). Tukatinib aktivitesinde azalmaya neden olabileceğinden rifampisin, fenitoin, sarı kantaron (St. John’s wort) veya karbamazepin gibi güçlü CYP3A veya orta dereceli CYP2C8 indükleyicilerle tukatinibin birlikte uygulanmasından kaçınılmalıdır (bkz. Bölüm 4.4).
CYP2C8 inhibitörleri
Klinik bir ilaç etkileşim çalışmasında, gemfibrozil (güçlü bir CYP2C8 inhibitörü) ile 300 mg’lık tek bir doz tukatinibin birlikte uygulanmasının tukatinib konsantrasyonlarında artışa neden olduğu bulunmuştur (1,6 kat Cmaks (%90 GA: 1,5; 1,8) ve 3 kat EAA (%90 GA: 2,7; 3,5)). Tukatinib toksisitesi riskinde artışa neden olabileceğinden gemfibrozil gibi güçlü CYP2C8 inhibitörleri ile tukatinibin birlikte uygulanmasından kaçınılmalıdır (bkz. Bölüm 4.4).
CYP3A inhibitörleri
Klinik bir ilaç etkileşim çalışmasında, itrakonazol (güçlü bir CYP3A inhibitörü) ile 300 mg’lık tek bir doz tukatinibin birlikte uygulanmasının tukatinib konsantrasyonlarında artışa neden olduğu bulunmuştur (1,3 kat Cmaks (%90 GA: 1,2; 1,4) ve 1,3 kat EAA (%90 GA: 1,3; 1,4)). Doz ayarlaması yapılmasına gerek yoktur.
Proton pompası inhibitörleri
Tukatinib ile yürütülen klinik ilaç etkileşim çalışmalarına göre omeprazol (bir proton pompası inhibitörü) ile birlikte tukatinib uygulandığında ilaç etkileşimleri gözlemlenmemiştir. Doz ayarlaması yapılmasına gerek yoktur.
Diğer tıbbi ürünler üzerinde tukatinibin etkisi
CYP3A substratları
Tukatinib, güçlü bir CYP3A inhibitörüdür. Klinik bir ilaç etkileşim çalışmasında, midazolam (duyarlı bir CYP3A substratı) ile tukatinibin birlikte uygulanmasının midazolam
konsantrasyonlarında artışa neden olduğu bulunmuştur (3 kat Cmaks (%90 GA: 2,6; 3,4) ve 5,7 kat EAA (%90 GA: 5; 6,5)).
Alfentanil, avanafil, buspiron, darifenasin, darunavir, ebastin, everolimus, ibrutinib, lomitapid, lovastatin, midazolam, naloksegol, sakinavir, simvastatin, sirolimus, takrolimus, tipranavir, triazolam ve vardenafil gibi duyarlı CYP3A substratlarıyla tukatinibin birlikte uygulanması, bunların sistemik maruziyetlerini artırabilir; bu da bir CYP3A substratı ile ilişkili toksisiteyi artırabilir. Minimal konsantrasyon değişikliklerinin ciddi veya hayatı tehdit edici toksisitelere yol açabileceği durumlarda CYP3A substratlarıyla tukatinibin eş zamanlı kullanımından kaçınılmalıdır. Eş zamanlı kullanım kaçınılmazsa, eş zamanlı tıbbi ürünün KÜB’ü uyarınca CYP3A substratı dozajı azaltılmalıdır.
P-gp substratları
Klinik bir ilaç etkileşim çalışmasında, digoksin (duyarlı bir P-gp substratı) ile tukatinibin birlikte uygulanmasının digoksin konsantrasyonunda artışa neden olduğu bulunmuştur (2,4 kat Cmaks (%90 GA: 1,9; 2,9) ve 1,5 kat EAA (%90 GA: 1,3; 1,7)). Bir P-gp substratı ile tukatinibin eş zamanlı kullanımı, P-gp substratının plazma konsantrasyonlarını artırabilir; bu durum, bir P- gp substratı ile ilişkili toksisiteyi artırabilir. P-gp substratlarında (dabigatran gibi duyarlı bağırsak substratı dahil) doz azaltımı eş zamanlı ilacın KÜB’ü uyarınca düşünülmelidir ve minimal konsantrasyon değişikliklerinin ciddi veya hayatı tehdit edici toksisitelere yol açabileceği durumlarda P-gp substratları dikkatle uygulanmalıdır (bkz. Bölüm 4.4).
CYP2C8 substratları
Klinik bir ilaç etkileşim çalışmasında, repaglinid (bir CYP2C8 substratı) ile tukatinibin birlikte uygulanmasının repaglinid konsantrasyonlarında artışa neden olduğu bulunmuştur (1,7 kat Cmaks (%90 GA: 1,4; 2,1) ve 1,7 kat EAA (%90 GA: 1,5; 1,9)). Doz ayarlaması gerekli değildir.
MATE1/2K substratları
Klinik bir ilaç etkileşim çalışmasında, metformin (bir MATE1/2-K substratı) ile tukatinibin birlikte uygulanmasının metformin konsantrasyonlarında artışa neden olduğu bulunmuştur (1,1 kat Cmaks (%90 GA: 1; 1,2) ve 1,4 kat EAA (%90 GA: 1,2; 1,5)). İoheksol klirensi ve serum sistatin C ile ölçüldüğü üzere glomerüler filtrasyon hızında (GFR) herhangi bir etkisi bulunmadan tukatinib, metforminin renal klirensini azaltmıştır. Doz ayarlaması gerekli değildir.
CYP2C9 substratları
Tukatinib ile yürütülen klinik ilaç etkileşim çalışmalarına göre, tolbutamid (duyarlı bir CYP2C9 substratı) ile tukatinib birlikte uygulandığında ilaç etkileşimleri gözlemlenmemiştir. Doz ayarlaması yapılmasına gerek yoktur.
Özel popülasyonlara ilişkin ek bilgiler
Özel popülasyonlara ilişkin herhangi bir etkileşim çalışması yürütülmemiştir.
Pediyatrik popülasyon:
Pediyatrik popülasyona ilişkin herhangi bir etkileşim çalışması yürütülmemiştir.
4.6 Gebelik ve laktasyon Genel tavsiye
Gebelik Kategorisi: C
Çocuk doğurma potansiyeli bulunan kadınlar/Doğum kontrolü (Kontrasepsiyon) Hayvanlardaki bulgulara göre tukatinib, gebelik sırasında kadına uygulandığında ve/veya fetüs/yenidoğan üzerinde zararlı farmakolojik etkilere neden olabilir. Çocuk doğurma potansiyeli bulunan kadınlara, tedavi sırasında ve tedaviden en az 1 hafta sonrasına kadar gebe kalmaktan kaçınmaları ve etkili doğum kontrolü kullanmaları önerilmelidir. Çocuk doğurma potansiyeli bulunan kadın partnerleri olan erkek hastalara da tedavi sırasında ve tedaviden sonra 1 haftaya kadar etkili doğum kontrolü kullanmaları önerilmelidir (bkz. Bölüm 4.4).
Ayrıca trastuzumab ve kapesitabin için Kısa Ürün Bilgisi Bölüm 4.6’sına bakınız.
Gebelik dönemi
Hamile kadınlarda tukatinibin kullanımına dair veri bulunmamaktadır. Hayvanlarda çalışmalar üreme toksisitesini göstermiştir (bkz. Bölüm 5.3). Kadının klinik durumu, tukatinib ile tedaviyi gerektirmediği sürece TUKYSA gebelikte kullanılmamalıdır. Tukatinib ile tedaviye başlanmadan önce çocuk doğurma potansiyeli bulunan kadının gebelik durumu doğrulanmalıdır. Eğer hasta tedavi sırasında gebe kalırsa fetüs/yenidoğan için potansiyel tehlike hastaya açıklanmalıdır.
TUKYSA gerekli olmadıkça gebelik döneminde kullanılmamalıdır.
Laktasyon dönemi
Tukatinibin/metabolitlerinin anne sütüne geçip geçmediği bilinmemektedir. Yenidoğanlara/ bebeklere yönelik risk göz ardı edilemez. TUKYSA ile tedavi sırasında emzirme kesilmelidir. Tedaviden 1 hafta sonra emzirmeye devam edilebilir.
Üreme yeteneği/fertilite
Erkekler veya kadınlarda fertilite çalışması yürütülmemiştir. Hayvan çalışmalarına göre tukatinib, çocuk doğurma potansiyeli bulunan kadınlarda fertiliteye zarar verebilir (bkz. Bölüm 5.3).
4.7 Araç ve makine kullanma yeteneği üzerindeki etkiler
TUKYSA, araç ve makine kullanma yeteneği üzerinde etkiye sahip değildir ya da göz ardı edilebilir etkiye sahiptir. Hastanın yargıya varma ve motor ya da bilişsel beceriler gerektiren işler yapabilme yeteneği değerlendirilirken klinik durumu göz önünde bulundurulmalıdır.
4.8 İstenmeyen etkiler
Güvenlilik profili özeti
Tedavi sırasında en yaygın bildirilen Derece 3 ve 4 advers reaksiyonlar (%5’e eşit veya %5’ten büyük) diyare, (%13), ALT artışı (%6) ve AST artışıdır (%5).
Tukatinib ile tedavi edilen hastaların %29’unda ciddi advers reaksiyonlar meydana gelmiştir ve diyare (%4), kusma (%3) ve bulantıyı (%2) içermektedir.
Hastaların %6’sında TUKYSA’nın kesilmesine yol açan advers reaksiyonlar meydana gelmiştir; tedavinin kesilmesine yol açan en yaygın advers reaksiyon diyare (%1) ve ALT artışı (%1) idi. Hastaların %23’ünde TUKYSA dozunun azaltılmasına yol açan advers reaksiyonlar meydana gelmiştir; doz azaltımına yol açan en yaygın advers reaksiyon diyare (%6), ALT artışı (%5) ve AST artışı (%4) idi.
Advers reaksiyonların listesi
Bu bölümde özetlenen veriler, HER2CLIMB ve ONT-380-005 olmak üzere iki çalışma
boyunca trastuzumab ve kapesitabin ile kombinasyon halinde TUKYSA alan, lokal olarak ilerlemiş, rezeke edilemeyen veya metastatik HER2 pozitif meme kanseri olan 431 hastada TUKYSA’ya maruziyeti yansıtmaktadır (bkz. Bölüm 5.1). Bu çalışmalar boyunca TUKYSA’ya medyan maruziyet süresi 7,4 ay idi (aralık: <0,1; 43,6).
Tedavi sırasında gözlemlenen advers reaksiyonlar, bu bölümde sıklık kategorisine göre listelenmiştir. Sıklık kategorileri şu şekilde tanımlanır: Çok yaygın (≥1/10); yaygın (≥1/100 ila
<1/10); yaygın olmayan (≥1/1.000 ila <1/100); seyrek (≥1/10.000 ila <1/1.000); çok seyrek
(<1/10.000); bilinmiyor (eldeki verilerden hareketle tahmin edilemiyor).
Tablo 4. Advers reaksiyonlar
| Sistem organ sınıfı | Sıklık | Advers reaksiyon |
|---|---|---|
| Solunum sistemi, torasik ve mediastinal hastalıklar | Çok yaygın | Epistaksis |
| Gastrointestinal hastalıklar | Çok yaygın | İshal, Mide bulantısı, Kusma, Stomatit1 |
| Deri ve deri altı doku hastalıkları | Çok yaygın | Döküntü2 |
| Kas-iskelet sistemi, bağ dokusu ve kemik hastalıkları | Çok yaygın | Artralji |
| Araştırmalar | Çok yaygın | AST artışı, ALT artışı, Kan bilirubin artışı3, kilo kaybı |
- 1. Stomatit şunları içerir: stomatit, orofarengeal ağrı, ağız ülserleşmesi, oral ağrı, dudak ülserleşmesi, glossodini, dilde kabarcıklanma, dudak kabarcığı, oral dizestezi, dil ülserleşmesi, aftöz ülser
- 2. Döküntü şunları içerir: makülo-papüler döküntü, döküntü, dermatit akneiform, eritem, maküler döküntü, papüler döküntü, püstüler döküntü, pruritik döküntü, eritematöz döküntü, deri soyulması, ürtiker, alerjik dermatit, palmar eritem, plantar eritem ve deri toksisitesi
- 3. Kanda bilirubin artışına, hiperbilirubinemi de dahildir
Seçili advers reaksiyonların tanımı
ALT, AST veya bilirubin artışı
HER2CLIMB çalışmasında, trastuzumab ve kapesitabin ile kombinasyon halinde tukatinib ile tedavi edilen hastaların %41’inde ALT, AST veya bilirubin artışı meydana gelmiştir. Hastaların
%9’unda, Derece 3 veya daha yüksek olaylar meydana gelmiştir. ALT, AST veya bilirubin artışı, hastaların %9’unda doz azaltımına ve hastaların %1,5’inde tedavinin kesilmesine yol açmıştır. Herhangi bir derece ALT, AST veya bilirubin artışının başlangıcına kadar geçen medyan süre 37 gündü; olayların %84’ü, 22 günlük medyan süre ile birlikte gerilemiştir. İzlem ve doz değişiklikleri (tedaviyi kesme dahil) düşünülmelidir (bkz. Bölüm 4.4).
Diyare
HER2CLIMB çalışmasında, trastuzumab ve kapesitabin ile kombinasyon halinde tukatinib ile tedavi edilen hastaların %41’inde, diyare meydana gelmiştir. Hastaların %13’ünde, Derece 3 veya daha yüksek diyare olayları meydana gelmiştir. Derece 4 diyare gelişen iki hasta daha sonra ölmüştür; diyare, ölüme katkıda bulunmuştur. Diyare, hastaların %6’sında doz azaltımına
ve hastaların %1’inde tedavinin kesilmesine yol açmıştır. Herhangi bir derece diyarenin başlangıcına kadar geçen medyan süre 12 gündü; diyare olaylarının %81’i, 8 günlük medyan süre ile birlikte gerilemiştir. Anti-diyare ilaçlarının profilaktik kullanımı gerekmemiştir. Anti-diyare tıbbi ürünleri, diyare olaylarının bildirildiği tedavi sikluslarının yarısından azında kullanılmıştır. Anti-diyare kullanımının medyan süresi siklus başına 3 gündü (bkz. Bölüm 4.4)
Böbrek fonksiyon bozukluğu olmadan kreatinin artışı
Tukatinib ile tedavi edilen hastalarda, glomerüler fonksiyonu etkilemeksizin kreatininin renal tübüler taşınmasının inhibisyonu nedeniyle serum kreatininde artış gözlemlenmiştir. Klinik çalışmalarda, tukatinibin birinci siklusunda serum kreatininde artış (%30 ortalama artış) meydana gelmiş ve yüksek devam etmişti, ancak tedavi süresince stabildi ve tedavi kesildiğinde geri dönüşlüydü.
Özel popülasyonlara ilişkin ek bilgiler:
Geriyatrik popülasyon:
HER2CLIMB çalışmasında tukatinib alan 82 hasta 65 yaşında ve 65 yaşından büyük, bu hastaların 8’i 75 yaşında ve 75 yaşından büyüktü. Ciddi advers reaksiyonların insidansı, 65 yaşında ve 65 yaşından büyük hastalarda %34 iken 65 yaşından küçük hastalarda %28 idi. Güvenlilikteki farkların değerlendirilmesi için 75 yaşında ve 75 yaşından büyük hasta sayısı çok azdı.
Şüpheli advers reaksiyonların raporlanması
Ruhsatlandırma sonrası şüpheli ilaç advers reaksiyonlarının raporlanması büyük önem taşımaktadır. Raporlama yapılması, ilacın yarar/risk dengesinin sürekli olarak izlenmesine olanak sağlar. Sağlık mesleği mensuplarının herhangi bir şüpheli advers reaksiyonu Türkiye Farmakovijilans Merkezi (TÜFAM)’ne bildirmeleri gerekmektedir. (www.titck.gov.tr; e-posta: tufam@titck.gov.tr; tel: 0 800 314 00 08; faks: 0 312 218 35 99)
4.9 Doz aşımı ve tedavisi
Spesifik bir antidot bulunmamaktadır ve tukatinibin doz aşımı tedavisinde hemodiyalizin yararı bilinmemektedir. Bir doz aşımı durumunda tukatinib ile tedavi bekletilmelidir ve genel destekleyici önlemler uygulanmalıdır.
5. FARMAKOLOJİK ÖZELLİKLER
5.1 Farmakodinamik özellikler
Farmakoterapötik grup: Antineoplastik ajan, protein kinaz inhibitörleri, insan epidermal büyüme faktörü reseptörü 2 (HER2) tirozin kinaz inhibitörleri
ATC Kodu: L01EH03
Etki mekanizması
Tukatinib, HER2’nin geri dönüşlü, potent, selektif bir tirozin kinaz inhibitörüdür. Hücresel sinyal testlerinde tukatinib, HER2 için epidermal büyüme faktörü reseptörüne kıyasla 1000 kattan daha fazla selektiftir. Aşağı yönlü hücre sinyalizasyonunun ve hücre proliferasyonunun inhibisyonunu sağlayarak in vitro, tukatinib HER2 ve HER3 fosforilasyonunu inhibe eder ve HER2 baskın tümör hücrelerinde ölümü indükler. İn vivo, tukatinib HER2 baskın tümörlerin büyümesini inhibe eder ve tukatinib ile trastuzumab kombinasyonu, ayrı ayrı her
birine kıyasla in vitro ve in vivo gelişmiş anti-tümör aktivitesi göstermiştir.
Farmakodinamik etkiler
Kardiyak elektrofizyoloji
Sağlıklı gönüllülerde yapılan bir TQT çalışmasında, günde iki kez uygulanan 300 mg tukatinibin çoklu dozlarının, QTc aralığı üzerinde etkisi olmamıştır.
Klinik etkililik ve güvenlilik
Trastuzumab ve kapesitabin ile kombinasyon halinde tukatinibin etkililiği, randomize, çift kör, plasebo kontrollü, aktif karşılaştırıcılı, küresel bir çalışmada (HER2CLIMB) değerlendirilmiştir. Çalışmaya katılan hastalar beyin metastazı olan ve olmayan, lokal olarak ilerlemiş, rezeke edilemeyen veya metastatik HER2 pozitif meme kanseriydi ve neoadjuvan, adjuvan veya metastatik koşulda ayrı ayrı veya kombinasyon halinde trastuzumab, pertuzumab ve trastuzumab emtansin (T-DM1) ile daha önce tedavi almıştır. HER2 aşırı ekspresyonu veya amplifikasyonu, merkezi laboratuvar analizi ile doğrulanmıştır. Tedavi edilmemiş veya ilerleyen lezyonları olanlar dahil beyin metastazı olan hastalar, nörolojik olarak stabil olmaları ve acil beyin radyasyonu veya cerrahisi gerektirmediği takdirde çalışmaya katılmaya uygundu. Acil lokal müdahale gerektiren hastalar, lokal tedavi alabilmiş ve ardından çalışmaya katılmıştır. Tedavi edilmemiş beyin metastazı olan hastalar ve son beyin radyasyonu veya cerrahisinden itibaren stabil veya ilerleyen, tedavi edilmiş beyin metastazı olan hastalar çalışmaya dahil edilmiştir. Hastalar, çalışma tedavisinin ilk dozundan 28 günden az zaman önce Merkezi Sinir Sistemi (MSS) metastazlarının semptom kontrolü için sistemik kortikosteroidler (2 mg ve 2 mg’dan fazla toplam günlük deksametazon veya eş değeri) almışlarsa çalışmadan hariç tutulmuştur. Leptomeningeal hastalığı olan hastalar da çalışmadan hariç tutulmuştur. Daha önce HER2 tirozin kinaz inhibitörleri ile tedavi edilmiş olan hastalar, 21 gün ve 21 günden az süre boyunca lapatinib alan hastalar dışında hariç tutulmuştur ve hastalık ilerlemesi veya ciddi toksisite dışındaki nedenlerle tedavi kesilmiştir. Menopoz öncesi kadınlarda over baskılama için kullanılan gonadotropin salıcı hormon agonistleri hariç hormon reseptör pozitif tümörleri olan hastalar için eş zamanlı tedavi olarak endokrin tedavisine izin verilmemiştir.
Toplam 612 hasta, trastuzumab ve kapesitabin ile kombinasyon halinde tukatinib (N=410) ya da trastuzumab ve kapesitabin ile kombinasyon halinde plasebo (N=202) almak üzere 2:1 randomize edilmiştir. Randomizasyon, beyin metastazları varlığı veya öyküsü (evet / hayır), Eastern Cooperative Oncology Group – ECOG performans durumu (0 / 1) ve bölgeye (ABD, Kanada, dünyanın geri kalanı) göre tabakalandırılmıştır.
Tedavi kolları arasında hasta demografik özellikleri dengeli bulunmuştur. Medyan yaş 54 idi (aralık, 25 ila 82 yaş); 116 (%19) hasta 65 yaş ve üzerindeydi. 444 hasta beyaz (%73) ve 607 hasta kadındı (%99). 314 hasta (%51) ECOG 1 performans durumuna sahipti ve 298 hasta (%49) 0’lık bir ECOG performans durumuna sahipti. Hastaların %60’ında östrojen ve/veya progesteron reseptör pozitif hastalık vardı. Hastaların %48’inde beyin metastazı varlığı veya öyküsü vardı; bunların %23’ünde beyin metastazları tedavi edilmemişti, %40’ında tedavi edilmiş ancak stabil beyin metastazı vardı ve %37’sinde tedavi edilmiş ancak radyografik olarak ilerleyen beyin metastazları vardı. Ayrıca hastaların %49’ında akciğer metastazları,
%35’inde karaciğer metastazları ve %14’ünde deri metastazları vardı. Metastatik koşulda hastalar, daha önce medyan 4 (aralık, 2 ila 17) basamak sistemik tedavi ve medyan 3 (aralık, 1 ila 14) basamak sistemik tedavi almıştır. Tüm hastalar daha önce trastuzumab bazlı tedaviler ve
trastuzumab emtansin almışken iki hasta dışında tüm hastalar daha önce pertuzumab bazlı tedavi almıştır.
Hastalık ilerlemesine ya da kabul edilemez toksisiteye kadar oral yolla günde iki kez 300 mg tukatinib veya plasebo uygulanmıştır. 1. siklusun 1. gününde 8 mg/kg’lık bir yükleme dozu olarak, ardından her bir sonraki 21 günlük siklusun 1. gününde 6 mg/kg’lık bir idame dozu olarak intravenöz yolla trastuzumab uygulanmıştır. Trastuzumab için alternatif bir dozlama seçeneği, her bir 21 günlük siklusun 1. gününde subkutan yolla uygulanan 600 mg’lık sabit bir dozdu. Her bir 21 günlük siklusun 1. ila 14. günlerinde oral yolla günde iki kez 1000 mg/m2 kapesitabin uygulanmıştır.
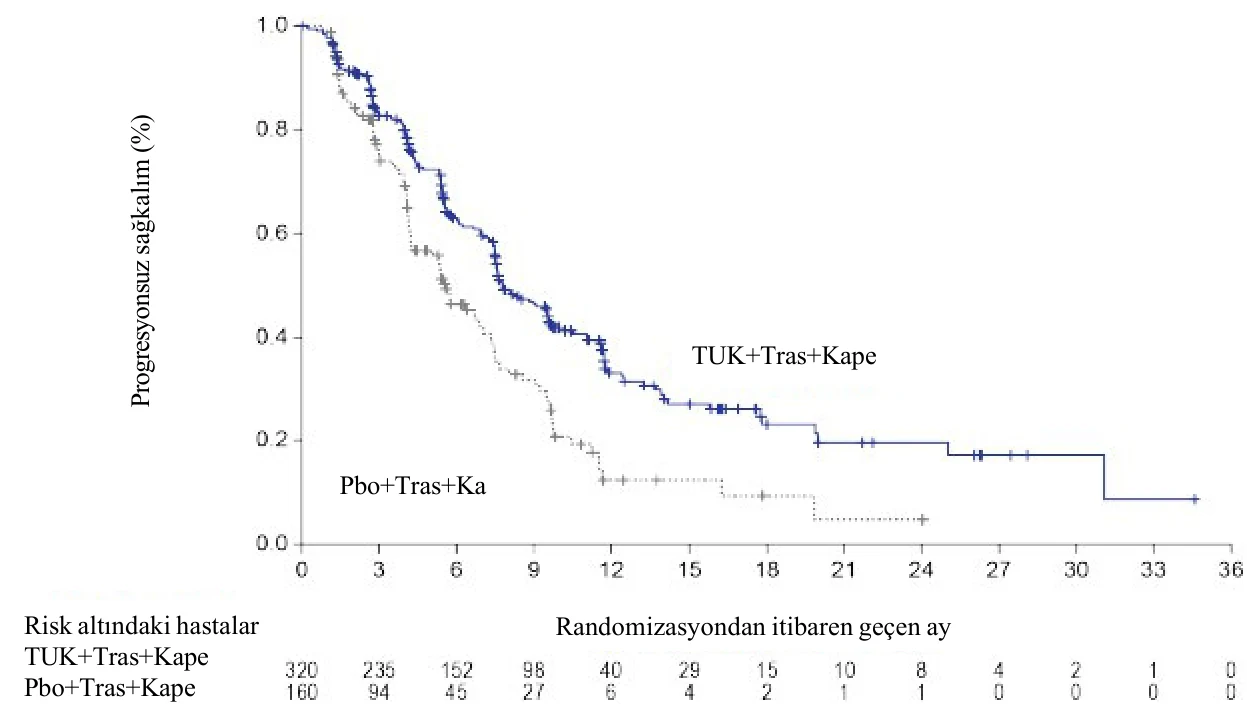
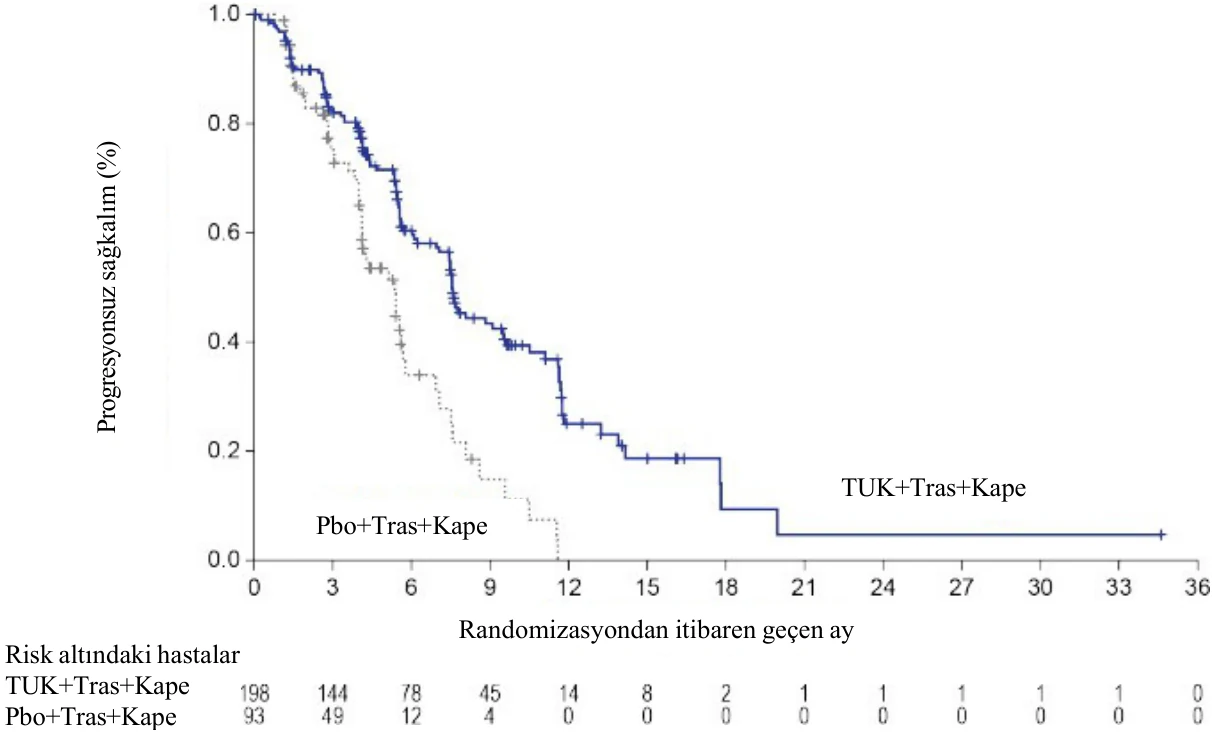
Primer sonlanım noktası, ilk 480 randomize hastada körleştirilmiş bağımsız merkezi incelemeye (KBMİ) göre progresyonsuz sağkalım (PS) olmuştur. Bu popülasyonda tukatinibe medyan maruziyet süresi, tukatinib + trastuzumab + kapesitabin kolundaki hastalar için 7,3 ay (aralık <0,1; 35,1), buna karşın plasebo + trastuzumab + kapesitabin kolundaki hastalar için 4,4 ay (aralık <0,1; 24) idi. Trastuzumab ve kapesitabine maruziyette benzer farklar gözlenmiştir. Tüm randomize hastalarda (N=612) sekonder sonlanım noktaları değerlendirilmiş ve genel sağkalım (GS), beyin metastazı öyküsü veya varlığı (PSBeyinMet) olan hastalar arasında PS dahil edilmiş ve objektif yanıt oranı (OYO) doğrulanmıştır.
Primer ve önemli sekonder sonlanım noktaları, önceden belirlenmiş alt gruplar arasında tutarlıydı: hormon reseptörü durumu, beyin metastazı varlığı veya öyküsü, ECOG durumu ve bölge. Araştırmacı tarafından belirlenen PS, KBMİ ile değerlendirilen PS ile tutarlıydı.
Etkililik sonuçları Tablo 5 ve Şekil 1 ve 2’de özetlenmiştir.
Tablo 5. HER2CLIMB çalışmasına ait etkililik sonuçları (primer analiz)
Tukatinib + Trastuzumab + Kapesitabin | Plasebo + Trastuzumab + Kapesitabin | |||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|
| PS1 | N=320 | N=160 | ||||||||||
| Olay sayısı (%) | 178 (56) | 97 (61) | ||||||||||
| Risk oranı (%95 GA)2 | 0,54 (0,42; 0,71) | |||||||||||
| P değeri3 | <0,00001 | |||||||||||
| Medyan (ay) (%95 GA) | 7,8 (7,5; 9,6) | 5,6 (4,2; 7,1) | ||||||||||
| GS | N=410 | N=202 | ||||||||||
| Ölüm sayısı, n (%) | 130 (32) | 85 (42) | ||||||||||
| Risk oranı (%95 GA)2 | 0,66 (0,50; 0,87) | |||||||||||
| P değeri3 | 0,00480 | |||||||||||
| Medyan GS, ay (%95 GA) | 21,9 (18;3, 31) | 17,4 (13,6; 19,9) | ||||||||||
| PSBeyinMet4 | N=198 | N=93 | ||||||||||
| Olay sayısı (%) | 106 (53,5) | 51 (54,8) | ||||||||||
| Risk oranı (%95 GA)2 | 0,48 (0,34; 0,69) | |||||||||||
| P değeri3 | <0,00001 | |||||||||||
| Medyan (ay) (%95 GA) | 7,6 (6,2; 9,5) | 5,4 (4,1; 5,7) | ||||||||||
| Ölçülebilir Hastalığı olan Hastalar için Doğrulanmış OYO | N=340 | N=171 | ||||||||||
| OYO (%95 GA)5 | 40,6 (35;3, 46) | 22,8 (16,7; 29,8) | ||||||||||
| P değeri6 | 0,00008 | |||||||||||
| TY (%) | 3 (0,9) | 2 (1,2) | ||||||||||
| KY (%) | 135 (39,7) | 37 (21,6) | ||||||||||
| YS | ||||||||||||
Ay olarak medyan YS (%95 GA) 7 | 8,3 (6,2; 9,7) | 6,3 (5,8; 8,9) | ||||||||||
KBMİ= Körleştirilmiş bağımsız merkezi inceleme; GA= Güven aralığı; PS= Progresyonsuz sağkalım; GS= Genel sağkalım; OYO= Objektif yanıt oranı; TY= Tam yanıt; KY= Kısmi yanıt; YS= Yanıt süresi.
- 1. İlk 480 randomize hastada yürütülen primer PS analizi. Kaplan-Meier analizlerine göre PS.
- 2. Risk oranı ve %95 güven aralıkları, tabakalaştırma faktörlerini (beyin metastazı varlığı veya öyküsü, ECOG durumu ve dünya bölgesi) kontrol eden tabakalaştırılmış Cox orantısal tehlikeler regresyon modeline dayanmaktadır.
- 3. İki taraflı p değeri, tabakalaştırma faktörlerini kontrol eden tekrar randomizasyon prosedürüne dayanmaktadır.
- 4. Analiz, hedef veya hedef dışı lezyonlar dahil olmak üzere başlangıçta parenkimal beyin metastazı öyküsü veya varlığı olan hastaları kapsamaktadır. Sadece dural lezyonları olan hastaları kapsamamaktadır.
- 5. Clopper-Pearson metodu kullanılarak hesaplanan, iki taraflı %95 mutlak güven aralığı
- 6.
Tabakalaştırma faktörlerini (beyin metastazı varlığı veya öyküsü, Doğu Kooperatif Onkoloji Grubu (ECOG)
durumu ve dünya bölgesi) kontrol eden Cochran-Mantel-Haenszel testi
- 7. Tamamlayıcı log-log dönüşüm metodu kullanılarak hesaplanmıştır
Şekil 1. (KBMİ’ye göre) progresyonsuz sağkalıma ait Kaplan-Meier eğrileri
Pbo+Tras+Ka
Şekil 2. Beyin metastazları olan hastalarda (KBMİ’ye göre) progresyonsuz sağkalıma ait Kaplan-Meier eğrileri
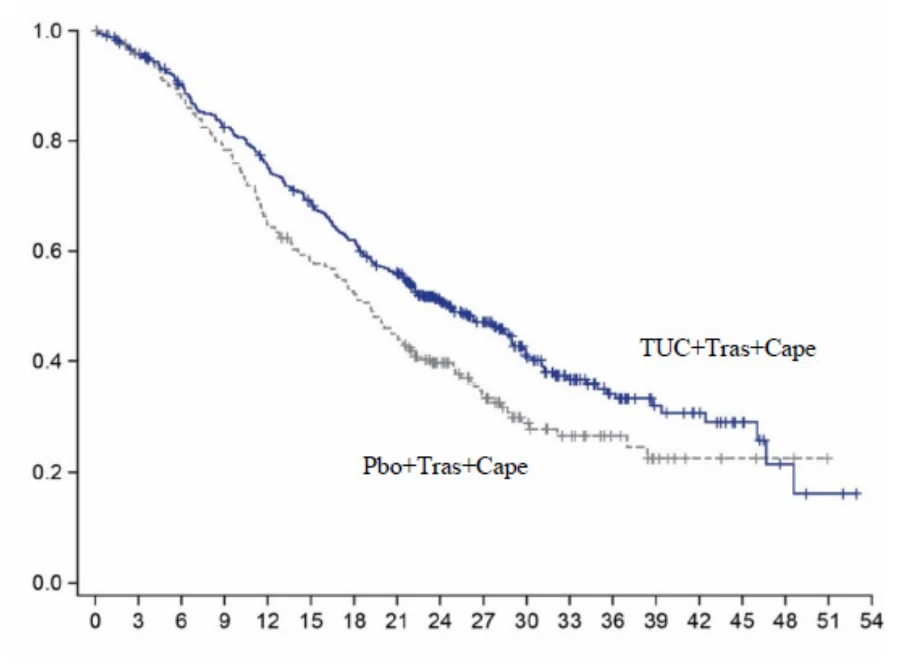
Protokol uyarınca planlandığı üzere, randomize edilen son hastadan yaklaşık iki yıl sonra, final GS analizi, 29,6 aylık medyan takibe karşılık gelen 370 olaya dayalı olarak gerçekleştirilmiştir. Medyan GS, plasebo + trastuzumab + kapesitabin kolundaki hastalar için 19,2 ay (%95 GA: 16,4, 21,4) ile karşılaştırıldığında tucatinib + trastuzumab + kapesitabin kolundaki hastalar için 24,7 ay (%95 GA: 21,6, 28,9) olmuştur (Risk oranı= 0,725; %95 GA: 0,585, 0,898). Final GS analizi Şekil 3'te yer almaktadır.
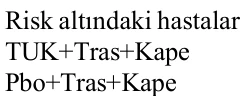
Şekil 3. Genel sağkalıma ait Kaplan-Meier eğrileri (final analiz)

5.2 Farmakokinetik özellikler Genel özellikler
- Doğrusallık/doğrusal olmayan durum:
Plazma tukatinib maruziyeti (EAAsonsuz ve Cmaks), 50 ila 300 mg (önerilen dozun 0,17 ila 1 katı) oral dozlarda doz ile orantılı artış göstermiştir. 14 gün boyunca günde iki kez 300 mg tukatinib uygulaması sonrasında tukatinib EAA için 1,7 kat birikim ve Cmaks için 1,5 kat birikim göstermiştir. Kararlı duruma kadar geçen süre yaklaşık 4 gün idi.
Emilim:
300 mg’lık tek bir tukatinib oral dozu sonrasında pik plazma konsantrasyonuna kadar geçen medyan süre yaklaşık 2 saat (aralık, 1 ila 4 saat) idi.
Gıda etkisi:
Yağ oranı yüksek bir öğünün (yaklaşık %58 yağ, %26 karbonhidrat ve %16 protein) ardından 11 gönüllüde tek bir doz tukatinib uygulamasından sonra ortalama EAAsonsuz 1,5 kat artmıştır, Tmaks 1,5 saatten 4 saate kaymıştır ve Cmaks değişmemiştir. Tukatinib farmakokinetiği üzerindeki gıda etkisi, klinik olarak anlamlı değildi; bu nedenle tukatinib, gıdadan bağımsız olarak uygulanabilir.
Dağılım:
Tukatinibin belirgin dağılım hacmi, 300 mg’lık tek bir doz sonrasında sağlıklı gönüllülerde yaklaşık 1670 L idi. Plazma protein bağlanması, klinik olarak ilgili konsantrasyonlarda %97,1
idi.
Biyotransformasyon:
Tukatinib esas olarak CYP2C8 ile ve daha düşük derecede CYP3A ve aldehit oksidaz ile metabolize olur.
İn vitro ilaç etkileşim çalışmaları:
Tukatinib, CYP2C8 ve CYP3A’nın bir substratıdır.
Klinik olarak ilgili konsantrasyonlarda tukatinib, CYP2C8 ve CYP3A’nın geri dönüşlü bir inhibitörüdür ve CYP3A’nın zamana bağımlı bir inhibitörüdür.
Klinik olarak ilgili konsantrasyonlarda tukatinib CYP1A2, CYP2B6, CYP2C9, CYP2C19, CYP2D6 ve UGT1A1’i inhibe etmek için düşük potansiyele sahiptir.
Tukatinib, P-gp ve BCRP’nin bir substratıdır. Tukatinib OAT1, OAT3, OCT1, OCT2, OATP1B1, OATP1B3, MATE1, MATE2-K ve BSEP’nin bir substratı değildir.
Metforminin MATE1/MATE2-K aracılı taşınmasını ve kreatininin OCT2/MATE1 aracılı taşınmasını tukatinib inhibe eder. Tukatinib ile klinik çalışmalarda gözlemlenen serum kreatinin artışı, OCT2 ve MATE1 aracılığıyla tübüler kreatinin salgılanması inhibisyonundan kaynaklanmaktadır.
Eliminasyon
300 mg’lık tek bir oral dozu takiben sağlıklı gönüllülerde tukatinib, yaklaşık 8,5 saatlik geometrik bir ortalama yarılanma ömrü ve 148 L/sa’lik belirgin klirens ile birlikte plazmadan temizlenir.
Atılım
Tukatinib, büyük bir oranda hepato-biliyer yolla elimine olur ve renal yolla eliminasyonu dikkate değer oranda değildir. 300 mg’lık tek bir 14C-tukatinib oral dozunu takiben, dozdan sonra 312 saat içerisinde %89,9’luk genel toplam geri kazanım oranı ile toplam radyo-işaretli dozun yaklaşık %85,8’i dışkıda (değişmemiş tukatinib olarak uygulanan dozun %15,9’u) ve %4,1’i idrarda geri kazanılmıştır. Plazmada, plazma radyoaktivitesinin yaklaşık %75,6’sı değişmemiştir ve %19’u belirlenen metabolitlere dayandırılmıştır ve yaklaşık %5’i belirlenememiştir.
Hastalardaki karakteristik özellikler
Özel popülasyonlar:
Demografik özelliklere göre popülasyon farmakokinetiği analizine dayanarak yaş (65 yaştan küçük (N=211); 65 yaş ve 65 yaştan büyük (N=27)), albümin (25 ila 52 g/L), kreatinin klirensi (CLcr 60 ila 89 mL/dk (N=89); CLcr 30 ila 59 mL/dk (N=5)), vücut ağırlığı (40,7 ila 138 kg) ve ırk (Beyaz (N=168), Siyahi (N=53) veya Asyalı (N=10)) tukatinib maruziyeti üzerinde klinik olarak anlamlı bir etkisi yoktu. Ciddi böbrek fonksiyonu bozukluğu olan gönüllülere ilişkin veri bulunmamaktadır.
Böbrek yetmezliği:
Tukatinib farmakokinetiği, özel bir böbrek yetmezliği çalışmasında değerlendirilmemiştir.
Karaciğer yetmezliği:
Hafif dereceli (Child–Pugh A) ve orta dereceli (Child-Pugh B) karaciğer yetmezliği, tukatinib maruziyeti üzerinde klinik olarak ilgili bir etkisi bulunmamıştır. Normal karaciğer fonksiyonu olan gönüllülere kıyasla ciddi (Child-Pugh C) karaciğer yetmezliği olan gönüllülerde tukatinib EAAsonsuz değeri 1,6 kat artmıştır. Ciddi karaciğer fonksiyon bozukluğu olan meme kanseri hastalarına ilişkin veri bulunmamaktadır.
5.3 Klinik öncesi güvenlilik verileri
Tukatinib ile karsinojenite çalışmaları yürütülmemiştir.
Standart genotoksisite testleri serisinde tukatinib klastojenik veya mutajenik bulunmamıştır.
Sıçanlarda tekrar doz toksisite çalışmalarında, önerilen dozda EAA0-12 değerine göre insan maruziyetinin 0,09 katına eşdeğer günde iki kez uygulanan 6 mg/kg/gün’lük ve 6 mg/kg/gün’den fazla dozlarda korpus luteum kistinde azalma, yumurtalık interstisyel hücrelerinde artış, uterus atrofisi ve vajina müsifikasyonu gözlemlenmiştir. Önerilen dozda EAA0-12 değerine göre insan maruziyetinin 8 katına (maymun) veya 13 katına (sıçan) kadar geçen maruziyetlere neden olan dozlarda, sinomolgus maymunların erkek ve dişi üreme yollarında veya sıçanların erkek üreme yollarında histolojik etki gözlemlenmemiştir.
Tavşanlar ve sıçanlarda embriyo-fetal gelişim çalışmaları yürütülmüştür. Gebe tavşanlarda 90 mg/kg/gün’lük ve 90 mg/kg/gün’den fazla dozlarda resorpsiyon artışı, canlı fetüs yüzdesinde azalma ve fetüslerde iskelet, viseral ve harici malformasyonlar gözlemlenmiştir; bu dozda maternal maruziyet EAA değerine göre önerilen dozda insan maruziyetine yaklaşık olarak eşdeğerdir. Gebe sıçanlarda 90 mg/kg/gün’lük ve 90 mg/kg/gün’den fazla dozlarda maternal vücut ağırlığında azalma ve vücut ağırlığı artışı gözlemlenmiştir. 120 mg/kg/gün’lük ve 120 mg/kg/gün’den fazla dozlarda ağırlıkta azalma ve gecikmiş osifikasyon fetal etkileri gözlemlenmiştir; bu dozda maternal maruziyet, EAA değerine göre önerilen dozda insan maruziyetinden yaklaşık olarak 6 kat daha yüksektir.
6. FARMASÖTİK ÖZELLİKLER
6.1 Yardımcı maddelerin listesi
Tablet çekirdeği Kopovidon (E1208) Krospovidon (E1202) Sodyum klorür Potasyum klorür (E508)
Sodyum hidrojen karbonat (E500) Koloidal susuz silika (E551) Magnezyum stearat Mikrokristalin selüloz
Film kaplama
Poli(vinil alkol) (E1203) Titanyum dioksit (E171) Makrogol 4000 (E1521) Talk (E553b)
Sarı demir oksit (E172)
6.2 Geçimsizlikler
Geçerli değildir.
6.3 Raf ömrü
36 ay
6.4 Saklamaya yönelik özel tedbirler
25°C’nin altında saklayınız.
6.5 Ambalajın niteliği ve içeriği
Alüminyum folyo ile kapatılmış oPA/ALU/PVC blister.
Her kutu, 88 adet film kaplı tablet içerir (her birinde 8 tablet olan 11 blister).
6.6 Beşeri tıbbi üründen arta kalan maddelerin imhası ve diğer özel önlemler
Kullanılmamış ürünler ya da atık materyaller “Tıbbi Atıkların Kontrolü Yönetmeliği” ve “Ambalaj Atıkları Kontrolü Yönetmeliği”ne uygun olarak imha edilmelidir.
7. RUHSAT SAHİBİ
Pfizer PFE İlaçları A.Ş.
Esentepe Mah. Büyükdere Cad.
Levent 199 Blok No: 199 İç Kapı No: 106
Şişli / İstanbul
8. RUHSAT NUMARASI/NUMARALARI
2025/624
9. İLK RUHSAT TARİHİ/RUHSAT YENİLEME TARİHİ
İlk ruhsat tarihi: 24.12.2025
Son yenileme tarihi:
10. KÜB'ÜN YENİLENME TARİHİ