


KISA ÜRÜN BİLGİSİ - TRODELVY 200 MG İNFÜZYONLUK ÇÖZELTİ KONSANTRESİ İÇİN TOZ
1. BEŞERİ TIBBİ ÜRÜNÜN ADI
TRODELVY® 200 mg infüzyonluk çözelti konsantresi için toz
Steril, sitotoksik
2. KALİTATİF VE KANTİTATİF BİLEŞİM
Etkin madde:
Bir flakon toz, 200 mg sacituzumab govitekan içerir. Sulandırma sonrasında, bir mL çözelti 10 mg sacituzumab govitekan içerir.
Sacituzumab govitekan, Trop-2’ye yönelik bir antikor-ilaç konjugatıdır (AİK). Sacituzumab, Trop-2’yi tanıyan hümanize rekombinant bir monoklonal antikordur (hRS7 IgG1κ). Küçük molekül SN-38, hidrolize edilebilir bir bağlayıcı ile antikora kovalent olarak bağlanan bir topoizomeraz I inhibitörüdür. Her antikor molekülüne yaklaşık 7-8 SN-38 molekülü bağlanır.
Yardımcı maddeler:
Yardımcı maddeler için bölüm 6.1’e bakınız.
3. FARMASÖTİK FORM
İnfüzyonluk çözelti konsantresi için toz
Beyazımsı ila sarımsı toz.
4. KLİNİK ÖZELLİKLER
4.1. Terapötik endikasyonlar
TRODELVY, aktif beyin metastazı olmayan, önceden en az iki basamak kemoterapi almış (en az bir basamağı metastatik evrede alma şartıyla), rezeke edilemeyen lokal ilerlemiş veya metastatik üçlü negatif meme kanseri olan yetişkin hastaların tedavisinde endikedir (Bkz. Bölüm 5.1).
TRODELVY, CDK4/6 inhibitörü içeren endokrin bazlı tedavi almış ve metastatik evrede en az iki basamak sistemik kemoterapi almış rezeke edilemeyen lokal ilerlemiş veya metastatik, hormon reseptörü (HR) pozitif, insan epidermal büyüme faktörü reseptörü 2 (HER2) negatif (IHC 0, IHC 1+ veya IHC 2+/ISH–) meme kanseri olan yetişkin hastaların tedavisinde endikedir (Bkz. Bölüm 5.1).
4.2. Pozoloji ve uygulama şekli
TRODELVY hastalara yalnızca kanser hastalığı tedavilerinin kullanımında deneyimli sağlık mesleği mensupları tarafından reçetelenmeli ve uygulanmalı ve ayrıca eksiksiz resüsitasyon imkanlarının mevcut olduğu bir ortamda uygulanmalıdır.
Pozoloji/uygulama sıklığı ve süresi:
Önerilen sacituzumab govitekan dozu, 21 günlük tedavi sikluslarının 1. gününde ve 8. gününde olmak üzere bir hafta arayla intravenöz infüzyon olarak uygulanan 10 mg/kg vücut ağırlığıdır. Tedaviye, hastalık progresyonu veya kabul edilemez toksisite meydana gelene kadar devam edilmelidir.
Önleyici tedavi
Sacituzumab govitekanın her bir dozunun öncesinde, infüzyonla ilişkili reaksiyonların ve kemoterapinin indüklediği bulantı ve kusmanın (KİBK) önlenebilmesi için tedavi önerilir (Bkz. Bölüm 4.4).
Nötropeni Profilaksisi
Febril nötropeni riski yüksek olan hastalarda, ilk siklustan başlayarak granülosit koloni uyarıcı faktör (G-CSF) ile primer profilaksi düşünülmelidir (bkz. Bölüm 4.4).
Advers reaksiyonlar için doz modifikasyonları
Advers reaksiyonların yönetimi için sacituzumab govitecan tedavisine geçici olarak ara verilmesi, dozun azaltılması veya tedavinin kesilmesi gerekebilir. Önerilen doz azaltma programı Tablo 1’de ve advers reaksiyonlar için önerilen doz modifikasyonları ise Tablo 2’de yer almaktadır. Advers reaksiyon nedeniyle doz azaltımı yapıldıktan sonra sacituzumab govitekan dozu tekrar artırılmamalıdır.
Tablo 1: Doz Azaltma Programı
| Doz Azaltma Programı | Doz Düzeyi |
|---|---|
| Önerilen başlangıç dozu | 10 mg/kg |
| Birinci doz azaltımı | 7.5 mg/kg’a azaltılır |
| İkinci doz azaltımı | 5 mg/kg’a azaltılır |
| Tekrar doz azaltımı gereksinimi | Tedavi kesilir |
Tablo 2: Advers reaksiyonlar için önerilen doz modifikasyonları
| Advers reaksiyonlar | Şiddet | Doz Modifikasyonu |
|---|---|---|
| Nötropeni |
|
|
| Bulantı/ Kusma/ Diyare |
|
|
| İnfüzyonla İlişkili Reaksiyon |
|
|
|
| |
| Diğer Toksisiteler |
|
|
Uygulama şekli:
Sacituzumab govitekan yalnızca intravenöz kullanım içindir. Antikanser tedavilerin uygulanmasında deneyimli bir sağlık mesleği mensubu tarafından sulandırılmalı ve seyreltilmelidir. İntravenöz puşe veya bolus olarak değil, intravenöz infüzyon olarak uygulanmalıdır.
İlk infüzyon: İnfüzyon 3 saatlik bir süre boyunca uygulanmalıdır.
Sonraki infüzyonlar: Önceki infüzyonlar tolere edildiyse, infüzyon 1 ila 2 saatlik bir süre boyunca uygulanmalıdır.
Hastalar, infüzyonla ilgili reaksiyonların belirti ve semptomları için her infüzyon sırasında ve her infüzyondan sonra en az 30 dakika boyunca gözlenmelidir (Bkz. Bölüm 4.4).
Bu tıbbi ürün için uygulamadan önce izlenmesi gereken sulandırma ve seyreltme talimatları için bölüm 6.6’ya bakınız.
Özel popülasyonlara ilişkin ek bilgiler:
Böbrek yetmezliği:
Sacituzumab govitekan hafif veya orta şiddette böbrek yetmezliği olan hastalara uygulanırken başlangıç dozunda herhangi bir ayarlama gerekli değildir.
Sacituzumab govitekan şiddetli böbrek yetmezliği veya son evre böbrek hastalığı [Kreatinin klirensi (CrCl) <15 mL/dk] olan hastalarda incelenmemiştir.
Karaciğer yetmezliği:
Hafif karaciğer yetmezliği (bilirubin ≤1,5 normalin üst sınırı (NÜS) ve aspartat aminotransferaz (AST)/alanin aminotransferaz (ALT) <3 NÜS) olan hastalara sacituzumab govitekan uygulanırken başlangıç dozunda ayarlama yapılmasına gerek yoktur.
Orta veya şiddetli karaciğer yetmezliği olan hastalarda sacituzumab govitekanın güvenliliği belirlenmemiştir. Sacituzumab govitekan aşağıdakilerden herhangi birinin bulunduğu hastalarda incelenmemiştir: serum bilirubin >1,5 NÜS olan hastalarda, karaciğer metastazı olmayan ve AST veya ALT >3 NÜS olan hastalarda veya karaciğer metastazı olan ve AST veya ALT >5 NÜS olan hastalarda. Bu hastalarda sacituzumab govitekan kullanımından kaçınılmalıdır.
Pediyatrik popülasyon:
Sacituzumab govitekanın 0 ile 18 yaş arası çocuklarda güvenlilik ve etkililiği henüz belirlenmemiştir. Bu konuda veri bulunmamaktadır.
Geriyatrik popülasyon:
65 yaş ve üzeri hastalarda doz ayarlaması gerekmez. 75 yaş ve üzeri hastalarda sacituzumab govitekandan elde edilen veriler sınırlıdır.
4.3. Kontrendikasyonlar
Etkin maddeye veya bölüm 6.1’de listelenen yardımcı maddelerden herhangi birine aşırı duyarlılık.
4.4. Özel kullanım uyarıları ve önlemleri
Nötropeni
Sacituzumab govitekan şiddetli veya hayatı tehdit edici nötropeniye neden olabilir (Bkz. Bölüm 4.8). Sacituzumab govitekan ile yapılan klinik çalışmalarda, özellikle tedavinin ilk iki siklusunda nötropeni koşullarında ölümcül enfeksiyonlar gözlemlenmiştir.
Yaşlı hastalar (özellikle 65 yaş ve üzeri grup), daha önce nötropeni görülmüş olanlar, performans durumu yetersiz olan hastalar, organ disfonksiyonu (renal, hepatik, kardiyovasküler disfonksiyon dahil) olanlar veya birden fazla komorbiditesi olan hastalar gibi febril nötropeni riski yüksek olan hastalarda, tedavinin ilk siklusundan başlayarak G-CSF ile primer profilaksi düşünülmelidir. Tedavi sırasında mutlak nötrofil sayısı (ANC) izlenmelidir.
Herhangi bir siklusun 1. gününde ANC <1.500/mm3’ün altında veya herhangi bir siklusun 8. gününde nötrofil sayısı <1.000/mm3’ün altında ise sacituzumab govitekan uygulanmamalıdır. Sacituzumab govitekan nötropenik ateş halinde uygulanmamalıdır. Nötropeni veya febril nötropeni nedeniyle doz modifikasyonları gerekebilir. Nötropeni G-CSF ile tedavi edilmeli ve sonraki sikluslarda klinik endikasyona göre profilaksi düşünülmelidir (Bkz. Bölüm 4.2 ve 4.8).
Diyare
Sacituzumab govitekan şiddetli diyareye neden olabilir (Bkz. Bölüm 4.8). Bazı olgularda diyarenin dehidrasyona ve ardından akut böbrek hasarına yol açtığı görülmüştür. Planlanan tedavi zamanında 3.-4. derece diyare olması halinde sacituzumab govitekan uygulanmamalıdır ve tedaviye yalnız ≤1. dereceye iyileşme sağlandığında devam edilmelidir (Bkz. Bölüm 4.2 ve 4.8). Diyare başlangıcında herhangi bir enfeksiyöz neden saptanamazsa loperamid tedavisine başlanmalıdır. Klinik olarak endike olduğu ölçüde ek destekleyici önlemler (örn. sıvı ve elektrolit replasmanı) uygulanabilir.
Sacituzumab govitekan ile tedaviye aşırı kolinerjik yanıt (örn. abdominal kramp, diyare, salivasyon vb.) gösteren hastalar sonraki sacituzumab govitekan tedavileri için uygun premedikasyon (örn. atropin) alabilir.
Aşırı duyarlılık
Sacituzumab govitekan şiddetli ve hayatı tehdit edici aşırı duyarlılığa neden olabilir (Bkz. Bölüm 4.8). Sacituzumab govitekan ile yapılan klinik çalışmalarda anafilaktik reaksiyonlar gözlenmiş olup sacituzumab govitekana karşı bilinen aşırı duyarlılığı olan hastalarda sacituzumab govitekan kullanımı kontrendikedir (Bkz. Bölüm 4.3).
Sacituzumab govitekan alan hastalar için antipiretikler, H1 ve H2 blokörleri veya kortikosteroidler (örn. 50 mg hidrokortizon veya eşdeğeri, oral veya intravenöz) dahil olmak üzere infüzyon öncesi tedavi önerilir. Hastalar infüzyonla ilişkili reaksiyonlara karşı her sacituzumab govitekan infüzyonu sırasında ve her infüzyonun tamamlanmasını takiben en az 30 dakika boyunca yakın gözlem altında tutulmalıdır. Hastada infüzyonla ilişkili bir reaksiyon gelişmesi halinde sacituzumab govitekanın infüzyon hızı yavaşlatılmalı veya infüzyon kesilmelidir. İnfüzyonla ilişkili hayatı tehdit edici reaksiyonlar ortaya çıkması halinde sacituzumab govitekan kullanımı kalıcı olarak bırakılmalıdır (Bkz. Bölüm 4.2).
Bulantı ve kusma
Sacituzumab govitekan emetojeniktir (Bkz. Bölüm 4.8). Kemoterapinin indüklediği bulantı ve kusmanın (KİBK) önlenmesi için iki veya üç tıbbi ürünle (örneğin, bir 5-hidroksitriptamin 3 [5-HT3] reseptör antagonisti veya bir Neurokinin-1 [NK-1] reseptör antagonisti ile deksametazon ve ayrıca belirtilen diğer tıbbi ürünler) antiemetik önleyici tedavi önerilir.
Planlanan tedavi uygulama zamanında 3. derece bulantı veya 3.-4. derece kusma olması halinde sacituzumab govitekan uygulanmamalıdır ve tedaviye ancak ≤1. dereceye iyileşme sağlandığında ek destekleyici önlemler eşliğinde devam edilmelidir (Bkz. Bölüm 4.2). Klinik olarak endike olduğu ölçüde ek antiemetikler ve diğer destekleyici önlemler uygulanabilir. Bulantı ve kusmanın önlenmesi ve tedavisi için tüm hastalara eve götürebilecekleri tıbbi ürünler ve bunların kullanımıyla ilgili anlaşılır talimatlar verilmelidir.
UGT1A1 aktivitesinin azaldığı hastalarda kullanımı
SN-38 (sacituzumab govitekanın küçük moleküllü kısmı), üridin difosfat-glukuronosil transferaz (UGT1A1) yoluyla metabolize edilir. UGT1A1*28 aleli gibi UGT1A1 geninin genetik varyantları, UGT1A1 enzim aktivitesinin azalmasına yol açar. UGT1A1*28 aleli için homozigot olan bireyler nötropeni, febril nötropeni ve anemi için yüksek risk altındadır ve sacituzumab govitekan tedavisinin başlatılmasını takiben diğer advers reaksiyonlar için yüksek risk altındadır (Bkz. Bölüm 4.8). Siyahi nüfusun yaklaşık %20’si, Beyaz nüfusun %10’u ve Doğu Asya nüfusunun %2’si UGT1A1*28 aleli için homozigottur. UGT1A1*28 dışındaki azalmış fonksiyon alelleri belirli popülasyonlarda mevcut olabilir. UGT1A1 aktivitesinin azaldığı bilinen hastalar advers reaksiyonlara karşı yakından izlenmelidir. Bilinmiyorsa UGT1A1 durumu için test gerekli değildir çünkü önerilen doz modifikasyonunu içeren advers reaksiyonların yönetimi tüm hastalar için aynı olacaktır.
Embriyo-fetal toksisite
Etki mekanizmasına bağlı olarak, sacituzumab govitekan gebe bir kadına uygulandığında teratojeniteye ve/veya embriyofetal ölüme neden olabilir. Sacituzumab govitekan, genotoksik bir bileşen olan SN-38 içerir ve hızla bölünen hücreleri hedefler. Gebe kadınlar ve çocuk doğurma potansiyeli olan kadınlar, fetüse yönelik potansiyel risk konusunda bilgilendirilmelidir. Sacituzumab govitekan tedavisine başlanmadan önce çocuk doğurma potansiyeli olan kadınların gebelik durumu kontrol edilmelidir (Bkz. Bölüm 4.6).
Sodyum
Bu tıbbi ürün, sodyum içeren çözeltiyle birlikte uygulanmak üzere hazırlanacaktır (Bkz. Bölüm 6.6) ve bu, hastanın günlük olarak tüm kaynaklardan aldığı toplam sodyumla ilişkili olarak değerlendirilmelidir.
İzlenebilirlik
Biyoteknolojik ürünlerin takip edilebilirliğinin sağlanması için uygulanan ürünün ticari ismi ve seri numarası mutlaka hasta dosyasına kaydedilmelidir.
4.5. Diğer tıbbi ürünler ile etkileşimler ve diğer etkileşim şekilleri
Etkileşim çalışması yapılmamıştır.
UGT1A1 inhibitörleri
Sacituzumab govitekanın UGT1A1 inhibitörleri ile eş zamanlı uygulanması, SN-38’e sistemik maruziyetteki potansiyel artış nedeniyle advers reaksiyonların insidansını artırabilir. UGT1A1 inhibitörleri (örn. propofol, ketokonazol, EGFR tirozin kinaz inhibitörleri) alan hastalarda sacituzumab govitekan dikkatle kullanılmalıdır.
UGT1A1 indükleyicileri
Eş zamanlı olarak UGT1A1 enzim indükleyicilerini alan hastalarda SN-38 maruziyeti azalabilir. UGT1A1 indükleyicilerini (örn. karbamazepin, fenitoin, rifampisin, ritonavir, tipranavir) alan hastalarda sacituzumab govitekan dikkatle kullanılmalıdır.
Sacituzumab govitekan ile tedavi sırasında UGT1A1 inhibitörleri (n=16) veya indükleyicileri (n=5) alan hastalardan elde edilen sınırlı verilere göre, bu hastalardaki serbest SN-38 maruziyeti UGT1A1 inhibitörü veya indükleyicisi almayan hastalardaki maruziyet düzeyleriyle benzerdir.
Özel popülasyonlara ilişkin ek bilgiler
Herhangi bir etkileşim çalışması bulunmamaktadır.
Pediyatrik popülasyon:
Herhangi bir etkileşim çalışması bulunmamaktadır.
4.6. Gebelik ve laktasyon
Genel tavsiye
Gebelik kategorisi: D
Çocuk doğurma potansiyeli bulunan kadınlar/Doğum kontrolü (Kontrasepsiyon)
Çocuk doğurma potansiyeli bulunan kadınlar, tedavi sırasında ve son dozdan sonra 6 ay boyunca etkili bir kontrasepsiyon kullanmalıdır.
Çocuk doğurma potansiyeline sahip kadınların partneri olan erkek hastalar sacituzumab govitekan tedavisi sırasında ve son dozdan sonra 3 ay boyunca etkili bir kontrasepsiyon kullanmalıdır.
Gebelik dönemi
Sacituzumab govitekanın gebe kadınlarda kullanımına ilişkin veri bulunmamaktadır. Ancak, etki mekanizmasına bağlı olarak sacituzumab govitekan gebelik sırasında uygulandığında teratojeniteye ve/veya embriyo-fetal ölüme neden olabilir. Sacituzumab govitekan, genotoksik bir bileşen olan SN-38 içerir ve hızla bölünen hücreleri hedefler.
Sacituzumab govitekanın gebelik ve/veya fetus/yeni doğan üzerinde zararlı farmakolojik etkileri bulunmaktadır.
Klinik durumu sacituzumab govitekanla tedavi gerektirmediği sürece, gebelik sırasında kadınlarda sacituzumab govitekan kullanılmamalıdır.
Sacituzumab govitekan başlanmadan önce, çocuk doğurma potansiyeline sahip kadınların gebelik durumu kontrol edilmelidir.
Gebe kalan kadınlar hemen doktorlarıyla iletişime geçmelidir.
Laktasyon dönemi
Sacituzumab govitekan veya metabolitlerinin anne sütüne geçip geçmediği bilinmemektedir. Anne sütü ile beslenen yeni doğanlar/bebekler için risk göz ardı edilemez. Sacituzumab govitekan tedavisi sırasında ve son dozu takiben en az 1 ay süresince emzirmeye ara verilmelidir.
Üreme yeteneği/Fertilite
Hayvanlar üzerinde yapılan çalışmalardan elde edilen bulgulara göre, sacituzumab govitekan üreme potansiyeli olan kadınlarda fertiliteye zarar verebilir (Bkz. Bölüm 5.3). Sacituzumab govitekanın fertilite üzerindeki etkisine ilişkin insan verileri bulunmamaktadır.
4.7. Araç ve makine kullanımı üzerindeki etkiler
Sacituzumab govitekan baş dönmesi ve yorgunluk gibi etkiler sebebiyle araç ve makine kullanma yeteneği üzerinde hafif etkilere neden olabilir (Bkz. Bölüm 4.8).
4.8. İstenmeyen etkiler
Güvenlilik profilinin özeti
Sacituzumab govitekan ile tedavi edilen hastalarda bildirilen en yaygın advers reaksiyonlar nötropeni (%67,6), bulantı (%62,6), diyare (%62,5), yorgunluk (%61,5), alopesi (%45,6), anemi (%40,7), konstipasyon (%36,2), kusma (%33,6), iştahta azalma (%25,7), dispne (%22,1), ve karın ağrısı (%20,2) olarak kaydedilmiştir.
En yaygın 3. derece veya daha yüksek advers reaksiyonlar nötropeni (%50,7), lökopeni (%10,5), diyare (%10,3), anemi (%9,3), yorgunluk (%6,8), febril nötropeni (%6,1), hipofosfatemi (%4,2), dispne (%3,1), lenfopeni (%2,9), karın ağrısı (%2,8), bulantı (%2,8), kusma (%2,5), hipokalemi (%2,5), pnömoni (%2,3) ve aspartat aminotransferaz artışı (%2,2) olarak kaydedilmiştir.
Sacituzumab govitekan ile tedavi edilen hastalar için en sık bildirilen ciddi advers reaksiyonlar febril nötropeni (%4,8), diyare (%3,9), nötropeni (%2,6) ve pnömöni(%2) olarak kaydedilmiştir.
Advers reaksiyonların tablo halinde listesi
Advers reaksiyon sıklıkları, metastatik üçlü negatif meme kanseri (ÜNMK) ve HR+/HER2- meme kanseri tedavisi için 10 mg/kg vücut ağırlığı sacituzumab govitekan alan 688 hastayı içeren üç klinik çalışmanın havuzlanmış verilerine dayanmaktadır. Bu veri kümesinde sacituzumab govitekana medyan maruziyet 4,63 ay olmuştur.
Advers reaksiyon sıklıkları, tüm nedenlere bağlı advers olay sıklıklarına dayanmaktadır; burada advers reaksiyon olaylarının bir kısmı, hastalık, diğer tıbbi ürünler veya ilgisiz nedenler gibi sacituzumab govitekan dışında başka nedenlerden olmuş olabilir. Advers ilaç reaksiyonlarının şiddeti 1. derece = hafif, 2. derece = orta, 3. derece = şiddetli, 4. derece = yaşamı tehdit edici ve 5. derece = ölüm olarak tanımlayan Advers Olaylar için Ortak Terminoloji Kriterleri (AOOTK) temel alınarak değerlendirilmiştir.
Advers reaksiyonlar Sistem Organ Sınıfı ve sıklık kategorisine göre listelenmiştir. Sıklık kategorileri şu şekilde tanımlanmıştır: Çok yaygın (≥1/10); yaygın (≥1/100 ila <1/10); yaygın olmayan (≥1/1.000 ila <1/100); seyrek (≥1/10.000 ila <1/1.000); çok seyrek (<1/10.000), bilinmiyor (eldeki verilerden hareketle tahmin edilemiyor).
Her sıklık grubunda advers reaksiyonlar, tüm şiddet derecesi sıklıklarının azalan ciddiyet düzeyine göre sunulmuştur.
Tablo 3: Advers reaksiyonların listesi
| Sistem organ sınıfı (SOC) | Sıklık | Advers reaksiyonlar |
|---|---|---|
| Enfeksiyonlar ve enfestasyonlar | ||
| Çok yaygın | İdrar yolu enfeksiyonu Üst solunum yolu enfeksiyonu | |
| Yaygın | Sepsis Pnömoni İnfluenza Bronşit Nazofarenjit Sinüzit Oral herpes | |
| Kan ve lenf sistemi hastalıkları | ||
| Çok yaygın | Nötropeni1 Anemi2 Lökopeni3 Lenfopeni4 | |
| Yaygın | Febril nötropeni Trombositopeni5 | |
| Bağışıklık sistemi hastalıkları | ||
| Çok yaygın | Aşırı duyarlılık6 | |
| Metabolizma ve beslenme hastalıkları | ||
| Çok yaygın | İştah kaybı Hipokalemi Hipomagnezemi | |
| Yaygın | Dehidrasyon Hiperglisemi Hipofosfatemi Hipokalsemi Hiponatremi | |
| Psikiyatrik hastalıklar | ||
| Çok yaygın | Uykusuzluk | |
| Yaygın | Anksiyete | |
| Sinir sistemi hastalıkları | ||
| Çok yaygın | Baş ağrısı Baş dönmesi | |
| Yaygın | Disguzi | |
| Vasküler hastalıklar | ||
Yaygın Sıklık | Hipotansiyon | |
| Çok yaygın | Yorgunluk9 | |
| Sistem organ sınıfı (SOC) | Advers reaksiyonlar | |
| Solunum, göğüs bozuklukları ve mediastinal hastalıklar | ||
| Çok yaygın | Dispne7 Öksürük | |
| Yaygın | Epistaksis Balgamlı öksürük Rinore Burun tıkanıklığı Üst hava yolu öksürük sendromu | |
| Gastrointestinal hastalıklar | ||
| Çok yaygın | Diyare Kusma Bulantı Konstipasyon Abdominal ağrı | |
| Yaygın | Nötropenik kolit8 Kolit Stomatit Üst abdominal ağrı Dispepsi Gastroözofageal reflü hastalığı Abdominal distansiyon | |
| Yaygın olmayan | Enterit | |
| Deri ve deri altı doku hastalıkları | ||
| Çok yaygın | Alopesi Döküntü Kaşıntı | |
| Yaygın | Makülopapüler döküntü Deride hiperpigmentasyon Dermatit akneiform Deride kuruluk | |
| Kas-iskelet bozuklukları,bağ doku ve kemik hastalıkları | ||
| Çok yaygın | Sırt ağrısı Artralji | |
Yaygın Yaygın | Kas-iskelet göğüs ağrısı Kas spazmları | |
| Böbrek ve idrar yolu hastalıkları | ||
| Yaygın | Hematüri Proteinüri Dizüri | |
| Genel bozukluklar ve uygulama bölgesine ilişkin hastalıklar | ||
| Yaygın | Ağrı Ürperme | |
| Sistem organ sınıfı (SOC) | Sıklık | Advers reaksiyonlar |
| Araştırmalar | ||
| Yaygın | Kilo kaybı Kan alkalen fosfataz artışı Aktive parsiyel tromboplastin zamanında uzama Kan laktat dehidrogenaz artışı | |
| Yaralanma, zehirlenme ve prosedürel komplikasyonlar | ||
| Yaygın olmayan | İnfüzyonla ilişkili reaksiyon | |
1: Şu tercih edilen terimleri içerir: nötropeni; nötrofil sayısının azalması.
2: Şu tercih edilen terimleri içerir: anemi; hemoglobin azalması; alyuvar sayısının azalması.
3: Şu tercih edilen terimleri içerir: lökopeni; akyuvar sayısının azalması.
4: Şu tercih edilen terimleri içerir: lenfopeni; lenfosit sayısının azalması.
5: Şu tercih edilen terimleri içerir: trombositopeni; trombosit sayısında azalma.
6: Tedavi uygulandıktan sonraki günün sonuna kadar bildirilen aşırı duyarlılık olayları. Şu tercih edilen terimlerle kodlanmış olayları içermektedir: Dispne; hipotansiyon; kızarma; eritem; göğüste rahatsızlık; alerjik rinit; hırıltı; ödem; ürtiker; anafilaktik reaksiyon; ağız içi ülserleri; cilt eksfoliyasyonu; dilde şişme; boğazda tıkanıklık.
7: Şu tercih edilen terimleri içerir: dispne; eforla dispne.
8: Nötropenik kolit tercih edilen terimini ve tiflit olarak bildirilen olayları içerir.
9: Şu tercih edilen terimleri içerir: yorgunluk, asteni
Seçili advers reaksiyonların tanımı
Nötropeni
Birinci tedavi siklusunun başlangıcını takiben nötropeninin (febril nötropeni dahil) başlangıcına kadar geçen medyan süre 16 gün olarak kaydedilmiştir. Nötropeninin medyan süresi 8 gün olmuştur.
Hastaların %50,7’inde 3.-4. derece nötropeni dahil olmak üzere, sacituzumab govitekan ile tedavi edilen hastaların %67,6’sında (465/688) nötropeni ortaya çıkmıştır. Hastaların %12,4'ünde (23/366) doz azaltımının nedeni nötropeni olmuştur. Hastaların %1'inde (7/688) nötropenik kolit gözlemlenmiştir.
Sacituzumab govitekan ile tedavi edilen hastaların %6,1’inde (42/688) febril nötropeni ortaya çıkmıştır. Hastaların %2,9’unda doz azaltımının nedeni febril nötropeni olmuştur.
UGT1A1 aktivitesinin azaldığı hastalarda kullanım
3.-4. derece nötropeni insidansı UGT1A1*28 aleli için homozigot hastalarda %60,6 (43/71), UGT1A1*28 aleli için heterozigot hastalarda %52,9 (144/272) ve vahşi tip alel için homozigot hastalarda %49,1 (140/285) olmuştur. 3.-4. derece febril nötropeni insidansı UGT1A1*28 aleli için homozigot hastalarda %14,1 (10/71), UGT1A1*28 aleli için heterozigot hastalarda %5,9 (16/272) ve vahşi tip alel için homozigot hastalarda %4,6 (13/285) olmuştur. 3-4. derece anemi insidansı UGT1A1*28 aleli için homozigot hastalarda %15,5 (11/71), UGT1A1*28 aleli için heterozigot hastalarda %7,4 (20/272) ve vahşi tip alel için homozigot hastalarda %8,1 (23/285) olmuştur.
Vahşi tip alel için homozigot hastalarla karşılaştırıldığında, UGT1A1*28 aleli için homozigot hastalarda ve UGT1A1*28 aleli için heterozigot hastalarda gözlemlenen medyan nötropeni ve anemi başlangıcı daha erken olmuştur.
Diyare
Birinci tedavi siklusunun başlangıcını takiben diyarenin başlangıcına kadar geçen medyan süre 13 gün olarak kaydedilmiştir. Diyarenin medyan süresi 8 gün olmuştur.
Sacituzumab govitekan ile tedavi edilen hastaların %62,5’inde (430/688) diyare ortaya çıkmıştır. Hastaların %10,3’ünde (71/688) 3. derece olaylar ortaya çıkmıştır. 366 hastanın biri (<%1) diyare nedeniyle tedaviyi bırakmıştır. 688 hastadan üçü (<%1) diyare nedeniyle tedaviyi bırakmıştır.
Aşırı duyarlılık
Sacituzumab govitekan ile tedavi edilen hastaların %33,0’ünde (227/688) dozlamayı takiben günün sonuna kadar bildirilen aşırı duyarlılık reaksiyonları ortaya çıkmıştır. Sacituzumab govitekan ile tedavi edilen hastaların %1,7’sinde (12/688) 3. ve daha yüksek şiddet derecesinde aşırı duyarlılık ortaya çıkmıştır. Sacituzumab govitekanın kalıcı olarak bırakılmasına neden olan aşırı duyarlılık reaksiyonlarının insidansı %0,1 (1/688) olarak kaydedilmiştir.
İmmünojenisite
Sacituzumab govitekan ile tedavi edilen hastalarda yapılan klinik çalışmalarda, 785 hastanın 9'unda (%1,1) sacituzumab govitekana karşı antikor gelişmiştir; bu hastaların 6'sında (sacituzumab govitekan ile tedavi edilen tüm hastaların %0,8'i) sacituzumab govitekana karşı nötralizan antikorlar görülmüştür.
Özel Popülasyonlar
65 yaş ve üzeri hastalarda advers olaylar nedeniyle ilacı bırakma oranında genç mÜNMK hastalarına kıyasla bir fark bulunmamıştır. HR+/HER2- metastatik meme kanseri hastalarında advers reaksiyonlar nedeniyle ilacı bırakma oranı, 65 yaş ve üzeri hastalarda (%14) genç hastalara (%3) kıyasla daha yüksek olmuştur. HR+/HER2- metastatik meme kanseri olan 65 yaş ve üzeri (%43) ve 65 yaş altı (%24) hastalara kıyasla 75 yaş ve üzeri hastalarda (%67) ciddi advers olay insidans oranının daha yüksek olduğu kaydedilmiştir.
Şüpheli advers reaksiyonların raporlanması
Ruhsatlandırma sonrası şüpheli ilaç advers reaksiyonlarının raporlanması büyük önem taşımaktadır. Raporlama yapılması, ilacın yarar/risk dengesinin sürekli olarak izlenmesine olanak sağlar. Sağlık mesleği mensuplarının herhangi bir şüpheli advers reaksiyonu Türkiye Farmakovijilans Merkezi (TÜFAM)’ne bildirmeleri gerekmektedir (www.titck.gov.tr; e-mail: tufam@titck.gov.tr; telefon: 0 800 314 00 08; faks: 0 312 218 35 99).
4.9. Doz aşımı ve tedavisi
Klinik çalışmalarda 18 mg/kg’a kadar olan dozlar (önerilen maksimum 10 mg/kg vücut ağırlığı dozun yaklaşık 1,8 katı) şiddetli nötropeni insidansının daha yüksek olmasına yol açmıştır.
Doz aşımında, hastalar advers reaksiyonların bulgu veya semptomlarına, özellikle de şiddetli nötropeniye karşı yakından izlenmeli ve uygun tedavi uygulanmalıdır.
5. FARMAKOLOJİK ÖZELLİKLER
5.1. Farmakodinamik özellikler
Farmakoterapötik grup: Antineoplastik ajanlar, monoklonal antikorlar ve antikor ilaç konjugatları, diğer monoklonal antikorlar ve antikor ilaç konjugatları
ATC kodu: L01FX17
Etki mekanizması
Sacituzumab govitekan, Trop-2 eksprese eden kanser hücrelerine bağlanır, hücre içine alınır ve daha sonra hidrolize edilebilir bağlayıcıdan SN-38 salınır. SN-38, topoizomeraz I ile etkileşimde bulunarak topoizomeraz I indüklü tek zincir kırıklarının tekrar ligasyonunu önler. Oluşan DNA hasarı apoptoz ve hücre ölümüne yol açar.
Klinik etkililik ve güvenlilik
Rezeke edilemeyen veya metastatik Üçlü Negatif Meme Kanseri (ASCENT)
Sacituzumab govitekanın etkililiği ve güvenliliği, meme kanseri için önceden en az iki kemoterapi (üst sınır yok) sonrasında nüksetmiş rezeke edilemeyen lokal ileri veya metastatik üçlü negatif meme kanseri olan (mÜNMK) 529 hastada yürütülen uluslararası Faz 3, çok merkezli, açık etiketli, randomize bir çalışma olan ASCENT’te (IMMU-132-05) değerlendirilmiştir. Daha sınırlı hastalık için daha erken adjuvan veya neoadjuvan tedavi, kemoterapinin tamamlanmasından sonraki 12 aylık bir süre içinde rezeke edilemeyen lokal ileri veya metastatik hastalık gelişmesi durumunda gerekli önceki rejimlerden biri olarak nitelendirilmiştir. Kontrendikasyonları veya taksanlara karşı intoleransları olmadığı sürece, tüm hastalar adjuvan, neoadjuvan veya ileri evre koşullarında önceden taksan tedavisi almıştır. Kanıtlanmış bir germline BRCA1/BRCA2 mutasyonu olan hastalar için önceki iki kemoterapiden biri olarak poli-ADP riboz polimeraz (PARP) inhibitörlerine izin verilmiştir.
Hastalar, 21 günlük bir tedavi döngüsünün 1. ve 8. günlerinde intravenöz infüzyon olarak 10 mg/kg sacituzumab govitekan veya vücut yüzey alanına ve onaylanmış ürün bilgisine göre uygun dozda Hekimin Tercih Ettiği Tedaviyi (HTET) almak üzere randomize edilmiştir (1:1). HTET, aşağıdaki tek ajan rejimlerinden birinin randomizasyonundan önce araştırmacı tarafından belirlenmiştir: eribulin (n=139), kapesitabin (n=33), gemsitabin (n=38) veya vinorelbin (hastanın ≥ 2. derece nöropatisi olması dışında, n=52). Stabil beyin metastazı olan hastalar (önceden tedavi edilmiş, progresyon göstermemiş, nöbet önleyici tıbbi ürünler olmadan ve en az 2 hafta boyunca stabil kortikosteroid dozu alarak) çalışmaya alınmak üzere uygun bulunmuştur. Beyin metastazını saptamak amacıyla yapılan manyetik rezonans görüntüleme (MRG) yalnızca bilinen veya şüpheli beyin metastazı olan hastalar için istenmiştir. Bilinen Gilbert hastalığı, “yalnız kemik” hastalığı, bilinen kararsız angina geçmişi, miyokard enfarktüsü veya konjestif kalp yetmezliği, aktif kronik inflamatuar bağırsak hastalığı veya gastrointestinal (GI) perforasyonu, insan immün yetmezlik virüsü (HIV), aktif hepatit B veya C enfeksiyonu veya 30 gün içinde canlı aşı olan ya da daha önce irinotekan almış olan hastalar çalışma dışı bırakılmıştır.
Hastalar hastalık progresyonu veya kabul edilemez toksisite gelişene kadar tedavi almaya devam etmiştir. Primer etkililik sonlanım noktası başlangıçta beyin metastazı olmayan (yani, BM(-)) hastalarda, radyoloji uzmanlarından oluşan körlenmiş, bağımsız merkezi bir değerlendirme kurulu (BICR) tarafından Solid Tümörlerde Yanıt Değerlendirme Kriterleri (RECIST) v1.1 kullanılarak ölçülen progresyonsuz sağkalım (PS) olarak belirlenmiştir. Sekonder etkililik sonlanım noktaları, beyin metastazı olan ve olmayan tüm hastalar dahil genel popülasyon için BICR’ye göre PS’yi, genel sağkalımı (GS), objektif yanıt oranını (OYO), yanıt süresini (YS) içermiştir.
Primer analiz, sacituzumab govitekan grubundaki 235 BM(-) hastasını ve HTET grubundaki 233 BM(-) hastasını; genel popülasyon analizi ise sacituzumab govitekan grubundaki 267 hastayı ve HTET grubundaki 262 hastayı içermektedir.
Genel popülasyonun (n=529) demografik verileri ve başlangıç özellikleri şu şekildedir: medyan yaş 54 (aralık: 27-82 yıl) ve %81 < 65 yaş; %99,6 kadın; %79 beyaz; %12 siyah; önceki sistemik tedavilerin medyan sayısı 4; %69’u daha önce 2 ila 3 kemoterapi almış; %31’i önceden > 3 kemoterapi almış; %42’sinde hepatik metastaz mevcut; %12’sinde beyin metastazı mevcut veya beyin metastazı geçmişi var; %8’inin BRCA1/BRCA2 mutasyon durumu pozitif; 339 hastada BRCA durumu mevcut. Çalışma girişinde, tüm hastaların ECOG (Eastern Cooperative Oncology Group) performans durumu 0 (%43) veya 1 (%57) olarak kaydedilmiştir. 4. evre tanısından çalışma girişine kadar geçen medyan süre 16,2 ay (aralık: -0,4 ila 202,9 ay) olarak hesaplanmıştır. En sık kullanılan önceki kemoterapiler siklofosfamid (%83), antrasiklin (%83), doksorubisin (%53), paklitaksel (%78), karboplatin (%65), kapesitabin (%67), gemsitabin (%36), dosetaksel (%35) ve eribulin (%33) olmuştur. Genel olarak, hastaların %29’u önceden PD-1/PD-L1 tedavisi almıştır. Genel popülasyonda metastatik koşullarda yalnız 1 seri tedavi alan sacituzumab govitekan kolundaki hasta oranı %13 olmuştur.
BM(-) popülasyonundaki etkililik sonuçları, sırasıyla 0,41 (n=468; %95 GA: 0,32, 0,52; p değeri: <0,0001) ve 0,48’lik (n=468; %95 GA: 0,38, 0,59; p değeri: <0,0001) tehlike oranlarıyla (HR) PS ve GS’de sacituzumab govitekanda HTET’ye göre istatistiksel olarak anlamlı düzeyde iyileşme göstermiştir. Medyan PS 5,6 aya karşılık 1,7 ay; medyan GS, sırasıyla sacituzumab govitekan ve HTET ile tedavi edilen hastalarda 12.1 aya karşı 6,7 ay olmuştur.
Genel popülasyondaki etkililik sonuçları, önceden belirlenen nihai analizde (11 Mart 2020 son tarih) BM(-) popülasyonu ile tutarlı olmuştur ve Tablo 4’te özetlenmiştir.
Tablo 4: Etkililik Sonlanım Noktaları (Genel Popülasyon) – Önceden Belirlenen Nihai Analiz
Önceden Belirlenen Nihai Analiz (11 Mart 2020 son tarih) | ||||||||
|---|---|---|---|---|---|---|---|---|
Sacituzumab govitekan n=267 | Hekimin Tercih Ettiği Tedavi (HTET) n=262 | |||||||
| Progresyonsuz sağkalım (PS)1 | ||||||||
| Olay sayısı (%) | 190 (71,2) | 171 (65,3) | ||||||
| Ay cinsinden medyan PS (%95 GA) | 4,8 (4,1; 5,8) | 1,7 (1,5; 2,5) | ||||||
| Tehlike oranı (%95 GA) | 0,43 (0,35; 0,54) | |||||||
| p-değeri2 | <0,0001 | |||||||
| Genel sağkalım | ||||||||
| Ölüm sayısı (%) | 179 (67) | 206 (78,6) | ||||||
| Ay cinsinden medyan GS (%95 GA) | 11,8 (10,5; 13,8) | 6,9 (5,9; 7,7) | ||||||
| Tehlike oranı (%95 GA) | 0,51 (0,41; 0,62) | |||||||
- 1. PS, randomizasyon tarihinden itibaren ilk radyolojik hastalık progresyonu veya herhangi bir nedene bağlı ölüm (hangisi önce gerçekleşirse) tarihine kadar geçen süre olarak tanımlanmıştır.
- 2. Önceki kemoterapilerin sayısı, çalışma girişinde bilinen beyin metastazının varlığı ve bölge gibi katmanlandırma faktörleri açısından düzeltilen katmanlandırmış log-sıra testi.
- 3. Cochran-Mantel-Haenszel testine dayanmaktadır.
GA = Güven aralığı
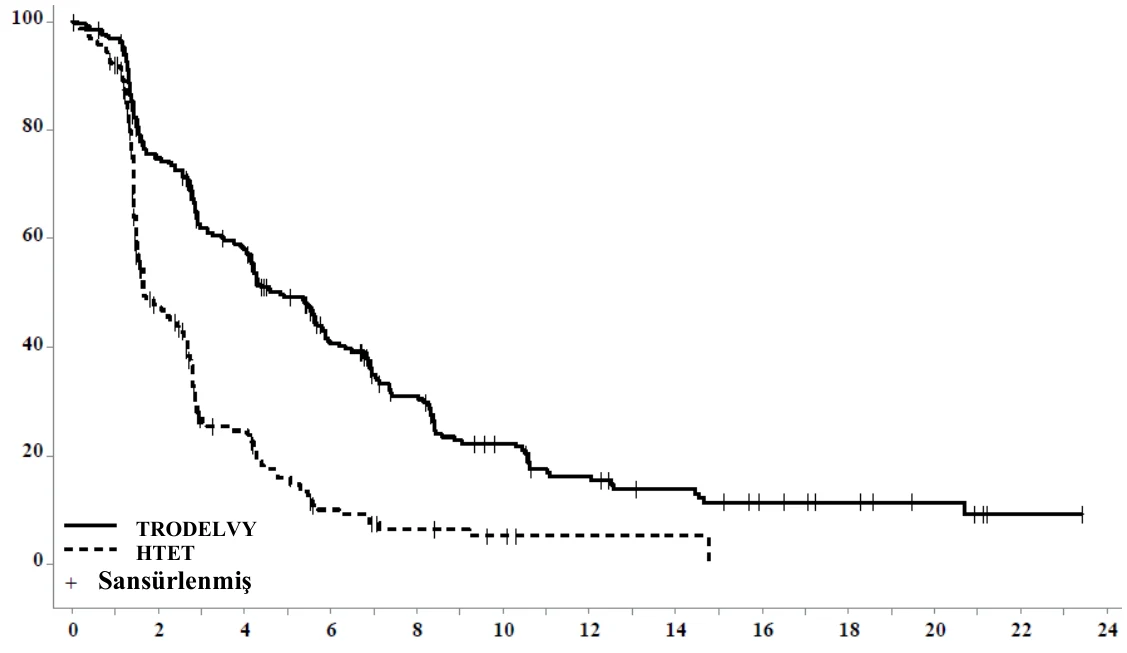
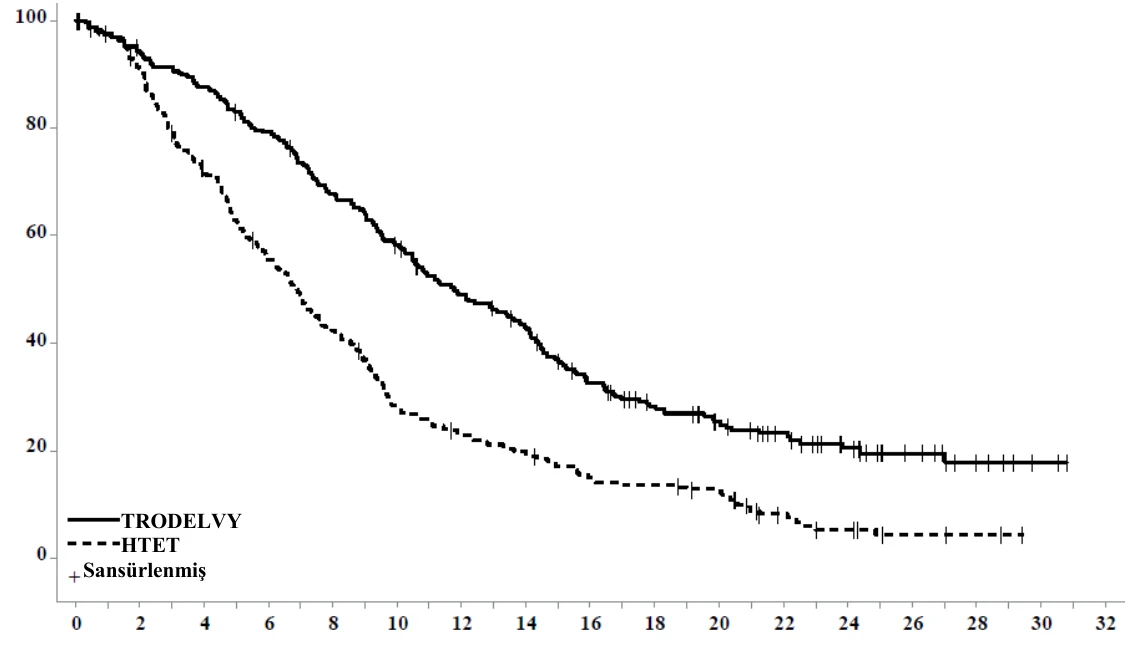
Güncellenen etkililik analizinde (nihai veritabanı son tarihi 25 Şubat 2021), sonuçlar önceden belirlenen nihai analizle tutarlı olmuştur. BICR’ye göre medyan PS, sacituzumab govitekan ve HTET ile tedavi gören hastalarda sırasıyla 4,8 ay ve 1,7 ay olmuştur (HR 0,41; %95 GA: 0,33, 0,52). Medyan GS, sırasıyla 11,8 ay ve 6,9 ay olmuştur (HR 0,51; %95 GA: 0,42, 0,63). BICR’ye göre güncellenen PS ve GS için Kaplan-Meier eğrileri Şekil 1 ve 2’de verilmiştir.
Şekil 1: BICR’ye göre progresyonsuz sağkalım (genel popülasyon; nihai veri tabanı son tarihi 25 Şubat 2021)
Süre (ay)
Risk Altındaki Hasta Sayısı
TRODELVY 267 184 135 82 55 34 23 17 11 8 5 1 0
HTET 262 86 36 12 6 3 1 1 0 0 0 0 0
| p-değeri2 | <0,0001 | ||||
|---|---|---|---|---|---|
| Genel yanıt oranı (GYO) | |||||
| Yanıt veren sayısı (%) | 83 (31) | 11 (4) | |||
| Olasılık oranı (%95 GA) | 10,99 (5,66; 21,36) | ||||
| p-değeri3 | <0,0001 | ||||
| Tam yanıt, n (%) | 10 (4) | 2 (1) | |||
| Kısmi yanıt, n (%) | 73 (27) | 9 (3) | |||
| Yanıt süresi (YS) | |||||
| Ay cinsinden medyan YS (%95 GA) | 6,3 (5,5; 9) | 3,6 (2,8; NE) | |||
Şekil 2: Genel sağkalım (genel popülasyon; nihai veri tabanı son tarihi 25 Şubat 2021)
Süre (ay)
Risk Altındaki Hasta Sayısı
TRODELVY 267 250 232 209 178 152 125 108 79 62 49 37 25 14 7 2 0
HTET 262 222 174 132 101 66 54 45 34 31 26 12 7 3 2 0 0
Alt grup analizi
Alt grup analizlerinde, sacituzumab govitekan ile tedavi edilen hastalarda HTET’ye kıyasla PS ve GS’deki iyileşmeler, yaş, ırk, BRCA durumu, genel olarak (2 ve >2, 2-3 ve >3) ve metastatik koşullarda (1 ve >1) önceki sistemik tedavi sayısı, antrasiklin veya PDL1 ve karaciğer metastazı ile önceki tedaviden bağımsız olarak hasta alt gruplarında tutarlı olmuştur.
Beyin metastazı
Daha önce tedavi edilmiş, stabil beyin metastazı olan hastalarda PS ve GS’nin keşifsel analizi, sırasıyla 0,65 (n=61; %95 GA: 0,35; 1,22) ve 0,87’lik (%95 GA: 0,47; 1,63) değerinde bir katmanlandırılmış HR göstermiştir. Medyan PS sırasıyla sacituzumab govitekan ve HTET ile tedavi edilen hastalarda 2,8 aya karşı 1,6 ay; medyan GS ise sırasıyla 6,8 aya karşı 7,5 ay olmuştur.
Trop-2 ekspresyonu
Tümör Trop-2 ekspresyon düzeyleri ile etkililiği değerlendirmek için ek alt grup analizleri yapılmış ve sonuçlar, kullanılan farklı puanlama yöntemleri arasında tutarlı olmuştur. Çeyreklere göre membran H-skoru kullanılarak Trop-2 düzeyleri düşük hastalarda, sacituzumab govitekanın HTET’ye göre yararı hem PS (HR 0,64; %95 GA: 0,37; 1,11) hem de GS (HR 0,71; %95 GA: 0,42; 1,21) için gösterilmiştir.
Rezeke edilemeyen veya metastatik hormon reseptörü (HR) pozitif/insan epidermal büyüme faktörü reseptörü 2 (HER2) negatif meme kanseri (TROPiCS-02)
Sacituzumab govitekanın etkililiği, rezeke edilemeyen lokal olarak ilerlemiş veya metastatik, HR pozitif, HER2 negatif (IHC 0, IHC 1+ veya IHC 2+/ISH-) meme kanseri olan ve herhangi bir tedavi basamağında aşağıdaki tedavilerden sonra hastalık progresyonu görülen 543 hastada yürütülen çok merkezli, açık etiketli, randomize TROPiCS-02 (IMMU-132-09) çalışmasıyla değerlendirilmiştir: bir CDK 4/6 inhibitörü, endokrin tedavi ve bir taksan; hastalar metastatik koşullarda daha önce en az iki kemoterapi almıştır (kemoterapinin tamamlanmasından sonraki 12 ay içinde progresyon veya rekürrens meydana gelmişse
bunlardan biri neoadjuvan veya adjuvan ortamda olabilir). Yalnızca kemik hastalığı olan hastalarla aktif kronik inflamatuvar bağırsak hastalığı ve bilinen bağırsak tıkanıklığı öyküsü, bilinen stabil olmayan anjina, miyokard enfarktüsü, konjestif kalp yetmezliği, aktif hepatit B veya C enfeksiyonu öyküsü olan hastalar çalışma dışı bırakılmıştır.
Hastalar, 21 günlük bir döngünün 1. ve 8. günlerinde intravenöz infüzyon olarak 10 mg/kg sacituzumab govitekan (n=272) veya HTET (n=271) almak üzere randomize edilmiştir (1:1). HTET, randomizasyondan önce araştırmacı tarafından aşağıdaki tek ajan rejimlerinden biri olarak belirlenmiştir: eribulin (n=130), vinorelbin (n=63), gemsitabin (n=56) veya kapesitabin (n=22). Randomizasyon, metastatik hastalık için önceki kemoterapi rejimlerine (2 veya 3-4), visseral metastaza (var veya yok) ve metastatik koşullarda en az 6 ay endokrin tedaviye (var veya yok) göre gruplandırılmıştır.
Hastalar hastalık progresyonu veya kabul edilemez toksisite gelişene kadar tedavi almaya devam etmiştir. Primer etkililik sonuç ölçütü, RECIST v1.1'e göre BICR ile belirlenen PS olarak alınmıştır. Ek etkililik sonuç ölçütleri GS, BICR'ye göre OYO ve BICR'ye göre YS'dir.
Çalışma popülasyonunun medyan yaşı 56 (aralık: 27-86 yıl) ve hastaların %26'sı 65 yaş ve üzerindedir. Hastaların neredeyse tamamı kadındır (%99). Hastaların çoğunluğu Beyaz (%67); %4'ü Siyah, %3'ü Asyalı ve %26'sı ırkı bilinmeyen olarak kaydedilmiştir. Hastalar daha önce herhangi bir koşulda ortalama 7 (aralık: 3 ila 17) sistemik tedavi almış ve önceki sistemik kemoterapi rejimlerinin 3’ü (aralık: 0 ila 8) metastatik koşullarda alınmıştır. Hastaların yaklaşık %42'sinde metastatik hastalık için önceden 2 kemoterapi rejimi uygulanmışken, önceden 3 ila 4 kemoterapi rejimi uygulanan hastaların oranı %58'dir. Hastaların çoğu metastatik koşullarda ≥ 6 ay (%86) endokrin tedavisi almıştır. Hastaların ECOG performans durumu 0 (%44) veya 1 (%56) olarak kaydedilmiştir. Hastaların %95'inde visseral metastaz; %4,6'sında stabil, önceden tedavi edilmiş beyin metastazları mevcuttur.
Sacituzumab govitekan, HTET'ye kıyasla BICR'ye göre GS'da ve PS'da istatistiksel olarak anlamlı bir iyileşme göstermiştir. BICR’ye göre GS ve PS'deki iyileşme, önceden belirlenmiş alt gruplar arasında genel olarak tutarlı olmuştur. Etkililik bulguları Tablo 5’de özetlenmiştir.
Tablo 5. Etkililik sonlanım noktaları - Önceden belirlenmiş Nihai Analiz
Sacituzumab govitekan n=272 | HTET n=271 | ||||||||
|---|---|---|---|---|---|---|---|---|---|
| BICR’ye göre Progresyonsuz Sağkalım1 | |||||||||
| Olay sayısı (%) | 170 (%62,5) | 159 (%58,7) | |||||||
| Medyan PS, ay (%95 GA) | 5,5 (4,2, 7,0) | 4,0 (3,1, 4,4) | |||||||
| Tehlike oranı (%95 GA) | 0,661 (0,529, 0,826) | ||||||||
| p değeri2 | 0,0003 | ||||||||
| 21,3 (15,2, 28,1) | 7,1 (2,8, 13,9 | |||||||
| Genel Sağkalım3 | |||||||||
| Olay sayısı (%) | 191 (%70,2) | 199 (%73,4) | |||||||
| Medyan GS, ay (%95 GA) | 14,4 (13,0, 15,7) | 11,2 (10,1, 12,7) | |||||||
| Tehlike oranı (%95 GA) | 0,789 (0,646, 0,964) | ||||||||
| p değeri2 | 0,0200 | ||||||||
| BICR’ye göre Objektif Yanıt Oranı3 | |||||||||
| Yanıt veren hasta sayısı (%) | 57 (%21,0) | 38 (%14,0) | |||||||
| Olasılık oranı (%95 GA) | 1,625 (1,034, 2,555) | ||||||||
| p değeri | 0,0348 | ||||||||
1 PS, randomizasyon tarihinden itibaren ilk radyolojik hastalık progresyonu veya herhangi bir nedene bağlı ölüm (hangisi önce gerçekleşirse) tarihine kadar geçen süre olarak tanımlanmıştır (veri kesim tarihi 3 Ocak 2022).
2 Metastatik hastalık için önceki kemoterapi rejimleri (2 ve 3-4), visseral metastaz (var ve yok) ve metastatik hastalık için en az 6 ay endokrin tedavi (var ve yok) şeklindeki gruplandırma faktörlerine göre ayarlanmış gruplandırılmış log-sıra testi.
3 İkinci ara dönem GS analizine dayalı (veri kesim tarihi 1 Temmuz 2022).
BICR = Körlenmiş Bağımsız Merkezi İnceleme; GA=Güven Aralığı.
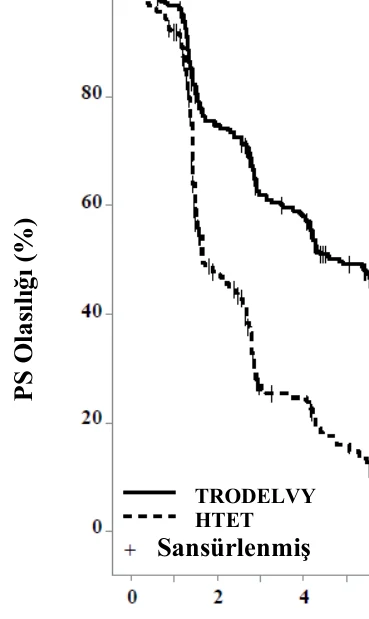
Medyan takip süresi 12,8 ay olan güncellenmiş bir etkililik analizinde (veri kesim tarihi 1 Aralık 2022), sonuçlar önceden belirlenmiş nihai analiz ile tutarlıdır. BICR'ye göre medyan PS, sacituzumab govitekan ve HTET ile tedavi edilen hastalarda sırasıyla 5,5 ay ve 4,0 ay olmuştur (HR 0,65; %95 GA: 0,53, 0,81). Medyan GS sırasıyla 14,5 ay ve 11,2 aydır (HR 0,79; %95 GA: 0,65, 0,95). BICR’ye göre ve PS ve GS için güncellenmiş Kaplan-Meier eğrileri Şekil 3 ve 4'te sunulmuştur.
Şekil 3: BICR'ye göre progresyonsuz sağkalım (veri kesim tarihi 1 Aralık 2022)
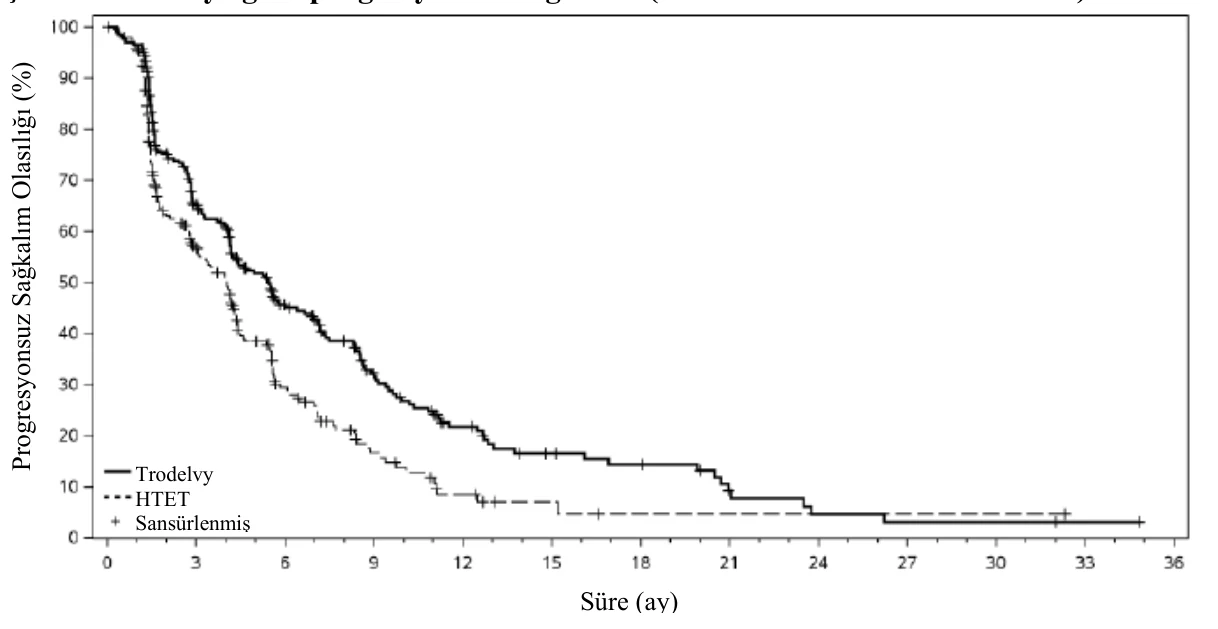
Risk Altındaki Hasta Sayısı
TRODELVY 272 148 82 48 27 17 13 6 3 2 2 1 0
HTET 271 109 42 18 7 3 1 1 1 1 1 0 0
Şekil 4: Genel Sağkalım (veri kesim tarihi 1 Aralık 2022)
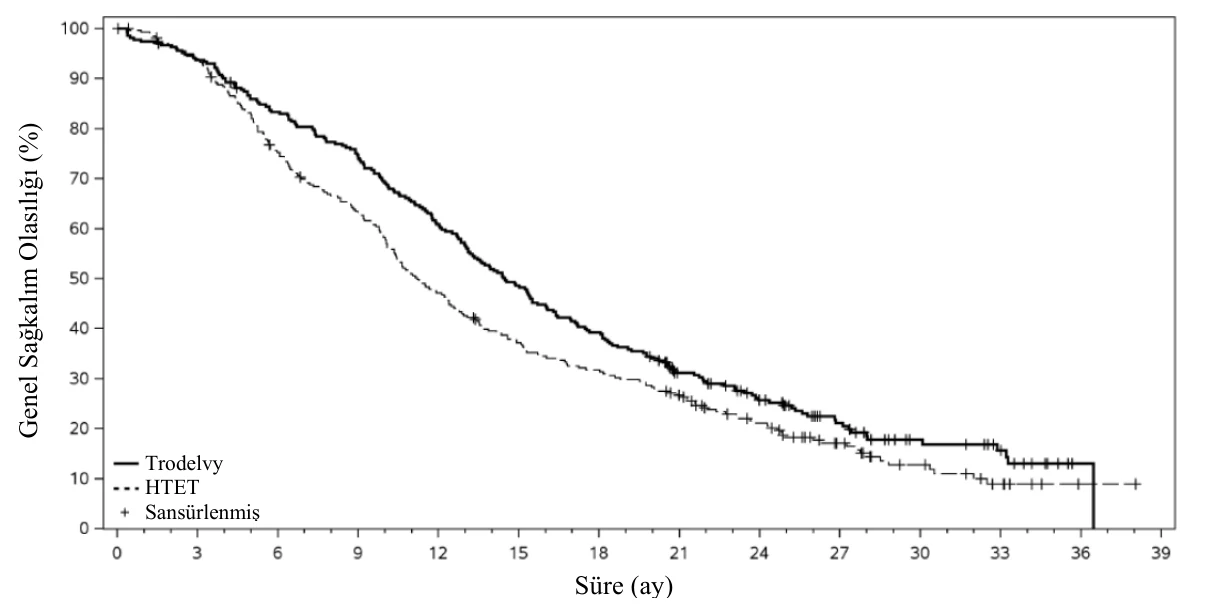
Risk Altındaki Hasta Sayısı
TRODELVY 272 253 223 200 163 130 105 71 52 33 19 13 0
HTET 271 251 199 167 124 96 82 66 46 27 15 7 0
Süre (ay)
Progresyonsuz Sağkalım Olasılığı (%)
Trodelvy
HTET
Sansürlenmiş
Süre (ay)
Genel Sağkalım Olasılığı (%)
Trodelvy
HTET
Sansürlenmiş
5.2. Farmakokinetik özellikler
Genel özellikler
Sacituzumab govitekan ve SN-38’in serum farmakokinetik özellikleri ASCENT çalışmasında 10 mg/kg vücut ağırlığı dozunda tek ajan olarak sacituzumab govitekan alan mÜNMK hastalarından oluşan bir popülasyonda değerlendirilmiştir. Sacituzumab govitekan ve serbest SN-38’in farmakokinetik parametreleri Tablo 6’da sunulmuştur.
Tablo 6: Sacituzumab Govitekan ve Serbest SN-38’in Ortalama PK Parametrelerinin (%CV) Özeti
| Sacituzumab govitekan | Serbest SN-38 | |
|---|---|---|
| Cmaks [ng/mL] | 242.000 (%22) | 91 (%65) |
| EAA0-168 [ng*sa/mL] | 5.560.000 (%24) | 2.730 (%41) |
Cmaks: Maksimum serum konsantrasyonu
EAA0-168: 168 saat boyunca serum konsantrasyonu eğrisi altında kalan alan
Emilim:
Bu tıbbi ürün intravenöz olarak uygulandığı için geçerli değildir.
Dağılım:
Popülasyon farmakokinetik analizlerine dayanarak, kararlı durumda sacituzumab govitekanın hacim dağılımı 3,58 L olmuştur.
Biyotransformasyon:
Sacituzumab govitekan ile yapılmış metabolizma çalışması bulunmamaktadır.
SN-38 (sacituzumab govitekanın küçük moleküllü kısmı) UGT1A1 aracılığıyla metabolize edilir.
Eliminasyon:
Metastatik üçlü negatif meme kanserli hastalarda sacituzumab govitekan ve serbest SN-38’in medyan eliminasyon yarılanma ömrü sırasıyla 23,4 ve 17,6 saat olmuştur. Popülasyon farmakokinetik analizlerine dayanarak, sacituzumab govitekanın klirensi 0,128 L/saat’tir.
Doğrusallık/doğrusal olmayan durum:
Sacituzumab govitekan onaylı 10 mg/kg doz dahil olmak üzere değerlendirilen klinik doz aralığında (5 -12 mg/kg) doğrusal farmakokinetik sergilemiştir. Sacituzumab govitekan'ın klerensi dozla değişmedi.
Hastalardaki karakteristik özellikler
Sacituzumab govitekan ile tedavi edilen hastalarda (n=789) yapılan farmakokinetik analizlerde yaşın, ırkın veya hafif veya orta derece böbrek yetmezliğinin sacituzumab govitekan farmakokinetiği üzerinde etkisi saptanmamıştır.
Böbrek yetmezliği:
Renal eliminasyonun sacituzumab govitekanın küçük moleküllü kısmı SN-38’in atılımına minimal olarak katkıda bulunduğu bilinmektedir. Şiddetli böbrek yetmezliği veya son dönem böbrek hastalığı (CrCl <15 mL/dk) olan hastalarda sacituzumab govitekanın farmakokinetiği hakkında veri bulunmamaktadır.
Karaciğer yetmezliği:
Hafif derece karaciğer yetmezliği (bilirubin ≤NÜS ve AST >NÜS veya bilirubin >1,0 ila ≤1,5 NÜS ve herhangi bir düzeyde AST; n=257) olan hastalarda sacituzumab govitekanın maruziyeti normal karaciğer fonksiyonu (bilirubin ve AST ≤NÜS; n=526) olan hastalarınkine benzerdir.
Orta veya şiddetli derece karaciğer yetmezliği olan hastalarda sacituzumab govitekan ve serbest SN-38 maruziyetleri bilinmemektedir.
5.3. Klinik öncesi güvenlilik verileri
SN-38’in Çin hamster overi hücrelerinde in vitro memeli hücresi mikronükleus testinde klastojenik olduğu ve in vitro bakteriyel ters mutasyon (Ames) testinde mutajenik olmadığı saptanmıştır.
Sinomolgus maymunları üzerinde yapılan tekrarlanan doz toksisitesi çalışmasında, ≥60 mg/kg dozlarında (vücut ağırlığı allometrik ölçeklemesine dayanarak insanda önerilen doz olan 10 mg/kg vücut ağırlığı dozun 1,9 katı) intravenöz sacituzumab govitekan uygulamasının endometriyal atrofi, uterus kanaması, overde foliküler atrezi artışı ve vajinal epitel hücrelerinde atrofi ile sonuçlandığı saptanmıştır.
Yeni yardımcı madde 2-(N-morfolino)etan sülfonik asit (MES)’e yönelik klinik olmayan veriler, geleneksel tekrarlanan doz toksisitesi ve genotoksisite çalışmalarına dayalı olarak insanlar için özel bir tehlike arz etmez.
6. FARMASÖTİK ÖZELLİKLER
6.1. Yardımcı maddelerin listesi
2-(N-morfolino)etan sülfonik asit (MES) hidrat, pH 6,5
Polisorbat 80 (E 433)
Trehaloz dihidrat
6.2. Geçimsizlikler
Bu tıbbi ürün, bölüm 6.6 kapsamında belirtilenler haricinde hiçbir tıbbi ürünle karıştırılmamalıdır.
6.3. Raf ömrü
Açılmamış flakon
36 ay
Sulandırma sonrası
Seyreltilmiş infüzyonluk çözelti hazırlamak için sulandırılmış çözelti hemen kullanılmalıdır. Hemen kullanılmayacaksa, seyreltilmiş çözelti içeren infüzyon torbası buzdolabında (2°C ila 8°C) 24 saate kadar ışıktan korunarak saklanabilir.
6.4. Saklamaya yönelik özel tedbirler
Buzdolabında (2°C-8°C) saklayınız.
Dondurmayınız.
Işıktan korumak için flakonu dış ambalajı içinde saklayınız.
Tıbbi ürünün sulandırılmasından ve seyreltilmesinden sonraki saklama koşulları için bölüm 6.3’e bakınız.
6.5. Ambalajın niteliği ve içeriği
200 mg sacituzumab govitekan içeren, gri renkli elastomerik (IIR bütil) tıpalı ve alüminyum geçmeli üst kapak ile kapatılmış tip I, renksiz, şeffaf cam flakon.
Her ambalaj bir flakon içerir.
6.6. Beşeri tıbbi üründen arta kalan maddelerin imhası ve diğer özel önlemler
TRODELVY sitotoksik bir tıbbi üründür. Kullanılmamış olan ürünler ya da atık materyaller, yerel düzenlemelere uygun olarak atılmalıdır.
Sulandırma
- Hastanın vücut ağırlığına göre gerekli TRODELVY dozunu (mg) hesaplayınız.
- Steril bir şırınga kullanarak her bir flakonun içerisine yavaşça 20 mL 9 mg/mL (%0,9) sodyum klorür enjeksiyonluk çözeltisi enjekte ediniz. 10 mg/mL’lik bir konsantrasyon elde edilecektir.
- Flakonları nazikçe döndürerek karıştırınız ve 15 dakika boyunca çözünmesini bekleyiniz. Çalkalamayınız. Ürün uygulama öncesinde partikül madde ve renk değişimi olup olmadığının anlaşılması için görsel olarak incelenmelidir. Çözelti gözle görünür partikül içermemeli, saydam ve sarı olmalıdır. Bulanık veya rengi değişmiş sulandırılmış çözeltiler kullanılmamalıdır.
- Seyreltilmiş bir infüzyon çözeltisi hazırlamak için derhal kullanınız.
Seyreltme
- Hastanın vücut ağırlığına göre uygun dozun elde edilmesi için gereken sulandırılmış çözeltinin hacmini hesaplayınız.
- 1,1 mg/mL ila 3,4 mg/mL’lik bir sacituzumab govitekan konsantrasyon aralığında uygun dozu vermek için infüzyon çözeltisinin son hacmini belirleyiniz.
- Son infüzyon torbasından, gereken sulandırılmış çözelti hacmine eşdeğer 9 mg/mL (%0,9) sodyum klorür enjeksiyonluk çözeltisini çekip atınız.
- Sulandırılmış çözeltinin hesaplanan miktarını bir şırınga kullanarak flakon(lar)dan çekiniz. Flakon(lar)da kalan kullanılmamış kısmı atınız.
- Köpüklenmeyi en aza indirmek için gerekli hacimde sulandırılmış çözeltiyi polivinilklorür, poliolefin (polipropilen ve/veya polietilen) veya etilen vinil asetat infüzyon torbasına yavaşça enjekte ediniz. İçeriği çalkalamayınız.
- Gerekirse, 1,1 mg/mL ila 3,4 mg/mL’lik bir sacituzumab govitekan konsantrasyonu elde etmek için infüzyon torbasındaki hacmi sodyum klorür 9 mg/mL (%0,9) enjeksiyonluk çözeltisi ile gerektiği gibi ayarlayınız. İnfüzyon temelli diğer çözeltiler ile sulandırılan ürünün stabilitesi belirlenmediğinden, yalnız sodyum klorür 9 mg/mL (%0,9) enjeksiyonluk çözeltisi kullanılmalıdır.
- Hemen kullanılmayacaksa, seyreltilmiş çözelti içeren infüzyon torbası buzdolabında 2°C-8°C arasında 24 saate kadar ışıktan korunarak saklanabilir. Dondurmayınız. Soğutulduktan sonra seyreltilmiş çözeltiyi 25°C’ye kadar olan oda sıcaklığında 8 saat içinde uygulayınız (infüzyon süresi dahil).
Uygulama
- TRODELVY’yi intravenöz infüzyon olarak uygulayınız. İnfüzyon torbasını ışıktan koruyunuz.
- Hastaya infüzyon uygulanırken, dozlama tamamlanana kadar, infüzyon torbasının üzeri örtülmelidir. İnfüzyon sırasında infüzyon hortumunun üzerinin örtülmesi veya ışıktan koruyucu hortum kullanılması gerekmez.
- İnfüzyon pompası kullanılabilir.
- TRODELVY’yi başka tıbbi ürünlerle karıştırmayınız veya başka tıbbi ürünlerle birlikte infüzyon şeklinde uygulamayınız.
- İnfüzyonun tamamlanmasını takiben intravenöz hattı 20 mL sodyum klorür 9 mg/mL (%0,9) enjeksiyonluk çözeltisi ile yıkayınız.
İmha
Kullanılmamış olan ürünler ya da atık materyaller “Tıbbi Atıkların Kontrolü Yönetmeliği” ve “Ambalaj Atıklarının Kontrolü Yönetmeliği”ne uygun olarak imha edilmelidir.
Sitotoksik ve sitostatik beşeri tıbbi ürünlerin kullanımları sonucu boşalan iç ambalajlarının atıkları TEHLİKELİ ATIKTIR ve bu atıkların yönetimi 2/4/2015 tarihli ve 29314 sayılı Resmi Gazetede yayımlanan Atık Yönetimi Yönetmeliğine göre yapılır.
7. RUHSAT SAHİBİ
Gilead Sciences İlaç Tic. Ltd. Şti.
İçerenköy Mah. Umut Sk. Quick Tower Sitesi No: 10-12 İç Kapı No: 21
Ataşehir/İstanbul
Tel: 0216 559 03 00
Faks: 0216 504 87 39
8. RUHSAT NUMARASI(LARI)
2023/12
9. İLK RUHSAT TARİHİ/RUHSAT YENİLEME TARİHİ
İlk ruhsat tarihi: 25.01.2023
Ruhsat yenileme tarihi: -