


KISA ÜRÜN BİLGİSİ - TEZSPIRE 210 MG/1,91 ML ENJEKSİYONLUK ÇÖZELTİ İÇEREN KULLANIMA HAZIR KALEM
1. BEŞERİ TIBBİ ÜRÜNÜN ADI
TEZSPIRE™ 210 mg/1,91 mL enjeksiyonluk çözelti içeren kullanıma hazır kalem
Steril
2. KALİTATİF VE KANTİTATİF BİLEŞİM
Etkin madde:
Her kullanıma hazır kalem, 1,91 mL (110 mg/mL) çözelti içerisinde 210 mg tezepelumab içerir.
Tezepelumab, rekombinant DNA teknolojisi ile Çin hamsteri yumurtalık (CHO) hücrelerinde üretilen bir insan monoklonal antikorudur.
Yardımcı maddeler:
Hedeflenen PH değeri için yeterli miktarda sodyum hidroksit içerir.
Her 210 mg dozda (1,91 mL) 48 mg L-prolin ve 0,19 mg polisorbat 80 içerir
Yardımcı maddelerin tam listesi için Bölüm 6.1.’e bakınız.
3. FARMASÖTİK FORM
Kullanıma hazır kalem içinde enjeksiyonluk çözelti (enjeksiyon)
Berrak ila opak, renksiz ila açık sarı çözelti.
4. KLİNİK ÖZELLİKLER
4.1. Terapötik endikasyonlar
Astım
TEZSPIRE™, idame tedavisi için yüksek doz inhale kortikosteroidlere ek olarak kullanılan başka bir tıbbi ürüne rağmen yeterince kontrol altına alınamayan şiddetli astımı olan 12 yaş ve üzeri ergenlerde ve erişkinlerde ek idame tedavisi olarak endikedir.
Nazal polipli kronik rinosinüzit (NP'li KRS)
TEZSPIRE™, sistemik kortikosteroidler ve/veya cerrahi ile tedavinin yeterli hastalık kontrolü sağlamadığı şiddetli nazal polipli kronik rinosinüzitli (NP'li KRS) yetişkin hastaların tedavisinde intranazal kortikosteroidlere ek tedavi olarak endikedir.
4.2. Pozoloji ve uygulama şekli
Tedavi, TEZSPIRE™'ın endike olduğu durumların tanı ve tedavisinde deneyimli hekimler tarafından başlatılmalıdır (bkz. bölüm 4.1).
Pozoloji/uygulama sıklığı ve süresi:
TEZSPIRE™ uzun süreli tedavi içindir. En az yılda bir kez, hastanın hastalık kontrol düzeyine göre tedaviye devam edip etmeme yönünde karar verilmelidir.
Astım
Erişkinler ve ergenler (12 yaş ve üzeri)
Önerilen doz, her 4 haftada bir subkütan enjeksiyonla 210 mg tezepelumabdır.
Nazal polipli kronik rinosinüzit (NP'li KRS)
Yetişkin hastalar için önerilen doz, her 4 haftada bir subkutan enjeksiyonla 210 mg tezepelumabdır.
Unutulan doz
Bir doz unutulursa, doz mümkün olan en kısa sürede uygulanmalıdır. Bundan sonra, hasta planlanan uygulama gününde doza devam edebilir. Bir sonraki dozun zamanı gelmişse, bu doz planlandığı gibi uygulanmalıdır. Çift doz uygulanmamalıdır.
Uygulama şekli:
TEZSPIRE™ subkütan enjeksiyon şeklinde uygulanır.
Subkütan enjeksiyon tekniği konusunda eğitim aldıktan sonra hasta bu tıbbi ürünü kendi kendine uygulayabilir veya hastanın bakıcısı enjeksiyonu uygulayabilir. Kullanmadan önce hastalara ve/veya bakıcılara “Kullanım Kılavuzu”na göre TEZSPIRE™’nin hazırlanması ve uygulanması hakkında gerekli eğitim verilmelidir.
TEZSPIRE™ uyluğa veya göbek çevresindeki 5 santimetrelik alan hariç olmak üzere karın bölgesine enjekte edilmelidir. Enjeksiyonu bir sağlık mesleği mensubu veya bakıcı yapıyorsa, enjeksiyon üst kola da yapılabilir. Hasta kendi koluna kendi kendine enjeksiyon yapmamalıdır. TEZSPIRE™, derinin hassas, bereli, eritemli veya sertleşmiş olduğu bölgelere enjekte edilmemelidir. Her enjeksiyonda, enjeksiyon yerinin değiştirilmesi tavsiye edilir.
Kullanıma hazır kalem kullanılarak uygulama için kapsamlı talimatlar “Kullanım Kılavuzu”nda verilmektedir.
Özel popülasyonlara ilişkin ek bilgiler:
Böbrek yetmezliği:
Böbrek yetmezliği olan hastalarda doz ayarlaması gerekli değildir (bkz. Bölüm 5.2).
Karaciğer yetmezliği:
Karaciğer yetmezliği olan hastalarda doz ayarlaması gerekli değildir (bkz. Bölüm 5.2).
Pediyatrik popülasyon:
TEZSPIRE™’nin 12 yaşın altındaki çocuklarda astım tedavisi için güvenliliği ve etkililiği kanıtlanmamıştır. Veri bulunmamaktadır.
TEZSPIRE™'ın 18 yaşın altındaki çocuklarda nazal polipli kronik rinosinüzit (NP'li KRS)
tedavisi için güvenliliği ve etkililiği belirlenmemiştir. Veri bulunmamaktadır.
Geriyatrik popülasyon :
Yaşlı hastalar için doz ayarlaması gerekli değildir (bkz. Bölüm 5.2).
4.3. Kontrendikasyonlar
TEZSPIRE™, tezepelumaba veya bölüm 6.1’de listelenen yardımcı maddelerden herhangi birine karşı aşırı duyarlılığı olan hastalarda kontrendikedir.
4.4. Özel kullanım uyarıları ve önlemleri
İzlenebilirlik
Biyoteknolojik tıbbi ürünlerin izlenebilirliğini artırmak için, uygulanan ürünün adı ve seri numarası açık bir şekilde kaydedilmelidir.
Akut astım alevlenmeleri
TEZSPIRE™ akut astım alevlenmelerini tedavi etmek için kullanılmamalıdır.
Tedavi sırasında astıma bağlı semptomlar veya alevlenmeler meydana gelebilir. Hastalara, tedaviye başladıktan sonra astımları kontrolsüz olmaya devam ederse veya kötüleşirse tıbbi yardım almaları konusunda bilgi verilmelidir.
Kortikosteroidler
Tedaviye başladıktan sonra kortikosteroidlerin aniden kesilmesi önerilmemektedir. Uygunsa, kortikosteroid dozlarının kademeli olarak azaltılma ve bir doktor gözetiminde yapılmalıdır.
Aşırı duyarlılık reaksiyonları
Tezepelumab uygulamasını takiben aşırı duyarlılık reaksiyonları (örn. anafilaksi, döküntü) meydana gelebilir (bkz. Bölüm 4.8). Bu reaksiyonlar uygulamadan sonraki saatler içinde ortaya çıkabilir, ancak bazı durumlarda gecikmeli (yani günler sonra) bir başlangıç gösterebilir.
Tezepelumab ile ilişkili olmayan bir anafilaksi öyküsü, TEZSPIRE™ uygulamasını takiben anafilaksi için bir risk faktörü olabilir. Hastalar, TEZSPIRE™ uygulamasından sonra klinik pratiğe göre uygun bir süre izlenmelidir.
Ciddi bir hipersensitivite reaksiyonu (örn. anafilaksi) durumunda, tezepelumab uygulaması derhal durdurulmalı ve klinik durumun gerektirdiği uygun tedavi başlatılmalıdır.
Ciddi enfeksiyonlar
Timik stromal lenfopoietinin (TSLP) bloke edilmesi teorik olarak ciddi enfeksiyon riskini artırabilir. Plasebo kontrollü çalışmalarda tezepelumab ile ciddi enfeksiyonlarda artış gözlenmemiştir.
Önceden ciddi enfeksiyonları olan hastalar tezepelumab tedavisine başlamadan önce tedavi edilmelidir. Tezepelumab tedavisi alan hastalarda ciddi bir enfeksiyon gelişirse, ciddi enfeksiyon düzelene kadar tezepelumab tedavisi kesilmelidir.
Ciddi kardiyak olaylar
Uzun süreli bir klinik çalışmada, plaseboya kıyasla tezepelumab ile tedavi edilen hastalarda ciddi kardiyak advers olaylarda sayısal bir dengesizlik gözlenmiştir. Tezepelumab ile bu advers olaylar arasında nedensel bir ilişki kurulmamıştır ve bu advers olaylar açısından risk taşıyan bir hasta popülasyonu belirlenmemiştir.
Hastalar kardiyak bir olayı düşündüren belirti veya semptomlar (örn., göğüs ağrısı, dispne, halsizlik, baş dönmesi veya baygınlık hissi) konusunda bilgilendirilmeli ve bu tür semptomlar ortaya çıkarsa hastalara derhal tıbbi yardım almaları tavsiye edilmelidir. Hastalar tezepelumab tedavisi aldıkları sırada ciddi bir kardiyak olay geliştirirse, akut olay stabilize olana kadar tezepelumab tedavisi kesilmelidir.
Ciddi bir kardiyak olay veya ciddi enfeksiyon gelişen hastaların yeniden tedavisine ilişkin halihazırda herhangi bir veri bulunmamaktadır.
Parazit (helmint) enfeksiyonu
TSLP, bazı helmint enfeksiyonlarına karşı immünolojik yanıtta rol oynayabilir. Klinik çalışmalarda bilinen helmint enfeksiyonu olan hastalar çalışmaya alınmamıştır. Tezepelumabın, hastanın helmint enfeksiyonlarına karşı cevabını etkileyip etkilemediği bilinmemektedir.
Önceden helmint enfeksiyonu olan hastalar, tezepelumab tedavisine başlamadan önce tedavi edilmelidir. Hastalar tedavi sırasında enfekte olursa ve helmint önleyici tedaviye yanıt vermezse, enfeksiyon düzelene kadar tezepelumab tedavisi kesilmelidir.
Etkisi bilinen yardımcı maddeler
Bu tıbbi ürün her 210 mg dozunda 1 mmol (23 mg)’dan daha az sodyum içerir, yani esasen “sodyum içermez”.
Bu tıbbi ürün, her 210 mg dozda (1,91 mL) 48 mg L-prolin içerir. L-prolin, hiperprolinemi hastaları için zararlı olabilir.
Bu tıbbi ürün, her 210 mg dozda (1,91 mL) 0,19 mg polisorbat 80 içerir. Polisorbatlar alerjik reaksiyonlara neden olabilir.
4.5. Diğer tıbbi ürünler ile etkileşimler ve diğer etkileşim şekilleri
Herhangi bir etkileşim çalışması yapılmamıştır.
Tezepelumab alan hastalarda canlı zayıflatılmış aşıların kullanımından kaçınılmalıdır.
Yaşları 12 ila 21 arasında değişen, orta ila şiddetli astımı olan 70 hastanın yer aldığı randomize, çift kör, paralel grup çalışmasında, tezepelumab tedavisinin mevsimsel kuadrivalan grip aşılamasının neden olduğu hümoral antikor yanıtlarını etkilemediği görülmüştür.
Birlikte uygulanan astım tıbbi ürünlerinin farmakokinetiği üzerinde tezepelumabın klinik olarak anlamlı bir etkisinin olması beklenmemektedir. Popülasyon farmakokinetik analizine göre, yaygın olarak birlikte uygulanan astım ilaçları (lökotrien reseptör antagonistleri, teofilin/aminofilin ve oral kortikosteroidler dahil) tezepelumab klerensi üzerinde herhangi bir etkiye sahip değildir.
Özel popülasyonlara ilişkin ek bilgiler
Özel popülasyonlara ilişkin herhangi bir etkileşim çalışması yapılmamıştır.
Pediyatrik popülasyon:
Pediyatrik popülasyona ilişkin herhangi bir etkileşim çalışması yapılmamıştır.
4.6. Gebelik ve laktasyon
Genel tavsiye
Gebelik Kategorisi: B
Çocuk doğurma potansiyeli bulunan kadınlar/Doğum kontrolü (Kontrasepsiyon)
Hayvan çalışmaları, üreme toksisitesi açısından doğrudan veya dolaylı zararlı etkilere işaret etmemektedir (bkz. bölüm 5.3).
Gebelik dönemi
Tezepelumab için, gebeliklerde maruz kalmaya iliskin klinik veri mevcut değildir.
Hayvanlar üzerinde yapılan çalışmalar, gebelik / embriyonal / fetal gelişim / doğum ya da doğum sonrası gelişim ile ilgili olarak doğrudan ya da dolaylı zararlı etkiler olduğunu göstermemektedir (bkz. kısım 5.3).
Tezepelumab gibi insan IgG yapısındaki antikorlar plasenta bariyerini geçerek taşınır; bu nedenle tezepelumab anneden gelişmekte olan fetüse geçebilir. Gebe anneye beklenen fayda fetüse yönelik olası riskten fazla olmadığı sürece gebelik sırasında TEZSPIRE™ kullanılmaması önerilir, bu nedenle gebe kadınlara verilirken tedbirli olunmalıdır.
Tezepelumabın gebe kadınlarda kullanımına ilişkin ya sınırlı miktarda veri bulunmaktadır ya da herhangi bir veri bulunmamaktadır (300’den az gebelik sonucu).
Tezepelumab gibi insan IgG antikorları plasenta bariyerinden taşınabilir; bu nedenle TEZSPIRE™ anneden gelişmekte olan fetüse geçebilir.
İhtiyati bir tedbir olarak, gebe anneye beklenen yararı fetüs için olası riskten daha fazla olmadıkça, gebelik sırasında TEZSPIRE™ kullanımından kaçınılması tercih edilmelidir.
Laktasyon dönemi
Tezepelumabın anne sütüne geçip geçmediği bilinmemektedir. İnsan IgG’lerinin doğumdan sonraki ilk birkaç gün anne sütüne geçtiği bilinmektedir ve bu, kısa süre sonra düşük konsantrasyonlara düşmektedir; sonuç olarak, bu kısa süre içinde emzirilen çocuk için olası risk göz ardı edilmemelidir.
Bu özel dönem için tezepelumab tedavisinin kesilmesi/tedaviden kaçınılması yönünde karar, emzirmenin çocuğa yararı ve tedavinin anne için yararı göz önünde bulundurularak verilmelidir.
Daha sonra klinik olarak ihtiyaç duyulursa emzirme döneminde tezepelumab kullanılabilir. Tezepelumabın hayvan (sinomolgus maymunu) sütüne geçişi hakkında bilgi için bölüm 5.3’e bakınız.
Üreme yeteneği/Fertilite
İnsanlarda herhangi bir fertilite verisi bulunmamaktadır. Hayvan çalışmaları, tezepelumab tedavisinin fertilite üzerinde herhangi bir yan etkisi olmadığını göstermiştir (bkz. bölüm 5.3).
4.7. Araç ve makine kullanımı üzerindeki etkiler
TEZSPIRE™’nin araç ve makine kullanma yeteneği üzerinde etkisi yoktur veya ihmal edilebilir düzeyde etkisi vardır.
4.8. İstenmeyen etkiler
Güvenlilik profilinin özeti
Astım tedavisi sırasında en sık bildirilen advers reaksiyonlar artralji (%3,8) ve farenjittir (%4,1) ve nazal polipli kronik rinosinüzit (NP'li KRS) tedavisi sırasında en yaygın olarak bildirilen advers reaksiyon farenjit (%5,4)’tir.
Advers reaksiyonların tablo halinde listesi
Tablo 1’de, şiddetli astımı ve nazal polipli kronik rinosinüziti (NP'li KRS) olan ve 52 haftalık çalışmalarda en az bir doz TEZSPIRE™ alan hastalarda yapılan klinik çalışmalardan ve pazarlama sonrası deneyimden elde edilen advers reaksiyonlar gösterilmektedir.
Advers reaksiyonlar sistem organ sınıfına ve MedDRA sıklık sıralamalarına göre listelenmiştir: Çok yaygın (≥1/10); yaygın (≥1/100 ila <1/10); yaygın olmayan (≥1/1.000 ila <1/100); seyrek (≥1/10.000 ila <1/1.000); çok seyrek (<1/10.000), bilinmiyor (eldeki verilerden hareketle tahmin edilemiyor). Her bir sıklık grubu içinde advers reaksiyonlar azalan ciddiyet sırasına göre sunulmaktadır.
Tablo 1: Advers reaksiyonların listesi
| Sistem organ sınıfı | Advers reaksiyonlar | Sıklık |
|---|---|---|
| Enfeksiyonlar ve enfestasyonlar | Farenjit a | Yaygın |
| Bağışıklık sistemi hastalıkları | Aşırı duyarlılık (Anafilaktik reaksiyon dahil) | Bilinmiyor |
| Deri ve deri altı doku hastalıkları | Döküntü b | Yaygın |
| Kas-iskelet bozuklukları, bağ dokusu ve kemik hastalıkları | Artralji | Yaygın |
| Genel bozukluklar ve uygulama yerine ilişkin rahatsızlıklar | Enjeksiyon bölgesi reaksiyonu c | Yaygın |
a Farenjit, aşağıdaki gruplandırılmış tercih edilen terimlerle tanımlanır: farenjit, bakteriyel farenjit, streptokokal farenjit ve viral farenjit.
b Döküntü, aşağıdaki gruplandırılmış tercih edilen terimlerle tanımlanır: döküntü, kaşıntılı döküntü, eritematöz döküntü, makülo-papüler döküntü, maküler döküntü.
c Bkz. “Seçilmiş advers reaksiyonların açıklaması”.
Seçilmiş advers reaksiyonların açıklaması
Enjeksiyon yeri reaksiyonları
PATHWAY ve NAVIGATOR’a ait birleştirilmiş güvenlilik verilerinde, 4 haftada bir (Q4W) tezepelumab 210 mg ile subkütan olarak tedavi edilen hastalarda enjeksiyon yeri reaksiyonları (örn. enjeksiyon yerinde eritem, enjeksiyon yerinde şişme, enjeksiyon yerinde ağrı) %3,8 oranında meydana gelmiştir.
Pediyatrik popülasyon
52 haftalık Faz 3 NAVIGATOR çalışmasına, şiddetli, kontrolsüz astımı olan 12 ila 17 yaşları arasındaki toplam 82 ergen dahil edilmiştir (bkz. bölüm 5.1). Ergenlerdeki güvenlilik profili genel olarak genel çalışma popülasyonuna benzer bulunmuştur.
Şüpheli advers reaksiyonların raporlanması
Ruhsatlandırma sonrası şüpheli ilaç advers reaksiyonlarının raporlanması büyük önem taşımaktadır. Raporlama yapılması, ilacın yarar / risk dengesinin sürekli olarak izlenmesine olanak sağlar. Sağlık mesleği mensuplarının herhangi bir şüpheli advers reaksiyonu Türkiye Farmakovijilans Merkezi (TÜFAM)’ne bildirmeleri gerekmektedir (www.titck.gov.tr; e-posta: tufam@titck.gov.tr; tel: 0 800 314 00 08; faks: 0 312 218 35 99).
4.9 Doz aşımı ve tedavisi
Klinik çalışmalarda, doza bağlı toksisite kanıtı olmayan astım hastalarına 2 haftada bir (Q2W) subkütan olarak 280 mg’a kadar dozlar ve her 4 haftada bir (Q4W) intravenöz olarak 700 mg’a kadar dozlar uygulanmıştır.
Tezepelumab doz aşımı için belirli bir tedavi yoktur. Doz aşımı meydana gelirse, hasta gerektiğinde uygun izlem ile destekleyici şekilde tedavi edilmelidir.
5. FARMAKOLOJİK ÖZELLİKLER
5.1. Farmakodinamik özellikler
Farmakoterapötik grup: Obstrüktif solunum yolu hastalıklarında kullanılan ilaçlar, obstrüktif solunum yolu hastalıklarında kullanılan diğer sistemik ilaçlar
ATC kodu: R03DX11
Etki mekanizması:
Tezepelumab, timik stromal lenfopoietine (TSLP) yönlendirilen ve onun heterodimerik TSLP reseptörü ile etkileşimini önleyen bir monoklonal antikordur (IgG2λ). Astım ve nazal polipli kronik rinosinüzitte (NP'li KRS) hem alerjik hem de alerjik olmayan tetikleyiciler TSLP üretimini indükler. TSLP’nin tezepelumab ile bloke edilmesi, astım ve nazal polipli kronik rinosinüzitte hava yolu ve mukoza enflamasyonuyla ilişkili geniş bir biyobelirteç ve sitokin yelpazesini azaltmaktadır (örn. kan eozinofilleri, hava yolu submukozal eozinofilleri, IgE, FeNO, IL-5 ve IL-13); ancak tezepelumabın astım ve nazal polipli kronik rinosinüzitteki (NP'li KRS) etki mekanizması kesin olarak belirlenmemiştir.
Farmakodinamik etkiler
Kan eozinofilleri ve enflamatuvar biyobelirteçler ve sitokinler üzerindeki etki
Astım klinik çalışmalarında, 4 haftada bir subkütan 210 mg tezepelumab uygulaması, plaseboya kıyasla kan eozinofil sayımını, FeNO, IL-5 konsantrasyonunu, IL-13 konsantrasyonunu ve serum IgE konsantrasyonunu başlangıca göre azaltmıştır. Bu belirteçler, daha yavaş azalmış olan IgE hariç, 2 haftalık tedaviden sonra maksimum baskılanmaya yakın olmuştur. Bu etkiler tedavi boyunca devam etmiştir.
Nazal polipli kronik rinosinüzit (NP'li KRS) ile ilgili bir klinik çalışmada, tezepelumabın 4 haftada bir 210 mg olarak subkütan yolla uygulanması, inflamatuar biyobelirteçlerde (kandaki eozinofiller, FeNO [komorbid astımı olan gönüllülerde] ve serum IgE) düşüşler sağlamıştır.
Hava yolu submukozasındaki eozinofiller üzerindeki etki
Bir klinik çalışmada, 4 haftada bir subkütan olarak 210 mg tezepelumab uygulaması, submukozal eozinofil sayılarını plasebo ile %25’lik bir azalmaya kıyasla %89 oranında azaltmıştır. Azalma, başlangıçtaki enflamatuvar biyobelirteçlerden bağımsız olarak tutarlı olmuştur.
İmmünojenisite
Astımlı hastalarda (NAVIGATOR), 52 haftalık çalışma döneminde önerilen doz rejiminde tezepelumab alan 527 hastanın 26’sında (%4,9) herhangi bir zamanda anti-ilaç antikorları (ADA) saptanmıştır. Bu 26 hastanın 10’unda (tezepelumab ile tedavi edilen hastaların %1,9’u) tedaviyle ortaya çıkan ADA gelişmiş ve 1 hastada (tezepelumab ile tedavi edilen hastaların %0,2’si) nötralize edici antikorlar gelişmiştir. ADA titreleri genellikle düşük ve sıklıkla geçici olmuştur. Farmakokinetik, farmakodinamik, etkililik veya güvenlilik üzerinde ADA etkisine dair herhangi bir kanıt gözlenmemiştir
Nazal polipli kronik rinosinüzit (NP'li KRS) hastalarında (WAYPOINT), 52 haftalık tedavi periyodu sırasında 4 haftada bir 210 mg tezepelumabın subkutan yolla uygulandığı 164 hastanın 6’sında (%4) tedaviyle gelişen ADA yanıtı görülmüştür. ADA pozitif hastaların 1’inde nötralize edici antikor aktivitesi saptanmıştır. ADA’nın farmakokinetik, farmakodinamik, etkililik veya güvenlilik üzerinde belirgin bir etkisi olmamış, ancak tedaviyle gelişen ADA görülen hastaların sayısı nazal polipli kronik rinosinüzit (NP'li KRS)’de formal bir değerlendirme yapılabilmesi için yeterli olmamıştır.
Klinik etkililik:
Astım
Tezepelumabın etkililiği, şiddetli astımı olan 12 yaş ve üstü toplam 1609 hastayı içeren, 52 haftalık iki randomize, çift kör, paralel grup, plasebo kontrollü klinik çalışmada (PATHWAY ve NAVIGATOR) değerlendirilmiştir. Her iki çalışmada da hastalar, kan eozinofilleri veya diğer enflamatuvar biyobelirteçler (örn. FeNO veya IgE) için minimum bir başlangıç düzeyi gerektirmeden kaydedilmiştir.
PATHWAY; tezepelumab 70 mg subkütan Q4W, tezepelumab 210 mg subkütan Q4W, tezepelumab 280 mg subkütan Q2W veya plasebo ile tedavi edilmek üzere şiddetli, kontrolsüz astımı olan 550 hastanın (18 yaş ve üzeri) alındığı 52 haftalık bir alevlenme çalışmasıdır. Çalışmaya dahil edilen hastaların son 12 ayda oral veya sistemik kortikosteroid tedavisi gerektiren 2 veya daha fazla astım alevlenmesi veya hastaneye yatışla sonuçlanan 1 astım alevlenmesi öyküsü olması gerekmiştir.
NAVIGATOR; tezepelumab 210 mg subkütan Q4W veya plasebo ile tedavi edilmek üzere şiddetli, kontrolsüz astımı olan toplam 1061 hastanın (erişkinler ve 12 yaş ve üzeri ergenler) alındığı 52 haftalık bir alevlenme çalışmasıdır. Çalışmaya dahil edilen hastaların son 12 ayda oral veya sistemik kortikosteroid tedavisi gerektiren veya hastaneye yatışla sonuçlanan 2 veya daha fazla astım alevlenmesi öyküsü olması gerekmiştir.
Hem PATHWAY hem de NAVIGATOR’da, hastaların tarama sırasında Astım Kontrol Anketi 6 (ACQ-6) skorunun 1,5 veya üzerinde olması ve başlangıçta düşük akciğer fonksiyonuna (bronkodilatör öncesi FEV1 erişkinlerde tahmin edilenin %80’in altında ve ergenlerde 90’ın altında) sahip olmaları gerekmiştir. Hastaların orta veya yüksek doz inhale kortikosteroidler (ICS) ile düzenli tedavi ve oral kortikosteroidler (OCS) ile veya tek başına en az bir ek astım kontrol tedavisi almaları gerekmiştir. Yüksek ICS dozu, günde >500 mcg flutikazon propiyonat veya eşdeğeri olarak tanımlanmıştır. Orta ICS dozu, PATHWAY’de >250 ila 500 mcg flutikazon propiyonat veya eşdeğeri ve NAVIGATOR’da günde 500 mcg flutikazon propiyonat veya eşdeğeri olarak tanımlanmıştır. Hastalar, çalışmaların süresi boyunca arka plan astım tedavisine devam etmiştir.
Bu iki çalışmanın demografisi ve başlangıç özellikleri aşağıda, Tablo 2’de verilmiştir.
Tablo 2: Astım çalışmalarının demografisi ve başlangıç özellikleri
PATHWAY N=550 | NAVIGATOR N=1059 | |
|---|---|---|
| Ortalama yaş (yıl) (SS) | 52 (12) | 50 (16) |
| Kadın (%) | 66 | 64 |
| Beyaz (%) | 92 | 62 |
| Siyah veya Afro-Amerikan (%) | 3 | 6 |
| Asyalı (%) | 3 | 28 |
| Hispanik veya Latin (%) | 1 | 15 |
| Ortalama astım süresi, (yıl) (SS) | 17 (12) | 22 (16) |
| Hiç sigara içmemiş (%) | 81 | 80 |
| Yüksek doz ICS kullanımı (%) | 49 | 75 |
| OCS kullanımı (%) | 9 | 9 |
| Önceki yıldaki ortalama alevlenme sayısı (SS) | 2,4 (1,2) | 2,8 (1,4) |
| Ortalama başlangıç % tahmin edilen FEV1 (SS) | 60 (13) | 63 (18) |
| Ortalama bronkodilatör öncesi FEV1 (L) (SS) | 1,9 (0,6) | 1,8 (0,7) |
| Ortalama bronkodilatör sonrası FEV1 geri döndürülebilirliği (%) (SS) | 23 (20) | 15 (15) |
| Ortalama başlangıç kan EOS sayımı (hücre/µL) (SS) | 371 (353) | 340 (403) |
| Kan EOS sayımı ≥150 hücre/µL (%) | 76 | 74 |
| Pozitif alerjik durum (%)a | 46 | 64 |
| Ortalama FeNO (ppb) (SS) | 35 (39) | 44 (41) |
| FeNO ≥25 ppb (%) | 44 | 59 |
| Ortalama ACQ-6 (SS) | 2,7 (0,8) | 2,8 (0,8) |
| Kan EOS sayımı ≥150 hücre/µL ve FeNO ≥25 ppb (%) | 38 | 47 |
a FEIA panelinde herhangi bir çok yıllık aeroalerjene özgü pozitif serum IgE sonucu ile tanımlanan pozitif alerjik durum. ACQ-6, Astım Kontrol Anketi 6; EOS, Eozinofiller; FEIA, Floresan enzim immünotayin; FeNO, Fraksiyonel ekshale nitrik oksit; FEV1, Bir saniyede zorlu ekspiratuar hacim; ICS, İnhale kortikosteroid; IgE, İmmünoglobülin E; OCS, Oral kortikosteroid; ppb, milyarda bir; SS, Standart sapma.
Aşağıda özetlenen sonuçlar, önerilen tezepelumab 210 mg subkütan Q4W doz rejimi içindir.
Alevlenmeler
PATHWAY ve NAVIGATOR için birincil sonlanım noktası, 52 hafta boyunca ölçülen ciddi astım alevlenmelerinin oranıdır. Şiddetli astım alevlenmeleri, en az 3 gün boyunca oral veya sistemik kortikosteroidlerin kullanımını veya arttırılmasını veya tek bir kortikosteroid depo enjeksiyonunu gerektiren astımın kötüleşmesi ve/veya oral veya sistemik kortikosteroid kullanımı ve/veya hastaneye yatış gerektiren acil servis ziyaretleri olarak tanımlanmıştır.
Hem PATHWAY hem de NAVIGATOR’da tezepelumab alan hastalarda, plasebo ile karşılaştırıldığında yıllık ciddi astım alevlenme oranlarında anlamlı düşüşler olmuştur (Bkz. Tablo 3 ve Tablo 4). Ayrıca tezepelumab ile tedavi edilen hastalarda plaseboya kıyasla acil servis ziyareti ve/veya hastaneye yatış gerektiren daha az alevlenme olmuştur. PATHWAY ve NAVIGATOR’da, acil servis ziyareti ve/veya hastaneye yatış gerektiren şiddetli astım alevlenmeleri, tezepelumab 210 mg subkütan Q4W ile sırasıyla %85 ve %79 oranında azaltılmıştır.
Tablo 3: NAVIGATOR’da 52. haftada şiddetli alevlenme oranıa
| Tezepelumab (N=528) | Plasebo (N=531) | |||||
|---|---|---|---|---|---|---|
| Yıllık şiddetli astım alevlenme oranı | ||||||
| Oran | 0,93 | 2,1 | ||||
| Oranların oranı (%95 GA) | 0,44 (0,37; 0,53) | |||||
| p değeri | <0,001 | |||||
a Risk altındaki süre, yeni bir alevlenmenin meydana gelebileceği toplam süre olarak tanımlanır (yani toplam takip süresi eksi alevlenme sırasını ve 7 gün sonrasını kapsayan süre).
GA, Güven aralığı
Tablo 4: PATHWAY’de 52. haftada şiddetli alevlenme oranı a
| Tezepelumab (N=137) | Plasebo (N=138) | |||||
|---|---|---|---|---|---|---|
| Yıllık şiddetli astım alevlenme oranı | ||||||
| Oran | 0,2 | 0,72 | ||||
| Oranların oranı (%95 GA) | 0,29 (0,16; 0,51) | |||||
| p değeri | <0,001 | |||||
a Risk altındaki süre, toplam takip süresi olarak tanımlanır.
GA, Güven aralığı
Alt grup analizi
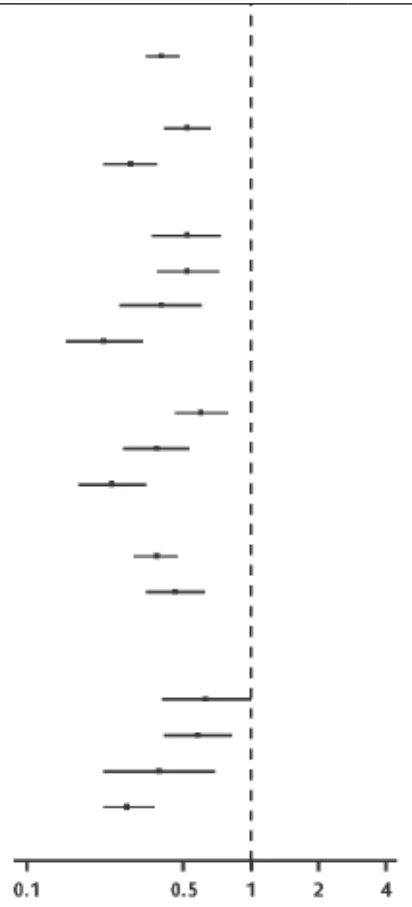
NAVIGATOR’da tezepelumab, kan eozinofillerinin, FeNO’nun başlangıç seviyelerine ve ayrıca alerjik duruma (sürekli aeroalerjene özgü IgE tarafından belirlenen) bakılmaksızın ciddi astım alevlenmelerinin oranında azalma göstermiştir. PATHWAY’de de benzer sonuçlar görülmüştür. Şekil 1’e bakınız.
NAVIGATOR’da, başlangıçtaki kan eozinofil sayıları ve FeNO değerleri arttıkça şiddetli astım alevlenmelerinin oranındaki düşüşler daha fazla olmuştur (başlangıç kan eozinofil sayısı <150 hücre/µL ve başlangıç FeNO <25 ppb olan hastalar için oranların oranı = 0,79 [%95 GA: 0,48; 1,28]; hem başlangıç kan eozinofil sayımı ≥150 hücre/µL hem de başlangıç FeNO ≥25 ppb olan hastalar için oranların oranı = 0,30 [%95 GA: 0,23;0,4]).
Şekil 1: Tam Analiz Seti (birleştirilmiş NAVIGATOR ve PATHWAY) için farklı başlangıç biyobelirteçlerinde 52 hafta boyunca yıllık şiddetli astım alevlenme oranlarının oranı a
Tezepelumab 210 mg Q4W
n/Tahmin
Plasebo
n/Tahmin
Oranların oranı
(%95 GA)
Toplam
665/0,78
669/1,92
0,4 (0,34 ; 0,48)
Başlangıçtaki eozinofil sayımı (hücre/µL)
<300
379/0,84
382/1,62
0,52 (0,41 ; 0,66)
≥300
286/0,68
287/2,35
0,29 (0,22 ;0,38)
Başlangıçtaki eozinofil sayımı (hücre/µL)
<150
166/0,88
171/1,7
0,52 (0,36 ;0,73)
150 - <300
213/0,81
211/1,56
0,52 (0,38 ; 0,72)
300 - <400
127/0,81
116/2,03
0,4 (0,26 ;0,6)
≥450
159/0,57
171/2,56
0,22 (0,15; 0,33)
Başlangıçtaki FeNO (ppb)
<25
291/0,84
294/1,39
0,6 (0,46 ;0,79)
25 - <50
191/0,76
0,38 (0,27 ; 0,53)
≥50
175/0,67
189/2,77
0,24 (0,17 ; 0,34)
Alerjik durum b
Pozitif alerjik durum
410/0,72
405/1,92
0,38 (0,3 ;0,47)
Negatif alerjik durum
241/0,89
243/1,95
0,46 (0,34 ; 0,62)
Başlangıçtaki eozinofil sayımı (hücre/µL) ve FeNO (ppb)
<25 FeNO ve <150 eozinofil sayımı
106/0,91
99/1,43
0,63 (0,4; 1)
<25 FeNO ve ≥150 eozinofil sayımı
185/0,8
195/1,37
0,58 (0,41; 0,82)
≥25 FeNO ve <150 eozinofil sayımı
57/0,86
69/2,19
0,39 (0,22 ; 0,69)
≥25 FeNO ve ≥150 eozinofil sayımı
309/0,69
301/2,43
0,28 (0,22 ; 0,37)
Tezepelumab lehine
Plasebo lehine
Oranların oranı (%95 GA)
a Risk altındaki süre, yeni bir alevlenmenin meydana gelebileceği toplam süre olarak tanımlanır (yani toplam takip süresi eksi alevlenme sırasını ve 7 gün sonrasını kapsayan süre).
b FEIA panelinde herhangi bir çok yıllık aeroalerjene özgü serum IgE sonucuyla tanımlanan alerjik durum.
Akciğer fonksiyonu
NAVIGATOR’da ikincil sonlanım noktası olarak FEV1’de başlangıca göre değişiklik değerlendirilmiştir. Plasebo ile karşılaştırıldığında tezepelumab, FEV1’de başlangıca göre ortalama değişiklikte klinik olarak anlamlı iyileşmeler sağlamıştır (Tablo 5).
Hasta tarafından bildirilen sonuçlar
NAVIGATOR’da ikincil sonlanım noktaları olarak ACQ-6, 12 yaş ve üstü için Standart Astım Yaşam Kalitesi Anketi [AQLQ(S)+12] ve haftalık ortalama Astım Semptom Günlüğü (ASD) skorlarındaki başlangıca göre değişiklikler değerlendirilmiştir. Hırıltı, nefes darlığı, öksürük ve göğüste sıkışmanın şiddeti günde iki kez (sabah ve akşam) incelenmiştir. Gece uyanmaları ve aktivitesi günlük olarak değerlendirilmiştir. Toplam ASD puanı 10 maddenin ortalaması alınarak hesaplanmıştır (Tablo 5).
Tezepelumab uygulamasından sırasıyla 2 hafta ve 4 hafta sonra ACQ-6 ve AQLQ(S)+12’de iyileşmeler görülmüştür ve her iki çalışmada da 52. haftaya kadar devam etmiştir.
Tablo 5: NAVIGATOR’da 52. haftada önemli ikincil sonlanım noktalarının sonuçları a
| Tezepelumab | Plasebo | |||||||
|---|---|---|---|---|---|---|---|---|
| Bronkodilatör öncesi FEV1 | ||||||||
| N | 527 | 531 | ||||||
| Başlangıçtan LS Ortalama Değişimi (L) | 0,23 | 0,1 | ||||||
| Plasebodan LS Ortalama Farkı (L) (%95 GA) | 0,13 (0,08; 0,18) | |||||||
| p değeri | <0,001 | |||||||
| AQLQ(S)+12 toplam puan | ||||||||
| N | 525 | 526 | ||||||
| Başlangıçtan LS Ortalama Değişimi | 1,48 | 1,14 | ||||||
| Plasebodan Fark (%95 GA) | 0,33 (0,2; 0,47) | |||||||
| p değeri | <0,001 | |||||||
| ACQ-6 puanı | ||||||||
| N | 527 | 531 | ||||||
| Başlangıçtan LS Ortalama Değişimi | -1,53 | -1,2 | ||||||
| Plasebodan Fark (%95 GA) | -0,33 (-0,46 ; -0,2) | |||||||
| p değeri | <0,001 | |||||||
| ASD | ||||||||
| N | 525 | 531 | ||||||
| Başlangıçtan LS Ortalama Değişimi | -0,7 | -0,59 | ||||||
| Plasebodan Fark (%95 GA) | -0,11 (-0,19 ; -0,04) | |||||||
| p değeri | 0,004 | |||||||
a Tahminler, tedavinin kesilmesinden sonraki veriler de dahil olmak üzere başlangıç değerinden en az 1 değişiklik olan hastalardan elde edilen tüm mevcut veriler kullanılarak Tekrarlanan Ölçümler için Karma Modelden (MMRM) türetilmiştir.
ACQ-6, Astım Kontrol Anketi 6; AQLQ(S)+12, 12 yaş ve üzeri için Standardize Astım Yaşam Kalitesi Anketi; ASD Astım Semptom Günlüğü; GA, Güven aralığı; FEV1, Bir saniyede zorlu ekspiratuar hacim; LS, En küçük kareler; N, Başlangıç değerinden en az 1 değişiklikle analize (FA) katkıda bulunan hasta sayısı
Yaşlı hastalar (≥ 65 yaş)
PATHWAY ve NAVIGATOR’da tezepelumab 210 mg subkütan Q4W alan 665 astımlı hastanın toplam 119’u 65 yaş ve üzerindedir ve bunların 32’si 75 yaş veya üzerindedir. Bu yaş gruplarındaki güvenlilik, genel çalışma popülasyonuna benzerdir. Bu yaş gruplarındaki etkililik, NAVIGATOR’daki genel çalışma popülasyonuna benzerdir.
PATHWAY, bu yaş grubunda etkililiği belirlemek için 65 yaş ve üstü yeterli sayıda hastayı içermemiştir.
Nazal polipli kronik rinosinüzit (NP'li KRS)
Tezepelumabın etkililiği, nazal polipli kronik rinosinüzit (NP'li KRS) için standart tedavi gören 18 yaş ve üstü 408 hastada yürütülen, 52 haftalık tedavi süresine sahip, randomize, çift kör, paralel gruplu, çok merkezli, plasebo kontrollü bir çalışmada (WAYPOINT) değerlendirilmiştir. Bu çalışmaya, son 12 ay içinde sistemik kortikosteroid tedavisine karşın semptomatik nazal polipli kronik rinosinüziti (NP'li KRS) olan ve/veya sino-nazal cerrahi öyküsü bulunan ya da herhangi birine kontrendikasyonları/intoleransı olan hastalar dahil edilmiştir.
Hastalara, nazal polipli kronik rinosinüzit (NP'li KRS) tedavisi kapsamında intranazal kortikosteroid tedavisine (örn. mometazon furoat burun spreyi) ek olarak 52 hafta boyunca 4 haftada bir 210 mg tezepelumab veya plasebo enjeksiyonu uygulanmıştır.
WAYPOINT çalışmasının demografik verileri ve başlangıç karakteristikleri aşağıdaki Tablo 6’da sunulmaktadır.
Tablo 6 WAYPOINT çalışmasının demografik verileri ve başlangıç karakteristikleri
WAYPOINT N=408a | |
|---|---|
| Ortalama yaş (yıl) (Standart sapma(SS)) | 50 (14) |
| Erkek (%) | 65 |
| Ortalama NP'li KRS süresi (yıl) (SS) | 13 (10) |
| Önceden ≥1 cerrahi geçirmiş hastalar (%) | 71 |
| Bir önceki yılda NP'li KRS için sistemik kortikosteroid kullanmış hastalar (%) | 58 |
| Ortalama toplam NPSb (SS), aralık 0-8 | 6.1 (1.2) |
| Ortalama iki haftalık NCS,b,c (SS), aralık 0-3 | 2.6 (0.5) |
| Ortalama LMK sinüs BT’si toplam skorub (SS), aralık 0-24 | 19 (4) |
| Ortalama iki haftalık koku kaybıb,d, gün (SS), aralık 0-3 | 2.9 (0.4) |
| Ortalama SNOT-22 toplam skorub (SS), aralık 0-110 | 69 (18) |
| Ortalama kan eozinofil sayımı (hücre/μL) (SS) | 360 (235) |
| Ortalama toplam IgE IU/mL (SS) | 176 (285) |
| Astım/NSAID-ERD/AERDe (%) | 61 |
| NSAID-ERD/AERD (%) | 17 |
| Alerjik rinit (%) | 14 |
aOrtalama toplam NPS için hasta sayısı (N) = 407; ortalama iki haftalık NCS ve ortalama iki haftalık koku kaybı için N=406; ortalama LMK sinüs BT’si toplam skoru ve ortalama kan eozinofil sayımı için N=404; ortalama toplam IgE için N=389.
bYüksek skorlar, hastalık şiddetinin veya semptom şiddetinin daha büyük olduğunu gösterir.
cNazal Polipozis Semptom Günlüğü (NPSD) kapsamında değerlendirilmiştir.
dNPSD’deki koku alma duyusunda zorluk skoru aracılığıyla değerlendirilmiştir.
eAERD’si veya NSAID-ERD’si olan ve bu alt gruba dahil edilen 3 hasta hariç tüm hastalarda astım tanısı da raporlanmıştır.
AERD, Aspirinle alevlenen hava yolu hastalığı; NP'li KRS, Nazal polipli kronik rinosinüzit; BT, Bilgisayarlı tomografi; IgE, İmmünoglobulin E; IU, Uluslararası birim; LMK, Lund-Mackay; NCS, Nazal konjesyon skoru; NPS, Nazal polip skoru; NSAID-ERD, Nonsteroid antiinflamatuar ilaçlarla alevlenen hava yolu hastalığı; SD, Standart sapma; SNOT-22, 22 maddeli Sino-Nazal Sonuç Testi
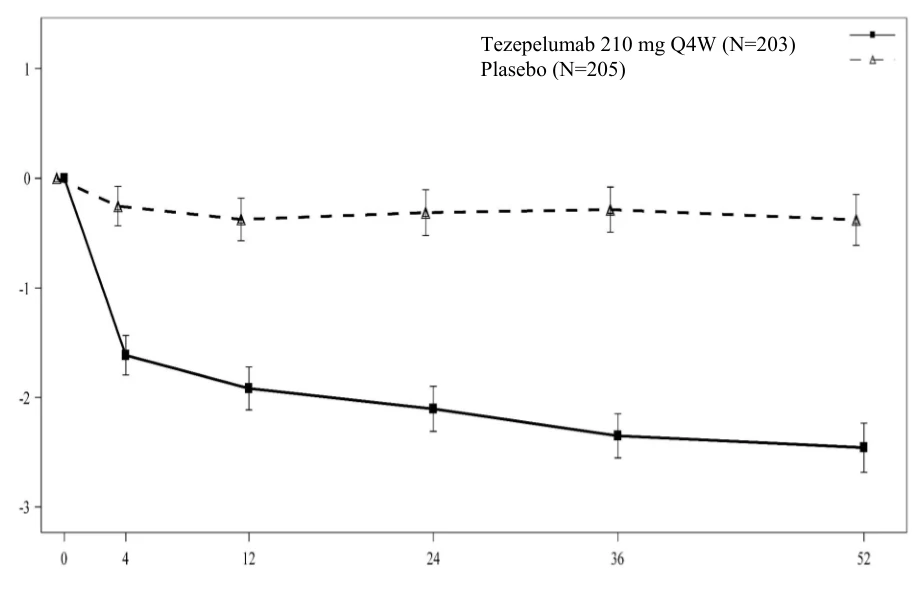
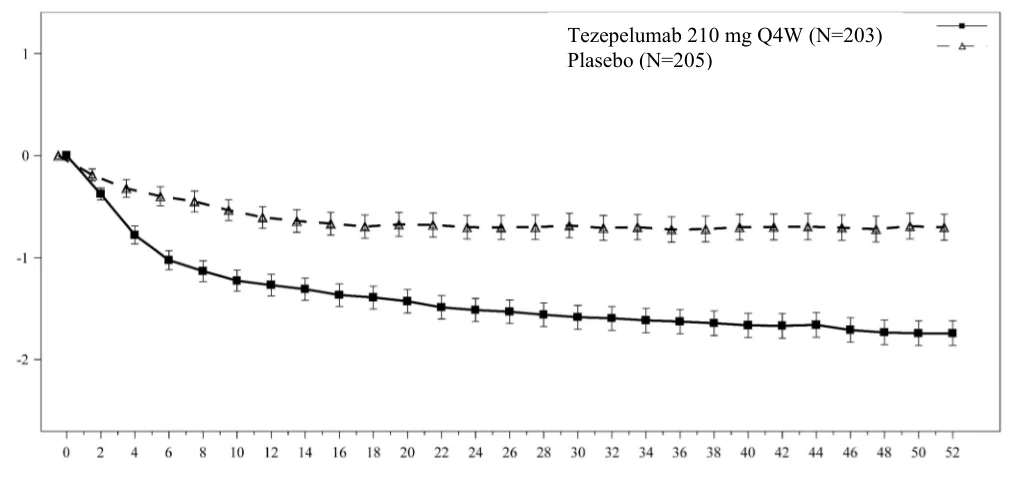
Eş birincil etkililik sonlanım noktaları, 52. haftada nazal endoskopi ile değerlendirilen ve bağımsız körleştirilmiş değerlendiriciler tarafından derecelendirilen toplam nazal polip skorunda (NPS) başlangıca kıyasla değişim ve 52. haftada Nazal Polipozis Semptom Günlüğü (NPSD) kapsamında değerlendirilen iki haftalık ortalama nazal konjesyon skorunda (NCS) başlangıca kıyasla değişim olarak belirlenmiştir. Toplam NPS, kategorik bir ölçekte (0-8) derecelendirilmiştir. Nazal konjesyon, hastalar tarafından günlük olarak 0 ila 3 arasında kategorik bir şiddet ölçeğinde derecelendirilmiştir. WAYPOINT için, düzeltilmemiş p değerleri sunulmuştur.
Tezepelumab alan hastalarda, 52. haftada toplam NPS’de ve iki haftalık ortalama NCS’de plaseboya kıyasla istatistiksel olarak anlamlı iyileşmeler gözlenmiştir (bkz. Tablo 7).
WAYPOINT çalışmasındaki eş-birincil ve temel ikincil sonlanım noktalarına ilişkin bulgular Tablo 7’de sunulmaktadır.
Tablo 7 WAYPOINT çalışmasında eş birincil ve temel ikincil sonlanım noktalarına ait bulgular
Tezepelumab (N=203) | Plasebo (N=205) | p değeria | ||||||||
|---|---|---|---|---|---|---|---|---|---|---|
| Eş birincil sonlanım noktaları | ||||||||||
| ||||||||||
| Başlangıç Ortalaması | 6.1 | 6.1 | ||||||||
| En Küçük Kareler Ortalaması Olarak Değişim | -2.46 | -0.38 | ||||||||
| Plaseboya Kıyasla En Küçük Kareler Ortalaması Olarak Fark (%95 CI) | -2.08 (-2.40, -1.76) | <0.0001 | ||||||||
| ||||||||||
| Başlangıç Ortalaması | 2.59 | 2.55 | ||||||||
| En Küçük Kareler Ortalaması Olarak Değişim | -1.74 | -0.70 | ||||||||
| Plaseboya Kıyasla En Küçük Kareler Ortalaması Olarak Fark (%95 CI) | -1.04 (-1.21, -0.87) | <0.0001 | ||||||||
| Temel ikincil sonlanım noktaları | ||||||||||
| ||||||||||
| Başlangıç Ortalaması | 2.9 | 2.8 | ||||||||
| En Küçük Kareler Ortalaması Olarak Değişim | -1.26 | -0.26 | ||||||||
| Plaseboya Kıyasla En Küçük Kareler Ortalaması Olarak Fark (%95 CI) | -1.01 (-1.18, -0.83) | <0.0001 | ||||||||
| ||||||||||
| Başlangıç Ortalaması | 68.2 | 69.2 | ||||||||
| En Küçük Kareler Ortalaması Olarak Değişim | -45.02 | -17.58 | ||||||||
| Plaseboya Kıyasla En Küçük Kareler Ortalaması Olarak Fark (%95 CI) | -27.44 (-32.51, -22.37) | <0.0001 | ||||||||
| ||||||||||
| Başlangıç Ortalaması | 18.9 | 18.5 | ||||||||
| En Küçük Kareler Ortalaması Olarak Değişim | -6.27 | -0.57 | ||||||||
| Plaseboya Kıyasla En Küçük Kareler Ortalaması Olarak Fark (%95 CI) | -5.70 (-6.37, -5.03) | <0.0001 | ||||||||
| ||||||||||
| Hastaların oranı (%)c | 5.7 | 31.4 | ||||||||
| Plaseboya Kıyasla % Azalma [Tehlike oranı (%95 CI)] | %92 [0.08 (0.03, 0.16)] | <0.0001 | ||||||||
| ||||||||||
| Hastaların oranı (%)c | 0.5 | 22.0 | ||||||||
| Plaseboya Kıyasla % Azalma [Tehlike oranı (%95 CI)] | %98 [0.02 (0.00, 0.09)] | <0.0001 | ||||||||
| ||||||||||
| Hastaların oranı (%)c | 5.2 | 19.3 | ||||||||
| Plaseboya Kıyasla % Azalma [Tehlike oranı (%95 CI)] | %89 [0.11 (0.04, 0.25)] | <0.0001 | ||||||||
| ||||||||||
| Başlangıç Ortalaması | 16.3 | 16.4 | ||||||||
| En Küçük Kareler Ortalaması Olarak Değişim | -10.39 | -3.43 | ||||||||
| Plaseboya Kıyasla En Küçük Kareler Ortalaması Olarak Fark (%95 CI) | -6.96 (-8.09, -5.83) | <0.0001 | ||||||||
aDüzeltilmemiş p değerleri sunulmaktadır. Multiplisite düzeltmesinden sonra istatistiksel olarak anlamlıdır.
b NPSD’deki iki haftalık ortalama koku alma duyusunda zorluk skoru olarak yapılan değerlendirme ile koku kaybında başlangıca kıyasla değişim,
cOlay yaşayan hastaların oranına ilişkin Kaplan–Meier tahminleri.
CRSwNP, Nazal polipli kronik rinosinüzit; CI, Güven aralığı; En küçük kareler ortalaması olarak değişim, başlangıca kıyasla en küçük kareler ortalaması olarak değişim; skordaki düşüş iyileşmeyi gösterir; NCS, Nazal konjesyon skoru; NPS, Nazal polip skoru; SCS, Sistemik kortikosteroidler; SD, Standart sapma; SNOT-22, 22 maddeli Sino-Nazal Sonuç Testi.
Şekil 2 52. haftaya kadarki dönemde toplam nazal polip skorunda (NPS) ve iki haftalık ortalama nazal konjesyon skorunda (NCS) başlangıca kıyasla en küçük kareler ortalaması olarak değişim
Şekil 2a. Toplam NPS
Şekil 2b. İki haftalık ortalama NCS
En Küçük Kareler Ortalaması Olarak Değişim (%95 GA)
Zaman (Hafta)
Tezepelumab 210 mg Q4W (N=203)
Plasebo (N=205)
Zaman (Hafta)
Tezepelumab 210 mg Q4W (N=203)
Plasebo (N=205)
En Küçük Kareler Ortalaması Olarak Değişim (%95 GA)
Tezepelumab ile tedavi edilen hastalarda koku kaybında, plasebo uygulananlara kıyasla, 2. haftadaki ilk değerlendirmede bile iyileşme gözlenmiştir.
Pediyatrik popülasyon
Astım
Şiddetli, kontrolsüz astımı olan 12 ila 17 yaşları arasındaki toplam 82 ergen NAVIGATOR’a kaydedilmiş ve tezepelumab (n=41) veya plasebo (n=41) ile tedavi görmüştür. Tezepelumab tedavisi alan 41 ergenden 15’i başlangıçta yüksek doz ICS almıştır. Tezepelumab ile tedavi edilen ergenlerde gözlenen yıllık astım alevlenme oranı 0,68 olup aynı oran plasebo için 0,97’dir (oranların oranı 0,7; %95 GA 0,34; 1,46). Tezepelumab ile tedavi edilen adolesanlarda FEV1 için başlangıca göre LS ortalama değişimi 0,44 L’ye karşı plasebo için 0,27 L’dir (LS ortalama farkı 0,17 L; %95 GA -0,01;0,35). Adolesanlardaki farmakodinamik yanıtlar genel olarak genel çalışma popülasyonuna benzerdir.
Avrupa İlaç Ajansı, astımlı pediyatrik popülasyonun bir veya daha fazla alt grubunda TEZSPIRE™ ile yapılan çalışmaların sonuçlarının sunulması yükümlülüğünü ertelemiştir (pediyatrik kullanım hakkında bilgi için bkz. bölüm 4.2).
Nazal polipli kronik rinosinüzit (NP'li KRS)
Avrupa İlaç Ajansı, Nazal polipli kronik rinosinüzit (NP'li KRS)’te pediyatrik popülasyonun tüm alt gruplarında TEZSPIRE™ ile yapılan çalışmaların bulgularının sunulma zorunluluğunu kaldırmıştır (pediyatrik kullanımla ilgili bilgiler için bkz. bölüm 4.2).
5.2. Farmakokinetik özellikler
Tezepelumabın farmakokinetiği, astım ve Nazal polipli kronik rinosinüzit (NP'li KRS) hastalarında benzerdir.
Tezepelumabın farmakokinetiği, 2,1 mg ila 420 mg doz aralığında subkütan uygulamayı takiben dozla orantılı olmuştur.
Genel özellikler
Emilim:
Tek bir subkütan uygulamayı takiben, maksimum serum konsantrasyonuna yaklaşık 3 ila10 gün içinde ulaşılmıştır. Popülasyon farmakokinetik analizine dayalı olarak, tahmini mutlak biyoyararlanım yaklaşık %77 bulunmuştur. Farklı enjeksiyon bölgelerine (karın, uyluk veya üst kol) uygulandığında biyoyararlanım açısından klinik olarak anlamlı bir fark olmamıştır.
Dağılım:
Popülasyon farmakokinetik analizine dayalı olarak, 70 kg’lık bir birey için tezepelumabın santral ve periferik dağılım hacmi sırasıyla 3,9 L ve 2,2 L olmuştur.
Biyotransformasyon:
Tezepelumab, vücutta yaygın olarak bulunan proteolitik enzimler tarafından parçalanan ve hepatik enzimler tarafından metabolize edilmeyen bir insan monoklonal antikorudur (IgG2λ).
Eliminasyon:
Bir insan monoklonal antikoru olan tezepelumab, hücre içi katabolizma ile elimine edilir ve hedef aracılı klirens kanıtı yoktur. Popülasyon farmakokinetik analizinden tezepelumab için tahmini klerens, 70 kg’lık bir birey için 0,17 L/gündür. Eliminasyon yarı ömrü yaklaşık 26 gündür.
Hastalardaki karakteristik özellikler
Pediyatrik popülasyon:
Popülasyon farmakokinetik analizine dayalı olarak, astımı olan erişkinler ve 12 ila 17 yaşındaki ergenler arasında tezepelumabın farmakokinetiğinde yaşa bağlı klinik olarak anlamlı bir fark bulunmamaktadır. Tezepelumab, astım tedavisi için 12 yaşın altındaki çocuklarda ve nazal polipli kronik rinosinüzit (NP'li KRS) tedavisi için 18 yaş altı çocuklarda çalışılmamıştır (bkz. bölüm 4.2).
Geriyatrik popülasyon:
Popülasyon farmakokinetik analizine dayalı olarak, 65 yaş veya üzerindeki hastalar ile daha genç hastalar arasında tezepelumabın farmakokinetiğinde klinik olarak anlamlı bir fark yoktur.
Böbrek yetmezliği:
Böbrek bozukluğunun tezepelumab üzerindeki etkisini araştırmak için herhangi resmi bir klinik çalışma yapılmamıştır. Popülasyon farmakokinetik analizine göre, hafif böbrek bozukluğu (kreatinin klerensi 60 ila < 90 mL/dak), orta derecede böbrek bozukluğu (kreatinin klerensi 30 ila <60 mL/dak) ve normal böbrek fonksiyonu (kreatinin klerensi ≥ 90 mL/dak) olan hastalarda tezepelumab klerensi benzer bulunmuştur. Tezepelumab, ciddi böbrek yetmezliği (kreatinin klirensi <30 mL/dk) olan hastalarda çalışılmamıştır; ancak tezepelumab renal yoldan atılmamaktadır.
Karaciğer yetmezliği:
Karaciğer bozukluğunun tezepelumab üzerindeki etkisini araştırmak için herhangi resmi bir klinik çalışma yapılmamıştır. IgG monoklonal antikorları birincil olarak hepatik yolla temizlenmemektedir; karaciğer fonksiyonundaki değişikliğin tezepelumab klerensini etkilemesi beklenmemektedir. Popülasyon farmakokinetik analizine göre, başlangıçtaki hepatik fonksiyon biyobelirteçlerinin (ALT, AST ve bilirubin) tezepelumab klerensi üzerinde etkisi olmamıştır.
Vücut ağırlığı
Popülasyon farmakokinetik analizine dayalı olarak, daha yüksek vücut ağırlığı daha düşük maruziyet ile ilişkilendirilmiştir. Bununla birlikte, vücut ağırlığının maruziyet üzerindeki etkisinin etkililik veya güvenlilik üzerinde anlamlı bir etkisi olmamıştır ve doz ayarlaması gerektirmemektedir.
Yaş, cinsiyet, ırk
Popülasyon farmakokinetik analizine dayalı olarak yaş, cinsiyet ve ırkın tezepelumabın farmakokinetiği üzerinde klinik olarak anlamlı bir etkisi olmamıştır.
5.3. Klinik öncesi güvenlilik verileri
Klinik dışı veriler; güvenlilik farmakolojisi ve fertilite değerlendirmeleri ve sinomolgus maymunlarında 300 mg/kg/haftaya (maksimum önerilen insan dozunda [MRHD] klinik maruziyetin 100 katından daha fazla maruziyet üreten) varan dozlarda bir ePPND (gelişmiş Prenatal ve Postnatal Gelişim) üreme toksisitesi çalışması dahil tekrarlanan doz toksisite çalışmalarına dayalı olarak insanlar için özel bir tehlike ortaya koymamıştır.
Tezepelumab, düşük konsantrasyonlarda (<%1) olmakla birlikte maymunlarda süte atılmaktadır.
Tezepelumab monoklonal bir antikordur, bu nedenle genotoksisite ve karsinojenisite çalışmaları yapılmamıştır.
Cynomolgus maymunlarında yürütülen bir doğum öncesi ve doğum sonrası gelişim çalışmasında, erken gebelikten doğuma kadar 300 mg/kg/haftaya kadar intravenöz (IV) tezepelumab uygulamasının ardından anne sağlığı, gebelik sonucu, embriyo-fetal gelişim veya neonatal gelişim üzerinde herhangi bir olumsuz etki gözlenmemiştir.
6. FARMASÖTİK ÖZELLİKLER
6.1. Yardımcı maddelerin listesi
Asetik asit (E 260)
L-prolin
Polisorbat 80 (E 433)
Sodyum hidroksit (pH ayarlaması için)
Enjeksiyonluk su
6.2. Geçimsizlikler
Geçimlilik çalışmaları bulunmadığından, bu tıbbi ürün diğer tıbbi ürünlerle karıştırılmamalıdır.
6.3. Raf ömrü
36 ay
TEZSPIRE™ maksimum 30 güne kadar oda sıcaklığında (20°C-25°C) tutulabilir. Buzdolabından çıkarıldıktan sonra TEZSPIRE™ 30 gün içerisinde kullanılmalı ve eğer 30 gün içerisinde kullanılmazsa atılmalıdır.
6.4. Saklamaya yönelik özel tedbirler
Buzdolabında (2°C-8°C) saklayınız. Buzdolabından çıkarıldıktan sonraki saklama bilgileri için bölüm 6.3’e bakınız.
Kullanıma hazır kalemi ışıktan korumak için dış karton kutusunun içinde saklayınız.
Dondurmayınız. Çalkalamayınız. Isıya maruz bırakmayınız.
6.5. Ambalajın niteliği ve içeriği
Bir iğne kapağı ve piston tıpa ile kapatılan 27 gauge ½ inç (12,7 mm) paslanmaz çelik özel ince duvarlı iğneden oluşan silikonlu Tip I cam kullanıma hazır enjektör alt biriminde 1,91 mL çözelti. Kullanıma hazır kalem, kullanıma hazır enjektör alt biriminden ve elle tutulan, mekanik (yay tabanlı) enjeksiyon cihazından oluşur.
Ambalaj boyutu:
1 adet kullanıma hazır kalem içeren paket.
6.6. Beşeri tıbbi üründen arta kalan maddelerin imhası ve diğer özel önlemler
Bu tıbbi ürün sadece tek kullanımlıktır.
Uygulamadan önce karton kutuyu buzdolabından çıkarınız ve TEZSPIRE™’nin oda sıcaklığına ulaşmasını bekleyiniz. Bu genellikle 60 dakika sürmektedir.
Uygulamadan önce TEZSPIRE™’yi partiküler madde ve renk bozulması açısından görsel olarak inceleyiniz. TEZSPIRE™ berrak ila opak, renksiz ila açık sarıdır. Sıvı bulanıksa, rengi bozulmuşsa veya büyük partiküller veya yabancı partiküller içeriyorsa bu tıbbi ürünü kullanmayınız.
TEZSPIRE™’nin hazırlanması ve uygulanmasına yönelik ek bilgi ve talimatlar kullanma talimatında ve “Kullanım Kılavuzu”nda verilmektedir.
Kullanılmayan her türlü tıbbi ürün veya atık malzeme, yerel gerekliliklere uygun olarak imha edilmelidir.
Kullanılmamış olan ürünler ya da atık materyaller “Tıbbi Atıkların Kontrolü Yönetmeliği” ve “Ambalaj Atıklarının Kontrolü Yönetmelikleri”ne uygun olarak imha edilmelidir.
7. RUHSAT SAHİBİ
AstraZeneca İlaç San. ve Tic. Ltd. Şti.
Şişli/İstanbul
8. RUHSAT NUMARASI
2025/273
9. İLK RUHSAT TARİHİ/RUHSAT YENİLEME TARİHİ
İlk ruhsat tarihi: 09/07/2025
Ruhsat yenileme tarihi: