


KISA ÜRÜN BİLGİSİ - TECFİDERA 120 MG ENTERİK SERT KAPSÜL (ÜRETİM YERİ JANSSEN
1. BEŞERİ TIBBİ ÜRÜNÜN ADI
TECFİDERA 120 mg enterik sert kapsül
2. KALİTATİF VE KANTİTATİF BİLEŞİM
Etkin maddeler: Her bir enterik sert kapsül 120 mg dimetil fumarat içerir.
Yardımcı maddeler:
Jelatin (sığır kaynaklı) 93,86 mg
Sodyum lauril sülfat 0,23 mg Kroskarmelloz sodyum 15 mg
Yardımcı maddeler için 6.1’e bakınız.
3. FARMASÖTİK FORM
Enterik sert kapsül.
Mikrotablet içeren, "BG-12 120 mg" baskılı, boyutu 0 olan yeşil ve beyaz enterik sert kapsül.
4. KLİNİK ÖZELLİKLER
4.1. Terapötik endikasyonlar
TECFİDERA, relapsing-remitting multipl sklerozu (RRMS) olan yetişkin ve 13 yaş ve üzeri pediyatrik hastaların tedavisinde endikedir.
4.2. Pozoloji ve uygulama şekli
TECFİDERA tedavisi, multipl skleroz tedavisinde uzmanlaşmış bir doktorun denetimi altında başlatılmalıdır.
Pozoloji/uygulama sıklığı ve süresi:
Başlangıç dozu, günde iki kez 120 mg'dir. Yedi gün sonra, günde iki kez 240 mg’lık önerilen idame doza çıkarılmalıdır (bkz. Bölüm 4.4).
Eğer hasta bir dozu kaçırırsa, çift doz alınmamalıdır. Hasta kaçırılan dozu ancak dozlar arasında 4 saat bıraktığında alabilir. Aksi takdirde, hasta bir sonraki planlanan doza kadar beklemelidir.
Dozun günde iki kez 120 mg'ye geçici olarak azaltılması ciltte kızarma (flushing) ve gastrointestinal advers reaksiyonların meydana gelmesini azaltabilir. Bir ay içinde, günde iki kez 240 mg'lik önerilen idame doza yeniden başlanmalıdır.
TECFİDERA yiyeceklerle birlikte alınmalıdır (bkz. Bölüm 5.2). Ciltte kızarma (flushing) veya gastrointestinal advers reaksiyonlar gelişen hastalarda, TECFİDERA’nın yiyeceklerle birlikte alınması tolere edilebilirliğini iyileştirebilir (bkz. Bölüm 4.4, 4.5 ve 4.8).
Uygulama şekli:
TECFİDERA oral yoldan kullanım içindir.
Kapsül bütün olarak yutulmalıdır. Mikrotabletlerin enterik kaplaması sindirim sisteminde tahriş edici etkileri önlemekte olduğundan; kapsül veya içeriği ezilmemeli, bölünmemeli, çözülmemeli, emilmemeli veya çiğnenmemelidir.
Özel popülasyonlara ilişkin ek bilgiler:
Böbrek/Karaciğer yetmezliği:
TECFİDERA böbrek ve karaciğer yetmezliği olan hastalarda çalışılmamıştır.
Klinik farmakoloji çalışmalarına dayalı olarak, hiçbir doz ayarlaması gerekmemektedir (bkz. Bölüm 5.2).
Şiddetli böbrek veya şiddetli karaciğer yetmezliği olan hastaları tedavi ederken dikkatli olunmalıdır (bkz. Bölüm 4.4).
Pediyatrik popülasyon:
Pozoloji yetişkinlerde ve 13 yaş ve üzerindeki pediyatrik hastalarda aynıdır.
10 ila 12 yaş arasındaki çocuklarda sınırlı veri mevcuttur. Şu anki mevcut veriler 4.8 (istenmeyen etkiler) ve 5.1 (farmakodinamik özellikler) bölümlerinde sunulmaktadır. Fakat pozoloji üzerine bir öneri yapılmamaktadır.
10 yaşından küçük çocuklarda TECFİDERA’nın güvenlilik ve etkililiği henüz belirlenmemiştir.
Herhangi bir veri mevcut değildir.
Geriyatrik popülasyon:
TECFİDERA ile yapılan klinik çalışmalar 55 yaş ve üstündeki hastalarda sınırlıdır ve bu çalışmalar, genç hastalardan farklı yanıt verip vermediğini belirlemek için yeterli sayıda 65 yaş ve üzeri hasta içermemiştir (bkz. Bölüm 5.2). Etkin maddenin etki şekline dayalı olarak, yaşlılarda doz ayarlaması gerektirecek hiçbir teorik neden yoktur.
4.3. Kontrendikasyonlar
TECFİDERA, etkin maddeye veya Bölüm 6.1'de listelenen yardımcı maddelerden herhangi birine aşırı duyarlılığı bulunan kişilerde kontrendikedir.
TECFİDERA, şüpheli veya doğrulanmış ilerleyici multifokal lökoensefalopati (PML) bulunan kişilerde kontrendikedir.
4.4. Özel kullanım uyarıları ve önlemleri
Kan/Laboratuvar testleri
Renal fonksiyolar
Dimetil fumarat ile tedavi edilen hastalarda yapılan klinik araştırmalarda, böbrek fonksiyon testlerinde değişiklikler görülmüştür (bkz. Bölüm 4.8). Bu değişikliklerin klinik önemi bilinmemektedir. Böbrek fonksiyonu (örn. kreatinin, kan üre azotu ve idrar tahlili) değerlendirmelerinin tedaviye başlamadan önce, tedavinin 3. ve 6. ayı sonunda, ardından her 6 ila 12 ayda bir ve klinik olarak gerekli görüldüğünde yapılması önerilir.
Hepatik fonksiyonlar
Karaciğer enzim artışı (≥ 3 Üst normal limit (ULN)) ve total bilirubin seviyelerinin yükselmesi (≥ 2 ULN) dahil ilaca bağlı karaciğer hasarı, dimetil fumarat tedavisinden kaynaklanabilmektedir. Karaciğer hasarının başlangıcı günler, birkaç hafta veya daha uzun bir süre sonra olabilir.
Tedavi sonrası, advers reaksiyonların çözümü gözlemlenmiştir. Klinik olarak belirtildiği gibi, tedaviye başlamadan önce ve tedavi sırasında serum aminotransferazları (örn. alanin aminotransferaz (ALT), aspartat aminotransferaz (AST)) ve total bilirubin seviyelerinin değerlendirilmesi önerilmektedir.
Lenfositler
TECFİDERA ile tedavi edilen hastalarda lenfopeni gelişebilir (bkz. Bölüm 4.8). TECFİDERA ile tedaviye başlamadan önce, lenfositler de dahil olmak üzere mevcut tam kan sayımı yapılmalıdır.
Lenfosit sayısının normal aralığın altında olduğu tespit edilirse, tedaviye başlamadan önce olası nedenlerin kapsamlı bir değerlendirmesi tamamlanmalıdır.
Dimetil fumarat önceden düşük lenfosit sayılarına sahip hastalarda çalışılmamıştır ve bu hastalar tedavi edilirken dikkatli olunmalıdır. Tedavi şiddetli lenfopeni (lenfosit sayısı <0,5 x 10⁹/L) olan hastalarda başlatılmamalıdır.
Tedaviye başladıktan sonra, her 3 ayda bir lenfosit dahil tam kan sayımı yapılmalıdır. Lenfopeni olan hastalarda PML riskinin artması nedeniyle aşağıdakiler için son derece dikkatli olunmalıdır:
- TECFİDERA, 6 aydan fazla süren uzun süreli şiddetli lenfopeni (lenfosit sayısı <0,5 x 10⁹/L) olan hastalarda kesilmelidir.
Şiddetli ve uzamış lenfopeni varlığında TECFİDERA kullanan hastalarda Progresif Multifokal Lökoensefalopati (PML) vakaları meydana gelmektedir. PML’ye dair ilk belirti ve semptom görüldüğünde TECFİDERA tedavisi hemen durdurulmalı ve uygun diagnostik değerlendirme yapılmalıdır (bkz. PML altbaşlığı).
- 6 aydan daha uzun süre sürekli orta derecede azalan mutlak lenfosit sayısı >0,5 x 10⁹/L ila
<0,8 x 10⁹/L arasında olan hastalarda, TECFİDERA tedavinin yarar/risk dengesi yeniden değerlendirilmelidir.
- Lenfosit sayısı, lokal laboratuvar referans aralığı tarafından tanımlanan normalin (LLN) alt sınırının altında olan hastalarda, mutlak lenfosit sayımlarının düzenli olarak izlenmesi önerilir. Bireysel PML riskini daha da artırabilecek ek faktörler göz önünde bulundurulmalıdır (aşağıdaki PML ile ilgili alt bölüme bakınız).
Lenfosit sayıları iyileşme görülünceye kadar takip edilmelidir (bkz. Bölüm 5.1) İyileşme durumunda ve alternatif tedavi seçeneklerinin yokluğunda, tedavinin kesilmesinden sonra TECFİDERA’nın yeniden başlatılıp başlatılmayacağına ilişkin kararlar klinik yargıya dayanmalıdır.
Manyetik rezonans görüntüleme (MRG)
TECFİDERA ile tedaviye başlamadan önce, referans olarak bir başlangıç MRG (genellikle 3 ay içinde çektirilmiş) bulunmalıdır. İlave MRG taraması ihtiyacı, ulusal ve yerel önerilere göre değerlendirilmelidir. MRG görüntüleme, PML riskinin arttığı düşünülen hastalarda arttırılmış izlemin bir parçası olarak düşünülebilir. Klinik olarak PML’den şüphelenilmesi halinde, acilen tanı amaçlı MRG çekilmelidir.
Progresif multifokal lökoensefalopati (PML)
TECFİDERA ile tedavi edilen hastalarda PML bildirilmiştir (bkz. Bölüm 4.8). PML, ölümcül olabilen veya ciddi sakatlık ile sonuçlanabilen John-Cunningham virüsünün (JCV) neden olduğu fırsatçı bir enfeksiyondur.
Lenfopeni (LLN’nin altındaki lenfosit sayıları) durumunda dimetil fumarat ve fumarat içeren diğer tıbbi ürünler ile PML vakaları meydana gelmiştir. Uzun süreli orta ila şiddetli lenfopeni, TECFİDERA ile PML riskini arttırmaktadır, ancak hafif lenfopeni olan hastalarda risk göz ardı edilemez.
Lenfopeni durumunda PML riskinin artmasına katkıda bulunabilecek ek faktörler şunlardır:
- TECFİDERA tedavisinin süresi. Tedavi süresi ile kesin ilişki bilinmemekle birlikte, PML vakaları yaklaşık 1 ila 5 yıllık tedaviden sonra ortaya çıkmıştır.
- CD4+ ve özellikle immünolojik savunma için önemli olan CD8+ T hücre sayılarında şiddetli düşüşler (bkz. Bölüm 4.8) ve
- önceki immünosupresif veya immünomodülatör tedavi (aşağıya bakınız).
Doktorlar, semptomların nörolojik disfonksiyonu gösterip göstermediğini ve eğer öyleyse, bu semptomların MS için tipik olup olmadığını veya olası bir PML'yi düşündürüp düşündürmediğini belirlemek için hastalarını değerlendirmelidir.
PML’yi düşündüren ilk belirti ya da semptomda, TECFİDERA uygulaması durdurulmalı ve, kantitatif polimeraz zincir reaksiyonu (PCR) metodolojisi ile beyin omurilik sıvısında (BOS) JCV DNA'sının belirlenmesi de dahil olmak üzere uygun diagnostik değerlendirme yapılmalıdır. PML semptomları, MS nüksüne benzer olabilir. PML ile ilişkilendirilen tipik semptomlar; çeşitli, günden haftaya ilerleyen, vücudun bir tarafında ilerleyen zayıflık ya da kol ve bacaklarda hantallık, görme bozukluğu ve düşüncede, hafızada değişiklik ve konfüzyon ve kişilik değişikliklerine yol açan oryantasyon değişiklikleridir. Doktorlar, hastanın fark edemeyeceği PML'yi düşündüren semptomlara karşı özellikle dikkatli olmalıdır. Hastanın farkında olmadığı semptomları fark edebileceğinden, hastalara eşlerini veya bakıcılarını tedavileri hakkında bilgilendirmeleri de tavsiye edilmelidir.
PML sadece JCV enfeksiyonunun varlığında meydana gelebilir. Dimetil fumarat ile tedavi edilen hastalarda serum anti-JCV antikor testinin doğruluğu üzerinde lenfopeninin etkisinin çalışılmadığı dikkate alınmalıdır. Ayrıca, negatif bir anti-JCV antikor testinin (normal lenfosit sayısının varlığında) sonradan JCV enfeksiyonunun meydana gelme ihtimalini ortadan kaldırmadığı göz önünde bulundurulmalıdır. Bir hastada PML gelişirse, TECFİDERA kalıcı olarak kesilmelidir.
İmmünosupresif ya da immünomodülatör tedavilerden önce
Hastalar, hastalığı modifiye eden diğer tedavilerden TECFİDERA’ya geçirildiğinde TECFİDERA’nın etkililik ve güvenliliğini değerlendiren hiçbir çalışma gerçekleştirilmemiştir. Dimetil fumarat ile tedavi edilen hastalarda PML’in gelişimine önceki immunosupresif tedavinin katkısı olasıdır.
PML vakaları, daha önce natalizumab ile tedavi edilen ve PML'nin belirlenmiş bir risk olduğu hastalarda rapor edilmiştir. Doktorlar, natalizumabın son kesilmesinden sonra ortaya çıkan PML vakalarının lenfopeniye sahip olmayabileceğini bilmelidir.
Ek olarak, TECFİDERA ile doğrulanmış PML vakalarının çoğu, daha önce immünomodülatör tedavisi olan hastalarda ortaya çıkmıştır.
Hastalar, hastalığı modifiye eden diğer tedavilerden TECFİDERA’ya geçirildiğinde, MS’in yeniden aktive olma riskini azaltırken ek bir immün etkiden kaçınmak için diğer tedavinin etki mekanizması ve yarı ömrü değerlendirilmelidir.
Tam kan sayımı, TECFİDERA’ya başlamadan önce ve tedavi süresince düzenli olarak önerilmektedir (Kan/laboratuvar testleri bölümüne bakınız).
Şiddetli böbrek veya karaciğer yetmezliği
TECFİDERA şiddetli böbrek veya şiddetli karaciğer yetmezliği olan hastalarda çalışılmamıştır. Dolayısıyla, bu hastalarda dikkatli kullanılmalıdır (bkz. Bölüm 4.2).
Şiddetli aktif gastrointestinal hastalık
TECFİDERA şiddetli aktif gastrointestinal hastalığı olan hastalarda çalışılmamıştır. Dolayısıyla, bu hastalarda dikkatli kullanılmalıdır.
Ciltte kızarma (Flushing)
Klinik çalışmalarda, TECFİDERA ile tedavi edilen hastaların %34'ünde ciltte kızarma (flushing)meydana gelmiştir. Ciltte kızarma (flushing)deneyimleyen hastaların çoğunda bu durum hafif veya orta şiddetlidir. Sağlıklı gönüllü çalışmalarından elde edilen veriler, dimetil fumarata bağlı ciltte kızarmanın (flushing), muhtemelen prostaglandin aracılı olduğunu göstermektedir. 75 mg enterik kaplı olmayan asetilsalisilik asit ile kısa süreli tedavi, tahammül edilemeyen ciltte kızarmadan (flushing)etkilenen hastalarda yararlı olabilir (bkz. Bölüm 4.5).
İki sağlıklı gönüllü çalışmasında, dozlama periyodu boyunca ciltte kızarma (flushing)oluşumu ve şiddeti azalmıştır.
Klinik çalışmalarda, dimetil fumarat ile tedavi edilen toplam 2.560 hastanın 3'ü aşırı duyarlılık veya anafilaktoid reaksiyonlar olması muhtemel olan şiddetli ciltte kızarma (flushing) semptomları deneyimlemiştir. Bu advers reaksiyonlar yaşamı tehdit edici değildir; ancak hospitalizasyona yol açmıştır. Hekimler ve hastalar şiddetli ciltte kızarma (flushing)reaksiyonunun olması halinde bu ihtimale karşı dikkatli olmalıdırlar (bkz. Bölüm 4.2, 4.5 ve 4.8).
Anafilaktik reaksiyonlar
Pazarlama sonrası deneyimde TECFİDERA uygulamasını takiben anafilaksi / anafilaktoid reaksiyon vakaları bildirilmiştir (bkz. Bölüm 4.8). Semptomlar dispne, hipoksi, hipotansiyon, anjiyoödem, döküntü veya kaşıntıyı içerebilmektedir. Dimetil fumarat kaynaklı anafilaksinin mekanizması bilinmemektedir. Reaksiyonlar genellikle ilk dozdan sonra meydana gelir, ancak tedavi sırasında herhangi bir zamanda da meydana gelebilir. Bu reaksiyonlar ciddi ve hayatı tehdit edici olabilir. Eğer anafilaksi belirtileri veya semptomları varsa, hastalara TECFİDERA'yı kullanmayı bırakmaları ve hemen tıbbi yardım almaları konusunda bilgi verilmelidir. Tedavi yeniden başlatılmamalıdır (bkz. Bölüm 4.8).
Enfeksiyonlar
Faz 3 plasebo-kontrollü çalışmalarda, TECFİDERA veya plasebo ile tedavi edilen hastalarda enfeksiyonların insidansı (%60'a %58) ve ciddi enfeksiyonların insidansı (%2'ye %2) sırasıyla benzerdir. Ancak TECFİDERA immünomodülatör özellikleri nedeniyle (bkz. Bölüm 5.1), eğer hastada ciddi bir enfeksiyon gelişirse, TECFİDERA tedavisinin askıya alınması düşünülmeli ve tedaviye yeniden başlamadan önce yararlar ve riskler yeniden değerlendirilmelidir. TECFİDERA alan hastalar, enfeksiyon semptomlarını bir doktora bildirmeleri konusunda bilgilendirilmelidir. Ciddi enfeksiyonları olan hastalar, enfeksiyon(lar) ortadan kalkana kadar TECFİDERA tedavisine başlamamalıdır.
Lenfosit sayıları < 0,8 x 10⁹/L veya < 0,5 x 10⁹/L olan hastalarda ciddi enfeksiyon insidansı artışı gözlenmemiştir (bkz. Bölüm 4.8). Eğer tedaviye orta-ciddi uzamış lenfopeni varlığında devam edilirse, PML dahil fırsatçı bir enfeksiyon riski göz ardı edilemez (bkz. Bölüm 4.4 alt bölüm PML).
Herpes zoster enfeksiyonları
TECFİDERA ile herpes zoster vakaları raporlanmıştır (bkz. Bölüm 4.8). Vakaların çoğu ciddi değildir, ancak disemine herpes zoster, herpes zoster oftalmikus, herpes zoster otikus, herpes zoster nörolojik enfeksiyonu, herpes zoster meningoensefalit ve herpes zoster meningomiyelit gibi ciddi vakalar bildirilmiştir.
Bu advers reaksiyonlar tedavi sırasında herhangi bir zamanda ortaya çıkabilmektedir. TECFİDERA alan hastalar, özellikle eşzamanlı lenfositopeni rapor edildiğinde herpes zoster belirtileri ve semptomları yönünden izlenmelidir. Herpes zoster oluşursa, herpes zoster için uygun tedavi uygulanmalıdır. Ciddi enfeksiyonu olan hastalarda enfeksiyon çözülene kadar TECFİDERA tedavisinin durdurulması düşünülmelidir. (bkz. Bölüm 4.8).
Tedaviye başlama
Ciltte kızarma (flushing)ve gastrointestinal advers reaksiyonların meydana gelmesini azaltmak için tedaviye kademeli olarak başlanmalıdır (bkz. Bölüm 4.2).
Fanconi sendromu
Diğer fumarik asit esterleri ile kombinasyon halinde dimetil fumarat içeren bir tıbbi ürün için Fanconi sendromu vakaları bildirilmiştir. Fanconi sendromunun erken teşhisi ve dimetil fumarat tedavisinin kesilmesi, sendrom genellikle geri dönüşümlü olduğu için böbrek yetmezliği ve osteomalazi başlangıcını önlemek için önemlidir. En önemli belirtiler şunlardır:Proteinüri, glukozüri (normal kan şekeri düzeyleriyle), hiperaminoasidüri ve fosfatüri (muhtemelen hipofosfatemi ile eşzamanlı). Poliüri, polidipsi ve proksimal kas güçsüzlüğü gibi semptomlarda ilerleme olabilmektedir. Nadiren lokalize olmayan kemik ağrısı olan hipofosfatemik osteomalazi, serumda yüksek alkalin fosfataz ve stres kırıkları oluşabilmektedir. Önemli olarak, Fanconi sendromu yüksek kreatinin seviyeleri veya düşük glomerüler filtrasyon hızı olmadan ortaya çıkabilmektedir. Belirsiz semptomlar olması durumunda Fanconi sendromu düşünülmeli ve uygun incelemeler yapılmalıdır.
Yardımcı maddeler
Bu tıbbi ürün her “doz”unda 1 mmol (23 mg)’dan daha az sodyum ihtiva eder; yani aslında “sodyum içermez”.
4.5. Diğer tıbbi ürünler ile etkileşimler ve diğer etkileşim şekilleri
Anti-neoplastik, immünosüpresif tedaviler ya da kortikosteroid tedavileri
TECFİDERA antineoplastik veya immünosüpresif tedavi kombinasyonları ile çalışılmamıştır ve dolayısıyla, eşzamanlı uygulama sırasında dikkatli olunmalıdır. Multipl skleroz klinik çalışmalarında, kısa süreli intravenöz kortikosteroidler ile nükslerin eşzamanlı tedavisi klinik açıdan anlamlı bir enfeksiyon artışı ile ilişkilendirilmemiştir.
Aşılar
Ulusal aşılama programlarına göre inaktif aşıların TECFİDERA tedavisi sırasında eş zamanlı uygulanması düşünülebilir. RRMS’si olan toplam 71 hastayı kapsayan bir klinik çalışmada, en az altı aydır (n=38) günde iki kere TECFİDERA 240 mg ya da en az üç aydır (n=33) pegile olmayan interferon alan hastalarda, tetanoz toksoid (recall antijen) ve konjuge meningokokal C polisakkarit aşısına (neoantigen) benzer bir bağışıklık tepkisi kurulurken (aşılama titresinden sonraya kadar ≥2 kat artışı olarak tanımlanır) , konjuge edilmemiş 23 valanslı pnömokokal polisakarit aşısının (T hücresinden bağımsız antijen) farklı serotiplerine karşı bağışıklık tepkisi her iki tedavi grubunda da değişmiştir. Her iki tedavi grubunda çok az hastada, üç aşıya karşı antikor titresinde en az 4 kat ve daha fazla artış olarak tanımlanan pozitif bir immün yanıt elde edilmiştir. Tetanoz toksoidine ve pnömokok serotip 3 polisakkarite karşı yanıtta küçük sayısal farklar pegile interferon lehine not edilmiştir.
TECFİDERA alan hastalarda canlı atenüe aşıların etkililiği ve güvenliliği hakkında klinik veri bulunmamaktadır. Canlı aşılar artmış bir klinik enfeksiyon riski taşıyabilir ve istisnai durumlarda, bireyin aşılanmamasının oluşturacağı risk bu potansiyel riske göre ağır basmadıkça, TECFİDERA ile tedavi edilen hastalara verilmemelidir.
Diğer fumarik asit türevleri
TECFİDERA tedavisi sırasında, diğer fumarik asit türevlerinin (topikal veya sistemik) birlikte kullanımından kaçınılmalıdır.
İnsanlarda, dimetil fumarat sistemik dolaşıma ulaşmadan önce esterazlar tarafından büyük ölçüde metabolize edilmektedir. Sonraki metabolizma, sitokrom P450 (CYP) sistemine dahil olmadan trikarboksilik asit siklusu üzerinden meydana gelmektedir. Potansiyel ilaç etkileşim riskleri, in vitro CYP-inhibisyon ve indüksiyon çalışmaları, bir p-glikoprotein çalışması ya da dimetil fumarat ve monometil fumaratın (dimetil fumaratın primer bir metaboliti) proteine bağlanma çalışmalarından belirlenmemiştir.
Diğer maddelerin dimetil fumarat üzerine etkileri
Multipl sklerozu olan hastalarda yaygın olarak kullanılan tıbbi ürünler, intramüsküler interferon beta-1a ve glatiramer asetat, dimetil fumarat ile potansiyel etkileşimler için klinik olarak test edilmiştir ve dimetil fumaratın farmakokinetik profilini değiştirmemiştir.
Sağlıklı gönüllü çalışmalarından elde edilen veriler, TECFİDERA’ya bağlı ciltte kızarmanın (flushing)muhtemelen prostaglandin aracılı olduğunu göstermektedir. Sağlıklı gönüllülerde yapılan iki çalışmada, TECFİDERA'dan 30 dakika önce, sırası ile 4 gün ve 4 hafta boyunca dozlanan 325 mg (veya eşdeğeri) enterik kaplı olmayan asetilsalisilik asitin uygulanması, TECFİDERA'nın farmakokinetik profilini değiştirmemiştir. Asetilsalisilik asit tedavisi ile ilişkili potansiyel riskler, RRMS hastalarında TECFİDERA ile eşzamanlı uygulama yapılmadan önce düşünülmelidir. Asetilsalisilik asitin uzun süreli (> 4 hafta) sürekli kullanımı araştırılmamıştır (bkz. Bölüm 4.4 ve 4.8).
Nefrotoksik tıbbi ürünler (örn. aminoglikozidler, diüretikler, nonsteroidal anti-inflamatuar ilaçlar veya lityum), TECFİDERA alan hastalarda renal advers reaksiyon (örn. proteinüri bkz. Bölüm 4.8) potansiyelini arttırabilir (bkz. Bölüm 4.4 Kan/Laboratuvar testleri).
Orta miktarda alkol tüketimi dimetil fumarata maruziyeti değiştirmemiştir ve advers reaksiyonlarda bir artışla ilişkilendirilmemiştir. Alkol gastrointestinal advers reaksiyonların sıklığını arttırabileceği için, TECFİDERA’yı aldıktan sonra bir saat içinde yüksek miktarlarda sert alkollü içkilerin (alkol hacmi %30'un üzerinde olan) tüketilmesinden kaçınılmalıdır.
Dimetil fumaratın diğer maddeler üzerine etkileri
İn vitro CYP indüksiyon çalışmaları, TECFİDERA ve oral kontraseptifler arasında bir etkileşim göstermemiştir. TECFİDERA ile kombine oral bir kontraseptifin (norgestimate ve etinil estradiol) birlikte uygulandığı in vivo bir çalışmada, oral kontraseptif kullanımı ile ilişkili herhangi bir değişiklik ortaya çıkmamıştır. Diğer progestojenleri içeren oral kontraseptiflerle herhangi bir etkileşim çalışması yapılmamıştır ancak bunların maruziyetinde TECFİDERA’nın etkisi beklenmemektedir.
Özel popülasyonlara ilişkin ek bilgiler Pediyatrik popülasyon:
Etkileşim çalışmaları sadece yetişkinlerde yapılmıştır.
4.6. Gebelik ve laktasyon Genel tavsiye
Gebelik kategorisi: C
Çocuk doğurma potansiyeli bulunan kadınlar/ Doğum kontrolü (Kontrasepsiyon)
Gebe kadınlara ilişkin gebelik kayıtları ve pazarlama sonrası spontan raporlara dayanan orta düzeyde veri mevcuttur (300-1000 arasında gebelik sonuçları). TECFİDERA gebelik kayıtlarında, dimetil fumarata maruz kalan MS hastalarında 289 ileriye dönük toplanan gebelik sonucu belgelenmiştir. Dimetil fumarata maruz kalma süresinin medyanı, altıncı gebelik haftasından sonra sınırlı bir maruziyetle birlikte 4,6 gebelik haftasıdır (44 gebelik sonucu). Erken gebelikte dimetil fumarat maruziyeti, genel nüfusa kıyasla herhangi bir malformatif veya fötal/neonatal toksisiteyi işaret etmemektedir. Daha uzun süre dimetil fumarat maruziyetinin ya da gebeliğin daha geç evrelerindeki maruziyetin riski bilinmemektedir.
TECFİDERA’nın gebelik sırasında kullanımından kaçınılması tedbir amaçlı olarak tercih edilebilir.
Gebelik dönemi:
Hayvanlar üzerinde yapılan araştırmalar üreme toksisitesinin bulunduğunu göstermiştir (bkz. Bölüm 5.3). İnsanlara yönelik potansiyel risk bilinmemektedir.
Dimetil fumaratın gebe kadınlarda kullanımına ilişkin yeterli veri mevcut değildir. TECFİDERA gebelikte yalnızca açıkça gerekli olduğunda ve beklenen yararın fetüse olan potansiyel zarardan daha fazla olması durumunda kullanılmalıdır.
TECFİDERA gerekli olmadıkça gebelik döneminde kullanılmamalıdır.
Laktasyon dönemi:
Dimetil fumaratın veya metabolitlerinin insan sütü ile atılıp atılmadığı bilinmemektedir.
Yeni doğanlar/infantlar için risk göz ardı edilemez. Emzirmenin durdurulup durdurulmayacağına ya da TECFİDERA tedavisinin durdurulup durdurulmayacağına/tedaviden kaçınılıp kaçınılmayacağına ilişkin karar verilirken, emzirmenin çocuk açısından faydası ve TECFİDERA tedavisinin emziren anne açısından faydası dikkate alınmalıdır.
Üreme yeteneği/Fertilite:
Dimetil fumaratın insanlarda fertilite üzerine etkilerine dair hiçbir veri bulunmamaktadır. Klinik öncesi çalışmalardan elde edilen veriler, dimetil fumaratın fertiliteyi azaltma riskinin olduğunu düşündürmemektedir (bkz. Bölüm 5.3).
4.7. Araç ve makine kullanımı üzerindeki etkiler
TECFİDERA’nın araç ve makine kullanma yetisi üzerinde etkisi yoktur veya ihmal edilebilir düzeydedir.
4.8. İstenmeyen etkiler
Güvenlilik profilinin özeti
En yaygın advers reaksiyonlar; ciltte kızarma (flushing) (%35) ve gastrointestinal rahatsızlıklardır (ishal (%14), bulantı (%12), karın ağrısı (%10), üst karın ağrısı (%10)). Ciltte kızarma (flushing)ve gastrointestinal rahatsızlıklar, tedavinin erken dönemlerinde başlama eğilimi gösterir (en çok ilk bir ay içinde). Ciltte kızarma (flushing)ve gastrointestinal rahatsızlıklar yaşayan hastalarda, bu olaylar TECFİDERA tedavisi boyunca aralıklarla meydana gelmeye devam edebilir. Tedavinin kesilmesine yol açan en yaygın olarak bildirilen advers reaksiyonlar ciltte kızarma (flushing) (%3) ve gastrointestinal olaylardır (%4).
Faz 2 ve 3’teki plasebo-kontrollü ve kontrolsüz klinik çalışmalarda, toplam 2513 hasta TECFİDERA’yı 12 yıla kadar olan süreler boyunca kullanmıştır ve toplam maruziyet 11.318 kişi yılına eşdeğer olmuştur. Toplam 1.169 hasta TECFİDERA ile en az 5 yıl ve 426 hasta en az 10 yıl tedavi görmüştür. Kontrolsüz klinik çalışmalardan elde edilen deneyimler, plasebo-kontrollü klinik çalışmalardaki deneyimler ile uyumlu bulunmuştur.
Klinik çalışmalardan kaynaklanan advers reaksiyonlar, ruhsatlandırma sonrası güvenlik ve spontan raporlar aşağıdaki tabloda sunulmaktadır.
Advers reaksiyonlar, MedDRA Sistem Organ Sınıfı altında MedDRA tercih edilen terimlere göre belirtilmiştir. Advers reaksiyonların insidansı aşağıdaki kategorilere göre ifade edilmektedir:
- Çok yaygın ( >1/10)
- Yaygın (> 1/100 ila < 1/10)
- Yaygın olmayan (> 1/1.000 ila < 1/100)
- Seyrek (≥ 1/10.000 ila < 1/1.000)
- Çok seyrek (< 1/10.000)
- Bilinmiyor (eldeki verilerden hareketle tahmin edilemiyor).
| MedDRA Sistem Organ Sınıfı | Advers reaksiyon | Görülme sıklığı kategorisi |
|---|---|---|
| Enfeksiyonlar ve enfestasyonlar | Gastroenterit | Yaygın |
| Progresif multifokal lökoensefalopati (PML) | Bilinmiyor | |
| Herpes zoster | Bilinmiyor | |
| Kan ve lenf sistemi hastalıkları | Lenfopeni | Yaygın |
| Lökopeni | Yaygın | |
| Trombositopeni | Yaygın olmayan | |
| Bağışıklık sistemi hastalıkları | Aşırı duyarlılık | Yaygın olmayan |
| Anafilaksi | Bilinmiyor | |
| Dispne | Bilinmiyor | |
| Hipoksi | Bilinmiyor | |
| Hipotansiyon | Bilinmiyor | |
| Anjiyoödem | Bilinmiyor | |
| Sinir sistemi hastalıkları | Yanma hissi | Yaygın |
| Vasküler hastalıklar | Ciltte kızarma (flushing) | Çok yaygın |
| Ateş basması | Yaygın | |
| Solunum , göğüs bozuklukları ve mediastinal hastalıklar | Rinore | Bilinmiyor |
| Gastrointestinal hastalıklar | Diyare | Çok yaygın |
| Bulantı | Çok yaygın | |
| Üst karın ağrısı | Çok yaygın | |
| Karın ağrısı | Çok yaygın | |
| Kusma | Yaygın | |
| Dispepsi | Yaygın | |
| Gastrit | Yaygın | |
| Gastrointestinal bozukluk | Yaygın | |
| Hepato-bilier hastalıklar | Artmış aspartat aminotransferaz | Yaygın |
| Artmış alanin aminotransferaz | Yaygın | |
| İlacın indüklediği karaciğer hasarı | Seyrek | |
| Deri ve deri altı doku hastalıkları | Kaşıntı | Yaygın |
| Döküntü | Yaygın | |
| Eritem | Yaygın | |
| Alopesi | Yaygın | |
| Böbrek ve idrar yolu hastalıkları | Proteinüri | Yaygın |
| Genel bozukluklar ve uygulama bölgesine ilişkin hastalıklar | Sıcaklık hissi | Yaygın |
| Laboratuvar bulguları | İdrarda ölçülen ketonlar | Çok yaygın |
| İdrarda mevcut Albumin | Yaygın | |
| Beyaz küre sayısında düşüş | Yaygın |
Seçilen advers reaksiyonların tanımlanması Ciltte kızarma (flushing)
Plasebo-kontrollü çalışmalarda, TECFİDERA tedavisi alan hastalarda plaseboya kıyasla ciltte kızarmanın (flushing) (%34'e karşı %4) ve ateş basmasının (%7'ye karşı %2) insidansı artmıştır. Ciltte kızarma (flushing), çoğunlukla ciltte kızarma (flushing)veya ateş basması olarak tanımlanır; ancak başka olayları da içerebilir (örn. sıcaklık, ciltte kızarma (flushing), kaşıntı ve yanma hissi). Ciltte kızarma (flushing)olayı tedavinin erken dönemlerinde başlama eğilimi gösterir (en çok ilk bir ay içinde) ve ciltte kızarma (flushing)deneyimleyen hastalarda, bu durum TECFİDERA tedavisi boyunca aralıklarla meydana gelmeye devam edebilir. Ciltte kızarma (flushing)yaşayan hastaların çoğunluğu ciltte kızarma (flushing)olayını hafif veya orta şiddette yaşamıştır. Genel olarak, TECFİDERA ile tedavi edilen hastaların %3'ü ciltte kızarma (flushing)nedeniyle tedaviyi sonlandırmıştır. Yaygın eritem, döküntü ve/veya kaşıntı ile karakterize olan ciddi ciltte kızarma (flushing)insidansı, TECFİDERA ile tedavi edilen hastaların %1'inden daha azında görülmüştür (bkz. Bölüm 4.2, 4.4 ve 4.5).
Gastrointestinal advers reaksiyonlar
Gastrointestinal olayların insidansı, (örn. ishal [%14'e karşı %10], bulantı [%12'ye karşı %9], üst karın ağrısı [%10'a karşı %6], karın ağrısı [%9'a karşı %4], kusma [%8'e karşı %5] ve dispepsi [%5'e karşı %3]) sırasıyla plaseboya kıyasla TECFİDERA ile tedavi edilen hastalarda artmıştır. Gastrointestinal advers reaksiyonlar tedavinin erken dönemlerinde başlama eğilimi gösterir (en çok ilk bir ay içinde) ve gastrointestinal olayları deneyimleyen hastalarda bu olaylar TECFİDERA tedavisi boyunca aralıklarla meydana gelmeye devam edebilir.
Gastrointestinal olayları deneyimleyen hastaların çoğunluğunda bunlar genellikle hafif veya orta şiddettedir. TECFİDERA ile tedavi edilen hastaların %4’ü, gastrointestinal advers reaksiyonlara bağlı olarak tedaviyi sonlandırmıştır. Gastroenterit ve gastrit de dahil olmak üzere, ciddi gastrointestinal olayların insidansı TECFİDERA ile tedavi edilen hastaların %1'inde görülmüştür (bkz. Bölüm 4.2).
Karaciğer fonksiyonları
Plasebo-kontrollü çalışmalardan elde edilen verilere dayanarak, yükselmeler gözlenen hastaların çoğunda, hepatik transaminazlar ULN’nin 3 katından daha az olarak saptanmıştır. TECFİDERA ile tedavi edilen hastalarda, hepatik transaminaz yükselmelerinin plaseboya göre artmış insidansı, en çok tedavinin ilk 6 ayında gözlenmiştir. Alanin aminotransferaz ve aspartat aminotransferazın üst normal limitin 3 katından fazla yükselmesi, sırasıyla plasebo ile tedavi edilen hastaların %5 ve %2'sinde ve TECFİDERA ile tedavi edilen hastaların %6 ve %2'sinde görülmüştür. Yükselen karaciğer transaminazlarına bağlı olarak ilacın kesilmesi %1’den düşüktür ve TECFİDERA veya plasebo ile tedavi gören hastalarda benzerdir. Plasebo kontrollü çalışmalarda transaminazlarda ULN'nin > 3 katı yükselmeler ile birlikte total bilirubinde ULN'nin > 2 katı yükselmeler gözlenmemiştir.
Karaciğer enzimlerinin yükselmesi ve ilaca bağlı karaciğer hasarı vakaları (toplam bilirubinin üst normal limitin (ULN) >2 katı kadar yükselme ile eş zamanlı, üst normal limitin (ULN) >3 katı transaminaz yükselmesi), pazarlama sonrası deneyimde TECFİDERA uygulamasını takiben bildirilmiştir ve tedavisinin kesilmesi ile çözümlenmiştir.
Lenfopeni
Plasebo-kontrollü çalışmalarda, çoğu hasta (> %98) tedaviye başlamadan önce normal lenfosit değerlerine sahiptir. TECFİDERA ile tedavi edildiğinde ortalama lenfosit sayıları sonradan meydana gelen bir plato düzeyi ile ilk bir yıl azalmıştır. Ortalama olarak, lenfosit sayıları, başlangıç değerinin yaklaşık %30’u azalmıştır. Ortalama ve medyan lenfosit sayıları normal sınırlar dahilinde kalmıştır. Plasebo ile tedavi edilen hastaların <%1'inde ve TECFİDERA ile tedavi edilen hastaların %6'sında, lenfosit sayısı 0,5x10⁹/L’den daha az gözlenmiştir. Plasebo ile tedavi edilen hastaların hiçbirinde 0,2 x 10⁹/L’den daha az lenfosit sayısı gözlenmezken, TECFİDERA ile tedavi edilen 1 hastada gözlenmiştir.
Klinik çalışmalarda (hem kontrollü hem de kontrolsüz), TECFİDERA ile tedavi edilen hastaların %41'inde lenfopeni mevcuttur (bu çalışmalarda <0,91 x 10⁹/L olarak tanımlanmıştır). Hastaların %28'inde hafif lenfopeni (≥ 0.8x10⁹/L ila <0,.91 x109/L arasında) gözlenmiştir; hastaların %11'inde en az altı ay süren orta lenfopeni (≥ 0,5x10⁹/L ila < 0,8x10⁹/L arasında); hastaların %2'sinde en az 6 ay süren şiddetli lenfopeni (< 0,5x10⁹/L) gözlenmiştir. Şiddetli lenfopenisi olan grupta, sürekli tedavi ile lenfosit sayımlarının çoğu < 0,5 x 10⁹/L olarak kalmıştır.
Ek olarak, kontrolsüz, ileriye dönük, pazarlama sonrası bir çalışmada, TECFİDERA ile tedavinin 48.haftasında (n=185) CD4+ T hücreleri, hastaların %6’sı veya %37sine kadar orta derecede (>0,2x10⁹/L'den <0,4x10⁹/L'ye kadar sayılan) veya ciddi (<0,2x10⁹/L) derecede azalırken, sırasıyla, CD8 + T hücreleri <0,2x10⁹ / L sayımlarında hastaların % 59'una kadar ve <0,1x10⁹ sayımlarda hastaların % 25'ine kadar daha sıklıkla azalmıştır.
Kontrollü ve kontrolsüz klinik çalışmalarda, lenfosit sayısı LLN altındayken TECFİDERA tedavisini bırakan hastalar, lenfosit sayısının LLN'ye geri dönüşü açısından izlenmiştir (bkz. Bölüm 5.1).
İlerleyici multifokal lökoensefalopati (PML)
TECFİDERA ile ilerleyici PML’ye neden olan John Cunningham virüsü (JCV) ile enfeksiyon vakaları bildirilmiştir (bkz. Bölüm 4.4). PML ölümcül olabilir veya ciddi sakatlığa neden olabilir. Klinik çalışmalardan birinde, TECFİDERA alan 1 hasta, ölümcül bir sonuçla uzun süreli şiddetli lenfopeni (lenfosit sayısı ağırlıklı olarak <0,5x10⁹/l 3.5 yıl) durumunda PML geliştirmiştir. Pazarlama sonrası, PML orta ve hafif lenfopeni varlığında da meydana gelmiştir (yerel laboratuvar referans aralığı tarafından tanımlandığı gibi>0,5x10⁹/L ila <LLN).
PML tanısı sırasında T hücre alt kümelerinin belirlenmesi ile birkaç PML vakasında, CD8 + T hücre sayımlarının <01x109/L'ye düştüğü, CD4+ T hücre sayımlarındaki azalmaların değişken olduğu (<005 ila 05x109/L arasında değişen) ve lenfopeninin genel şiddeti ile daha fazla ilişkili olduğu bulunmuştur (<05 x109/L ila <LLN). Sonuç olarak, bu hastalarda CD4+/CD8+ oranı artmıştır.
Uzun süreli orta ila şiddetli lenfopeni, TECFİDERA ile PML riskini arttırmaktadır, ancak hafif lenfopeni olan hastalarda PML de ortaya çıkmıştır. Ayrıca, pazarlama sonrasında PML vakaların büyük çoğunluğu >50 yaş hastalarda meydana gelmiştir.
Herpes zoster enfeksiyonları
TECFİDERA ile herpes zoster enfeksiyonları bildirilmiştir. 1736 MS hastasının TECFİDERA ile tedavi edildiği uzun süreli bir uzatma çalışmasında, yaklaşık %5'inde, %42’si hafif, %55’i orta ve %3’ü ciddi olan bir veya daha fazla herpes zoster olayı yaşanmıştır.
İlk TECFİDERAdozundan itibaren herpes zoster enfeksiyonu başlangıcına kadar geçen süre yaklaşık 3 ay ile 10 yıl arasında değişmiştir.
Ciddi olaylar deneyimleyen 4 hasta da iyileşmiştir. Ciddi herpes zoster enfeksiyonu yaşayanlar da dahil olmak üzere çoğu denekte lenfosit sayımı normalin alt sınırının üzerinde olmuştur. LLN'nin altında eşzamanlı lenfosit sayısı olan deneklerin çoğunda, lenfopeni orta veya şiddetli olarak değerlendirilmiştir.
Pazarlama sonrası ortamda, herpes zoster enfeksiyonu vakalarının çoğu ciddi değildir ve tedavi ile çözülmüştür. Pazarlama sonrası düzenlemelerde herpes zoster enfeksiyonu olan hastalarda mutlak lenfosit sayısı (ALC) hakkında sınırlı veri mevcuttur. Bununla birlikte, rapor edildiğinde, çoğu hastada orta (<0,8×10⁹/L ila 0,5×10⁹/L) veya ciddi (<0,5×10⁹/L ila 0,2×10⁹/L) lenfopeni görülmüştür (bkz. Bölüm 4.4).
Laboratuvar anomalileri
Plasebo-kontrollü çalışmalarda, üriner keton ölçümü (1+ veya daha yüksek) plaseboya (%10) kıyasla TECFİDERA ile tedavi edilen hastalarda (%45) daha yüksektir. Klinik çalışmalarda hiçbir istenmeyen klinik sonuç gözlenmemiştir.
Plaseboya kıyasla TECFİDERA ile tedavi edilen hastalarda 1,25-dihidroksivitamin D düzeyleri azalmıştır (2 yılda başlangıca göre medyan yüzde azalma; sırasıyla %25 ve %15) ve plaseboya kıyasla TECFİDERA ile tedavi edilen hastalarda paratiroid hormon (PTH) düzeyleri artmıştır (2 yılda başlangıca göre medyan yüzde artış; sırasıyla %29 ve %15). Her iki parametre için ortalama değerler normal aralık dahilinde kalmıştır.
Tedavinin ilk 2 ayında ortalama eozinofil sayılarında geçici bir artış görülmüştür.
Pediyatrik popülasyon
RRMS'li pediyatrik hastalar (n=7 10 ila 13 yaş arası ve n=71 13 ila 18 yaş arası) (7 gün boyunca günde iki kez 120 mg, ardından tedavinin geri kalanı için günde iki kez 240 mg) 96 haftalık açık etiketli, randomize, aktif kontrollü bir çalışmada; çalışma popülasyonu, n= 78), pediyatrik hastalardaki güvenlilik profili, daha önce yetişkin hastalarda gözlenene benzer görünmüştür.
Pediyatrik klinik deney tasarımı, yetişkin plasebo kontrollü klinik deneylerden farklı idi. Bu nedenle, klinik araştırma tasarımının, pediyatrik ve yetişkin popülasyonları arasındaki advers olaylardaki sayısal farklılıklara katkısı göz ardı edilemez.
Gastrointestinal bozukluklar ile solunum, toraks ve mediastinal bozukluklar ve baş ağrısı ile dismenore gibi advers olaylar, pediatrik popülasyonda yetişkin popülasyona kıyasla daha sık bildirilmiştir (≥10%).
Bu advers olaylar pediyatrik hastalarda aşağıdaki yüzdelerde rapor edilmiştir:
- TECFİDERA ile tedavi edilen hastaların %28'inde, interferon beta-1a ile tedavi edilen hastaların ise %36'sında baş ağrısı bildirilmiştir.
- TECFİDERA ile tedavi edilen hastaların %74'ünde, interferon beta-1a ile tedavi edilen hastalarda ise %31'inde gastrointestinal bozukluklar bildirilmiştir. Bunlar arasında karın ağrısı ve kusma TECFİDERA ile en sık bildirilenler olmuştur.
- TECFİDERA ile tedavi edilen hastaların %32'sinde, interferon beta-1a ile tedavi edilen hastaların ise %11'inde solunum, göğüs ve mediastinal bozukluklar bildirilmiştir. Bunlar arasında orofaringeal ağrı ve öksürük TECFİDERA ile en sık bildirilenler olmuştur.
- Dismenore, TECFİDERA ile tedavi edilen hastaların %17'sinde ve interferon beta 1a ile tedavi edilen hastaların %7'sinde rapor edilmiştir.
13 ila 17 yaşları arasındaki RRMS'li pediyatrik hastalarda (7 gün boyunca günde iki kez 120 mg, ardından tedavinin geri kalanı için günde iki kez 240 mg; n=22) yapılan 24 haftalık küçük, açık etiketli, kontrolsüz bir çalışmada, 96 haftalık bir uzatma çalışmasının ardından (günde iki kez 240 mg; n=20), güvenlik profili yetişkin hastalarda gözlenene benzer görünmüştür.
Şüpheli advers reaksiyonların raporlanması
Ruhsatlandırma sonrası şüpheli ilaç advers reaksiyonların raporlanması büyük önem taşımaktadır. Raporlama yapılması, ilacın yarar/risk dengesinin sürekli olarak izlenmesine olanak sağlar. Sağlık mesleği mensuplarının herhangi bir şüpheli advers reaksiyonu Türkiye Farmakovijilans Merkezi (TÜFAM)’ne bildirmeleri gerekmektedir. (www.titck.gov.tr; e- posta: tufam@titck.gov.tr; tel: 0 800 314 00 08; faks: 0 312 218 35 99)
4.9. Doz aşımı ve tedavisi
TECFİDERA ile doz aşımı vakaları bildirilmiştir.
Bu vakalarda tanımlanan semptomlar, TECFİDERA’nın bilinen güvenlilik profili ile uyumludur.
TECFİDERA’nın eliminasyonunu arttırmak için bilinen terapötik bir müdahale yoktur ve bilinen bir antidot bulunmamaktadır.
Doz aşımı durumunda, klinik olarak belirtildiği gibi semptomatik destekleyici tedaviye başlanması önerilmektedir.
5. FARMAKOLOJİK ÖZELLİKLER
5.1. Farmakodinamik özellikler
- Farmakoterapötik grup:
İmmünosupresanlar, diğer immünosupresanlar
ATC kodu: L04AX07
Etki mekanizması
Multipl sklerozda, dimetil fumarat tarafından sergilenen terapötik etki mekanizması tam olarak anlaşılamamıştır. Klinik öncesi çalışmalar, dimetil fumaratın farmakodinamik yanıtlarının esas olarak nükleer faktör (eritroid-derived 2)-like 2 (Nrf2) transkripsiyon yolağının aktivasyonu aracılığıyla gerçekleştiğini göstermektedir. Dimetil fumaratın, hastalarda Nrf2-bağımlı antioksidan genlerini regüle ettiği gösterilmiştir (örn. NAD(P)H dehidrojenaz, kinon 1; [NQO1]).
Farmakodinamik etkiler
İmmün sistem üzerine etkiler
Klinik öncesi ve klinik çalışmalarda, dimetil fumarat anti-inflamatuar ve immünomodülatör özellikler göstermiştir. Dimetil fumarat ve dimetil fumaratın primer metaboliti monometil fumarat, klinik öncesi modellerde inflamatuvar uyaranlara yanıt olarak immün hücre aktivasyonunu ve sonrasında meydana gelen pro-inflamatuvar sitokinlerin salınımını azaltmıştır. Psöriyazisi olan hastalarda yapılan klinik çalışmalarda, dimetil fumarat pro- inflamatuvar sitokin profillerinin (TH1, TH17) down-regülasyonu ile lenfosit fenotiplerini etkilemiş ve anti-inflamatuvar üretimine (TH2) eğilim göstermiştir. Dimetil fumarat, multiple inflamatuvar ve nöroinflamatuvar hasar modelinde terapötik aktivite göstermiştir. MS hastalarda faz 3 çalışmalarda, (DEFINE, CONFIRM ve ENDORSE), TECFİDERA ile tedavi, ortalama lenfosit sayımlarından sonra ortalama bir plato göstermiştir; bu, ilk yıl boyunca başlangıç değerlerinin yaklaşık %30'u kadar azalmış ve ardından bir plato izlemiştir. Bu çalışmalarda, lenfosit sayıları normalin alt sınırının (LLN, 0.9 × 10⁹/L) altındayken tedaviyi bırakan hastalar, lenfosit sayılarının LLN'ye geri kazanılması için izlenmiştir.
Şekil 1, uzamış şiddetli lenfopeni olmaksızın Kaplan-Meier yöntemine dayalı olarak LLN'ye ulaştığı tahmin edilen hastaların oranını göstermektedir. İyileşme başlangıç çizgisi (RBL), tedavinin kesilmesinden önceki tedavideki son ALC olarak tanımlandı. RBL'de hafif, orta veya şiddetli lenfopenisi olan 12. Hafta ve 24. Haftada LLN'ye (ALC ≥ 0.9 x 10⁹//L) iyileşen hastaların tahmini oranı, %95 noktasal güven aralıklarıyla Tablo 1, Tablo 2 ve Tablo 3'te sunulmaktadır. Hayatta kalma fonksiyonunun Kaplan-Meier tahmin edicisinin standart hatası Greenwood formülü kullanılarak hesaplanır.
Şekil 1: Kaplan-Meier metodu; iyileşme başlangıç noktasından (RBL) ≥ 910 hücre/mm3 LLN'ye iyileşen hastaların oranı
Başlangıçta ALC değeri 910'un altında olan ve BG00012 sonrası en az bir ALC değeri olan denekler için ALC iyileşme süresi (301, 302 ve 303 Çalışmalarından birleştirilmiş veriler), başlangıç ALC değerine göre kategorize edilmiştir.
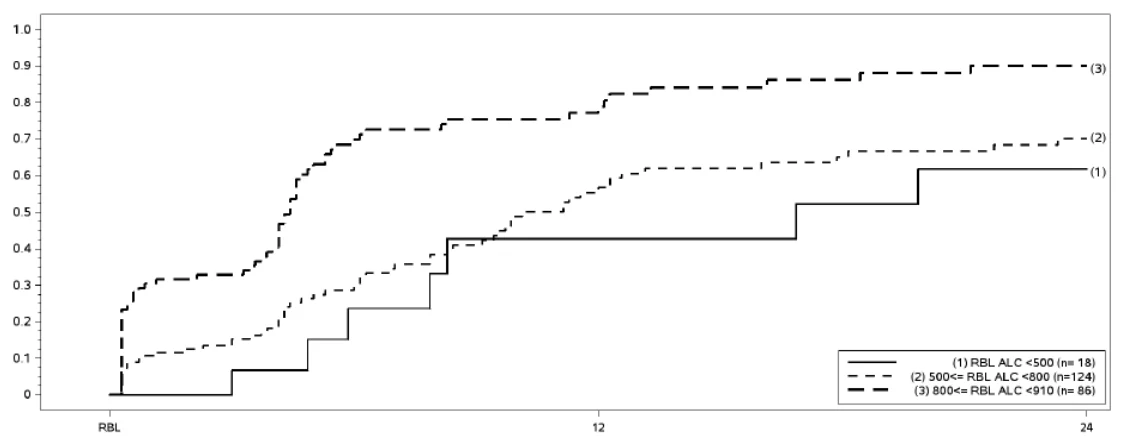
Not 1: Kaplan-Meier ürün limiti yöntemine dayanmaktadır
Not 2: ALC'nin Si birimi x109 hücre/L'dir. ALC sayısı 500. 800. ve 910 başlıkta yukarıdaki alt grup tanımına hücre/ mm3 olarak atıfta bulunulmuştur.
Not 3: RBL geri kazanım taban çizgisidir.
Tablo 1: Kaplan-Meier Yöntemi; Uzamış şiddetli lenfopenisi olan hastalar hariç, LLN'ye ulaştığı tahmin edilen hastaların oranı, iyileşme başlangıcında (RBL) hafif lenfopeni
Risk altındaki hafif lenfopenisi olan hasta sayısı a | Taban Çizgisi N=86 | Hafta 12 N=12 | Hafta 24 N=4 |
|---|---|---|---|
| LLN'ye ulaşan oran (%95 GA) | 0,81 (0,71, 0,89) | 0,9 (0,81, 0,96) |
a Uzun süreli şiddetli lenfopenisi olan hastalar hariç olmak üzere, RBL'de ALC < < 0,9 × 10⁹ ve ≥ 0,8 × 10⁹/L olan hastalar.
Tablo 2: Kaplan-Meier yöntemi; Uzamış şiddetli lenfopenisi olan hastalar hariç, LLN'ye ulaştığı tahmin edilen hastaların oranı, iyileşme başlangıcında (RBL) orta derecede lenfopeni
Risk altındaki orta derecede lenfopenisi olan hasta sayısı a | Taban Çizgisi N=124 | Hafta 12 N=33 | Hafta 24 N=17 |
|---|---|---|---|
| LLN'ye ulaşan oran (%95 GA) | 0,57 (0,46, 0,67) | 0,7 (0,6, 0,8) |
a Uzun süreli şiddetli lenfopenisi olan hastalar hariç, RBL'de ALC 0,8 × 10⁹/L ve ≥ 0,5 × 10⁹/L olan hastalar.
İyileşme başlangıcından sonra çalışmada geçen süre (Hafta)
Risk Altındaki Hasta Sayısı (BG12 240 mg)
RBL ALC <500 18 6 4
500<= RBL ALC <800 124 33 17
800<= RBC ALC <910 86 12 4
Tablo 3: Kaplan-Meier yöntemi; Uzamış şiddetli lenfopenisi olan hastalar hariç, LLN'ye ulaştığı tahmin edilen hastaların oranı, iyileşme başlangıcında (RBL) şiddetli lenfopeni
Risk altındaki ciddi derecede lenfopenisi olan hasta sayısı a | Taban Çizgisi N=18 | Hafta 12 N=6 | Hafta 24 N=4 |
|---|---|---|---|
| LLN'ye ulaşan oran (%95 GA) | 0,43 (0,2, 0,75) | 0,62 (0,35, 0,88) |
a Uzun süreli şiddetli lenfopenisi olan hastalar hariç, RBL'de ALC < 0.5 × 10⁹/L olan hastalar.
Klinik etkililik ve güvenlilik
RRMS hastalar ile iki adet, 2 yıllık, randomize, çift kör, plasebo kontrollü çalışmalar [1234 hasta ile DEFINE ve 1417 hasta ile CONFIRM] yapılmıştır. MS’in ilerleyici formları olan hastalar bu çalışmalara dahil edilmemiştir. Etkililik (bkz. Tablo 4) ve güvenlilik, randomizasyondan önceki bir yıllık süreçte en az 1 nüks yaşayan hastalarda veya randomizasyondan önce altı haftada en az bir gadolinyum-tutan (Gd+) lezyon geliştirerek bir beyin MRG’si yapılan hastaları kapsayan 0’dan 5’e değişen genişletilmiş engellilik durum ölçeği (EDSS) skorlu hastalarda kanıtlanmıştır. CONFIRM, glatiramer asetatın referans karşılaştırıcısı olarak değerlendirici bir kör (örn. tedavi çalışmasının sonuçlarını değerlendiren çalışma hekimi/araştırmacı körleştirilmiştir) içermiştir.
DEFINE’da, hastalar aşağıdaki medyan başlangıç özelliklerine sahipti: yaş 39, hastalık süresi
7 yıl, EDSS puanı 2.0. Ek olarak, hastaların %16'sının EDSS puanı > 3,5 ve %28'i önceki yıl en az 2 nüks yaşamış ve %42'si halihazırda onaylanmış başka MS tedavileri almıştı. MRG kohortunda, çalışmaya giren hastaların %36'sında başlangıçta Gd+ lezyonları mevcuttur (ortalama Gd+ lezyon sayısı 1,4).
CONFIRM'de, hastalar şu özellikleri sergilemiştir: yaş 37, hastalık süresi 6 yıl, EDSS skoru 2,5. Buna ek olarak, hastaların %17'si EDSS skoru >3,5’dir ve %32'si önceki yıl en az 2 nüks geçirmiş ve %30'u önceden başka onaylı MS tedavileri almıştır. MRG kohortunda, çalışmaya giren hastaların %45'inde başlangıçta Gd+ lezyonları mevcuttur (ortalama Gd+ lezyon sayısı 2,4).
Plaseboyla karşılaştırıldığında, TECFİDERA ile tedavi edilen hastalarda şu değerlerde klinik açıdan anlamlı ve istatistiksel açıdan önemli bir azalma gözlenmiştir: DEFINE'da primer sonlanım noktası, 2 yılda nüks yapan hasta oranı; ve Çalışma 2'de primer sonlanım noktası, 2 yılda yıllık nüks oranı (ARR).
Tablo 4: DEFINE ve CONFIRM için klinik ve MRG sonlanım noktaları
| DEFINE | CONFIRM | ||||
|---|---|---|---|---|---|
| Plasebo | TECFİDERA günde iki kez 240 mg | Plasebo | TECFİDERA günde iki kez 240 mg | Glatiramer asetat | |
| Klinik sonlanım noktalarıa | |||||
| Hasta sayısı | 408 | 410 | 363 | 359 | 350 |
| Yıllık nüks oranı | 0,364 | 0,172*** | 0,401 | 0,224*** | 0,286* |
İnsidans yoğunluk oranı (%95 GA) | 0,47 (0,37, 0,61) | 0,56 (0,42, 0,74) | 0,71 (0,55, 0,93) | ||
| Nüks oranı | 0,461 | 0,27*** | 0,41 | 0,291 ** | 0,321 ** |
| Risk oranı (%95 GA) | 0,51 (0,4, 0,66) | 0,66 (0,51, 0,86) | 0,71 (0,55, 0,92) | ||
12 haftalık doğrulanmış engellilik progresyon oranı | 0,271 | 0,164 ** | 0,169 | 0,128# | 0,156# |
Risk oranı (%95 GA) | 0,62 (0,44, 0,87) | 0,79 (0,52, 1,19) | 0,93 (0,63, 1,37) | ||
24 haftalık doğrulanmış engellilik progresyon oranı | 0,169 | 0,128# | 0,125 | 0,078# | 0,108# |
| Risk oranı (%95 GA) | 0,77 (0,52, 1,14) | 0,62 (0,37, 1,03) | 0,87 (0,55, 1,38) | ||
| MRG sonlanım noktalarıb | |||||
| Hasta sayısı | 165 | 152 | 144 | 147 | 161 |
2 yılda yeni gelişen veya gelişmekte olan T2 lezyonlarının ortalama (medyan) sayısı | 16,5 (7) | 3,2 (1)*** | 19,9 (11) | 5,7 (2)*** | 9,6 (3)*** |
Ortalama lezyon oranı (%95 GA) | 0,15 (0,10, 0,23) | 0,29 (0,21, 0,41) | 0,46 (0,33, 0,63) | ||
2 yılda Gd lezyonların ortalama (medyan) sayısı | 1,8 (0) | 0,1 (0)*** | 2 (0) | 0,5 (0)*** | 0,7 (0)** |
Risk oranı (%95 GA) | 0,10 (0,05, 0,22) | 0,26 (0,15 , 0,46) | 0,39 (0,24, 0,65) | ||
| 2 yılda yeni T1 hipointens lezyonlarının ortalama (medyan) | 5,7 (2) | 2 (1)*** | 8,1 (4) | 3,8 (1)*** | 4,5 (2)** |
| sayısı | |||||
| Lezyon ortalama oranı (%95 GA) | 0,28 (0,2, 0,39) | 0,43 (0,3, 0,61) | 0,59 (0,42, 0,82) | ||
aKlinik sonlanım noktalarının bütün analizleri tedaviye gönüllü hastalarda yapılmıştır;
b MRG analizlerinde MRG kohortu kullanılmıştır
*P-değeri <0,05; **P-değeri <0,01; ***P-değeri <0,0001; #istatistiksel açıdan anlamlı değil
Kontrolsüz 8 yıllık bir uzatma çalışmasına (ENDORSE), pivot çalışmalardan (DEFINE ve CONFIRM) 1736 uygun RRMS hastasını kaydetmiştir. Çalışmanın birincil amacı, RRMS'li hastalarda TECFİDERA’nın uzun vadeli güvenliğini değerlendirmekti. 1736 hastanın yaklaşık yarısı (909, %52) 6 yıl veya daha uzun süre tedavi görmüştür. 3 çalışmanın tamamında 501 hasta sürekli olarak günde iki kez 240 mg TECFİDERA ile tedavi edildi ve daha önce DEFINE ve CONFIRM çalışmalarında plasebo ile tedavi edilen 249 hasta, ENDORSE çalışmasında günde iki kez 240 mg tedavi aldı. Sürekli olarak günde iki kez tedavi alan hastalar 12 yıla kadar tedavi edildi.
ENDORSE çalışması sırasında, günde iki kez 240 mg TECFİDERA ile tedavi edilen tüm hastaların yarısından fazlasında nüks olmadı. 3 çalışmanın tamamında sürekli olarak günde ikikez tedavi edilen hastalar için, ayarlanmış ARR, DEFINE ve CONFIRM çalışmalarında 0,187 (%95 GA: 0,156, 0,224) ve ENDORSE çalışmasında 0,141 (%95 GA: 0,119, 0,167)'dir. Daha önce plasebo ile tedavi edilen hastalar için, DEFINE ve CONFIRM çalışmalarında 0,330 olan düzeltilmiş ARR (%95 GA: 0,266, 0,408), ENDORSE çalışmasında 0,149 (%95 GA: 0,116, 0,190)'a düşmüştür.
ENDORSE çalışmasında, hastaların çoğu (> %75) sakatlığın ilerlemesini doğrulamamıştır (6 aylık kalıcı sakatlık ilerlemesi olarak ölçülmüştür). Üç çalışmadan elde edilen havuzlanmış sonuçlar, TECFİDERA ile tedavi edilen hastaların, ENDORSE genelinde ortalama EDSS puanlarında hafif bir artış ile tutarlı ve düşük doğrulanmış engellilik ilerleme oranlarına sahip olduğunu göstermiştir. MRG değerlendirmeleri (6 yıla kadar, daha önce DEFINE ve CONFIRM çalışmalarının MRG kohortuna dahil edilmiş 752 hasta dahil olmak üzere) hastaların çoğunluğunda (yaklaşık %90) Gd'yi artıran lezyonları olmadığını göstermiştir.
6 yıl boyunca, yeni veya yeni genişleyen T2 ve yeni T1 lezyonlarının yıllık düzeltilmiş ortalama sayısı düşük kalmıştır.
Yüksek hastalık aktivitesi gösteren hastalarda etkililik
- 3 aylık uzamış engellilik progresyonuna kadar geçen zamana etkisi net bir şekilde belirlenmemişken, yüksek hastalık aktivitesine sahip bir hasta alt grubunda nüksler üzerine uygun bir tedavi etkisi gözlenmiştir. Çalışmaların dizaynı nedeni ile, yüksek hastalık aktivitesi aşağıdaki şekilde tanımlanmıştır:
- Bir yılda 2 veya daha fazla nüks yaşayan ve beyin MRG 'sinde bir veya daha fazla Gd tutan lezyon gösteren hastalar (DEFINE’da n=42; CONFIRM’da n=51) veya
- Tedavi sırasında önceki yıl en az 1 nüks yaşayan ve kraniyal MRG’de en az 9 T2-hiperintens lezyonu veya en az 1 Gd-tutan lezyonu olan, tam ve yeterli bir beta-interferon tedavisine (en az bir yıllık tedavi) yanıt vermemiş olan hastalar veya önceki 2 yıla kıyasla son bir yılda nüks oranı aynı kalan veya artan hastalar (DEFINE’da n=177; CONFIRM’da n=141).
Pediyatrik popülasyon
TECFİDERA’nın pediyatrik RRMS'deki güvenliliği ve etkililiği, 10 ila 18 yaş arası RRMS'li hastalarda randomize, açık etiketli, aktif kontrollü (interferon beta-1a) paralel grup çalışmasında değerlendirilmiştir. Yüz elli hasta, 96 hafta boyunca dimetil fumarata (240 mg günde iki kez oral) veya interferon beta-1a'ya (haftada bir 30 μg IM) randomize edilmiştir. Birincil son nokta, 96. haftada beyin MRG taramalarında yeni veya yeni büyüyen T2 hiperintens lezyonları olmayan hastaların oranıydı. Ana ikincil son nokta, 96. haftada beyin MRG taramalarında yeni veya yeni genişleyen T2 hiperintens lezyonlarının sayısıydı. Tanımlayıcı istatistikler, birincil son nokta için önceden planlanmış doğrulayıcı bir hipotez olmadığı için sunulmuştur.
Başlangıca göre 96. haftada yeni veya yeni genişleyen T2 MRG lezyonu olmayan ITT popülasyonunda hastaların oranı dimetil fumarat için %128 iken interferon beta-1a grubunda
%28 idi. 96. Haftada başlangıca göre yeni veya yeni genişleyen T2 lezyonlarının ortalama sayısı, başlangıç T2 lezyon sayısı ve yaşa göre ayarlanmış (MRG ölçümleri olmayan hastalar hariç ITT popülasyonu), dimetil fumarat için 12,4 ve interferon beta-1a için 32,6'dır.
96 haftalık açık etiketli çalışma döneminin sonunda klinik nüks olasılığı dimetil fumarat grubunda %34 ve interferon beta-1a grubunda %48’ idi. TECFİDERA alan pediyatrik hastalarda (13 yaşından 18 yaşına kadar) güvenlilik profili, daha önce yetişkin hastalarda gözlemlenenle niteliksel olarak tutarlıydı (bkz. Bölüm 4.8).
5.2. Farmakokinetik özellikler
Genel özellikler
Oral olarak uygulanan dimetil fumarat esterazlar tarafından presistemik olarak hızlıca hidrolize uğrar ve aktif olan monometil fumarat adlı primer metabolitine dönüştürülür. Dimetil fumarat, TECFİDERA’nın oral olarak alınmasından sonra plazmada ölçülemez. Bu nedenle dimetil fumarat ile ilgili tüm farmakokinetik analizler plazma monometil fumarat konsantrasyonlarıyla gerçekleştirilmiştir. Farmakokinetik veriler, multipl sklerozlu ve sağlıklı gönüllülerden oluşan deneklerden elde edilmiştir.
Emilim:
Monometil fumaratın Tmaks değeri 2 ila 2,5 saattir. TECFİDERA, enterik sert kapsül, enterik bir kaplama tarafından korunan mikrotabletler içerdiğinden, emilim kapsüller mideyi terk edene kadar başlamaz (genellikle 1 saatten az). Günde iki kez yiyeceklerle birlikte alınan 240 mg'in ardından, multipl sklerozlu deneklerde medyan pik (Cmaks) 1,72 mg/L ve genel eğri altındaki alan (EAA) maruziyet 8,02 saat.mg/L olmuştur. Genel olarak, çalışılan doz aralığında (120 mg ila 360 mg) Cmaks ve EAA, yaklaşık olarak dozla orantılı şekilde artmıştır. Multipl sklerozlu hastalarda, iki 240 mg’lık doz bir günlük doz rejimi olarak 4 saat arayla günde üç kez uygulanmıştır. Bu durum, hiçbir güvenlik önlemi olmaksızın günde iki kez uygulanan dozlamaya kıyasla %12’lik medyan Cmaks’ında bir artış sağlayarak maruziyetin minimum birikimi ile sonuçlanmıştır (günde üç kez yapılan uygulama için 1,93 mg/L'ye karşı, günde iki kez yapılan uygulama için 1,72 mg/L).
Yiyecek, dimetil fumaratın maruziyeti üzerine klinik açıdan bir etki göstermemektedir. Bununla birlikte, TECFİDERA ciltte kızarma (flushing) veya gastrointestinal advers olaylar ile ilgili gelişmiş tolere edilebilirlik nedeni ile yiyeceklerle birlikte alınmalıdır (bkz. Bölüm 4.2).
Dağılım:
240 mg dimetil fumaratın oral yolla alınmasının ardından görülen dağılım hacmi 60 L ve 90 L arasında değişmektedir. Monometil fumaratın insan plazma proteinine bağlanma oranı genelde %27 ile %40 arasındadır.
Biyotransformasyon:
İnsanlarda, dimetil fumarat büyük ölçüde metabolize olup %0,1’den azı idrarda değişmemiş olarak atılmaktadır. Dimetil fumarat, sistemik dolaşıma ulaşmadan önce ilk olarak gastrointestinal kanal, kan ve dokularda bulunan esterazlarla metabolize olur. Başka bir metabolizma, sitokrom P450 (CYP) sisteminin dahil olmadığı, trikarboksilik asit döngüsü aracılığı ile meydana gelmektedir. Tek bir 240 mg 14C-dimetil fumarat dozu ile yapılan çalışmada, glukoz insan plazmasındaki baskın metabolit olarak tanımlanmıştır. Dolaşımdaki diğer metabolitleri fumarik asit, sitrik asit ve monometil fumarattır. Fumarik asitin daha sonra metabolizması trikarboksilik asitten CO2’in uzaklaştırılması ile olur ve bu eliminasyonun primer yoludur.
Eliminasyon:
CO2 uzaklaştırılması, dozun %60'ının eliminasyonundan sorumlu olan primer dimetil fumarat eliminasyon yoludur. Renal ve fekal eliminasyon, sırasıyla dozun %15,5'i ve %0,9'unu elimine eden sekonder eliminasyon yollarıdır.
Monometil fumaratın terminal yarı ömrü kısadır (yaklaşık 1 saat) ve monometil fumarat bireylerin çoğunda 24 saatte dolaşımda kalmaz. Terapötik rejimde çoklu dimetil fumarat dozları ile dimetil fumarat veya monometil fumarat birikimi meydana gelmez.
Doğrusallık/Doğrusal olmayan durum:
Tek ve çoklu 120 mg ve 360 mg’lık doz aralığında çalışılmış olan dimetil fumaratın maruziyeti, dozla orantılı bir biçimde artmaktadır.
Özel hasta gruplarındaki farmakokinetik özellikler
Varyans analizi (ANOVA) bulgularına dayalı olarak, RRMS hastalarında maruziyetin ana orta değişkeni (Cmaks ve EAA'ya göre) vücut ağırlığıdır. Ancak klinik çalışmalarda değerlendirilen güvenlilik ve etkililik ölçümlerini etkilememiştir.
Cinsiyet ve yaş, dimetil fumaratın farmakokinetik özellikleri üzerine klinik açıdan önemli bir etki göstermemiştir. 65 yaş ve üzeri hastalarda farmakokinetik özellikler çalışılmamıştır.
Böbrek yetmezliği:
Renal yolak, dimetil fumarat için uygulanan dozun %16'sından azının atıldığı sekonder bir eliminasyon yolu olduğundan, böbrek yetmezliği olan bireylerde farmakokinetik özellikleri değerlendirilmemiştir.
Karaciğer yetmezliği
Dimetil fumarat ve monometil fumarat, CYP450 sistemi dahil olmadan esterazlar tarafından metabolize edildiğinden, karaciğer bozukluğu olan bireylerde farmakokinetik özellik değerlendirmesi yürütülmemiştir.
Pediyatrik popülasyon
Günde iki kez 240 mg kullanılan dimetil fumaratın farmakokinetik profili, RRMS'li 13-17 yaş arası pediyatrik hastada yapılan küçük, açık uçlu, kontrolsüz bir çalışmada değerlendirilmiştir (n=21). TECFİDERA’nın bu adolesan hastalardaki farmakokinetiği daha öncesinde yetişkin hastalarda gözlenenler ile tutarlıdır. (Cmaks: 2±1,29 mg/L; EAA0-12sa: 3,62±1,16 sa.mg/L, tam bir günlük EAA: 7,24 sa.mg/L’ye denk gelen).
5.3. Klinik öncesi güvenlilik verileri
Aşağıdaki toksikoloji ve üreme toksisitesi bölümlerinde açıklanan advers reaksiyonlar, klinik çalışmalarda gözlenmemiştir. Ancak klinik maruziyet düzeylerine benzer maruziyet düzeylerinde hayvanlarda görülmüştür.
Genotoksisite:
Dimetil fumarat ve monometil fumarat bir seri in vitro testte negatif sonuç vermiştir (Ames, memeli hücrelerinde kromozomal sapma). Dimetil fumarat sıçanlarda in vivo mikroçekirdek testinde negatif sonuç vermiştir.
Karsinojenezis:
Dimetil fumaratın karsinojenite çalışmaları, fare ve sıçanlarda 2 yıla varan bir süre boyunca gerçekleştirilmiştir. Dimetil fumarat farelere 25, 75, 200 ve 400 mg/kg/gün ve sıçanlara 25, 50, 100 ve 150 mg/kg/gün'lük dozlarda oral yolla uygulanmıştır. Farelerde, önerilen insan dozuna eşdeğer maruziyette (EAA) 75 mg/kg/gün dozunda renal tübüler karsinom insidansı artmıştır. Sıçanlarda, renal tübüler karsinom ve testiküler Leydig hücre adenomu insidansı, önerilen insan dozundan yaklaşık 2 kat daha yüksek, 100 mg/kg/gün'de artmıştır. Bu bulguların insandaki risk ile ilişkisi bilinmemektedir.
Farelerde, önerilen insan dozu ile eşdeğer maruziyette ve sıçanlarda önerilen insan dozu maruziyetinin altında, nonglandüler midede (ön mide) skuamöz hücre papilloma ve karsinomu insidansı artmıştır (EAA baz alınarak). Kemirgenlerdeki ön midenin insanlarda bir karşılığı yoktur.
Toksikoloji:
Kemirgenlerde, tavşanlarda ve maymunlarda oral gavaj yoluyla uygulanan dimetil fumarat süspansiyonu (%0,8 hidroksipropil metilselülozda dimetil fumarat) ile klinik dışı çalışmalar yürütülmüştür. Köpeklerde yapılan toksisite çalışması, dimetil fumarat kapsülün oral yolla uygulanmasıyla gerçekleştirilmiştir.
Farelerde, sıçanlarda, köpeklerde ve maymunlarda dimetil fumaratın tekrarlı şekilde oral alınmasından sonra böbrek üzerinde etkiler gözlenmiştir. Hasarı düşündüren renal tübüler epitelyum rejenerasyonu tüm türlerde gözlenmiştir. Renal tübüler hiperplazisi yaşam boyu dozlama ile (2 yıllık çalışma) sıçanlarda gözlenmiştir. 11 ay boyunca dimetil fumaratın günlük oral dozlarını alan köpeklerde kortikal atrofi için hesaplanan marj, EAA’ya dayalı olarak önerilen dozun 3 katında gözlenmiştir. 12 ay boyunca dimetil fumaratın günlük oral dozlarını alan maymunlarda tek hücre nekrozu, EAA’ya dayalı olarak önerilen dozun 2 katında gözlenmiştir. İnterstisyel fibrozis ve kortikal atrofi, EAA’ya dayalı olarak önerilen dozun 6 katında gözlenmiştir. Bu bulguların insanlarla ilişkisi bilinmemektedir.
Testislerdeki seminiferöz epitelin dejenerasyonu sıçanlarda ve köpeklerde görülmüştür. Bulgular sıçanlarda yaklaşık olarak önerilen dozda ve köpeklerde önerilen dozun 3 katında (EAA'ya dayalı olarak) gözlenmiştir. Bu bulguların insanlarla ilişkisi bilinmemektedir.
3 ay ya da daha uzun süreli çalışmalarda, farelerin ve sıçanların ön midesinde skuamöz epitel hiperplazisi ve hiperkeratozu; inflamasyonu ve skuamöz hücre papilloma ve karsinomu olduğu gözlenmiştir. Fare ve sıçanlardaki ön midenin insanlarda bir karşılığı yoktur.
Üreme ve gelişim toksisitesi:
Çiftleşme öncesinde veya sırasında 75, 250 ve 375 mg/kg/gün'de erkek sıçanlara oral dimetil fumarat uygulaması, test edilen en yüksek doza kadar (EAA'ya dayalı olarak önerilen dozun en az 2 katı) erkek fertilitesi üzerine etki göstermemiştir. Çiftleşme öncesinde ve sırasında ve gebeliğin 7. gününe kadar devam eden 25, 100 ve 250 mg/kg/gün'de dişi sıçanlara oral dimetil fumarat uygulaması, 14 günlük östrus evresi sayısını azaltmış ve test edilen en yüksek dozda (EAA'ya dayalı olarak önerilen dozun 11 katı) uzamış diöstrus gözlenen hayvan sayısını arttırmıştır. Bununla birlikte, bu değişimler fertiliteyi veya oluşan canlı fetüs sayısını etkilememiştir.
Sırasıyla 0,48 ila 0,64 ve 0,1'lik fetal/maternal plazma konsantrasyonu oranları ile dimetil fumaratın sıçanlarda ve tavşanlarda plasenta membranından geçerek fetal kana karıştığı gösterilmiştir. Sıçanlarda veya tavşanlarda uygulanan herhangi bir dimetil fumarat dozunda hiçbir malformasyon gözlenmemiştir. Organogenez dönemi boyunca gebe sıçanlara 25, 100 ve 250 mg/kg/gün'lük oral dozlarda yapılan dimetil fumarat uygulaması EAA'ya dayalı olarak önerilen dozun 4 katında maternal advers etkilere yol açmış ve EAA'ya dayalı olarak önerilen dozun 11 katında düşük fetüs ağırlığına ve gecikmiş osifikasyona (metatarsallar ve arka bacak falenksleri) neden olmuştur. Daha düşük fetüs ağırlığı ve gecikmiş osifikasyon maternal toksisiteye (azalmış vücut ağırlığı ve gıda tüketimi) sekonder kabul edilmiştir.
Organogenez sırasında gebe tavşanlara 25, 75 ve 150 mg/kg/gün'lük oral dozlarda yapılan dimetil fumarat uygulaması, embriyo-fetal gelişim üzerine etki göstermemiştir. EAA'ya dayalı olarak önerilen dozun 7 katında azalmış maternal vücut ağırlığına neden olmuş ve önerilen dozun 16 katında da düşük artışına yol açmıştır.
Gebelik ve laktasyon sırasında sıçanlara 25, 100 ve 250 mg/kg/gün'lük oral dozlarda yapılan dimetil fumarat uygulaması EAA'ya dayalı olarak önerilen dozun 11 katında F1 nesli yavrularında daha düşük vücut ağırlıklarına ve F1 nesli erkeklerinde cinsel olgunlaşmada gecikmelere neden olmuştur. F1 nesli yavrularında fertilite üzerine etkiler gözlenmemiştir. Daha düşük yavru vücut ağırlığı maternal toksisiteye sekonder kabul edilmiştir.
Jüvenil hayvanlarda toksisite
Jüvenil sıçanlarda, doğum sonrası (PND) 28. günden PND 90 ila 93'e kadar (insanlarda yaklaşık 3 yaş ve üzerindekilere eşdeğer) günlük oral dimetil fumarat uygulaması ile yapılan iki toksisite çalışması, yetişkin hayvanlarda gözlenene benzer şekilde böbrek ve ön midede benzer hedef organ toksisitelerini ortaya çıkarmıştır. İlk çalışmada, dimetil fumarat, 140 mg/kg/günlük en yüksek doza kadar gelişimi, nörodavranışı veya erkek ve kadın doğurganlığını etkilememiştir (pediyatrik hastalarda sınırlı EAA verilerine göre önerilen insan dozunun yaklaşık 4,6 katı). Benzer şekilde, erkek jüvenil sıçanlarda yapılan ikinci çalışmada (önerilen pediyatrik dozda varsayılan EAA'nın yaklaşık 15 katı) en yüksek 375 mg/kg/gün dimetil fumarat dozuna kadar erkek üreme ve aksesuar organları üzerinde hiçbir etki gözlenmemiştir. Bununla birlikte, erkek jüvenil sıçanlarda femur ve lomber vertebralarda azalmış kemik mineral içeriği ve yoğunluğu belirgindi. İn vivo olarak aynı aktif metabolit monometil fumarata metabolize olan başka bir fumarik ester olan oral diroksimel fumarat uygulamasını takiben jüvenil sıçanlarda kemik dansitometrisi değişiklikleri de gözlenmiştir. Jüvenil sıçanlarda dansitometri değişiklikleri için NOAEL, önerilen pediatrik dozda varsayılan EAA'nın yaklaşık 1.5 katıdır. Kemik etkilerinin daha düşük vücut ağırlığı ile ilişkisi mümkündür, ancak doğrudan bir etkinin dahil edilmesi göz ardı edilemez. Kemik bulguları yetişkin hastalar için sınırlı bir öneme sahiptir. Pediyatrik hastalar için alaka düzeyi bilinmemektedir.
6. FARMASÖTİK ÖZELLİKLER
6.1. Yardımcı maddelerin listesi
Kapsül içeriği (enterik kaplı mikrotabletler):
Mikrokristalin selüloz Kroskarmelloz sodyum Talk
Silika, hidrofobik kolloidal Magnezyum stearat
Trietil sitrat
Metakrilik asit – metil metakrilat kopolimer (1:1)
Metakrilik asit – etil akrilat kopolimer (1:1) dispersiyonu %30 Simetikon
Sodyum lauril sülfat Polisorbat 80
Kapsül kabuğu:
Jelatin (sığır jelatini) Titanyum dioksit (E171) Parlak Mavi FCF (E133)
Sarı demir oksit (E172)
Kapsül mürekkebi (siyah mürekkep):
Şellak (böcek kaynaklı)
Potasyum hidroksit Siyah demir oksit (E172)
6.2. Geçimsizlikler
Uygulanabilir değildir.
6.3. Raf ömrü
48 ay
6.4. Saklamaya yönelik özel tedbirler
30°C’nin üzerinde saklamayınız.
Kapsülleri ışıktan ve nemden korumak için orijinal ambalajında saklayınız.
6.5. Ambalajın niteliği ve içeriği
TECFİDERA blister ambalajlarda tedarik edilir.
120 mg enterik sert kapsüller: PVC/PE/PVDC-PVC alüminyum blister kutularda 14 enteril sert kapsüldür.
6.6. Beşeri tıbbi üründen arta kalan maddelerin imhası ve diğer özel önlemler
Özel bir gereklilik bulunmamaktadır.
Kullanılmamış olan ürünler ya da atık materyaller “Tıbbi Atıkların Kontrolü Yönetmeliği” ve “Ambalaj Atıklarının Kontrolü Yönetmeliği”ne uygun olarak imha edilmelidir
7. RUHSAT SAHİBİ
Biogen Turkey İlaç Ticaret Limited Şirketi
Şişli/İSTANBUL
8. RUHSAT NUMARASI(LARI)
2025/544
9. İLK RUHSAT TARİHİ/RUHSAT YENİLEME TARİHİ
İlk ruhsat tarihi: 28.11.2025
Ruhsat yenileme tarihi: