


KISA ÜRÜN BİLGİSİ - SOGROYA ® 10 MG/1,5 ML ENJEKSİYONLUK ÇÖZELTİ İÇEREN KULLANIMA HAZIR KALEM
1. BEŞERİ TIBBİ ÜRÜNÜN ADI
SOGROYA® 10 mg/1,5 mL Enjeksiyonluk Çözelti İçeren Kullanıma Hazır Kalem
2. KALİTATİF VE KANTİTATİF BİLEŞİM
Etkin madde:
1 mL çözelti 6,7 mg somapasitan içerir*
Her kullanıma hazır kalem 1,5 mL çözeltide 10 mg somapasitan içerir.
*Escherichia coli'de rekombinant DNA teknolojisi kullanılarak ve ardından bir albümin parçası eklenerek üretilmiştir.
Yardımcı maddeler:
Sodyum hidroksit (pH ayarı için)…….yeterli miktarda
Yardımcı maddeler için Bölüm 6.1’e bakınız.
3. FARMASÖTİK FORM
Enjeksiyonluk çözelti içeren kullanım hazır kalem
Berrak ila hafif opak, renksiz ila hafif sarı ve görünür partikül içermeyen sıvı.
4. KLİNİK ÖZELLİKLER
4.1. Terapötik endikasyonlar
SOGROYA®, büyüme hormonu eksikliğine bağlı büyüme geriliği olan 3 yaş ve üzerindeki çocuklarda ve ergenlerde (pediyatrik BHE) ve büyüme hormonu eksikliği olan yetişkinlerde (yetişkin BHE) endojen büyüme hormonunun (BH) replasmanı için endikedir.
4.2. Pozoloji ve uygulama şekli
Somapasitan, büyüme hormonu eksikliği olan hastaların tanı ve tedavisinde uygun niteliklere ve deneyime sahip doktorlar (örn. endokrinoloji uzmanları) tarafından başlatılmalı ve izlenmelidir.
Pozoloji/uygulama sıklığı ve süresi:
Tablo 1: Doz önerileri
| Pediyatrik BHE | Önerilen doz |
|---|---|
| Tedavi görmemiş hastalar ve diğer büyüme hormonu ürünlerinden geçiş yapan hastalar | 0,16 mg/kg/hafta |
| Yetişkin BHE | Önerilen başlangıç dozu |
Tedavi görmemiş hastalar Yetişkinler (18 yaş ve üstü ila 60 yaş altı) Oral östrojen tedavisi gören kadınlar (yaştan bağımsız) Yaşlılar (60 yaş ve üzeri) | 1,5 mg/hafta 2 mg/hafta 1 mg/hafta |
Günlük büyüme hormonu ilaçlarından geçiş yapan hastalar Yetişkinler (18 yaş ve üstü ila 60 yaş altı) Oral östrojen tedavisi gören kadınlar (yaştan bağımsız) Yaşlılar (60 yaş ve üzeri) | 2 mg/hafta 4 mg/hafta 1,5 mg/hafta |
Pediyatrik BHE:
Doz titrasyonu
Somapasitan dozu, büyüme hızı, advers reaksiyonlar, vücut ağırlığı ve serum insülin benzeri büyüme faktörü I (IGF-I) konsantrasyonlarına göre kişiselleştirilebilir ve ayarlanabilir.
Doz titrasyonu için ortalama IGF-I standart deviasyon skoru (SDS) seviyeleri (doz uygulamasından 4 gün sonra ölçülen) kullanılabilir. Doz ayarlamaları, normal aralıkta, yani -2 ile +2 arasında (tercihen 0 SDS'ye yakın) ortalama IGF-I SDS seviyelerine ulaşmayı hedeflemelidir.
IGF-I (SDS) 2’den büyük ise, bir sonraki somapasitan uygulamasından sonra yeniden değerlendirilmelidir. Değer 2’den büyük olarak kalırsa, dozun 0,04 mg/kg/hafta azaltılması önerilir. Bazı hastalarda birden fazla doz azaltımı gerekebilir.
Dozu azaltılan ancak iyi büyümeyen hastalarda, doz tolere edildiği şekilde maksimum 0,16 mg/kg/hafta doza kadar kademeli olarak artırılabilir. Doz artışları haftada 0,02 mg/kg'ı geçmemelidir.
Tedavinin değerlendirilmesi
Yaklaşık 6 ila 12 aylık aralıklarla etkinlik ve güvenliliğin değerlendirilmesi düşünülmelidir. Bu değerlendirme için oksolojik parametreler, biyokimyasal testler (IGF-I, hormonlar, glukoz ve lipid seviyeleri) ve pubertal durum kullanılabilir. Ergenlik döneminde daha sık değerlendirme yapılması düşünülmelidir.
Nihai boy uzunluğuna veya nihai boy uzunluğuna yakın olan bir boy uzunluğuna ulaşan, yani yıllık boy hızı < 2 cm/yıl ve epifiz büyüme plaklarının kapanmasına karşılık gelen kemik yaşı kızlarda > 14 yaş veya erkeklerde > 16 yaş olan hastalarda tedavi kesilmelidir (bkz. bölüm 4.3). Epifizler kapandıktan sonra, hastalar büyüme hormonu tedavisi ihtiyacı açısından klinik olarak yeniden değerlendirilmelidir.
Büyüme tamamlandıktan sonra BHE devam ederse, yağsız beden kütlesi ve kemik mineral oluşumu dahil olmak üzere tam somatik yetişkin gelişimi elde edilecek şekilde büyüme hormonu tedavisine devam edilmelidir (doz uygulamasına rehberlik etmesi için, bkz. Yetişkinler için önerilen doz (Tablo 1)).
Yetişkin BHE:
Doz titrasyonu
Somapasitan dozu her hasta için bireysel bazda ayarlanmalıdır. Hastanın klinik yanıtına ve advers reaksiyon yaşamasına dayalı olarak dozun 2-4 hafta aralıklarla 0,5 mg ila 1,5 mg'lık basamaklarla kademeli olarak haftada 8 mg somapasitan dozuna kadar artırılması önerilir.
Doz titrasyonu için rehber olarak (doz uygulamasından 3-4 gün sonra ölçülen) serum insülin benzeri büyüme faktörü-I (IGF-I) seviyeleri kullanılabilir. IGF-I standart deviasyon skoru (SDS) hedefi, 2 SDS'yi aşmayan üst normal aralığı hedeflemelidir. Hedef aralıktaki IGF-I SDS seviyelerine genellikle 8 haftalık doz titrasyonu süresi içinde ulaşılır. Bazı yetişkin BHE hastalarında daha uzun doz titrasyonu gerekli olabilir (aşağıya ve Bölüm 5.1'e bakınız).
Tedavinin değerlendirilmesi
Doz titrasyonu için bir biyobelirteç olarak IGF-I SDS kullanılarak hedef, titrasyondan sonraki 12 ay içinde yaşa göre ayarlanmış üst referans aralığı (IGF-I SDS üst referans aralığı: 0 ve +2) içinde IGF-I SDS seviyelerine ulaşmaktır. Bu süre içerisinde bu hedef aralığa ulaşılamazsa veya hasta istenilen klinik yanıtı göstermezse diğer tedavi seçenekleri düşünülmelidir.
Somapasitan idame tedavisi boyunca, yaklaşık 6 ila 12 aylık aralıklarla etkililik ve güvenlilik değerlendirmesi yapılmalıdır. Değerlendirme için biyokimyasal testler (IGF-I, glukoz ve lipid seviyeleri), beden yapısı ve beden kitle indeksi kullanılabilir.
Pediyatrik ve yetişkin BHE
Diğer büyüme hormonu ürünlerinden geçiş
Haftalık bir büyüme hormonundan somapasitana geçiş yapan hastaların, haftada bir doz programlarına devam etmeleri önerilir.
Günlük insan büyüme hormonundan haftada bir somapasitana geçiş yapan hastalar, haftalık doz için tercih edilen günü seçmeli ve günlük tedavinin son dozunu haftada bir kez somapasitanın ilk dozunu almadan bir gün önce (veya en az 8 saat önce) almalıdır. Hastalar Tablo 1'de sunulan doz talimatlarını uygulamalıdır.
Oral östrojen tedavisi
Östrojen içeren oral preparatlarla tedavi gören kadınlarda IGF-I düzeyleri düşük seyredebilir ve tedavi hedefine ulaşmak için büyüme hormonu dozunun ayarlanması gerekebilir (bkz. Bölüm 4.4).
Pediyatrik BHE'de 0,16 mg/kg/hafta üzerindeki dozlar çalışılmamıştır ve önerilmemektedir.
Unutulan doz
Bir dozu almayı unutan hastalara, unutulan dozun hatırlanmasından sonraki 3 gün içinde, mümkün olan en kısa sürede, haftada bir somapasitan dozunu enjekte etmeleri ve ardından haftada bir kez olağan doz programlarına devam etmeleri tavsiye edilir. Unutulan dozdan sonra 3 günden fazla zaman geçmişse doz atlanmalı ve bir sonraki doz düzenli olarak planlanan günde uygulanmalıdır. İki veya daha fazla doz atlanırsa, doz düzenli olarak planlanan günde yeniden başlatılmalıdır.
Doz uygulama gününün değiştirilmesi
Haftalık enjeksiyon günü, iki doz arasındaki süre en az 4 gün olduğu sürece değiştirilebilir. Yeni bir doz uygulama günü seçtikten sonra, haftada bir doz uygulamasına devam edilmelidir.
Doz uygulama zamanında esneklik
Planlanan doz uygulama gününde doz uygulamasının mümkün olmadığı durumlarda, iki doz arasındaki süre en az 4 gün (96 saat) olmak üzere, haftada bir kez somapasitan planlanan haftalık doz uygulama gününden 2 gün öncesine veya 3 gün sonrasına kadar alınabilir. Bir sonraki doz için haftada bir dozlama, düzenli olarak programlanan dozlama gününde yeniden başlatılabilir.
Uygulama şekli:
Somapasitan haftada bir kez günün herhangi bir saatinde uygulanır.
Somapasitan, doz ayarlaması yapılmadan karın, uyluk, kalça veya üst kollarda deri altına enjekte edilir.
Lokal lipoatrofiyi önlemek için enjeksiyon bölgesi her hafta değiştirilmelidir.
SOGROYA® 10 mg/1,5 mL (6,7 mg/mL) kalem 0,05 mg (0,0075 mL) artışlarla 0,05 mg’dan 4 mg’a kadar doz sağlar.
Uygulamadan önceki talimatlar için Bölüm 6.6'ya bakınız.
Özel popülasyonlara ilişkin ek bilgiler:
Böbrek yetmezliği
Böbrek yetmezliği olan hastalarda başlangıç dozunun ayarlanması gerekli değildir. Böbrek yetmezliği olan hastalarda daha düşük dozlarda somapasitan gerekebilir, ancak somapasitan dozu her hastanın ihtiyacına göre bireysel olarak ayarlandığından, daha fazla doz ayarlaması gerekli değildir (bkz. Bölüm 5.2).
Karaciğer yetmezliği
Karaciğer yetmezliği olan hastalarda başlangıç dozunun ayarlanması gerekli değildir. Orta derece karaciğer yetmezliği olan hastalarda daha yüksek dozlarda somapasitan gerekebilir, ancak somapasitan dozu her hastanın ihtiyacına göre bireysel olarak ayarlandığından, daha fazla doz ayarlaması gerekli değildir, Şiddetli karaciğer yetmezliği olan hastalarda somapasitan kullanımına ilişkin bilgi mevcut değildir. Bu hastaların somapasitan ile tedavisinde dikkatli olunmalıdır (bkz. Bölüm 5.2).
Pediyatrik popülasyon:
Üç yaşın altındaki pediyatrik BHE hastalarında somapasitanın klinik etkileri hakkında sınırlı veri mevcuttur. Güncel mevcut veriler Bölüm 5.1 ve 5.2'de açıklanmıştır, ancak bir pozoloji önerisi yapılamamaktadır.
Geriyatrik popülasyon (60 yaş veya üzeri):
Genel olarak, yaşlı hastalarda daha düşük dozlarda somapasitan gerekebilir. Daha fazla bilgi için Bölüm 5.2'ye bakınız.
Cinsiyet
Erkekler zamanla artan bir IGF-I duyarlılığı gösterir. Bu, erkeklerin aşırı tedavi görmüş olma riski olduğu anlamına gelir. Özellikle oral östrojen kullananlar olmak üzere kadınlar için erkeklere göre daha yüksek dozlar ve daha uzun titrasyon süresi gerekli olabilir (bkz. Bölüm 5.1 ve 5.2). Oral östrojen kullanan kadınlarda östrojen uygulama yolunun (örn. transdermal, vajinal) değiştirilmesi düşünülmelidir (bkz. Bölüm 4.4).
4.3. Kontrendikasyonlar
Etkin maddeye veya Bölüm 6.1’de listelenen yardımcı maddelerin herhangi birine karşı aşırı duyarlılık durumlarında kontrendikedir.
Somapasitan, tümör aktivitesini gösteren herhangi bir bulgu varlığında kullanılmamalıdır. Büyüme hormonu tedavisi başlanmadan önce intrakraniyal tümörler inaktif olmalı ve anti-tümöral tedavi tamamlanmış olmalıdır. Tümör büyümesini gösteren herhangi bir bulgu varlığında tedavi kesilmelidir (bkz Bölüm 4.4).
Somapasitan, epifizleri kapanmış çocuklarda boy uzamasının uyarılması için kullanılmamalıdır.
Açık kalp cerrahisi, abdominal cerrahi, kazaya bağlı çoklu travma, akut solunum yetmezliği veya benzer durumları takiben akut kritik hastalık komplikasyonları olan (yetişkinler) hastalar somapasitanla tedavi edilmemelidir (ikame tedavisi gören hastalarla ilgili olarak bkz. Bölüm 4.4).
4.4. Özel kullanım uyarıları ve önlemleri
İzlenebilirlik
Biyolojik tıbbi ürünlerin izlenebilirliğini iyileştirmek için, uygulanan ürünün adı ve seri numarası açık şekilde kaydedilmelidir.
Adrenokortikal yetmezlik
Somapasitan tedavisinin başlatılması 11βHSD-1 inhibisyonuna ve serum kortizol konsantrasyonlarının düşmesine neden olabilir. Büyüme hormonu ile tedavi edilen hastalarda daha önce tanı konmamış santral (sekonder) hipoadrenalizm aşikar hale gelebilir ve glukokortikoid replasmanı gerekli olabilir. Ayrıca, daha önce tanı konmuş hipoadrenalizme yönelik glukokortikoid replasmanı tedavisi gören hastalar somapasitan tedavisinin başlatılmasının ardından idame veya stres dozlarında artış yapılmasına ihtiyaç duyabilirler. Bilinen hipoadrenalizmi olan hastaların serum kortizol seviyelerinde azalma ve/veya artan glukokortikoid dozları ihtiyacı açısından izlenmesi gerekir (bkz. Bölüm 4.5).
Glukoz metabolizması bozukluğu
Büyüme hormonu ile tedavi, özellikle duyarlı hastalarda yüksek dozlarda insülin duyarlılığını azaltabilir ve sonuç olarak yetersiz insülin salgılama kapasitesi olan kişilerde hiperglisemi oluşabilir. Sonuç olarak, daha önce tanı konmamış bozulmuş glukoz toleransı ve açık diabetes mellitus, büyüme hormonu tedavisi sırasında ortaya çıkabilir. Bu nedenle, özellikle obezite gibi diyabet için risk faktörleri olan veya ailede diyabet öyküsü olanlar olmak üzere büyüme hormonu ile tedavi edilen tüm hastalarda, glukoz seviyeleri periyodik olarak izlenmelidir. Önceden var olan tip 1 veya tip 2 diabetes mellitus veya bozulmuş glukoz toleransı olan hastalar, büyüme hormonu tedavisi boyunca yakından izlenmelidir. Bu hastalarda büyüme hormonu tedavisine başlandığında, antihiperglisemik tıbbi ürünlerin dozlarının ayarlanması gerekebilir.
Neoplaziler
Büyüme hormonu tedavisi gören yetişkinlerde yeni primer kanser riskinin arttığına dair bir kanıt yoktur.
Malign hastalıklardan tam remisyonda olan veya benign tümörler için tedavi görmüş hastalarda, büyüme hormonu tedavisi, relaps oranının artması ile ilişkili bulunmamıştır.
Malign hastalıkları tamamen remisyona girmiş veya benign tümörler için tedavi görmüş hastalar, büyüme hormonu tedavisine başladıktan sonra nüks açısından yakından izlenmelidir.
Malign veya benign tümör gelişimi veya tekrarlaması durumunda büyüme hormonu tedavisi kesilmelidir.
En sık olarak intrakraniyal neoplaziler olmak üzere çocukluk çağı kanserini yenmiş, büyüme hormonu tedavisi gören kişilerde ikincil neoplazilerde hafif bir artış gözlenmiştir. İkincil neoplaziler için baskın olan risk faktörü, öncesinde radyasyona maruz kalınmasıdır.
Benign intrakraniyal hipertansiyon
Şiddetli veya tekrarlayan baş ağrısı, görme sorunları, bulantı ve/veya kusma gibi belirtilerin olması durumunda papil ödemi için fundoskopi önerilmektedir. Papil ödemi doğrulanırsa, tanıda benign intrakraniyal hipertansiyon düşünülmeli ve uygun görülürse, büyüme hormonu tedavisi sonlandırılmalıdır. İntrakraniyal hipertansiyonu düzelmiş hastalarda klinik kararı yönlendirecek yeterli kanıt halen mevcut değildir. Büyüme hormonu tedavisine yeniden başlandığında, intrakraniyal hipertansiyon bulgularının dikkatle izlenmesi gerekir.
Tiroid fonksiyonu
Büyüme hormonu, tiroid dışı T4’ün T3'e dönüşümünü artırır, bu sayede başlangıç aşamasında olan hipotiroidiyi ortaya çıkarabilir. Hipotiroidi büyüme hormonuna yanıtı etkileyeceği için, hastalara düzenli aralıklarla tiroid fonksiyon testleri uygulanmalı ve endike olduğunda, tiroid hormonu ile replasman tedavisi uygulanmalıdır (bkz. Bölüm 4.5 ve 4.8).
Oral östrojen ile birlikte kullanım
Oral östrojen, somapasitan dahil olmak üzere büyüme hormonuna karşı IGF-I yanıtını etkiler. Herhangi bir oral östrojen (hormon tedavisi veya doğum kontrolü) alan kadınlar, östrojen uygulama yolunu değiştirmeyi (örn. transdermal, vajinal hormon ürünleri) veya başka bir doğum kontrol yöntemi kullanmayı düşünmelidir. Oral östrojen kullanan bir kadın somapasitan tedavisine başladığında, daha yüksek başlangıç dozları ve daha uzun bir titrasyon süresi gerekebilir (bkz. Bölüm 4.2).
Somapasitan almakta olan bir kadın oral östrojen tedavisine başladığı takdirde serum IGF-1 düzeylerinin yaşa uygun normal aralık içinde tutulması için somapasitan dozunun artırılması gerekebilir. Bunun aksine, somapasitan almakta olan bir kadın oral östrojen tedavisini bıraktığı takdirde fazlalık somapasitanın ve/veya yan etkilerin önlenmesi için somapasitan dozunun azaltılması gerekebilir (bkz. Bölüm 4.2 ve 4.5).
Deri ve deri altı doku bozuklukları
Somapasitan uzun süre aynı bölgeye uygulandığında deri altı dokuda lipohipertrofi, lipoatrofi ve edinilmiş lipodistrofi gibi lokal değişiklikler meydana gelebilir. Riski azaltmak için enjeksiyon bölgesi dönüşümlü olarak değiştirilmelidir (bkz. Bölüm 4.2 ve 4.8).
Antikorlar
Yetişkin BHE hastalarında somapasitana karşı antikorlar gözlenmemiştir. Az sayıda pediyatrik BHE hastasında somapasitan bağlayıcı antikorlar için yapılan test pozitif çıkmıştır. Bu antikorların hiçbiri nötralize edici olmamış ve klinik etkiler üzerinde herhangi bir etki gözlenmemiştir. Tedaviye yanıt vermeyen hastalarda anti-somapasitan antikorlarının varlığı için test yapılmalıdır.
Akut kritik hastalık
Büyüme hormonunun iyileşme üzerindeki etkisi, açık kalp cerrahisi, abdominal cerrahi, kazaya bağlı çoklu travma veya akut solunum yetmezliği sonrası komplikasyonlardan mustarip kritik 522 yetişkin hastayı içeren iki plasebo kontrollü çalışmada incelenmiştir. Plasebo alan hastalara (%19) kıyasla günde 5,3 veya 8 mg büyüme hormonu ile tedavi edilen hastalarda ölüm oranı %42 ile daha yüksek olmuştur. Bu bilgilere dayalı olarak, bu tip hastalar somapasitan ile tedavi edilmemelidir. Akut olarak kritik hasta kişilerde büyüme hormonu ikame tedavisinin güvenliliği hakkında herhangi bir bilgi bulunmadığından, bu durumda tedaviye devam etmenin yararları, olası risklere karşı değerlendirilmelidir.
Yetişkinlerde büyüme hormonu eksikliği yaşam boyu süren bir hastalıktır ve buna göre tedavi edilmesi gerekir, ancak büyüme hormonu eksikliğinde 60 yaşından büyük hastalarda ve beş yıldan fazla tedavi gören hastalarda deneyim hala sınırlıdır.
Pankreatit
Diğer büyüme hormonu tıbbi ürünleri ile tedavi sırasında az sayıda pankreatit vakası rapor edilmiştir. Bu nedenle açıklanamayan karın ağrısı gelişen somapasitan ile tedavi edilen hastalarda pankreatit değerlendirilmelidir.
Femur başı epifiz kayması
Hızlı büyüyen çocuklarda ve büyüme hormonu eksikliği (BHE) dahil olmak üzere endokrin bozuklukları olan hastalarda, kalça epifizlerinde kayma genel popülasyona göre daha sık görülebilir. Somapasitan tedavisi sırasında kalıcı kalça/diz ağrısı ve/veya topallama olan çocuklar klinik olarak muayene edilmelidir.
Sodyum içeriği
Bu tıbbi ürün her dozunda 1 mmol'den (23 mg) az sodyum ihtiva eder; yani esasında “sodyum içermez”.
4.5 Diğer tıbbi ürünler ile etkileşimler ve diğer etkileşim şekilleri
Sitokrom P450 ile metabolize edilen ilaçlar
Büyüme hormonu eksikliği olan yetişkinlerde gerçekleştirilen bir etkileşim çalışmasından elde edilen veriler, büyüme hormonu uygulamasının, sitokrom P450 izoenzimleri ile metabolize edilen bileşiklerin klerensini artırabileceğini göstermiştir. Sitokrom P450 ile metabolize edilen bileşiklerin (örn. seks hormonları, kortikosteroidler, antikonvülzanlar ve siklosporin) klerensi özellikle artabilir, bunun sonucunda da bu bileşiklerin plazma düzeyleri düşer. Bu durumun klinik önemi bilinmemektedir.
Glukokortikoidler
Büyüme hormonu kortizonun kortizole dönüşümünü azaltır ve daha önce keşfedilmemiş olan santral hipoadrenalizmi belirgin hale getirebilir veya düşük glukokortikoid replasmanı dozlarını etkisiz hale getirebilir (bkz. Bölüm 4.4).
Oral östrojenler
Oral östrojen tedavisi gören kadınlarda tedavi hedefine erişilebilmesi için daha yüksek bir somapasitan dozu gerekli olabilir (bkz. Bölüm 4.2 ve 4.4).
Antihiperglisemik ürünler
Somapasitan insülin duyarlılığını azaltabileceğinden, somapasitan ile birlikte uygulanması durumunda, insülin dahil antihiperglisemik tedavi için doz ayarlaması gerekebilir (bkz. Bölüm 4.4 ve 4.8).
Diğerleri
Somapasitanın metabolik etkileri, diğer hormonlarla, örneğin testosteron ve tiroid hormonlarıyla eşzamanlı tedaviden de etkilenebilir (bkz. Bölüm 4.4).
Özel popülasyonlara ilişkin ek bilgiler:
Pediyatrik popülasyon:
SOGROYA® ile herhangi bir etkileşim çalışması yapılmamıştır.
4.6. Gebelik ve laktasyon
Genel tavsiye
Gebelik kategorisi: C
Çocuk doğurma potansiyeli bulunan kadınlar / Doğum kontrolü (kontrasepsiyon)
SOGROYA®, çocuk doğurma potansiyeli olan kontrasepsiyon kullanmayan kadınlarda önerilmemektedir.
Gebelik dönemi
Gebe kadınlarda somapasitan kullanımına ilişkin veri bulunmamaktadır.
Hayvanlar üzerinde yapılan çalışmalar üreme toksisitesi göstermiştir (bkz. Bölüm 5.3).
SOGROYA® gebelik boyunca önerilmez.
Laktasyon dönemi
Somapasitanın/metabolitlerinin insan sütüne geçip geçmediği bilinmemektedir.
Hayvanlardaki mevcut farmakodinamik/toksikolojik veriler somapasitanın sütle atıldığını göstermiştir (bkz. Bölüm 5.3).
Anne sütüyle beslenen yenidoğanlar/bebekler için risk göz ardı edilemez.
Emzirmenin kesilip kesilmeyeceğine veya SOGROYA® tedavisinin kesilmesine /tedaviden kaçınılmasına emzirmenin çocuk için yararı ve tedavinin kadın için yararı göz önünde bulundurularak karar verilmelidir.
Üreme yeteneği / Fertilite
Somapasitan kullanımı ve fertilite üzerindeki potansiyel etkisi ile ilgili klinik deneyim bulunmamaktadır.
Sıçanlarda erkek ve dişi fertilitesi üzerinde herhangi bir advers etki gözlenmemiştir (bkz. Bölüm 5.3).
4.7. Araç ve makine kullanımı üzerindeki etkiler
SOGROYA®’nın araç ve makine kullanma becerisi üzerinde etkisi yoktur veya ihmal edilebilir düzeydedir.
4.8. İstenmeyen etkiler
Güvenlilik profilinin özeti
En sık bildirilen advers ilaç reaksiyonları (ADRler) (azalan sırayla [pediyatrik BHE, yetişkin BHE]) baş ağrısı (%12, %12), ekstremitede ağrı (%9, %0), hipotiroidizm (%5, %2), enjeksiyon bölgesi reaksiyonları (%5, %1), periferik ödem (%3, %4), artralji (%2, %7), hiperglisemi (%2, %1), bitkinlik (%2, %6) ve adrenokortikal yetmezliktir (%1,5,% 3).
Advers reaksiyonların listesi
Aşağıda Tablo 2'de listelenen advers ilaç reaksiyonları, BHE'li pediyatrik hastalarda (başlangıç yaşı: 2,5 – 11 yaş) devam eden bir pivotal faz 3 çalışmadan (52 hafta) elde edilen güvenlilik verilerine ve somapasitan tedavisinden kaynaklanan advers reaksiyonlara dayanmaktadır. Advers ilaç reaksiyonlarının sıklıkları, pivotal faz 3 çalışmasındaki sıklıklara göre hesaplanmıştır.
Tablo 3'te listelenen advers reaksiyonlar, BHE'li yetişkin hastalarda (başlangıç yaşı: 19 ila 77 yaş) tamamlanan üç faz 3 çalışmasından derlenen güvenlilik verilerine dayanmaktadır.
Advers ilaç reaksiyonları, MedDRA sistem organ sınıfına ve sıklık kategorisine göre listelenmiştir: Çok yaygın (≥1/10); yaygın (≥1/100 ila <1/10); yaygın olmayan (≥1/1.000 ila <1/100); seyrek (≥1/10.000 ila <1/1.000); çok seyrek (<1/10.000), bilinmiyor (eldeki verilerden hareketle tahmin edilemiyor)
Tablo 2 BHE’li pediyatrik hastalarda Faz 3 klinik çalışmada gözlenen advers reaksiyonlar (BHE)
| MedDRA sistem organ sınıfı | Çok yaygın | Yaygın |
|---|---|---|
| Endokrin hastalıkları | Hipothiroidizm* Adrenokortikal yetmezlik | |
| Metabolizma ve beslenme hastalıkları | Hiperglisemi | |
| Sinir sistemi hastalıkları | Baş ağrısı* | |
| Kas-iskelet ve bağ doku hastalıkları | Artralji Ekstremitede ağrı** | |
| Genel bozukluklar ve uygulama bölgesine ilişkin hastalıklar | Periferik ödem* Enjeksiyon yeri reaksiyonları*# Bitkinlik |
* Genel olarak, bu advers reaksiyonlar ciddi olmayan, hafif şiddette ve geçici olmuştur.
# Enjeksiyon bölgesi reaksiyonları enjeksiyon yerinde morarma (%1,5), enjeksiyon yerinde ağrı (%1,5), enjeksiyon yerinde hematom (%1.5) ve enjeksiyon yerinde şişmeyi (% 0,8) içermiştir.
** Esas olarak hafif bacak ağrısı.
Tablo 3 BHE'li yetişkin hastalarda tamamlanan üç Faz 3 klinik çalışmada gözlenen advers reaksiyonlar
| MedDRA sistem organ sınıfı | Çok yaygın | Yaygın | Yaygın olmayan |
|---|---|---|---|
| Endokrin bozuklukları | Adrenokortical yetmezlik Hipotiroidizm | ||
| Metabolizma ve beslenme hastalıkları | Hiperglisemi* | ||
| Sinir sistemi hastalıkları | Baş ağrısı | Parestezi | Karpal tünel sendromu |
| Deri ve deri altı doku hastalıkları | Döküntü* Ürtiker* | Lipohipertrofi* Kaşıntı* | |
| Kas iskelet ve bağ doku hastalıkları | Artralji Mialji Kas sertliği* | Eklem sertliği | |
| Genel bozukluklar ve uygulama bölgesine ilişkin hastalıklar | Periferik ödem Yorgunluk Asteni Enjeksiyon yeri reaksiyonları* |
* Genel olarak, bu advers reaksiyonlar ciddi olmayan , hafif veya orta şiddette ve geçici olmuştur.
Seçilmiş advers reaksiyonların tanımı
Periferik ödem
Periferik ödem yaygın olarak gözlenmiştir (pediyatrik BHE'de %3 ve yetişkin BHE'de %4). Büyüme hormonu eksikliği olan hastalar, ekstraselüler sıvı eksikliği ile karakterizedir. Büyüme hormonu ürünleri ile tedaviye başlandığında bu eksiklik düzelir. Periferik ödem ile sıvı tutulması oluşabilir. Semptomlar genellikle geçicidir, doza bağlıdır ve geçici olarak dozun azaltılmasını gerektirebilir.
Adrenokortikal yetmezlik
Adrenokortikal yetmezlik yaygın olarak gözlenmiştir (pediyatrik BHE'de %1,5 ve yetişkin BHE'de %3) (bkz. Bölüm 4.4).
Pediyatrik popülasyon
BHE'ye bağlı büyüme yetersizliği olan 3 yaş ve üzeri çocuklarda ve ergenlerde somapasitanın güvenliliği belirlenmiştir. 3 yaşın altındaki BHE hastalarında somapasitanın güvenlilik profili belirlenmemiştir.
Şüpheli advers reaksiyonların raporlanması
Ruhsatlandırma sonrası şüpheli ilaç advers reaksiyonlarının raporlanması büyük önem taşımaktadır. Raporlama yapılması, ilacın yarar/risk dengesinin sürekli olarak izlenmesine olanak sağlar. Sağlık mesleği mensuplarının herhangi bir şüpheli advers reaksiyonu Türkiye Farmakovijilans Merkezi (TÜFAM)’ ne bildirmeleri gerekmektedir (www.titck.gov.tr; e-posta: tufam@titck.gov.tr; tel: 0 800 314 00 08; faks: 0 312 218 35 99)
4.9 Doz aşımı ve tedavisi
Somapasitan ile doz aşımına ilişkin sınırlı klinik deneyim mevcuttur.
Günlük büyüme hormonu tedavisiyle ilgili deneyimlere dayalı olarak, kısa süreli doz aşımı başlangıçta kan glukoz değerinde düşmeye ve daha sonra kan glukoz değerinde artışa neden olabilir. Bu azalmış glikoz seviyeleri klinik hipoglisemi belirtileri olmadan biyokimyasal olarak tespit edilmiştir. Uzun süreli doz aşımı, insan büyüme hormonu fazlalığının bilinen etkileriyle uyumlu belirti ve semptomlara neden olabilir.
5. FARMAKOLOJİK ÖZELLİKLER
5.1 Farmakodinamik özellikler
Farmakoterapötik grup: Hipofiz ve hipotalamus hormonları ve analogları, somatropin ve somatropin agonistleri.
ATC kodu: H01AC07
Etki mekanizması
Somapasitan, uzun etkili bir rekombinant insan büyüme hormonu türevidir. Bir albümin bağlama parçasının eklendiği amino asit omurgasında (L101C) tek bir sübstitüsyon ile endojen insan büyüme hormonuna benzer şekilde 191 amino asitten oluşur. Albümin bağlama parçası (yan zincir), bir yağ asidi parçasından ve proteinin 101. pozisyonuna bağlı bir hidrofilik ayırıcıdan oluşur.
Somapasitanın etki mekanizması ya doğrudan BH reseptörü aracılığıyla ve/veya dolaylı olarak tüm vücuttaki dokularda üretilen, ancak ağırlıklı olarak karaciğer tarafından üretilen IGF-I yoluyla gerçekleşir.
Büyüme hormonu eksikliği somapasitan ile tedavi edildiğinde vücut yapısının (yani vücut yağ kütlesinde azalma, yağsız vücut kütlesinin artış) ve metabolik hareketin normalleşmesi sağlanır.
Somapasitan, kemiklerin büyüme plakları (epifizler) üzerindeki etkilerinin bir sonucu olarak BHE'li pediyatrik hastalarda iskelet büyümesini uyarır (bkz. Bölüm 5.3).
Farmakodinamik etkiler
IGF-I
IGF-I, BHE'de etkinlik için genel olarak kabul edilen bir biyobelirteçtir.
Somapasitan uygulamasının ardından doza bağımlı bir IGF-I yanıtı indüklenir.
1-2 haftalık dozdan sonra IGF-I yanıtlarında bir kararlı durum paternine ulaşılır.
IGF-I seviyeleri hafta boyunca dalgalanır. IGF-I yanıtı 2 ila 4 gün sonra maksimum düzeye çıkar.
Günlük BH tedavisi ile karşılaştırıldığında, somapasitanın IGF-I profili farklıdır (bkz. Şekil 1).
Pediyatrik BHE hastalarında somapasitan, IGF-I standart deviasyon skorunda (SDS) 0,32'lik bir değişikliğe neden olan ortalama 0,02 mg/kg'lık bir değişiklikle doz doğrusal bir IGF-I yanıtı oluşturur.
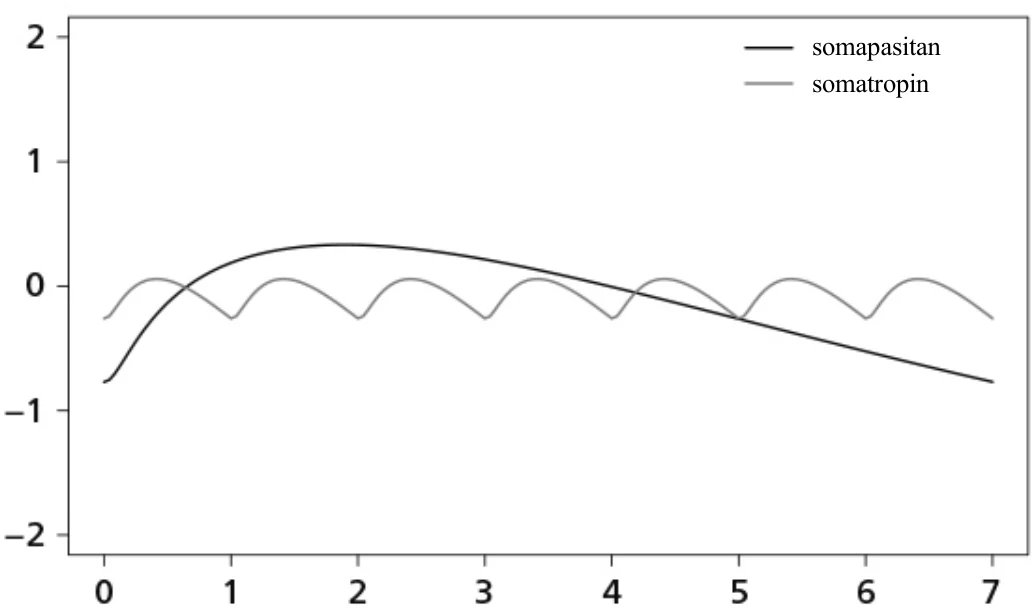
Kararlı durumdaki günler
Şekil 1 Somapasitan ve somatropinin kararlı durumu boyunca modelden türetilmiş IGF-I profilleri (Yetişkin BHE verilerine dayalı olarak)
Klinik etkinlik ve güvenlilik
Pediyatrik BHE:
REAL 4 (faz 3)
Haftada bir SOGROYA®’nın etkililiği ve güvenliliği 52 haftalık randomize, çok merkezli, açık etiketli, aktif kontrollü, paralel gruplu faz 3 çalışmada (REAL 4) 200 tedavi görmemiş, BHE'li
somapasitan somatropin
pediyatrik hastada değerlendirilmiştir. Hastalar haftada bir kez 0,16 mg/kg/hafta SOGROYA® (N=132) veya günde 0,034 mg/kg/gün somatropin (N=68) alacak şekilde randomize edilmiştir.
Başlangıçta, 200 hastanın ortalama yaşı 6,4 olmuştur (aralık: 2,5 ila 11). Hastaların %74,5'ini erkekler oluşturmuştur.
Somapasitan ve somatropin için 52. haftadaki yıllık boy artış hızı benzer olmuştur (Tablo 4).
Tablo 4 BHE'li pediyatrik hastalarda 52. haftada büyüme sonuçları
Haftada bir SOGROYA® (N=132) | Günlük somatropin (N=68) | Tedavi farkı tahmini (%95 GA) (SOGROYA®eksi somatropin) | |
|---|---|---|---|
| Yıllık boy artış hızı (cm/yıl) | 11,2 | 11,7 | -0.5 [-1,1; 0,2] |
Buna uygun olarak, 52. haftada boy SDS ve IGF-I SDS açısından başlangıca göre meydana gelen değişiklikler de somapasitan ve somatropin için benzer olmuştur (Tablo 5).
Tablo 5 BHE’li pediyatrik hastalarda boy SDS ve IGF-I SDS değerleri - 52 haftalık tedavi
Haftada bir SOGROYA® (N=132) | Günlük somatropin (N=68) | Tedavi farkı tahmini (%95 GA) (SOGROYA® eksi somatropin) | |
|---|---|---|---|
| Boy SDS, başlangıça | -2,99 | -3,47 | |
| Boy SDS, başlangıca göre değişim | 1,25 | 1,30 | -0,05 [-0,18; 0,08] |
| IGF-I SDS, başlangıça | -2,03 | -2,33 | |
| IGF-I SDS, 52. haftaa | 0,28 | 0,10 | |
| Başlangıca göre IGF-I SDS seviyesinde değişim | 2,36 | 2,33 | 0,03 [-0,30; 0,36] |
a Gözlenen ortalama
Çalışmadaki pediyatrik hastaların büyük çoğunluğu (%96,9), haftada bir SOGROYA® ile 52 haftalık tedaviden sonra normal aralıkta (-2 ila +2) bir ortalama IGF-I SDS düzeyine ulaşmıştır (Tablo 6). Az sayıda hastada ortalama IGF-I SDS +2'nin (%2,3) üzerinde olurken hiçbir hastada ortalama IGF-I SDS +3'ün üzerinde olmamıştır.
Tablo 6 Haftada bir kez SOGROYA® ile BHE'li pediyatrik hastaların 52 haftalık tedavisinden sonra ortalama IGF-I SDS değerleri
| IGF-I SDS kategorisi |
(N=132) |
|---|---|
| <-2 | %0,8 |
| -2 ila 0 | %21,2 |
| 0 ila +2 | %75,8 |
| +2 ila +3 | %2,3 |
| >+3 | 0 |
REAL 3 (faz 2)
0,04, 0,08 ve 0,16 mg/kg/hafta doz seviyelerinde haftada bir SOGROYA® ve günlük 0,034 mg/kg/gün aktif kontrol kolu içeren bir 4 kollu paralel grup çalışmasında toplam 59 BH tedavisi görmemiş BH eksikliği olan pediyatrik hasta 26 haftalık ana periyodu ve 26 haftalık uzatma periyodunu tamamlamıştır. Hastalar çalışmaya, SOGROYA® 0,16 mg/kg/hafta ve günlük somatropin 0,034 mg/kg/gün ile 104 haftalık açık etiketli güvenlilik uzatma paralel kollarına devam etmiştir. Daha sonra 208 haftalık uzun süreli güvenlilik uzatma periyodunda tüm hastalar haftada bir SOGROYA® 0,16 mg/kg/hafta koluna geçirilmiştir.
Haftada bir kez SOGROYA® ile tedavi, en az 208. haftaya kadar sürekli tedavi faydaları sağlamıştır. Boy SDS'si 38 hastada-1,06 (başlangıçtan değişiklik: 2,85) olmuştur.
156. haftada günde bir 0,034 mg/kg/gün somatropinden haftada bir 0,16 mg/kg/hafta'ya geçen hastalarda 208. haftada elde edilen boy uzunluğu sonucu haftada bir SOGROYA®’ya geçtikten sonra günlük BH tedavisi ile tedavi faydalarının korunduğunu göstermiştir.
Ortalama IGF-I SDS, tüm gruplar için normal aralıkta kalmıştır.
Yetişkin BHE
34 haftalık plasebo kontrollü (çift kör) ve aktif kontrollü (açık) bir çalışmada, 301 tedavi görmemiş BHE'li yetişkin hasta 34 haftalık bir tedavi süresi boyunca (çalışmanın ana periyodu) haftada bir somapasitan veya plasebo veya günlük somatropin alacak şekilde (2:1:2 oranında) randomize edilmiş ve 300 hasta ilaçlara maruz kalmıştır. Hasta popülasyonunun ortalama yaşı 45,1 (Aralık: 23-77 yaş; 41 hasta 65 yaş ve üzeri) ve katılanların %51,7'si kadın ve %69,7'si yetişkin başlangıç BHE’si olan hastalar olmuştur.
34 haftalık ana periyodu tamamlayan toplam 272 yetişkin BHE hastası, 53 haftalık açık etiketli uzatma periyodunda devam etmiştir. Plasebo alan denekler somapasitan grubuna geçirilmiş ve somatropin alan hastalar, somapasitan veya somatropin alacak şekilde (1:1 oranında) yeniden randomize edilmiştir.
Ana tedavi periyodunda (Tablo 7) ve uzatma tedavi periyodunda (Tablo 8) ana sonlanım noktaları için gözlenen klinik etkiler aşağıda sunulmuştur.
Tablo 7 34. haftadaki sonuçlar
| Başlangıca göre 34. haftadaki değişima | Somapasitan | Somatropin | plasebo | Fark somapasitan -placebo [%95 GA] p-değeri | Fark somapasitan- somatropin [%95 GA] |
|---|---|---|---|---|---|
| Denek sayısı (N) | 120 | 119 | 61 | ||
% Trunkal yağ (Birincil sonlanım noktası) | -1,06 | -2,23 | 0,47 | -1,53 [-2,68; -0,38] 0,0090b | 1,17 [0,23; 2,11] |
| Viseral yağ dokusu (cm2) | -10 | -9 | 3 | -14 [-21; -7] | -1 [-7; 4] |
| Başlangıca göre 34. haftadaki değişima | Somapasitan | Somatropin | plasebo | Fark somapasitan -placebo [%95 GA] p-değeri | Fark somapasitan- somatropin [%95 GA] |
| Apendiküler iskelet kas kütlesi (g) | 558 | 462 | -121 | 679 [340; 1,019] | 96 [-182; 374] |
| Yağsız vücut kütlesi (g) | 1,394 | 1,345 | 250 | 1144 [459; 1,829] | 49 [-513; 610] |
| IGF-I SDS seviyesi | 2,40 | 2,37 | -0,01 | 2,40 [2,09; 2,72] | 0,02 [-0,23;0,28] |
Kısaltmalar: N: Tam analiz setindeki denek sayısı, GA: Güven aralığı, DM: Diabetes mellitus. IGF-I SDS: İnsülin benzeri büyüme faktörü-I standart deviasyon skoru.
a Vücut yapısı parametreleri, çift enerjili X-ışını absorpsiyometri (DXA) taramasına dayanmaktadır.
b Primer analiz, somapasitan ve plasebo için % trunkal yağ oranında başlangıca göre değişikliklerin bir karşılaştırması olmuştur. Başlangıca göre 34 haftalık ölçümlerde % trunkal yağ oranındaki değişiklikler, eksik 34. hafta değerlerinin plasebo grubundan elde edilen verilere dayalı olarak tamamlandığı bir çoklu değerlendirme tekniğinin uygulandığı ve faktörler olarak tedavi, BHE başlangıç tipi, cinsiyet, bölge, DM ve DM etkileşimi ile bölgeye göre cinsiyet ve eşdeğişken olarak başlangıç ile bir kovaryans analiz modeli kullanılarak analiz edilmiştir.
- 34. haftada plaseboya kıyasla trunkal yağ oranında (%) başlangıca göre değişikliklerin post-hoc alt grup analizi erkeklerde- %2,49 [-4,19; -0,79], oral östrojen almayan kadınlarda- %0,80 [-2,99; 1,39] ve oral östrojen alan kadınlarda- %1.44’lük [-3,97; 1,09] tahmini bir tedavi farkı (somapasitan-placebo) göstermiştir.
Tablo 8 87. haftadaki sonuçlar
| Başlangıca göre 87. haftadaki değişima | somapasitan/ somapasitan | somatropin/ somatropin | plasebo/ somapasitan | somatropin/ somapasitan | Fark somapasitan/ somapasitan ve somatropin/somatropin [%95 GA] |
|---|---|---|---|---|---|
| Denek sayısı (N) | 114 | 52 | 54 | 51 | |
| % Trunkal yağ | -1,52 | -2,67 | -2,28 | -1,35 | 1,15 [-0,10; 2,40] |
| Viseral yağ dokusu (cm2) | -6,64 | -6,85 | -10,21 | -8,77 | 0,22 [-10; 10] |
| Apendiküler iskelet kas kütlesi (g) | 546,11 | 449,09 | 411,05 | 575,80 | 97,02 [-362; 556] |
| Yağsız vücut kütlesi (g) | 1.739,05 | 1.305,73 | 1.660,56 | 1.707,82 | 433,32 [-404; 1271] |
a Vücut yapısı parametreleri, DXA taramasına dayanmaktadır.
Klinik çalışmada gözlenen ve simülasyonla elde edilen IGF-I SDS seviyeleri
Klinik çalışmanın ana periyodunda, 8 haftalık bir doz titrasyon periyodundan sonra somapasitan ile tedavi edilen yetişkin BHE hastalarının %53'ünde genel olarak 0 ve üzerindeki IGF-I SDS değerlerine ulaşılmıştır. Ancak bu oran, oral östrojen kullanan kadınlar (%32) ve çocukluk döneminde başlayan hastalığı olan hastalar (%39) gibi belirli alt gruplarda daha düşük olmuştur (Tablo 9). Post-hoc simülasyon analizleri, 8 haftanın ötesinde somapasitan doz titrasyonuna izin verilmesi durumunda 0'ın üzerinde IGF-I SDS seviyelerine ulaşan yetişkin BHE hastalarının oranlarının daha yüksek olmasının beklenebileceğini göstermiştir. Bu simülasyon analizinde, IGF-I SDS hedef aralığına veya haftalık 8 mg'lık bir somapasitan dozuna ulaşılana kadar tüm hastalarda somapasitan doz titrasyonunun iyi tolere edildiği varsayılmıştır.
Tablo 9 IGF-I SDS seviyeleri 0’ın üzerinde olan somapasitan ile tedavi edilen yetişkin BHE hastalarının oranları
| Alt gruplar | Erkekler | Oral östrojen almayan kadınlar | Oral östrojen alan kadınlar | Çocukluk döneminde başlayan BHE | Yetişkinlik döneminde başlayan BHE | Tümü |
|---|---|---|---|---|---|---|
| Gözlenena | %71 | %46 | %32 | %39 | %60 | %53 |
| Post-hoc simülasyonlar | %100 | %96 | %70 | %84 | %92 | %90 |
a Çalışma, -0,5'in üzerinde bir IGF-I SDS seviyesine doğru titre etmek üzere tasarlanmıştır.
İdame dozu
İdame dozu kişiden kişiye göre ve erkek ve kadın hastalar arasında değişiklik gösterir. Faz 3 klinik çalışmalarda gözlenen ortalama somapasitan idame dozu 2,4 mg/hafta olmuştur.
Pediyatrik ve yetişkin BHE
Klinik güvenlilik
Somapasitanın güvenlilik profili, somatropinin iyi bilinen güvenlilik profiline benzer olmuştur. Yeni bir güvenlilik sorunu tespit edilmemiştir (bkz. bölüm 4.8).
İmmünojenisite
Pediyatrik hastalarda anti-ilaç antikorları (ADA) nadiren (16/132) tespit edilmiştir. Bu antikorların hiçbiri nötralize edici olmamıştır. ADA'nın farmakokinetik, etkinlik veya güvenlilik üzerinde etkisi olduğuna dair bir kanıt gözlenmemiştir. Yetişkin hastalarda hiçbir anti-ilaç antikoru tespit edilmemiştir.
5.2 Farmakokinetik özellikler
Genel Özellikler
Somapasitan, haftada bir uygulama ile uyumlu farmakokinetik özelliklere sahiptir. Endojen albümine geri dönüşlü bağlanma, somapasitanın eliminasyonunu geciktirir ve böylece in vivo yarılanma ömrünü ve etki süresini uzatır.
Deri altı uygulamayı takiben somapasitanın farmakokinetiği, pediyatrik popülasyonda (2,5 ila 14 yaş) 0,02 ila 0,16 mg/kg/hafta doz seviyelerinde, sağlıklı yetişkinlerde 0,01 ila 0,32 mg/kg doz seviyelerinde ve BHE'li yetişkinlerde 0,12 mg/kg'a kadar doz seviyelerinde araştırılmıştır.
Pediyatrik BHE'de 0,16 mg/kg/hafta somapasitan dozu ortalama 80,2 ng/mL konsantrasyona karşılık gelirken, yetişkin BHE'de klinik olarak ilgili aralıktaki somapasitan dozları ortalama 0,1-36,2 ng/mL konsantrasyonlara karşılık gelir.
Emilim:
BHE’li yetişkin ve pediyatrik hastalarda medyan tmaks, 0,02 mg/kg/hafta ila 0,16 mg/kg/hafta dozlarda 4 ila 25,5 saat arasında değişmiştir.
Kararlı durum maruziyetine 1-2 haftalık uygulamadan sonra ulaşılmıştır.
İnsanlarda somapasitanın mutlak biyoyararlanımı araştırılmamıştır.
Dağılım:
Somapasitan, yüksek oranda (>%99) plazma proteinlerine bağlanır ve albümin gibi dağılması beklenir. Popülasyon PK analizlerine dayalı olarak, tahmini dağılım hacmi (V/F) pediyatrik BHE hastalarında 1,7 L ve yetişkinlerde 14,6 L'dir.
Biyotransformasyon:
Somapasitan, peptid ile albümin bağlayıcı arasındaki bağlayıcı dizinin proteolitik bozunması ve bölünmesiyle geniş ölçüde metabolize olur.
Somapasitan atılımdan önce geniş ölçüde metabolize olmuş ve ne ana atılım yolu olan idrarda (%81) ne de somapasitan ile ilgili materyalin %13'ünün bulunduğu feçeste bozulmamış somapasitan bulunmamıştır; bu da atılımdan önce tam biyotransformasyonun gerçekleştiğini göstermektedir.
Eliminasyon:
Pediyatrik BHE hastalarında 0,16 mg/kg/haftalık bir tek dozun ardından, terminal yarılanma ömrü 34 saat olmuştur.
Terminal yarılanma ömrü, BHE hastalarında kararlı durumda yaklaşık 2 ila 3 gün arasında değişen geometrik ortalamalarla tahmin edilmiştir (dozlar: 0,02 ila 0,12 mg/kg).
Somapasitan, son dozdan yaklaşık 2 hafta sonra dolaşımda olur. Çoklu doz uygulamasını takiben çok az somapasitan birikimi gözlenmiştir veya hiç birikim gözlenmemiştir (ortalama birikim oranı: 1-2).
Doğrusallık/Doğrusal olmayan durum:
Genel olarak, somapasitan doğrusal olmayan farmakokinetik sergiler. Ancak BHE'li yetişkinlerde klinik olarak ilgili somapasitan doz aralığında, somapasitanın farmakokinetiği yaklaşık olarak doğrusaldır.
Hastalardaki karakteristik özellikler
Özel popülasyonlar
Pediyatrik BHE hastaları:
Popülasyon farmakokinetik analizine dayalı olarak cinsiyet, ırk ve vücut ağırlığı, ağırlığa dayalı doz uygulamasını takiben farmakokinetik üzerinde klinik olarak anlamlı bir etkiye sahip değildir.
Yetişkin BHE hastaları:
Yaş
Aynı somapasitan dozunda 60 yaşından büyük denekler, genç deneklerden daha yüksek maruziyete (%29) sahip olmuştur. Bölüm 4.2'de 60 yaşın üzerindeki denekler için daha düşük bir başlangıç dozu tanımlanmıştır.
Cinsiyet
Kadın denekler ve özellikle oral östrojen alan kadın denekler, aynı somapasitan dozunda erkek deneklere göre daha düşük maruziyete (oral östrojen kullanan kadınlar için %53 ve oral östrojen almayan kadınlar için %30) sahip olmuştur. Bölüm 4.2'de oral östrojen kullanan kadınlar için daha yüksek bir başlangıç dozu tanımlanmıştır.
Irk
Japon ve Beyaz denekler arasında somapasitan maruziyeti ve IGF-I yanıtında herhangi bir fark olmamıştır. Aynı somapasitan dozunda Beyazlara kıyasla Japon olmayan Asyalılarda daha yüksek maruziyet gözlenmesine rağmen, Beyazlar, Japonlar ve Japon olmayan Asyalılarda benzer IGF-I seviyelerine ulaşmak için aynı dozlara ihtiyaç olmuştur. Bu nedenle ırka dayalı bir doz ayarlaması önerisi bulunmamaktadır.
Etnisite
Geliştirme programındaki küçük örneklem boyutu nedeniyle etnik köken (Hispanik veya Latin %4,5 (15 denek somapasitan almıştır)) araştırılmamıştır.
Vücut ağırlığı
Aynı somapasitan dozunda yüksek vücut ağırlığına sahip deneklere kıyasla düşük vücut ağırlığına sahip deneklerde daha yüksek maruziyet gözlenmesine rağmen, 35 kg ila 150 kg vücut ağırlığı aralığındaki denekler benzer IGF-I seviyelerine ulaşmak için aynı dozlara ihtiyacı duymuştur. Bu nedenle, vücut ağırlığına dayalı bir doz ayarlaması önerisi bulunmamaktadır.
Böbrek yetmezliği
Kararlı durumda 0,08 mg/kg'lık bir somapasitan dozu, böbrek yetmezliği olan hastalarda daha yüksek maruziyetlere yol açmıştır, bu durum en fazla normal böbrek fonksiyonuna göre EAA0-168saat oranlarının sırasıyla 1,75 ve 1,63 olduğu şiddetli böbrek yetmezliği olan ve hemodiyaliz gerektiren hastalarda belirgin olmuştur. Genel olarak, somapasitan maruziyeti azalan GFR ile artma eğiliminde olmuştur.
Normal böbrek fonksiyonuna göre sırasıyla 1,35, 1,40 ve 1,24 oranları ile orta ve şiddetli böbrek yetmezliği olan hastalarda ve hemodiyaliz gerektiren hastalarda daha yüksek IGF-I EAA0-168saat seviyeleri gözlenmiştir.
Somapasitanın önerilen düşük başlangıç dozları ve bireysel doz titrasyonu ile birlikte IGF-I'de gözlenen orta düzey artış nedeniyle, böbrek yetmezliği olan hastalarda doz ayarlaması önerisi yoktur.
Karaciğer yetmezliği
Kararlı durumda 0,08 mg/kg'lık bir somapasitan dozu, normal karaciğer fonksiyonuna göre EAA0-168saat için 4,69 ve Cmaks için 3,52’lik oranlarla orta derece karaciğer yetmezliği olan hastalarda daha yüksek maruziyetlere yol açmıştır.
Normal karaciğer fonksiyonu olan deneklere kıyasla hafif ve orta derecede karaciğer yetmezliği olan hastalarda daha düşük somapasitan ile uyarılan IGF-I seviyeleri gözlenmiştir (normale göre oran hafif derece için 0,85 ve orta derece için 0,75 olmuştur).
Somapasitanın bireysel doz titrasyonu ile birlikte IGF-I'de gözlenen orta düzey düşüş nedeniyle, karaciğer yetmezliği olan hastalarda doz ayarlaması önerisi yoktur.
5.3. Klinik öncesi güvenlilik verileri
Geleneksel güvenlilik farmakolojisi, tekrarlı doz toksisitesi, genotoksisite veya doğum öncesi ve sonrası gelişim çalışmalarına dayalı klinik öncesi veriler, insanlar için özel bir tehlike ortaya koymamıştır.
Somapasitan ile karsinojenisite çalışması yapılmamıştır.
Sıçanlarda, erkekler ve kadınlar için 8 mg/hafta dozda beklenen maksimum klinik maruziyetten en az 13 ve 15 kat daha fazla maruziyete yol açan bir dozda, erkek ve dişi fertilitesi üzerinde herhangi bir yan etki gözlenmemiştir. Ancak, tedavi edilen tüm dozlarda düzensiz dişi östrus döngüsü görülmüştür.
Gebe sıçanlara ve tavşanlara organogenez boyunca 8 mg/haftalık maksimum klinik dozda beklenen maruziyetin çok üzerinde (en az 18 kat) maruziyetlere yol açan dozlarda subkutan somapasitan uygulandığında fetal zarara dair hiçbir bulgu tespit edilmemiştir. 8 mg/hafta dozda beklenen maksimum klinik maruziyetin en az 130 katı üzerinde maruziyete yol açan yüksek dozlarda, somapasitan alan dişi sıçanların yavrularında kısa/eğik/kalınlaşmış uzun kemikler bulunmuştur. Sıçanlardaki bu tür bulguların doğumdan sonra düzeldiği bilinmektedir ve bunlar kalıcı anormallikler değil, küçük malformasyonlar olarak kabul edilmelidir.
Gebe tavşanlara maksimum klinik doz olan 8 mg/haftada beklenen maruziyetin en az 9 katı üzerinde maruziyetlerde deri altı olarak somapasitan uygulandığında, fetal büyüme azalmıştır.
Emziren sıçanlarda, somapasitan ile ilgili materyal süte geçmiş, ancak plazmada gözlenenden daha düşük bir düzeyde olmuştur (plazmadaki düzeyin %50'sine kadar).
6. FARMASÖTİK ÖZELLİKLER
6.1. Yardımcı maddelerin listesi
Histidin
Mannitol
Poloksamer 188
Fenol
Enjeksiyonluk su
Hidroklorük asit (pH ayarlaması için)
Sodyum hidroksit (pH ayarlaması için).
6.2. Geçimsizlikler
Geçimsizlik çalışmalarının olmamasından dolayı, bu tıbbi ürün diğer tıbbi ürünlerle karıştırılmamalıdır.
6.3. Raf ömrü
2 yıl.
İlk açılıştan sonra
6 hafta. Buzdolabında (2°C - 8°C) saklayınız.
Dondurmayınız. Dondurucu kısımdan uzak tutunuz.
SOGROYA®’yı ışıktan korumak için kalem kapağı takılı şekilde dış kartonu içinde saklayınız.
İlk açılıştan önce ve sonra
Soğutma mümkün değilse (örneğin seyahat sırasında), SOGROYA® geçici olarak toplam 72 saate kadar (3 gün) 30°C'ye kadar sıcaklıklarda tutulabilir.
Bu sıcaklıkta sakladıktan sonra SOGROYA®’yı tekrar buzdolabına koyunuz.
Buzdolabının dışında saklanıp ve daha sonra tekrar buzdolabına konulursa, buzdolabı dışındaki toplam süre 3 günü geçmemelidir; bu dikkatle izlenmelidir.
72 saatten (3 gün) daha uzun süre 30°C'ye kadar sıcaklıklarda veya herhangi bir süre boyunca 30°C'nin üzerindeki sıcaklıkta tutulmuşsa SOGROYA® kalem atılmalıdır.
6.4. Saklamaya yönelik özel tedbirler
Buzdolabında (2°C - 8°C) saklayınız. Dondurmayınız. Dondurucu kısımdan uzak tutunuz.
SOGROYA®’yı ışıktan korumak için kalem kapağı takılı şekilde dış kartonu içinde saklayınız.
Tıbbi ürünün ilk açılışından sonraki saklama koşulları için Bölüm 6.3'e bakınız.
6.5. Ambalajın niteliği ve içeriği
Kullanıma hazır kalem, klorobütil kauçuktan yapılmış bir pistonu olan, bromobütil/izopren kauçuktan yapılmış bir tıpa ve alüminyum bir kapakla kapatılmış, bir cam kartuş (Tip I renksiz cam) içinde 1,5 mL'lik çözelti içerir.
Kartuş, polipropilen, poliasetal, polikarbonat ve akrilonitril bütadien stirenden imal edilmiş tek kullanımlık çok dozlu bir kalem ve ayrıca iki metal yay da içinde bulunur. Kartuş, bir kalem enjektör içine sabitlenir.
SOGROYA® 10 mg/1,5 mL enjeksiyonluk çözelti içeren kullanıma hazır kalem
Kalem enjektör üzerinde sarı renkli doz düğmesi bulunan, renk kodlu kullanıma hazır kalem.
SOGROYA® 1 adet kullanıma hazır kalem içeren ambalajlarda sunulur.
6.6. Beşeri tıbbi üründen arta kalan maddelerin imhası ve diğer özel önlemler
Kalem sadece bir kişinin kullanımı içindir.
Çözelti berrak ila hafif opalesan, renksiz ila hafif sarı görünmüyorsa ve görünür partiküller içeriyorsa SOGROYA® kullanılmamalıdır.
Donmuşsa SOGROYA® kullanılmamalıdır.
Kartuş kullanıma hazır kalemden çıkarılmamalı ve yeniden doldurulmamalıdır.
Kullanmadan önce daima bir iğne takılmalıdır. İğneler tekrar kullanılmamalıdır. Enjeksiyon iğnesi her enjeksiyondan sonra çıkarılmalı ve kalem iğne takılı olmadan saklanmalıdır. Bu, iğnelerin tıkanmasını, kontaminasyonu, enfeksiyonu, çözelti sızıntısını ve yanlış doz uygulamasını önleyebilir. İğnelerin tıkanması durumunda, hastalar kullanma talimatı ile birlikte verilen uygulama talimatlarında yer alan talimatlara uymalıdır.
İğneler kutuya dahil değildir. SOGROYA® 8 mm uzunluğa kadar olan bir iğne ile uygulanabilir. Kalem NovoFine® veya NovoTwist® tek kullanımlık iğneler ile kullanılmak üzere tasarlanmıştır.
Kullanılmamış olan ürünler ya da atık materyaller “Tıbbi Atıkların Kontrolü Yönetmeliği“ ve “Ambalaj ve Ambalaj Atıklarının Kontrolü Yönetmeliği” ne uygun olarak imha edilmelidir.
7. RUHSAT SAHİBİ
Novo Nordisk Sağlık Ürünleri Tic. Ltd. Şti.
Beşiktaş / İstanbul
Tel: 0 212 385 40 40
8. RUHSAT NUMARASI(LARI)
2025/260
9. İLK RUHSAT TARİHİ/RUHSAT YENİLEME TARİHİ
İlk ruhsat tarihi: 05.06.2025
Ruhsat yenileme tarihi: -
10. KÜB’ÜN YENİLENME TARİHİ
-