


KISA ÜRÜN BİLGİSİ - RYSTİGGO 280 MG/2 ML ENJEKSİYONLUK ÇÖZELTİ
1. BEŞERİ TIBBİ ÜRÜNÜN ADI
RYSTİGGO® 280 mg/2 mL enjeksiyonluk çözelti
Steril
2. KALİTATİF VE KANTİTATİF BİLEŞİM
Etkin madde:
Her bir mL enjeksiyonluk çözelti, 140 mg rozanolixizumab içerir.
2 mL’lik bir flakon, 280 mg rozanolixizumab içerir.
Rozanolixizumab, rekombinant DNA teknolojisi ile Çin Hamster Ovaryumunda (CHO) üretilen, rekombinant, insanlaştırılmış bir anti-neonatal Fc reseptörü (FcRn) immünoglobulin G 4P (IgG4P) monoklonal antikorudur.
Yardımcı maddeler:
Her bir mL enjeksiyonluk çözelti 29 mg proline içerir (bakınız Bölüm 4.4).
Her bir mL enjeksiyonluk çözelti 0,3 mg polisorbat 80 içerir (bakınız Bölüm 4.4).
Yardımcı maddeler için Bölüm 6.1’e bakınız.
3. FARMASÖTİK FORM
Enjeksiyonluk çözelti (enjeksiyon)
Renksiz ila soluk-kahverengimsi sarı, berrak ila hafif opak çözelti, pH 5.6.
RYSTİGGO 309 – 371 mOsmol/kg’lik bir osmolaliteye sahiptir.
4. KLİNİK ÖZELLİKLER
4.1. Terapötik endikasyonlar
RYSTİGGO, anti-asetilkolin reseptörü (AChR) veya anti-kas spesifik tirozin kinaz (MuSK) antikoru pozitif olan yetişkin hastalarda jeneralize miyastenia gravis (gMG) tedavisi için standart tedaviye ek olarak endikedir.
4.2. Pozoloji ve uygulama şekli
Tedavi, nöromüsküler veya nöroinflamatuvar hastalıkları olan hastaların tedavisinde deneyimli uzman sağlık profesyonelleri tarafından başlatılmalı ve yönetilmelidir.
Pozoloji/uygulama sıklığı ve süresi:
Her bir tedavi kürü, 6 hafta süreyle haftada 1 dozdan oluşur.
Aşağıdaki tablo, hastanın vücut ağırlığına göre önerilen toplam haftalık rozanolixizumab dozunu göstermektedir.
| Vücut ağırlığı | ≥35 ila <50 kg | ≥50 ila <70 kg | ≥70 ila <100 kg | ≥100 kg |
|---|---|---|---|---|
| Haftalık doz (mg) | 280 mg | 420 mg | 560 mg | 840 mg |
| Haftalık doz (mL) | 2 mL | 3 mL | 4 mL | 6 mL |
| Kullanılacak olan flakon sayısı* | 1 | 2 | 2 | 3 |
*Her bir flakon, infüzyon hattının hazırlanması için fazlalık hacim içerir (bkz. Kullanma Talimatı içindeki ‘Kullanım Talimatları’ bölümü)
Sonraki tedavi kürleri klinik değerlendirmeye göre uygulanmalıdır. Tedavi kürlerinin sıklığı hastaya göre değişkenlik gösterebilir. Klinik geliştirme programında, çoğu hastada kürler arasında 4-13 haftalık bir tedavi gerektirmeyen dönem söz konusu olmuştur. Bir kürden diğerine geçişte, hastaların yaklaşık %10’unda 4 haftadan daha kısa bir tedavi gerektirmeyen dönem söz konusu olmuştur.
Planlanmış bir infüzyonun atlanması durumunda, rozanolixizumab, planlanan zaman noktasından 4 gün sonrasına kadar uygulanabilir. Daha sonra, tedavi kürü tamamlanana kadar olağan dozlama planına devam edilmelidir.
Uygulama şekli:
Subkutan kullanım içindir.
Rozanolixizumabın tercihen subkutan yoldan karnın sağ alt veya sol alt kısmına, göbek deliğinin altına uygulanması önerilir. İnfüzyon cildin hassas, eritematöz veya endüre olduğu bölgelere uygulanmamalıdır.
Rozanolixizumabın ilk tedavi kürünün uygulanması sırasında ve ikinci tedavi kürünün ilk dozunun uygulanması sırasında, enjeksiyon ve hipersensitiviteye bağlı reaksiyonlara yönelik uygun tedavi hazır halde bulundurulmalıdır (bkz. Bölüm 4.4).
Uygulama için gerekli malzemelerin özelliklerine ilişkin talimatlar için aşağıya ve Bölüm 6.6'ya bakınız.
Rozanolixizumab’ı uygulamadan önce, kullanma talimatı dikkatlice okunmalıdır, bkz. Bölüm 6.6.
RYSTİGGO, aşağıdaki yöntemlerle uygulanabilir:
- İnfüzyon pompası (enjektör pompası olarak da bilinir) kullanılarak, veya
- Enjektör ile manuel olarak iterek.
RYSTİGGO, bir sağlık profesyoneli tarafından subkutan infüzyonların nasıl uygulanacağı konusunda uygun eğitim verildikten sonra, kullanma talimatlarına uyularak kendi kendine veya bir bakım veren tarafından uygulanabilir.
Bir pompa ile infüzyon
Tıbbi ürünlerin subkutan uygulanmasına yönelik uygun infüzyon pompaları, enjektörler ve infüzyon setleri kullanılmalıdır (bkz. Bölüm 6.6).
Programlanabilir bir pompa kullanılmıyorsa, enjektördeki hacim uygulama öncesinde reçete edilen doza ayarlanmalıdır.
Rozanolixizumabın bir infüzyon pompası kullanılarak uygulanması, 20 mL/saat’e kadar sabit bir akış hızında gerçekleştirilmelidir.
Bir enjektör ile manuel olarak iterek infüzyon
Subkutan ilaç uygulaması için uygun olan enjektörler ve infüzyon setleri kullanılmalıdır. Enejktördeki hacim, reçete edilen doza göre uygulama öncesinde ayarlanmalıdır.
Rozanolixizumabın enjektör kullanılarak uygulanması, hastanın rahat edeceği bir akış hızında gerçekleştirilmelidir. Klinik çalışmalarda, enjektör ile manuel olarak iterek yapılan infüzyon süreleri 1 ila 30 dakika arasında değişmiş olup, hastalar için ortalama infüzyon süresi 5 dakika olmuştur. Bu infüzyon süreleri aralığı, hasta veya bakım vereni eğitirken bir rehber olarak kullanılabilir.
Özel popülasyonlara ilişkin ek bilgiler:
Böbrek yetmezliği:
Hafif ila orta derecede böbrek yetmezliği olan hastalara (eGFR >45 mL/dk/1,73 m2) ilişkin sınırlı güvenlilik ve etkililik verileri mevcuttur. Şiddetli böbrek yetmezliği olan hastalara ilişkin veri mevcut değildir. Rozanolixizumabın farmakokinetiğinin böbrek yetmezliğinden etkilenme olasılığı muhtemel olmadığından, herhangi bir doz ayarlamasının gerekli olmadığı değerlendirilmektedir (bkz. Bölüm 5.2).
Karaciğer yetmezliği:
Karaciğer yetmezliği olan hastalara ilişkin veri mevcut değildir. Rozanolixizumabın farmakokinetiğinin karaciğer yetmezliğinden etkilenme olasılığı muhtemel olmadığından, herhangi bir doz ayarlamasının gerekli olmadığı değerlendirilmektedir (bkz. Bölüm 5.2).
Pediyatrik popülasyon:
Rozanolixizumabın çocuklarda ve 18 yaşın altındaki ergenler için güvenliliği ve etkililiği belirlenmemiştir. Herhangi bir veri mevcut değildir.
Geriyatrik popülasyon:
Doz ayarlaması gerekli değildir (bkz. Bölüm 5.2.).
4.3. Kontrendikasyonlar
Etkin maddeye veya Bölüm 6.1’de listelenen yardımcı maddelerin herhangi birine karşı aşırı duyarlılık durumlarında kontrendikedir.
4.4. Özel kullanım uyarıları ve önlemleri
İzlenebilirlik
Biyoteknolojik ürünlerin takip edilebilirliğinin sağlanması için, uygulanan ürünün ticari ismi ve seri numarası mutlaka hasta dosyasına kaydedilmelidir.
Miyastenik kriz
Olası veya belirgin miyastenik krizi olan hastalarda rozanolixizumab tedavisi araştırılmamıştır. Miyastenia gravis (MG) krizi için bilinen tedaviler ve rozanolixizumab arasında tedaviye başlama sırası ve bunların potansiyel etkileşimleri dikkate alınmalıdır (bkz. Bölüm 4.5).
Aseptik menenjit
Rozanolixizumab tedavisini takiben aseptik menenjit (ilaç kaynaklı aseptik menenjit) rapor edilmiştir. Aseptik menenjit ile tutarlılık gösteren semptomlar (baş ağrısı, pireksi, boyun tutulması, bulantı, kusma) meydana gelirse, standart tedaviye göre tanısal muayene ve tedavi başlatılmalıdır.
Enfeksiyonlar
Rozanolixizumab IgG seviyelerinde geçici bir azalmaya neden olduğundan enfeksiyon riski artabilir (bkz. Bölüm 5.1). Genel olarak, gMG ile ilgili Faz 3 çalışmalarında, rozanolixizumab ile tedavi edilen tüm hastaların % 45,2’sinde enfeksiyonlar rapor edilmiştir. Bir kürden diğer küre geçişte enfeksiyon insidansında herhangi bir artış gözlenmemiştir. Hastaların % 4,3’ünde ciddi enfeksiyonlar rapor edilmiştir.
Klinik olarak anlamlı önemli aktif enfeksiyonu olan hastalarda, enfeksiyon ortadan kalkana kadar veya yeterli şekilde tedavi edilene kadar rozanolixizumab tedavisi başlatılmamalıdır. Rozanolixizumab ile tedavi sırasında, enfeksiyonların klinik belirti ve semptomları izlenmelidir. Klinik olarak anlamlı bir aktif enfeksiyon meydana gelmesi durumunda, enfeksiyon ortadan kalkana kadar rozanolikizumab tedavisinin durdurulması değerlendirilmelidir.
Hipersensitivite
Döküntü veya anjiyoödem gibi infüzyon reaksiyonları meydana gelebilir (bkz. Bölüm 4.8). Klinik çalışmalarda, reaksiyonlar hafif ila orta şiddette olmuştur. Hastalar rozanolixizumab tedavisi sırasında ve uygulama tamamlandıktan sonra 15 dakika boyunca hipersensitivite reaksiyonlarının klinik belirti ve semptomları açısından izlenmelidir. Uygulama sırasında hipersensitivite reaksiyonu meydana gelirse (bkz. Bölüm 4.8), rozanolixizumab infüzyonu durdurulmalı ve gerekirse uygun önlemler başlatılmalıdır. Bu reaksiyonlar ortadan kalktıktan sonra, uygulamaya devam edilebilir.
Aşılar
Rozanolixizumab tedavisi sırasında aşılarla immünizasyon araştırılmamıştır. Canlı veya canlılığı zayıflatılmış aşılarla immünizasyonun güvenliği ve aşılarla immünizasyona yanıt bilinmemektedir. Tüm aşılar immünizasyon kılavuzlarına göre ve tedavinin başlamasından en az 4 hafta önce uygulanmalıdır. Tedavi gören hastalarda canlı veya canlılığı zayıflatılmış aşıların uygulanması önerilmemektedir. Diğer tüm aşılar, tedavi kürünün son infüzyonundan en az 2 hafta sonra ve bir sonraki kürün başlatılmasından 4 hafta önce uygulanmalıdır.
İmmünojenisite
Faz 3 programından elde edilen havuzlanmış periyodik tedavi verilerinde, haftalık 6 rozanolixizumab dozundan oluşan 1 tedavi kürünün ardından hastaların %27,1’inde (42/155) anti-ilaç antikorları gelişmiş ve %10,3’ünde (16/155) nötralize edici olarak sınıflandırılan antikorlar oluşmuştur. Tedavinin yeniden başlatılmasını takiben, anti-ilaç antikorları ve nötralize edici antikorlar geliştiren hastaların oranı, 5 tedavi kürünün ardından sırasıyla % 65 (13/20) ve % 50’ye (10/20) yükselmiştir. Nötralize edici antikorların gelişimi, rozanolixizumabın genel plazma maruziyetinde % 24’lük bir azalma ile ilişkilendirilmiştir. İmmünojenitenin etkililik ve güvenlilik üzerinde belirgin bir etkisi olmamıştır (bkz. Bölüm 5.1 ve 5.2).
Yardımcı maddeler
Bu tıbbi ürün her bir mililitrede 29 mg prolin içerir.
Hiperprolinemi hastalarında kullanım, alternatif bir tedavi seçeneği bulunmadığı durumlarla sınırlandırılmalıdır.
Bu tıbbi ürün her bir mililitrede 0,3 mg polisorbat 80 içerir.
Polisorbatlar alerjik reaksiyonlara neden olabilir.
4.5. Diğer tıbbi ürünler ile etkileşimler ve diğer etkileşim şekilleri
Herhangi bir etkileşim çalışması gerçekleştirilmemiştir.
Rozanolixizumab immünoglobulin G’nin (IgG) FcRn geri dönüşüm mekanizması ile etkileştiği için; IgG-bazlı tıbbi ürünlerin (örn. monoklonal antikorlar ve intravenöz immünoglobulin [IVIg]) ve Fc-peptid füzyon proteinlerinin serum konsantrasyonlarının; eşzamanlı veya rozonolixizumab uygulamasından sonra 2 hafta içinde uygulanmaları durumunda azalması beklenir. Bu tedavilerin rozanolixizumab uygulamasından 2 hafta sonra başlatılması ve bu tıbbi ürünlerin eş zamanlı uygulanması durumunda etkililikteki azalmanın takip edilmesi tavsiye edilir.
İntravenöz (IV) veya subkutan (SC) immünoglobulinler, PLEX/plazmaferez ve immünoadsorpsiyon ile tedavi, dolaşımdaki rozanolixizumab düzeylerini azaltabilir.
Rozanolixizumab ile tedavi sırasında aşı uygulaması araştırılmamıştır ve herhangi bir aşıya verilen yanıt bilinmemektedir. Rozanolixizumab, IgG seviyelerinde azalmaya neden olduğundan, rozanolixizumab ile tedavi sırasında canlılığı azaltılmış veya canlı aşıların uygulanması tavsiye edilmemektedir (bkz. Bölüm 4.4 ve 5.3).
Özel popülasyonlara ilişkin ek bilgiler
Özel popülasyonlara ilişkin herhangi bir etkileşim çalışması yapılmamıştır.
Pediyatrik popülasyon:
Pediyatrik popülasyonlara ilişkin herhangi bir etkileşim çalışması yapılmamıştır.
4.6. Gebelik ve laktasyon
Genel tavsiye:
Gebelik kategorisi: B
Çocuk doğurma potansiyeli bulunan kadınlar / Doğum kontrolü (Kontrasepsiyon)
Çocuk doğurma potansiyeli bulunan kadınlar ve doğum kontrolüne (kontrasepsiyon) ilişkin veri bulunmamaktadır.
Gebelik dönemi
Rozanolixizumabın hamile kadınlarda kullanımına ilişkin sınırlı sayıda veri mevcuttur. Hayvanlar üzerinde gerçekleştirilen çalışmalarda, tedavi gören annelerden doğan yavrularda, rozanolixizumabın farmakolojik etki mekanizmasından beklenildiği üzere, doğumda çok düşük miktarda IgG seviyeleri mevcut olmuştur (bkz. Bölüm 5.3). Bununla birlikte, hayvanlar üzerinde gerçekleştirilen çalışmalar gebelik, embriyonik/fetal gelişim, doğum veya doğum sonrası gelişim açısından doğrudan veya dolaylı zararlı etkiler göstermemektedir. Hamile kadınların rozanolixizumab ile tedavisi yalnızca faydanın risklerden daha fazla olması durumunda değerlendirilmelidir.
Rozanolixizumabın maternal antikor seviyelerini düşürmesi ve aynı zamanda materyal antikorların fetüse geçişini engellemesi beklenildiği için; yenidoğana yönelik pasif korumanın azalması beklenmektedir. Bu nedenle, uterusta rozanolixizumaba maruz kalan bebeklere canlı/canlılığı azaltılmış aşı uygulanmasının riskleri ve faydaları değerlendirilmelidir (bkz. Bölüm 4.4, alt bölüm “Aşılar”).
Laktasyon dönemi
Rozanolixizumabın anne sütüne geçip geçmediği bilinmemektedir. Maternal IgG’nin doğumdan sonraki ilk günlerde anne sütüne geçtiği ve daha sonra konsantrasyonunun azaldığı bilinmektedir; dolayısıyla bu kısa dönem boyunca anne sütüyle beslenen bebeklere yönelik risk göz ardı edilemez. Daha sonra, emzirme boyunca rozanolixizumab kullanımı ancak klinik faydanın risklerden daha fazla olması durumunda değerlendirilebilir.
Üreme yeteneği/Fertilite
Rozanolixizumabın insan üreme yeteneği/fertilitesi üzerindeki etkisi bilinmemektedir. Hayvanlar üzerinde gerçekleştirilen çalışmalar, fertilite açısından zararlı etkilere işaret etmemektedir (bkz. Bölüm 5.3).
4.7. Araç ve makine kullanımı üzerindeki etkiler
Rozanolixizumabın araç ve makine kullanma yeteneği üzerinde etkisi yoktur veya ihmal edilebilir düzeydedir.
4.8. İstenmeyen etkiler
Güvenlilik profilinin özeti
En sık bildirilen advers reaksiyonlar baş ağrısı (% 48,4), diyare (% 25,0) ve ateş (% 12,5) olmuştur.
Advers reaksiyonların tablo halinde listesi
gMG’ye yönelik gerçekleştirilen klinik çalışmalardan ve pazarlama sonrası deneyimlerden elde edilen advers reaksiyonlar, MedDRA Sistem Organ Sınıfına (SOC) göre sınıflandırılmış olup, aşağıdaki Tablo 1’de listelenmektedir. Her bir sistem organ sınıfında, advers reaksiyonlar sıklığa göre sıralanır ve en sık görülen reaksiyonlar ilk sırada yer alır.
Sıklık kategorileri şu şekilde tanımlanmaktadır: Çok yaygın (≥1/10); yaygın (≥1/100 ila 1/10); yaygın olmayan (≥1/1.000 ila <1/100); seyrek (≥1/10.000 ila <1/1.000); çok seyrek (<1/10.000); bilinmiyor (eldeki verilerden hareketle sıklığı tahmin edilemiyor).
Tablo 1: Advers reaksiyonların listesi
| MedDRA Sistem Organ Sınıfı | Advers Reaksiyonlar | Sıklık Kategorisi |
|---|---|---|
| Enfeksiyonlar ve enfestasyonlar | Üst solunum yolu enfeksiyonları1 | Yaygın |
| Herpes viral enfeksiyonu*6 | Bilinmiyor | |
| Sinir sistemi hastalıkları | Baş ağrısı2 | Çok yaygın |
| Aseptik menenjit* | Bilinmiyor | |
| Gastrointestinal hastalıklar | Diyare | Çok yaygın |
| Bulantı* | Yaygın | |
| Kusma* | Yaygın | |
| Deri ve deri altı doku hastalıkları | Döküntü3 | Yaygın |
| Anjiyoödem4 | Yaygın | |
| Kas-iskelet sistemi, bağ doku ve kemik hastalıkları | Artralji | Yaygın |
| Genel bozukluklar ve uygulama bölgesine ilişkin hastalıklar | Ateş | Çok yaygın |
| Enjeksiyon bölgesi reaksiyonları5 | Yaygın |
1 Nazofarenjit vakalarını içerir.
2Baş ağrısı ve migreni içerir.
3Döküntü, papüler döküntü ve eritematöz döküntüyü içerir.
4Dilde şişmeyi içerir.
5Enjeksiyon bölgesinde döküntü, reaksiyon, eritem, inflamasyon, rahatsızlık ve infüzyon yerinde eritem ve ağrıyı içerir.
6 Simpleks ve oral Herpes Zoster vakalarını içerir.
*Pazarlama sonrası spontan raporlardan elde edilmiştir.
Seçili advers reaksiyonlara ilişkin açıklama
Baş ağrısı
MG0003 çalışmasında; baş ağrısı, rozanolixizumab ve plasebo ile tedavi edilen hastaların sırasıyla 31 (% 48,4) ve 13 (% 19,4)'ünde bildirilen en yaygın reaksiyon olmuştur. Baş ağrısı, en sık olarak rozanolixizumabın ilk infüzyonundan sonra ve infüzyondan sonraki 1 ila 4 gün içinde ortaya çıkmıştır. Meydana gelen baş ağrısı advers reaksiyonundan 1 şiddetli baş ağrısı (% 1,6) dışında, tüm baş ağrıları ya hafif (% 28,1 [n=18]) ya da orta şiddette olmuştur (%18,8 [n=12]) ve baş ağrısı vakalarında tekrarlanan tedavi periyodlarıyla ilişkili herhangi bir artış olmamıştır.
Şüpheli advers reaksiyonların raporlanması:
Ruhsatlandırma sonrası şüpheli ilaç advers reaksiyonlarının raporlanması büyük önem taşımaktadır. Raporlama yapılması, ilacın risk/yarar dengesinin sürekli olarak izlenmesine olanak sağlar. Sağlık mesleği mensuplarının herhangi bir şüpheli advers reaksiyonu Türkiye Farmakovijilans Merkezi (TÜFAM)’ne bildirmeleri gerekmektedir. (www.titck.gov.tr; e-posta: tufam@titck.gov.tr; tel: 0 800 314 00 08; faks: 0 312 218 35 99).
4.9. Doz aşımı ve tedavisi
Doz aşımına ilişkin semptomlara yönelik veri mevcut değildir. Doz sınırlayıcı toksisitenin olmadığı klinik çalışmalarda, protokole göre 52 haftaya kadar 20 mg/kg’a (2162 mg) kadar tekli doz subkutan uygulama ve ≈10 mg/kg’lık dozlarda (1120 mg) ise haftalık subkutan uygulamalar gerçekleştirilmiştir.
Doz aşımı durumunda, hastaların herhangi bir advers reaksiyon açısından yakından izlenmesi ve uygun destekleyici önlemlerin derhal başlatılması tavsiye edilir.
5. FARMAKOLOJİK ÖZELLİKLER
5.1. Farmakodinamik özellikler
Farmakoterapötik grup: İmmunosupresanlar, Neonatal fragment kristalize olabilen reseptör (FcRn) inhibitörleri
ATC kodu: L04AL02
Etki mekanizması
Rozanolixizumab, IgG’nin fizyolojik koşullar altında IgG’yi hücre içi degradasyondan koruyan ve IgG’yi hücre yüzeyine geri kazandıran bir reseptör olan FcRn’ye bağlanmasını inhibe ederek, serum IgG konsantrasyonunu azaltan insanlaştırılmış bir IgG4 monoklonal antikorudur.
Aynı mekanizma ile, rozanolixizumab gMG ile ilişkili patojenik IgG otoantikorlarının konsantrasyonunu azaltır. Rozanolixizumab ile ilgili klinik veriler, FcRn üzerinde farklı bir bölgeye bağlanan albümin seviyelerinde klinik olarak anlamlı bir etki tespit etmemiştir.
Farmakodinamik etkiler
gMG hastalarında gerçekleştirilen çift kör, plasebo kontrollü bir çalışmada; tavsiye edilen dozda (bkz. Bölüm 4.2) haftalık subkutan rozanolixizumab uygulaması, başlangıç seviyesi ile karşılaştırıldığında IgG’de 1 hafta içerisinde % 45’lik anlamlı bir azalma ve yaklaşık 3 haftada maksimum % 73’lük bir düşüş ile, toplam IgG serum konsantrasyonlarında hızlı ve kesintisiz bir azalmayla sonuçlanmıştır. Uygulamanın durdurulmasından sonra, IgG konsantrasyonları yaklaşık 8 hafta içinde başlangıç seviyelerine geri dönmüştür. Çalışmanın sonraki kürlerinde de benzer değişiklikler gözlenmiştir.
Rozanolixizumab ile nötralize edici antikoru pozitif olan hastalardaki total IgG düşüşü, anti-ilaç antikoru negatif olan hastalardan farklı olmamıştır (bkz. Bölüm 4.4).
Klinik etkililik ve güvenlilik
Rozanolixizumabın güvenliliği ve etkililiği, pivotal faz 3 çalışması MG0003’te gMG’li hastalarda değerlendirilmiştir. Rozanolixizumabın uzun dönem güvenliliği, tolerabilitesi ve etkililiği 2 adet faz 3 açık etiketli uzatma (OLE) çalışmasında değerlendirilmiş olup; bu çalışmalardan biri olan 1 OLE (MG0007)’de rozanolixizumab klinik ihtiyaca yönelik olarak 6 haftalık tedavi kürleri şeklinde uygulanmıştır.
Çalışma MG0003
MG0003 çalışmasında, yaklaşık (≈) 7 mg/kg (tavsiye edilen doza karşılık gelir; bkz. Bölüm 4.2) veya daha yüksek bir doza eşdeğer olacak şekilde ağırlığa göre kademeli dozlarda rozanolixizumab veya plasebo almak üzere randomize edilen 200 hasta 18 haftaya kadar değerlendirilmiştir. Tedavi, 6 haftalık bir süre boyunca haftada 1 doz ve akabinde 8 haftalık bir gözlem periyodundan oluşmuştur.
Bu çalışmada, taramada hastaların aşağıdaki ana kriterleri karşılaması gerekmiştir:
- En az 18 yaşında olmak ve vücut ağırlığının en az 35 kg olması
- gMG tanısı olması ve AChR veya MuSK'ya karşı otoantikorların olması
- Amerika Myastenia Gravis Vakfı (MGFA) Sınıf II ila IVa olmak,
- MG-Günlük Yaşam Aktiviteleri (MG-ADL, hasta tarafından bildirilen sonuç [PRO] ölçümü) puanının en az 3 olması (oküler olmayan semptomlardan ≥3 puan olacak şekilde)
- Kantitatif Miyastenia Gravis (QMG) puanının en az 11 olması
- gMG tedavisi alınıyorsa, başlangıçtan önce ve çalışma süresince stabil tutulması (kolinesteraz inhibitörleri hariç)
- IVIg ve/veya PLEX gibi ek tedavilerin değerlendirilmesi
Aşağıdaki durumların söz konusu olduğu hastaların çalışmaya katılmasına izin verilmemiştir:
- Toplam serum IgG seviyesi ≤5,5 g/L veya mutlak nötrofil sayısı <1500 hücre/mm3 olan
- Klinik olarak anlamlı aktif enfeksiyonu veya ciddi enfeksiyonları, mikobakteriyel enfeksiyonları, hepatit B, hepatit C ve HIV enfeksiyonları olan
- Tedaviye başlamadan 1 ay önce PLEX, IVIg ve 3 ila 6 ay önce monoklonal antikorlarla tedavi edilmiş olan
Primer sonlanım noktası, MG-ADL puanında başlangıçtan 43. güne kadar olan değişikliktir. Sekonder etkililik sonlanım noktaları, MG-C (Myasthenia Gravis Kompozit) puanında ve QMG puanında başlangıçtan 43. güne kadar olan değişikliği içermiştir. Bu çalışmadaki yanıt, tedavi kürünün başlangıcına kıyasla 43. günde MG-ADL’de en az 2,0 puanlık bir iyileşme olarak tanımlanmıştır.
Genellikle, hasta demografik özellikleri ve başlangıçtaki hastalık özellikleri tedavi grupları arasında dengelenmiştir. Hastaların çoğunluğu kadın (% 60,5), 65 yaşın altında (% 75,5), ağırlıklı olarak Beyaz ırk (% 68,0) veya Asyalı (% 10,5) olup; MGFA sınıf II veya III gMG (% 96,0) ile çalışmaya başvurmuşlardır. MG tanısı konulduğunda medyan yaş 44.0 yıl; tanıdan bu yana geçen medyan süre ise 5.8 yıl olmuştur. Plasebo grubundaki erkek hasta oranı (% 29,9), ≈7 mg/kg doz uygulanan rozanolixizumab grubuna (% 40,9) göre daha düşük olmuştur. MG0003 hastaları arasındaki otoantikor dağılımı % 10,5 anti-MuSK pozitif ve % 89,5 anti-AChR pozitiftir. Genel olarak hastaların % 95,5’i, çalışma sırasında devam eden en az bir MG başlangıç ilacı almıştır; bunların % 85,5’i asetilkolinesteraz inhibitörlerinin yanı sıra, % 64,0’ı kortikosteroid almakta, % 50,0’ı immünsüpresan almakta ve % 35,5’i ise sabit dozlarda kortikosteroid ve immünosupresan almaktadır.
Rozanolixizumab ve plasebo gruplarında, medyan MG-ADL toplam puanı 8,0 ve medyan QMG toplam puanı 15,0 olmuştur.
Primer ve sekonder etkililik sonlanım noktalarına ilişkin sonuçlar aşağıdaki Tablo 2’de sunulmaktadır. Toplamda rozanolixizumab ve plasebo gruplarındaki hastaların sırasıyla % 71,9’u ve % 31,3’ü MG-ADL yanıt verme kriterlerini karşılamıştır.
Tablo 2: Başlangıçtan 43. güne kadar etkililik sonuçlarındaki değişiklik
Plasebo (N= 67) | Rozanolixizumab ≈7 mg/kg (N= 66) | ||||||||
|---|---|---|---|---|---|---|---|---|---|
| MG-ADL | |||||||||
| Ortalama başlangıç değeri | 8,4 | 8,4 | |||||||
| LS ortalamasında başlangıçtan itibaren değişim (SE) | -0,784 (0,488) | -3,370 (0,486) | |||||||
| Plaseboya göre fark | -2,586 | ||||||||
| Fark için %95 GA | -4,091, -1,249 | ||||||||
| Fark için P-değeri | <0,001 | ||||||||
| MG-C | |||||||||
| Ortalama başlangıç değeri | 15,6 | 15,9 | |||||||
| LS ortalamasında başlangıçtan itibaren değişim (SE) | -2,029 (0,917) | -5,930 (0,916) | |||||||
| Plaseboya göre fark | -3,901 | ||||||||
| Fark için %95 GA | -6,634, -1,245 | ||||||||
| Fark için P-değeri | <0,001 | ||||||||
| QMG | |||||||||
| Ortalama başlangıç değeri | 15,8 | 15,4 | |||||||
| LS ortalamasında başlangıçtan itibaren değişim (SE) | -1,915 (0,682) | -5,398 (0,679) | |||||||
| Plaseboya göre fark | -3,483 | ||||||||
| Fark için %95 GA | -5,614, -1,584 | ||||||||
| Fark için P-değeri | <0,001 | ||||||||
≈=yaklaşık doz; GA= güven aralığı; N=tedavi grubundaki toplam hasta sayısı;
LS=en küçük kare; SE=standart hata; MG-ADL=MG-Günlük Yaşam Aktiviteleri; MG-C=Myastenia Gravis Kompozit puanı; QMG= Kantitatif Miyastenia Gravis; MG = miyastenia gravis.
≈7 mg/kg rozanolixizumab alan ve 43. günde verileri mevcut olan MuSK+ hastaları (n=5) için sonuçlar genel grup ile tutarlı olmuştur.
Rozanolixizumab ile tedavi edilen hiçbir hastaya tedavi süresi boyunca kurtarma tedavisi uygulanmamış olup, bununla birlikte plasebo ile tedavi edilen 3 hastaya tedavi süresi boyunca kurtarma tedavisi uygulanmıştır. Gözlem periyodu boyunca, ≈7 mg/kg’lık doz ile tedavi edilen hastalar arasında bir hastaya kurtarma tedavisi uygulanmış ve 19 hasta ise erken periyodda Rozanolixizumab tedavisi almak üzere açık etiketli bir uzatma çalışmasına katılmıştır.
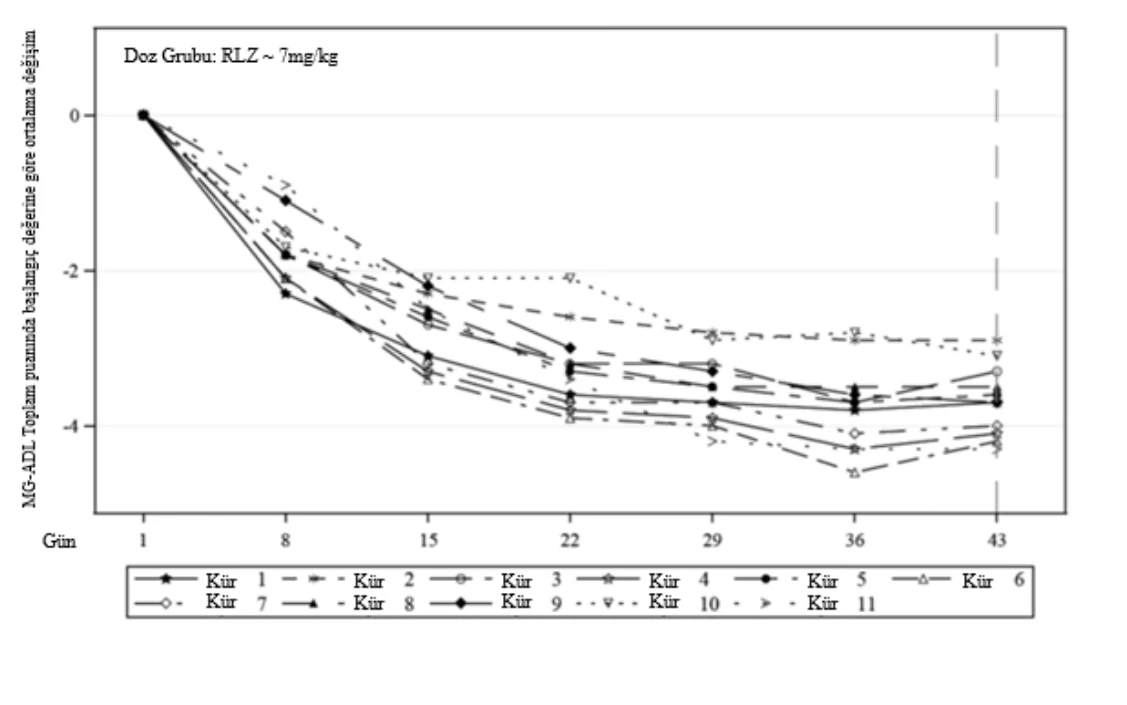
OLE çalışması MG0007'de, rozanolixizumabın sonraki kürlerinin uygulanmasının ardından tutarlı bir klinik iyileşme gözlemlenmiştir.
5.2. Farmakokinetik özellikler
Emilim:
Rozanolixizumabın subkutan uygulamasını takiben, yaklaşık 2 gün sonra pik plazma seviyelerine ulaşılır. Rozanolixizumabın subkutan uygulama sonrası mutlak biyoyararlanımı, popülasyon farmakokinetik analiziyle tahmin edildiği üzere, yaklaşık % 70’tir.
Dağılım:
Rozanolixizumabın görünür dağılım hacminin, popülasyon farmakokinetik analizine göre yaklaşık 7 L olduğu tahmin edilmektedir.
Biyotransformasyon:
Rozanolixizumabın, endojen IgG’ye benzer şekilde, katabolik yolaklar aracılığıyla küçük peptidlere ve aminoasitlere parçalanması beklenmektedir.
Eliminasyon:
Serbest etkin maddenin görünür doğrusal klerensi yaklaşık 0,9 L/gündür. Rozanolixizumabın yarılanma ömrü konsantrasyona bağlıdır ve hesaplanamaz. Rozanolixizumab plazma konsantrasyonları, dozlamadan sonraki bir hafta içinde tespit edilememektedir.
Doğrusallık/Doğrusal olmayan durum:
Rozanolixizumab, hedef-aracılı ilaç dağılımına maruz kalan bir monoklonal antikor için tipik olan doğrusal olmayan bir farmakokinetik sergilemiştir. Kararlı durumda, maksimum plazma konsantrasyonlarının ve konsantrasyon zaman eğrisi altındaki alanın (EAA), ≈7 mg/kg’a kıyasla, ≈10 mg/kg’lık ağırlığa göre-kademeli dozlarda sırasıyla 3-kat ve 4-kat daha yüksek olacağı tahmin edilmiştir.
Hastalardaki karakteristik özellikler
Yaş, cinsiyet veya ırk
Popülasyon farmakokinetik analizi; yaş, cinsiyet veya ırkın rozanolixizumabın farmakokinetiği üzerinde klinik olarak anlamlı bir etkisi olmadığını ortaya koymuştur.
Böbrek veya karaciğer yetmezliği:
Böbrek veya karaciğer yetmezliği olan hastalarda özel bir çalışma gerçekleştirilmemiştir. Bununla birlikte, böbrek veya karaciğer yetmezliğinin rozanolixizumabın farmakokinetiğini etkilemesi beklenmemektedir. Popülasyon farmakokinetik analizine dayanarak; böbrek fonksiyonu testlerinin (tahmini glomerüler filtrasyon hızı [eGFR] 38-161 mL/dk./1,73 m2) veya karaciğer biyokimyasal ve fonksiyon testlerinin (alanin transaminaz [ALT], aspartat transaminaz [AST], alkalin fosfataz ve bilirubin), rozanolixizumabın görünür doğrusal klirensi üzerinde klinik olarak anlamlı bir etkisi olmamıştır.
İmmunojenisite
Nötralize edici antikorların gelişimi, rozanolixizumabın genel plazma maruziyetinde %24’lük bir azalma ile ilişkilendirilmiştir. İmmünojenitesinin etkililik ve güvenlilik üzerinde belirgin bir etkisi olmamıştır (bkz. Bölüm 4.4).
5.3. Klinik öncesi güvenlilik verileri
Klinik dışı veriler, tekrarlı doz toksisitesi (güvenlilik farmakolojisi ve fertilite sonlanım noktaları dahil) ve üreme ve gelişim toksisitesine ilişkin konvansiyonel çalışmalara dayanarak, insanlar için özel bir tehlike ortaya koymamaktadır. Cynomolgus ve rhesus maymunlarına uygulama, IgG’de beklenen azalmayla sonuçlanmıştır. Tedavi fazı sırasında aşı uygulanması, hızlandırılmış IgG degradasyonu nedeniyle, normal IgM seviyeleri ve düşük bir IgG yanıtı ortaya çıkarmıştır. Bununla birlikte, rozanolixizumab klirensinden sonra gerçekleştirilen aşı takviyeleri normal IgM seviyeleri ve IgG yanıtıyla sonuçlanmıştır.
Rozanolixizumabın mutajenik potansiyeli değerlendirilmemiştir; bununla birlikte, monoklonal antikorların DNA'yı veya kromozomları değiştirmesi beklenmemektedir.
Rozanolixizumab ile karsinojenisite çalışmaları gerçekleştirilmemiştir.
26 haftalık tekrarlı doz toksisitesi çalışmasında, cinsel açıdan olgun hayvanların erkek ve dişi üreme organlarında veya erkek ve dişi fertilite parametrelerinde tedaviye bağlı herhangi bir değişiklik gözlenmemiştir. Rozanolixizumabın embriyo-fetal ve postnatal gelişim üzerinde herhangi bir etkisi olmamıştır. Farmakolojik verilerden yola çıkarak beklendiği üzere; tedavi gören annelerden doğan yavrular, çok düşük IgG seviyelerine sahiptir. IgG seviyesi 60 gün içerisinde kontrol değerlerine veya daha yüksek değerlere ulaşmıştır. T hücre aracılı antikor yanıtı (TDAR) analizi ile değerlendirildiği üzere, tedavi gören annelerin yavrularının bağışıklık hücresi sayısı, lenfoid organ yapısı ve bağışıklık fonksiyonu üzerinde herhangi bir etki görülmemiştir.
6. FARMASÖTİK ÖZELLİKLER
6.1. Yardımcı maddelerin listesi
L-Histidin
L-Histidin hidroklorür monohidrat
L-Prolin
Polisorbat 80
Enjeksiyonluk su
6.2. Geçimsizlikler
Geçimlilik çalışmalarının mevcut olmaması durumunda, bu tıbbi ürün diğer infüzyon amaçlı tıbbi ürünlerle karıştırılmamalıdır.
6.3. Raf ömrü
36 ay
Kimyasal ve fiziksel kullanım stabilitesi 25 °C’de 19 saat süreyle kanıtlanmıştır. Hazırlama yöntemi mikrobiyal kontaminasyon riskini ortadan kaldırmadığı sürece; mikrobiyolojik açıdan ürün derhal kullanılmalıdır. Hemen kullanılmaması durumunda, kullanım sırasındaki saklama süreleri ve koşulları kullanıcının sorumluluğundadır.
6.4. Saklamaya yönelik özel tedbirler
Buzdolabında (2 ºC – 8 oC) saklayınız. Dondurmayınız.
Işıktan korumak için, flakonu karton kutusunda saklayınız.
6.5. Ambalajın niteliği ve içeriği
2 mL çözelti içeren, klipsli conta ve flip off kapak ile kapatılmış tıpalı (kauçuk) flakon (Tip I cam).
Ambalaj büyüklüğü 1 flakondur.
6.6. Tıbbi üründen arta kalan maddelerin imhası ve diğer özel önlemler
Materyal özellikleri
Rozanolixizumab enjeksiyonluk çözelti polipropilen enjektörlerin yanı sıra; polietilen (PE), polipropilen (PP), düşük yoğunluklu polietilen (LDPE), polyester, polivinil klorür (DEHP içermeyen PVC), polikarbonat (PC), florlu etilen polipropilen (FEP), üretan/akrilat, poliüretan, meta-akrilonitril bütadien stiren (MABS), silikon veya sikloheksanon içeren infüzyon setleri kullanılarak da uygulanabilir. Etiketinde di(2-etilheksil) fitalat (DEHP) içerdiğine ilişkin bilgi yer alan uygulama cihazları kullanılmamalıdır.
Kullanım için talimatlar
RYSTİGGO’yu uygulamadan önce kullanım talimatları dikkatlice okunmalıdır (daha detaylı bilgi için kullanıma talimatında yer alan kullanım bilgilerine bakınız):
Pompa ve enjektör ile manuel olarak iterek infüzyon için ortak talimatlar
- Flakonların oda sıcaklığına gelmesini bekleyin. Bu süre minimum 30 dakikadan 120 dakikaya kadar sürebilir. Isıtma cihazları kullanmayın.
Kullanmadan önce her bir flakonu aşağıdaki koşullar için kontrol edin:
- Son kullanma tarihi: Son kullanma tarihinin geçmesi durumunda, kullanmayın.
- Renk: Çözelti renksiz ila soluk kahverengimsi-sarı, berrak ila hafif opak olmalıdır. Eğer sıvı bulanık görünüyorsa, yabancı partiküller içeriyorsa veya renginde değişiklik söz konusu ise, flakonu kullanmayın.
- Kapak: Flakonun koruyucu kapağı eksik veya kusurlu ise, flakonu kullanmayın.
- İnfüzyon için tüm materyalleri bir arada bulundurun. Flakon ünitesine/ünitelerine ek olarak, ürün ambalajında yer almayan şu materyalleri de sağlayın: enjektör (5-10 mL, reçete edilen doza bağlı olarak), enjektör iğnesi/iğneleri, transfer iğnesi veya havalandırmalı flakon adaptörü, alkollü mendil, infüzyon seti, kâse veya kağıt havlu, bant veya şeffaf sargı, infüzyon pompası (uygulanabilir ise) ve kesici alet kabı.
RYSTİGGO uygulamasında olası kesintileri önlemek amacıyla, aşağıdaki kriterlere uyulmalıdır:
- Uygulama hattının borusu 61 cm veya daha kısa olması tavsiye edilir.
- 26 gauge çapına veya daha büyük çapa sahip iğneli bir infüzyon seti kullanılmalıdır.
- Bu ürünü hazırlarken ve uygularken aseptik teknik kullanın.
- Enjektörü doldurmak için 18 gauge veya daha büyük çaplı transfer iğnelerini kullanın.
- Flakon içeriğinin tamamı enjektöre transfer edilir. Küçük bir miktar flakonda kalacaktır, bu miktar atılmalıdır.
- Çoklu flakonlar için, yeni bir iğne kullanın ve önceki adımları tekrarlayın.
- İğneyi enjektörden çıkarın ve infüzyon setini enjektöre takın.
- Her bir flakon fazla hacimde ürün içerir (infüzyon hattının hazırlanmasına olanak sağlamak için); bu nedenle, pompayı belirtilen hacmi uygulayacak şekilde önceden ayarlayın veya fazla hacmi dışarı atarak uygulanacak hacmi ayarlayın.
- İnfüzyon setini hazırladıktan sonra, derhal uygulamayı gerçekleştirin.
- İnfüzyon için bir bölge belirleyin: karnın sağ alt veya sol alt kısmı, göbek deliğinin altı. İnfüzyonu cildin hassas, morarmış, kırmızı veya sert olduğu bölgelere uygulamayın. İnfüzyonun yara izlerine veya çatlaklara uygulanmasından kaçının.
- İnfüzyon bölgesini alkollü mendil kullanarak temizleyin. Kurumasını bekleyin.
- İnfüzyon seti iğnesini deri altı dokuya yerleştirin.
- Gerekirse, iğneyi yerinde sabit tutmak için bant veya şeffaf sargı kullanın.
- İnfüzyon tamamlandığında, infüzyon hacmi, infüzyon hattında meydana gelebilecek kayıplar dikkate alınarak ayarlandığı için, infüzyon hattını yıkamayın.
Rystiggo bir infüzyon pompası ile uygulandığında:
- Enjektör pompası tıkanıklık alarm limitleri, uygulanabilir ise, maksimum ayara ayarlanmalıdır.
- Pompayı hazırlamak ve infüzyon hattını doldurmak için infüzyon pompası ile birlikte verilen talimatları izleyin.
Her bir flakon yalnızca tek kullanımlıktır. Kullanılmamış olan ürün ya da atık materyaller “Tıbbi Atıkların Kontrolü Yönetmeliği” ve “Ambalaj Atıklarının Kontrolü Yönetmeliği”ne uygun olarak imha edilmelidir.
7. RUHSAT SAHİBİ
UCB Pharma A.Ş.
Palladium Tower, Barbaros Mah.
Kardelen Sok.
No:2 Kat: 24/80
Ataşehir/İstanbul
8. RUHSAT NUMARASI (LARI)
2025/117
9. İLK RUHSAT TARİHİ / RUHSAT YENİLEME TARİHİ
İlk ruhsat tarihi: 22.03.2025
Ruhsat yenileme tarihi: --
10. KÜB’ÜN YENİLENME TARİHİ
17.01.2026