


KISA ÜRÜN BİLGİSİ - RUDİSTA 85 MG/500 MG FİLM KAPLI TABLET
1. BEŞERİ TIBBİ ÜRÜNÜN ADI
RUDİSTA 85 mg/500 mg film kaplı tablet
2. KALİTATİF VE KANTİTATİF BİLEŞİM
Etkin maddeler: Her bir film kaplı tablet etkin madde olarak 85 mg sumatriptan’a eşdeğer 119 mg sumatriptan süksinat ve 500 mg naproksen sodyum içerir.
Yardımcı maddeler:
Her bir film kaplı tablet;
Sodyum hidrojen karbonat…………..42 mg
Kroskarmelloz sodyum……..……151,4 mg
Sodyum klorür……………………..100 mg
Yardımcı maddeler için 6.1’e bakınız.
3. FARMASÖTİK FORM
Film kaplı tablet.
Mavi renkli, oblong, bikonveks film kaplı tablettir.
4. KLİNİK ÖZELLİKLER
4.1. Terapötik endikasyonlar
RUDİSTA, yetişkinlerde ve 12 yaş ve üzeri pediyatrik hastalarda auralı veya aurasız akut migren tedavisi için endikedir.
Kullanım Sınırlamaları:
- Yalnızca açık olarak migren tanısı konulmuşsa kullanılmalıdır. Bir hasta RUDİSTA ile tedavi edilen ilk migren atağına yanıt vermiyorsa, sonraki atakları tedavi etmek için RUDİSTA uygulanmadan önce migren tanısını yeniden değerlendirin.
- RUDİSTA, migren atak profilaksisi için endike değildir.
- RUDİSTA’nın küme tipi baş ağrısı için güvenliliği ve etkililiği belirlenmemiştir.
4.2. Pozoloji ve uygulama şekli
Pozoloji/uygulama sıklığı ve süresi:
Yetişkinlerde dozaj:
Yetişkinler için önerilen doz 1 tablet RUDİSTA 85 mg/500 mg'dır. RUDİSTA 85 mg/500 mg, en düşük etkili dozdan daha yüksek bir sumatriptan dozu içerir. Sumatriptan dozunun seçimi ve RUDİSTA 85 mg/500 mg gibi sabit bir kombinasyonun kullanılması, daha yüksek bir sumatriptan dozunun olası faydasını tartarak, daha büyük advers reaksiyon risk potansiyeli ile bireysel olarak yapılmalıdır.
24 saatlik bir süre içinde önerilen maksimum doz, en az 2 saat arayla alınan 2 tablettir.
Yetişkinlerde 30 günlük bir dönemde ortalama 5'ten fazla migren baş ağrısının tedavi edilmesinin güvenliliği belirlenmemiştir.
Bireysel hasta tedavi hedefleriyle tutarlı en kısa süre için en düşük etkili doz kullanılmalıdır.
12 ila 17 yaş arası pediyatrik hastalarda dozaj
24 saatlik sürede önerilen maksimum doz 1 tablet RUDİSTA 85 mg/500 mg'dır.
Pediyatrik hastalarda 30 günlük bir dönemde ortalama 2'den fazla migren baş ağrısının tedavi edilmesinin güvenliliği belirlenmemiştir.
Bireysel hasta tedavi hedefleriyle tutarlı en kısa süre için en düşük etkili doz kullanılmalıdır.
Uygulama şekli:
Ağızdan alınır.
RUDİSTA aç karnına veya yiyeceklerle birlikte alınabilir. Tabletler su veya diğer sıvılarla bütün olarak alınmalıdır. Tabletler bölünmemeli, ezilmemeli veya çiğnenmemelidir.
Özel popülasyonlara ilişkin ek bilgiler:
Böbrek yetmezliği:
RUDİSTA’nın kreatinin klirensi 30 mL/dak'dan az olan hastalarda kullanılması tavsiye edilmez. Hafif (CrCl=60 ila 89 mL/dak) veya orta (CrCl=30 ila 59 mL/dak) dereceli böbrek yetmezliği, önceden mevcut böbrek hastalığı veya dehidratasyonu olan hastalarda serum kreatinin ya da kreatinin klirensi izlenmelidir.
Karaciğer yetmezliği:
RUDİSTA şiddetli karaciğer yetmezliği olan hastalarda kontrendikedir.
Hafif veya orta dereceli karaciğer yetmezliği olan hastalar için RUDİSTA dozu azaltılmalıdır.
Hafif ila orta şiddette karaciğer yetmezliği olan hastalarda 85mg/500mg RUDİSTA kullanımı önerilmemektedir.
Bireysel hasta tedavi hedefleriyle tutarlı en kısa süre için en düşük etkili doz kullanılmalıdır.
Pediyatrik popülasyon:
12 yaşın altındaki pediyatrik hastalarda RUDİSTA’nın güvenliliği ve etkililiği belirlenmemiştir.
RUDİSTA’nın 12 ila 17 yaşındaki pediyatrik hastalarda akut migren tedavisi için güvenliliği ve etkililiği, çift kör, plasebo kontrollü bir çalışmada belirlenmiştir.
Geriyatrik popülasyon:
Genç hastalara kıyasla yaşlı hastalar NSAİİ ile ilişkili ciddi kardiyovasküler, gastrointestinal ve/veya renal advers reaksiyonlar açısından daha fazla risk altındadır. RUDİSTA’nın böbrek fonksiyonu azalmış, tanınmamış KAH için riski yüksek olan, yüksek kan basıncı olan yaşlılarda bu durum daha belirgindir. Yaşlı hastalarda kullanılması tavsiye edilmez.
RUDİSTA’yı almadan önce diğer kardiyovasküler risk faktörlerine (örn. diyabet, hipertansiyon, sigara içme, obezite, ailede güçlü KAH öyküsü) sahip geriyatrik hastalar için bir kardiyovasküler değerlendirmesi önerilir.
4.3. Kontrendikasyonlar
RUDİSTA aşağıdaki hastalarda kontrendikedir:
- İskemik koroner arter hastalığı (KAH) (anjina pektoris, miyokardiyal enfarktüs öyküsü veya belgelenmiş asemptomatik miyokard iskemisi) veya Prinzmetal anjina dahil koroner arter vazospazmı.
- Koroner arter by-pass grefti (CABG) ameliyatı durumunda.
- Wolff-Parkinson-White sendromu veya diğer kardiyak aksesuar iletim yolu bozuklukları ile ilişkili aritmiler.
- İnme veya geçici iskemik atak (TIA) öyküsü veya hemiplejik veya baziler migren öyküsü, çünkü bu hastalar daha yüksek inme riski altındadır.
- Periferik vasküler hastalık.
- İskemik bağırsak hastalığı.
- Kontrolsüz hipertansiyon.
- Son zamanlarda (24 saat içinde) ergotamin içeren ilaçların, ergot tipi ilaçların (dihidroergotamin veya metiserjid gibi) veya başka bir 5-hidroksitriptamin1 (5-HT1) agonistinin kullanımı.
- Bir monoamin oksidaz (MAO)-A inhibitörünün eşzamanlı uygulaması veya yakın zamanda (2 hafta içinde) bir MAO-A inhibitörünün kullanımı.
- Aspirin veya diğer NSAİİ'leri aldıktan sonra astım, ürtiker veya alerjik tip reaksiyon öyküsü. Bu tür hastalarda NSAİİ'lere karşı şiddetli, bazen ölümcül, anafilaktik reaksiyonlar bildirilmiştir.
- Sumatriptan, naproksen veya RUDİSTA’nın herhangi bir bileşenine karşı bilinen aşırı duyarlılık (örn. anafilaktik reaksiyonlar, anjiyoödem ve ciddi deri reaksiyonları).
- Gebeliğin üçüncü trimesteri.
- Şiddetli karaciğer yetmezliği.
4.4. Özel kullanım uyarıları ve önlemleri
Kardiyovasküler Trombotik Olaylar
RUDİSTA’nın kullanımı, sumatriptan ve NSAİİ ile ciddi kardiyovasküler olay riskinin artması nedeniyle iskemik veya vazospastik koroner arter hastalığı (KAH) olan hastalarda ve koroner arter by-pass grefti (CABG) cerrahisi durumunda kontrendikedir (bkz. Bölüm 4.3).
Sumatriptan ile Kardiyovasküler Olaylar
Sumatriptan uygulamasından sonraki birkaç saat içinde meydana gelen, akut miyokard enfarktüsü dahil ciddi kardiyak advers reaksiyonlara dair nadir raporlar bildirilmiştir. Bu reaksiyonlardan bazıları, bilinen KAH'ı olmayan hastalarda meydana gelmiştir. RUDİSTA,
KAH geçmişi olmayan hastalarda bile koroner arter vazospazmına (Prinzmetal anjina) neden olabilir.
Nonsteroid Antiinflamatuvar İlaçlarla Kardiyovasküler Trombotik Olaylar Üç yıla kadar süren çeşitli COX-2 seçici ve seçici olmayan NSAİİ'lerin klinik çalışmaları, ölümcül olabilen miyokard enfarktüsü (Mİ) ve inme dahil olmak üzere ciddi kardiyovasküler (KV) trombotik olay riskinde artış olduğunu göstermiştir. Mevcut verilere dayanarak, KV trombotik olay riskinin tüm NSAİİ'ler için benzer olduğu belirsizdir. Ciddi KV trombotik olaylarda NSAİİ kullanımının sağladığı başlangıç düzeyine göre göreceli artış, bilinen KV hastalığı veya KV hastalığı için risk faktörleri olan ve olmayanlarda benzer görülmektedir. Ancak, bilinen KV hastalığı veya risk faktörleri olan hastalarda, artan başlangıç oranları nedeniyle, aşırı ciddi KV trombotik olayların mutlak insidansı daha yüksektir. Bazı gözlemsel çalışmalar, bu ciddi KV trombotik olay risk artışınıtedavinin ilk haftaları kadar erken başladığını bulmuştur. KV trombotik risk artışı, daha yüksek dozlarda en tutarlı şekilde gözlenmektedir.
NSAİİ ile tedavi edilen hastalarda potansiyel KV riskinin en aza indirilmesi için, en düşük etkili doz olası en kısa süreyle kullanılmalıdır. Hekimler ve hastalar daha önceden KV semptomlar olmasa dahi bu tür semptomlara karşı hazırlıklı olmalıdır. Hastalar ciddi KV belirti ve/veya bulgular ve bunlar ortaya çıktığı takdirde yapılacaklar hakkında bilgilendirilmelidirler. Birlikte aspirin kullanımının, NSAİİ kullanımı ile ilişkili ciddi KV trombotik olay riskindeki artışı azalttığına dair tutarlı kanıtlar yoktur. Aspirin ve NSAİİ’lerin birlikte kullanımı ciddi gastrointestinal (Gİ) olayların gelişme riskini artırmaktadır.
Koroner Arter By-pass Greft (CABG) Cerrahisi Sonrası Durum
İki büyük, kontrollü klinik çalışmada, CABG cerrahisini izleyen ilk 10-14 gün içerisinde ağrı tedavisi için COX-2 selektif NSAİİ kullanımının miyokardiyal enfarktüs ve felç insidansında artışa neden olduğu ortaya konmuştur. NSAİİ'ler, CABG durumunda kontrendikedir (bkz. Bölüm 4.3).
Mİ Sonrası Hastalar
Danimarka Ulusal Kayıtları’nda yürütülen gözlemsel çalışmalar, Mİ sonrası dönemde NSAİİ'lerle tedavi edilen hastaların, tedavinin ilk haftasından itibaren yeniden enfarktüs, KV ile ilişkili ölüm ve tüm nedenlere bağlı ölüm riskinde artış olduğunu göstermiştir. Aynı kohortta, Mİ sonrası ilk yıldaki ölüm insidansı NSAİİ ile tedavi edilen hastalarda 100 kişi yılda 20 iken, NSAİİ tedavisi almayan hastalarda 100 kişi yılda 12 idi. Mutlak ölüm oranı, Mİ sonrası ilk yıldan sonra bir miktar düşmesine rağmen, NSAİİ kullanıcılarında artan göreceli ölüm riski, en azından sonraki dört yıllık takiplerde de devam etmiştir.
RUDİSTA’yı almadan önce birden çok kardiyovasküler risk faktörüne (örn. ileri yaş, diyabet, hipertansiyon, sigara içme, obezite, güçlü aile KAH öyküsü) sahip hastalarda kardiyovasküler değerlendirme yapılmalıdır. KAH veya koroner arter vazospazmına dair kanıt olması durumunda RUDİSTA kontrendikedir. Kardiyovasküler değerlendirmesi negatif olan birden çok kardiyovasküler risk faktörüne sahip hastalar için, ilk RUDİSTA dozunun tıbbi gözlemin olduğu bir ortamda uygulanması ve RUDİSTA uygulamasının hemen ardından bir elektrokardiyogram (EKG) yapılması dikkate alınmalıdır. Bu tür hastalar için, aralıklı uzun süreli RUDİSTA kullanıcılarında periyodik kardiyovasküler değerlendirme yapılması dikkate alınmalıdır.
Hekimler ve hastalar daha önceden KV semptomlar olmasa dahi bu tür semptomlara karşı hazırlıklı olmalıdır. Hastalar ciddi KV belirti ve/veya bulgular ve bunlar ortaya çıktığı takdirde yapılacaklar hakkında bilgilendirilmelidirler.
Gastrointestinal Kanama, Ülserasyon ve Perforasyon
RUDİSTA’nın bir bileşeni olan naproksen de dahil olmak üzere NSAİİ'ler, mide, ince bağırsak veya kalın bağırsakta ölümcül olabilen inflamasyon, kanama, ülserasyon ve delinme gibi ciddi gastrointestinal yan etkilere neden olur. Bu ciddi advers olaylar, NSAİİ'lerle tedavi edilen hastalarda herhangi bir zamanda uyarı semptomları vererek veya vermeksizin ortaya çıkabilir. NSAİİ tedavisinde ciddi bir üst gastrointestinal yan etki geliştiren 5 hastadan sadece 1'i semptomatiktir. NSAİİ'lerin neden olduğu üst gastrointestinal ülserler, büyük kanama veya perforasyon, 3 ila 6 ay boyunca her gün tedavi edilen hastaların yaklaşık %1'inde ve 1 yıl tedavi gören hastaların yaklaşık %2 ila %4'ünde ortaya çıkmaktadır. Bununla birlikte, kısa süreli tedavi bile risksiz değildir.
Kontrollü ve kontrolsüz klinik çalışmalarda RUDİSTA alan 3.302 yetişkin migren hastası arasında, 1 hasta 3 hafta boyunca 8 doz aldıktan sonra mide ülseri nüksü yaşamıştır ve 1 hasta 7 ayda ortalama 8 atağı tedavi edildikten sonra mide ülseri geliştirmiştir.
Gİ Kanama, Ülserasyon ve Perforasyon için Risk Faktörleri
Önceden peptik ülser ve/veya gastrointestinal kanama öyküsü olan ve NSAİİ kullanan hastalarda, Gİ kanama riski bu risk faktörleri olmayan hastalara göre 10 kat artmıştır. NSAİİ ile tedavi edilen hastalarda, Gİ kanama riskini artıran diğer faktörler, beraberinde oral kortikosteroid, anti-koagülan, aspirin veya seçici serotonin geri alım inhibitörlerinin (SSRI’ların) kullanılması, uzun süreli NSAİİ kullanımı, sigara içilmesi, alkol kullanımı, ileri yaş ve genel durum bozukluğudur Ölümcül Gİ olaylara ait spontan bildirimlerin çoğu, yaşlı veya genel sağlık durumu kötü hastalara aittir, dolayısıyla bu hasta gruplarının tedavisinde dikkatli olunmalıdır. Ek olarak, ilerlemiş karaciğer hastalığı ve/veya koagülopatisi olan hastalar, Gİ kanama açısından yüksek risk altındadır.
NSAİİ ile tedavi edilen hastalarda Gİ riskleri en aza indirmeye yönelik stratejiler:
- En düşük etkili doz mümkün olan en kısa süre için kullanılmalıdır.
- Aynı anda birden fazla NSAİİ uygulamasından kaçınılmalıdır.
- Faydaların artan kanama riskinden daha ağır basması beklenmedikçe yüksek risk altındaki hastalarda kullanılmasından kaçınılmalıdır. Aktif Gİ kanaması olanların yanı sıra yüksek riskli hastalar için NSAİİ'ler dışında alternatif tedaviler düşünülmelidir.
- Doktorlar ve hastalar NSAİİ kullanımı sırasında gelişebilecek Gİ kanama ve ülserasyon belirti ve semptomlarına karşı hazırlıklı olmalıdırlar.
- Ciddi bir Gİ advers olaydan şüpheleniliyorsa, derhal ek değerlendirmeye ve tedaviye başlanmalıdır ve ciddi bir Gİ advers olay ortadan kalkana kadar RUDİSTA kullanımı durdurulmalıdır.
- Kardiyak profilaksi için düşük doz aspirinin eşzamanlı kullanılması durumunda, hastalar Gİ kanama belirti ve semptomları açısından daha yakından izlenmelidir.
Aritmiler
5-HT1 agonistlerinin uygulanmasını takiben birkaç saat içinde ventriküler taşikardi ve ölüme yol açan ventriküler fibrilasyon dahil olmak üzere yaşamı tehdit eden kardiyak ritim bozuklukları bildirilmiştir. Bu rahatsızlıklar meydana gelirse RUDİSTA kullanımı durdurulmalıdır.
RUDİSTA, Wolff-Parkinson-White sendromu veya diğer kardiyak aksesuar iletim yolu bozuklukları ile ilişkili aritmileri olan hastalarda kontrendikedir.
Göğüs, Boğaz, Boyun ve/veya Çene Ağrısı/Sıkışması/Basıncı
Sumatriptan ile tedaviden sonra prekordiyum, boğaz, boyun ve çenede; sıkılık, ağrı, basınç ve ağırlık hissi sıklıkla ortaya çıkar ve genellikle köken olarak kalp dışıdır. Bununla birlikte, bu hastalar yüksek kardiyak risk altındaysa kardiyak değerlendirme yapılmalıdır. RUDİSTA’nın kullanımı, KAH ve Prinzmetal varyant anjinası olan hastalarda kontrendikedir.
Serebrovasküler Olaylar
5-HT1 agonistleri ile tedavi edilen hastalarda serebral hemoraji, subaraknoid kanama ve inme meydana gelmiş ve bazıları ölümle sonuçlanmıştır. Bazı vakalarda, serebrovasküler olayların primer olmasının mümkün gözükmektedir, bu semptomların migrenden kaynaklanmamasına rağmen migren kaynaklı gibi yanlış bir inançla bu hastalara 5-HT1 agonistleri uygulanmaktadır. Ayrıca, migren hastaları belirli serebrovasküler olaylar (örn. inme, kanama, TIA) açısından yüksek risk altında olabilir. Serebrovasküler bir olay meydana gelmesi durumunda RUDİSTA kullanımı durdurulmalıdır.
Daha önce migren tanısı konmamış hastalarda ve atipik semptomlar gösteren migrenlilerde baş ağrılarını tedavi etmeden önce, potansiyel olarak ciddi nörolojik durumlar dışlanmalıdır. RUDİSTA, inme veya TIA öyküsü olan hastalarda kontrendikedir (bkz. Bölüm 4.3).
Diğer Vazospazm Reaksiyonları
Sumatriptan, periferik vasküler iskemi, gastrointestinal vasküler iskemi ve enfarktüs (karın ağrısı ve kanlı ishal ile kendini gösterir), dalak enfarktüsü ve Raynaud sendromu gibi koroner olmayan vazospastik reaksiyonlara neden olabilir. Herhangi bir 5-HT1 agonistinin kullanımını takiben koroner olmayan vazospazm reaksiyonunu düşündüren semptomlar veya bulgular yaşayan hastalarda, ek RUDİSTA almadan önce vazospastik reaksiyon dışlanmalıdır.
5-HT1 agonistlerinin kullanımı ile geçici ve kalıcı körlük ve önemli kısmi görme kaybı raporları bildirilmiştir. Görsel bozukluklar bir migren atağının parçası olabileceğinden, bu olaylar ve 5-HT1 agonistlerinin kullanımı arasında nedensel ilişki net bir şekilde kurulmamıştır.
Hepatotoksisite
RUDİSTA’nın bir bileşeni olan naproksen dahil NSAİİ'leri alan hastaların %15'inde 1 veya daha fazla karaciğer testinde sınırda yükselmeler meydana gelebilir. Karaciğer anomalileri, doğrudan toksisiteden çok aşırı duyarlılığın sonucu olabilir. Bu anomaliler ilerleyebilir, değişmeden kalabilir veya devam eden tedavide geçici olabilir. NSAİİ'lerle yapılan klinik çalışmalarda hastaların yaklaşık %1'inde SGPT (ALT) veya SGOT (AST)’da dikkate değer (normalin üst sınırının 3 katı) yükselmeler bildirilmiştir. Ek olarak, NSAİİ'lerle sarılık ve ölümcül fulminan hepatit, karaciğer nekrozu ve karaciğer yetmezliği dahil olmak üzere, nadir, bazen ölümcül ciddi karaciğer hasarı vakaları bildirilmiştir.
RUDİSTA şiddetli karaciğer yetmezliği olan hastalarda kontrendikedir. RUDİSTA ile tedavi sırasında, bir hastada karaciğer disfonksiyonu geliştiğine dair belirti ve/veya bulgular ortaya çıktığında veya anormal karaciğer testleri olanlarda, daha ciddi karaciğer reaksiyonlarının gelişimine ait kanıtlar incelenmelidir. Karaciğer hastalığı ile uyumlu klinik belirti ve semptomlar gelişirse, sistemik belirtiler ortaya çıkarsa (örn. eozinofili, döküntü) veya anormal karaciğer testleri devam ederse veya kötüleşirse RUDİSTA kullanımı durdurulmalıdır.
Hastaları hepatotoksisitenin uyarı belirtileri ve semptomları hakkında bilgilendiriniz (örn. mide bulantısı, yorgunluk, uyuşukluk, ishal, kaşıntı, sarılık, sağ üst kadran hassasiyeti ve "grip benzeri" semptomlar). Karaciğer hastalığı ile uyumlu klinik belirti ve semptomlar gelişirse veya sistemik belirtiler ortaya çıkarsa (örn. eozinofili, döküntü vb.) RUDİSTA kullanımı derhal durdurulmalıdır ve hastanın klinik değerlendirmesi yapılmalıdır.
Hipertansiyon
RUDİSTA’nın bir bileşeni olan sumatriptan da dahil olmak üzere 5-HT1 agonistleri ile tedavi edilen hastalarda nadir durumlarda organ sistemlerinde akut bozuklukla birlikte hipertansif kriz dahil olmak üzere kan basıncında önemli artış bildirilmiştir. Bu durum, hipertansiyon öyküsü olmayan hastaları da içermektedir.
RUDİSTA’nın bir bileşeni olan naproksen de dahil olmak üzere NSAİİ'ler ayrıca yeni hipertansiyonun başlamasına veya önceden var olan hipertansiyonun kötüleşmesine yol açabilir ve her ikisi de kardiyovasküler olayların artmış insidansına katkıda bulunabilir. Anjiyotensin dönüştürücü enzim (ADE) inhibitörleri, anjiyotensin reseptör blokerleri (ARB'ler), beta blokerleri, tiyazid diüretikleri veya loop diüretikleri alan hastalarda, NSAİİ'leri alırken bu tedavilere verilen yanıtta bozulma olabilir.
RUDİSTA ile tedavi edilen hastalarda kan basıncını izleyiniz. RUDİSTA, kontrol altında olmayan hipertansiyon hastalarında kontrendikedir (bkz. Bölüm 4.3).
Kalp Yetmezliği ve Ödem
Selektif COX-2 inhibitörlerin ve geleneksel NSAİİ’lerin randomize kontrollü çalışmalarının meta-analizi, selektif COX-2 inhibitörleri ile ve seçici olmayan NSAİİ ile tedavi edilen hastalarda kalp yetmezliği nedeniyle hastaneye yatışlarda plasebo ile tedavi edilen hastalara kıyasla yaklaşık iki kat artış olduğunu göstermiştir. Danimarka Ulusal Kayıt çalışmasında, kalp yetmezliği olan hastalarda NSAİİ kullanımı Mİ riskini, kalp yetmezliği nedeniyle hastaneye yatışı ve ölümü artırmıştır.
Ek olarak, NSAİİ'lerle tedavi edilen bazı hastalarda sıvı tutulumu ve ödem gözlenmiştir. Naproksen kullanımı, bu tıbbi durumları tedavi etmek için kullanılan çeşitli terapötik ajanların KV etkilerini azaltabilir (örn. diüretikler, ADE inhibitörleri veya anjiyotensin reseptör blokerleri [ARB'ler]).
Faydaların kalp yetmezliğini kötüleştirme riskinden daha ağır basması beklenmedikçe, şiddetli kalp yetmezliği olan hastalarda RUDİSTA kullanımından kaçınınız. RUDİSTA şiddetli kalp yetmezliği olan hastalarda kullanılıyorsa, hastaları kalp yetmezliğinin kötüleşme belirtileri açısından izleyiniz.
Her RUDİSTA 85 mg/500 mg film kaplı tablet yaklaşık 64 mg sodyum içerdiğinden, genel sodyum alımının ciddi şekilde kısıtlanması gereken hastalarda bu durum dikkate alınmalıdır.
İlaç Aşırı Kullanımına Bağlı Baş Ağrısı
Akut migren ilaçlarının aşırı kullanımı (örn. ergotamin, triptanlar, opioidler veya bu ilaçların kombinasyonunun ayda 10 gün veya daha fazla) baş ağrısının şiddetlenmesine (ilaç aşırı kullanım baş ağrısı) yol açabilir. İlaç aşırı kullanım baş ağrısı, migren benzeri günlük baş ağrıları olarak veya migren ataklarının sıklığında belirgin bir artış olarak ortaya çıkabilir. Aşırı kullanılan ilaçların kesilmesi dahil olmak üzere hastaların detoksifikasyonu ve yoksunluk semptomlarının (genellikle baş ağrısının geçici olarak kötüleşmesini içerir) tedavisi gerekli olabilir.
Serotonin Sendromu
Serotonin sendromu, RUDİSTA ile, özellikle seçici serotonin geri alım inhibitörleri (SSRI'lar), serotonin norepinefrin geri alım inhibitörleri (SNRI'lar), trisiklik antidepresanlar (TCA'lar) ve MAO inhibitörleri ile birlikte uygulama sırasında ortaya çıkabilir. Serotonin sendromu semptomları arasında zihinsel durum değişiklikleri (örn. ajitasyon, halüsinasyonlar, koma), otonomik dengesizlik (örn. taşikardi, değişken kan basıncı, hipertermi), nöromüsküler anormallikler (örn. hiperrefleksi, koordinasyon bozukluğu) ve/veya gastrointestinal semptomlar (örn. bulantı, kusma, ishal) bulunmaktadır. Semptomların başlangıcı genellikle yeni veya daha yüksek dozda serotonerjik bir ilaç aldıktan sonraki dakikalar ila saatler arasında ortaya çıkar. Serotonin sendromundan şüphelenilmesi durumunda RUDİSTA kullanımı durdurulmalıdır.
Renal Toksisite ve Hiperkalemi
Renal Toksisite
NSAİİ’lerin uzun süre kullanımı renal papiller nekroza ve diğer böbrek hasarlarına neden olur. Böbrek perfüzyonunun sağlanmasında prostaglandinlerin kompansatuar etkinliği olan hastalarda da renal toksisite gözlenmiştir. Bu hastalarda non-steroid anti-inflamatuar ilaç kullanımı, doza bağımlı olarak prostaglandinlerin yapımında azalmaya ve ikincil olarak böbrek kan akımını azaltarak böbrek dekompansasyonunun açıkça hızlanmasına neden olabilir. Böbrek fonksiyon bozukluğu, kalp yetmezliği, karaciğer yetmezliği, dehidrasyon, hipovolemi, tuz eksikliği olanlarda, diüretik ve ADE inhibitörleri alanlarda ve yaşlı hastalarda bu reaksiyonun riski daha fazladır. NSAİİ tedavinin kesilmesiyle, genellikle tedavi öncesi duruma geri dönülür. Böbrek hastalığı ile uyumlu klinik belirti ve semptomlar gelişirse veya sistemik belirtiler ortaya çıkarsa RUDİSTA kullanımı durdurulmalıdır.
RUDİSTA’nın, faydalarının böbrek fonksiyonunun kötüleşme riskinden daha ağır basması beklenmedikçe şiddetli böbrek yetmezliği (kreatinin klirensi [CrCl] <30 mL/dak) olan hastalarda kullanılması önerilmez. İlerlemiş böbrek hastalığı olan hastalarda RUDİSTA kullanılıyorsa, böbrek fonksiyonlarında kötüleşme belirtileri açısından hastaları izleyiniz. Hafif (CrCl=60 ila 89 mL/dak) veya orta (CrCl=30 ila 59 mL/dak) böbrek yetmezliği, önceden mevcut böbrek hastalığı veya dehidratasyonu olan hastalarda böbrek fonksiyonunu izleyiniz.
RUDİSTA’nın renal etkileri, önceden böbrek hastalığı olan hastalarda böbrek fonksiyon bozukluğunun ilerlemesini hızlandırabilir.
RUDİSTA’yı başlatmadan önce dehidrate veya hipovolemik hastalarda hacim durumunu düzeltiniz. RUDİSTA kullanımı sırasında böbrek veya karaciğer yetmezliği, kalp yetmezliği, dehidratasyon veya hipovolemisi olan hastalarda böbrek fonksiyonunu izleyiniz. Faydaların böbrek fonksiyonunun kötüleşme riskinden daha ağır basması beklenmedikçe, ilerlemiş böbrek hastalığı olan hastalarda RUDİSTA kullanımından kaçınınız. İlerlemiş böbrek hastalığı olan hastalarda RUDİSTA kullanılıyorsa, böbrek fonksiyonlarında kötüleşme belirtileri açısından hastaları izleyiniz.
Hiperkalemi
NSAİİ'lerin kullanımı ile, böbrek yetmezliği olmayan bazı hastalarda bile, hiperkalemi dahil serum potasyum konsantrasyonunda artışlar bildirilmiştir. Normal böbrek fonksiyonu olan hastalarda, bu etkiler hiporeninemik-hipoaldosteronizm durumuna atfedilmiştir.
Anafilaktik Reaksiyonlar
RUDİSTA’nın herhangi bir bileşenine önceden maruz kalmadığı bilinen hastalarda anafilaktik reaksiyonlar meydana gelebilir. Bu tür reaksiyonlar yaşamı tehdit edici veya ölümcül olabilir. Genel olarak, ilaçlara karşı anafilaktik reaksiyonların birden fazla alerjene duyarlılık öyküsü olan kişilerde görülme olasılığı daha yüksektir, ancak naproksene aşırı duyarlılığı olmayan hastalarda veya aspirine duyarlı astımı olan hastalarda naproksen ile anafilaktik reaksiyonlar meydana gelmiştir (bkz. Bölüm 4.3). RUDİSTA, aspirin triadı olan hastalara verilmemelidir. Bu semptom kompleksi tipik olarak nazal polipi olan veya olmayan, rinit geçiren astım hastalarında veya aspirin veya diğer NSAİİ alımı sonrasında potansiyel olarak ölümcül, ciddi bronkospazm sergileyen hastalarda gelişir (bkz. Bölüm 4.3).
RUDİSTA, sumatriptan, naproksen veya RUDİSTA’nın herhangi başka bir bileşenine aşırı duyarlılık reaksiyonu öyküsü olan hastalarda kontrendikedir. Naproksen, naproksene aşırı duyarlılığı bilinmeyen hastalarda ve aspirine duyarlı astımı olan hastalarda anafilaktik reaksiyonlarla ilişkilendirilmiştir (bkz. Bölüm 4.3). Anafilaktoid reaksiyon gelişen vakalarda acil müdahale düşünülmelidir.
Ciddi deri reaksiyonları
NSAİİ içeren ürünler, yaşamı tehdit edebilen ve ölümcül olabilen eksfolyatif dermatit, Stevens-Johnson sendromu (SJS) ve toksik epidermal nekroliz (TEN) ve eozinofili ve sistemik semptomlarla seyreden ilaç reaksiyonu (DRESS) gibi ciddi deri advers reaksiyonlarına neden olabilir. NSAİİ içeren ürünler ayrıca fiks ilaç erüpsiyonuna (FDE) da neden olabilir. FDE, yaşamı tehdit edebilen jeneralize büllöz fiks ilaç erüpsiyonu (GBFDE) olarak bilinen daha şiddetli bir varyant olarak ortaya çıkabilir. Bu ciddi olaylar, uyarı olmadan gerçekleşebilir. Hastaları ciddi deri reaksiyonlarının belirti ve semptomları hakkında bilgilendiriniz ve deri döküntüsü veya herhangi bir başka aşırı duyarlılık belirtisi görüldüğünde RUDİSTA kullanımını durdurunuz. RUDİSTA, NSAİİ'lere karşı daha önce ciddi deri reaksiyonları olan hastalarda kontrendikedir (bkz. Bölüm 4.3).
Eozinofili ve Sistemik Belirtilerle Seyreden İlaç Reaksiyonu (DRESS) Eozinofili ve Sistemik Belirtilerle Seyreden İlaç Reaksiyonu (DRESS), RUDİSTA gibi NSAİİ kullanan hastalarda bildirilmiştir. Bu vakaların bazıları ölümcül veya yaşamı tehdit edici olmuştur. DRESS genellikle, ancak her zaman değil, ateş, döküntü, lenf bezlerinde büyüme (lenfadenopati) ve/veya yüzde şişlik ile kendini gösterir. Diğer klinik belirtiler arasında hepatit, nefrit, hematolojik anormallikler, miyokardit veya miyozit yer alabilir. Bazen DRESS semptomları akut viral enfeksiyonu taklit edebilir. Genellikle eozinofili (kanda eozinofil artışı) mevcuttur. Bu hastalık değişken belirtilerle seyredebileceği için burada belirtilmeyen diğer organ sistemleri de etkilenebilir. Aşırı duyarlılığın erken belirtileri olan ateş veya lenfadenopati, döküntü görülmese bile mevcut olabilir. Bu tür belirti veya semptomlar mevcutsa, RUDİSTA derhal kesilmeli ve hasta hemen değerlendirilmelidir.
Fetal Toksisite
Duktus Arteriozus Erken Kapanması
Gebeliğin yaklaşık 30. haftasından itibaren, RUDİSTA dahil NSAİİ'lerin kullanımı kaçınılmalıdır. NSAİİ’ler, bu gebelik döneminde fetal duktus arteriyozusun erken kapanma riskini artırır.
Oligohidramniyos / Yenidoğanda Böbrek Yetmezliği
Gebeliğin yaklaşık 20. haftasından itibaren RUDİSTA dahil NSAİİ kullanımı, fetüste böbrek fonksiyon bozukluğuna yol açarak oligohidramniyosa (amniyotik sıvı azalması) ve bazı durumlarda yenidoğanda böbrek yetmezliğine neden olabilir. Bu olumsuz sonuçlar genellikle günler ila haftalar süren tedavi sonrasında görülür, ancak bazı nadir vakalarda, NSAİİ kullanımından 48 saat sonra oligohidramniyos rapor edilmiştir. Oligohidramniyos çoğunlukla, ancak her zaman değil, tedavinin kesilmesiyle geri dönebilir. Uzun süreli oligohidramniyosun olası komplikasyonları arasında ekstremite kontraktürleri (kol/bacaklarda hareket kısıtlılıkları), akciğer gelişiminde gecikme gibi durumlar yer alabilir. Pazarlama sonrası bildirilen bazı vakalarda, yenidoğan böbrek fonksiyon bozukluğu nedeniyle kan değişimi (exchange transfusion) veya diyaliz gibi girişimsel tedaviler gerekmiştir.
NSAİİ tedavisi gebeliğin 20–30. haftaları arasında gerekliyse RUDİSTA en düşük etkili dozda ve en kısa süreyle kullanılmalıdır. Tedavi 48 saati aşacaksa, amniyotik sıvı düzeyleri ultrasonla izlenmelidir. Oligohidramniyos gelişirse, RUDİSTA derhal kesilmeli ve hastaya klinik uygulamalara göre takip sağlanmalıdır.
Hematolojik Toksisite
RUDİSTA dahil olmak üzere, NSAİİ alan hastalarda bazen anemi gözlenebilir. Bunun nedeni sıvı retansiyonu, gizli veya aşikar Gİ kan kaybı veya eritropoez üzerindeki tam olarak tanımlanmamış etkilerdir. RUDİSTA dahil olmak üzere, uzun süreli NSAİİ alan hastalarda, herhangi bir anemi belirti veya bulgusu gözlenirse hemoglobin ve hematokrit değerleri kontrol edilmelidir. NSAİİ’ler trombosit agregasyonunu inhibe eder ve bazı hastalarda kanama zamanının uzadığı gösterilmiştir. Aspirinden farklı olarak, trombosit fonksiyonları üzerindeki etkileri kantitatif olarak daha az, kısa süreli ve geri dönüşümlüdür. Pıhtılaşma bozuklukları olan veya antikoagülan alan hastalarda olduğu gibi, trombosit fonksiyonundaki değişikliklerden olumsuz şekilde etkilenen ve RUDİSTA alan hastalar, dikkatlice takip edilmelidir.
Koagülasyon bozuklukları gibi eşlik eden hastalık durumları veya varfarin, diğer antikoagülanlar, antitrombosit ajanlar (örn. aspirin), serotonin geri alım inhibitörleri (SSRI'lar) ve serotonin norepinefrin geri alım inhibitörlerinin (SNRI'ler) eşzamanlı kullanılması bu riski artırabilir. Bu hastaları kanama belirtileri açısından dikkatlice takip edilmelidir (bkz. Bölüm 4.5).
Aspirin Duyarlılığına Bağlı Astım Alevlenmesi
Astımlı hastaların bir alt popülasyonunda, nazal poliplerle komplike hale gelen kronik rinosinüzit, şiddetli, potansiyel olarak ölümcül bronkospazm ve/veya aspirin ve diğer NSAİİ'lere karşı intolerans gösteren, aspirine duyarlı astım olabilir. Aspirin ile diğer NSAİİ'ler arasında çapraz reaktivite bu tür aspirine duyarlı hastalarda bildirildiğinden, RUDİSTA bu tür aspirin duyarlılığı olan hastalarda kontrendikedir ve önceden astımı olan hastalarda dikkatli kullanılmalıdır (bkz. Bölüm 4.3).
RUDİSTA önceden astımı olan hastalarda (bilinen aspirin duyarlılığı olmayan) kullanıldığında, hastaları astım belirti ve semptomlarındaki değişiklikler açısından takip ediniz.
Nöbetler
Sumatriptan uygulamasının ardından nöbetler bildirilmiştir. Bazıları, nöbet öyküsü olan veya nöbetlere yatkınlık yaratan eşzamanlı koşulları olan hastalarda meydana gelmiştir. Hastalarda bu tür predispozan faktörlerin belirgin olmadığı raporlar da vardır. RUDİSTA, epilepsi öyküsü olan veya düşmüş nöbet eşiği ile ilişkili durumları olan hastalarda dikkatli kullanılmalıdır.
İnflamasyon ve Ateşin Maskelenmesi
RUDİSTA’nın inflamasyonu ve muhtemelen ateşi azaltmadaki farmakolojik aktivitesi, enfeksiyonların teşhis edilmesindeki tanısal işaretlerin kullanılabilirliğini azaltabilir.
Laboratuvar İzlemi
Ciddi Gİ kanaması, hepatotoksisite ve böbrek hasarı, uyarı semptomları veya belirtileri olmadan ortaya çıkabileceğinden, uzun süreli NSAİİ tedavisi gören hastaların tam kan sayımı ve biyokimya profilini periyodik olarak izlemeyi düşününüz.
Bu tıbbi ürün her “doz”unda 64 mg sodyum ihtiva eder. Bu durum, kontrollü sodyum diyetinde olan hastalar için göz önünde bulundurulmalıdır.
4.5. Diğer tıbbi ürünler ile etkileşimler ve diğer etkileşim şekilleri
RUDİSTA ile Klinik Olarak Önemli İlaç Etkileşimleri
NSAİİ’ler veya sumatriptan ile klinik olarak önemli ilaç etkileşimleri için Tablo 1’e bakınız.
Tablo 1. Naproksen veya sumatriptan ile Klinik Olarak Önemli İlaç Etkileşimleri
| Ergot içeren ilaçlar | |
| Klinik Etki: | Ergot içeren ilaçların uzun süreli vazospastik reaksiyonlara |
| neden olduğu bildirilmiştir. | |
| Girişim: | Bu etkiler aditif olabileceğinden, RUDİSTA ile ergotamin içeren |
| veya ergot tipi ilaçların (dihidroergotamin veya metiserjid gibi) | |
| 24 saat içinde birlikte uygulanması kontrendikedir. | |
| Monoamin oksidaz-A inhibitörleri | |
| Klinik Etki: | MAO-A inhibitörleri, oral yoldan uygulanan sumatriptanın sistemik |
| maruziyetini 7 kat arttırır. | |
| Girişim: | MAO-A inhibitörleri alan hastalarda RUDİSTA |
| kullanımı kontrendikedir. | |
| Diğer 5-HT1 Agonistleri | |
| Klinik Etki: | 5-HT1 agonisti ilaçlar vazospastik etkilere neden olabilir. |
| Girişim: | Bu etkiler aditif olabileceğinden, RUDİSTA ve diğer 5 HT1 |
| agonistlerinin (örn. triptanlar) 24 saat içinde birlikte uygulanması | |
| kontrendikedir. | |
| Hemostazı Etkileyen İlaçlar | |
| Klinik Etki: |
|
| sinerjistik etkisi vardır. Naproksen ve antikoagülanların eşzamanlı | |
| kullanımı, her iki ilacın tek başına kullanımına kıyasla ciddi | |
| kanama riskinde artışa sahiptir. | |
| |
| bir rol oynar. Vaka kontrolü ve kohort epidemiyolojik çalışmalar, | |
| serotonin geri alımına müdahale eden ilaçların ve bir NSAİİ’nin | |
| eşzamanlı kullanımının kanama riskini tek başına bir NSAİİ | |
| kullanımından daha fazla artırabileceğini göstermiştir. | |
| Girişim: | RUDİSTA’yı antikoagülanlar (örn. varfarin), antitrombosit ajanlar |
| (örn. aspirin), seçici serotonin geri alım inhibitörleri (SSRI'lar) ve | |
| serotonin norepinefrin geri alım inhibitörleri (SNRI'lar) ile eşzamanlı | |
| olarak kullanan hastaları kanama belirtileri açısından izleyiniz (bkz. | |
| Bölüm 4.4). | |
| Aspirin | |
| Klinik Etki: | Bir farmakodinamik (PD) çalışma, daha düşük dozda naproksenin (220 |
| mg/gün veya günde iki kez 220 mg), düşük dozda hızlı salımlı aspirinin | |
| antiplatelet etkisine müdahale ettiği bir etkileşimi göstermiştir ve | |
| etkileşim en çok naproksenin arınma döneminde belirgindir. Reçeteli | |
| naproksen dozları veya enterik kaplı düşük doz aspirin ile etkileşim | |
| oluşmasının beklenmesi için nedenler vardır; bununla birlikte, aspirin | |
| fonksiyonu ile pik etkileşim, daha uzun arınma döneminden dolayı PD | |
| çalışmasında gözlemlenenden daha geç olabilir. Kontrollü klinik | |
| çalışmalar, NSAİİ'lerin ve aspirin analjezik dozlarının eşzamanlı | |
| kullanımının, tek başına NSAİİ'lerin kullanımından daha büyük bir | |
| terapötik etki yaratmadığını göstermiştir. Bir klinik çalışmada, NSAİİ | |
| ve aspirinin eşzamanlı kullanımı, tek başına NSAİİ kullanımına | |
| kıyasla önemli ölçüde artmış Gİ advers reaksiyon insidansı ile | |
| ilişkilendirilmiştir (bkz. Bölüm 4.4). | |
| Girişim: | Arınma (washout) döneminde aspirinin antitrombosit etkisine |
| müdahale etmesi nedeniyle naproksenin kesilmesinin ardından | |
| kardiyovasküler olay riskinde artış olabileceğinden, aralıklı analjezik | |
| kullanımı gereken ve kardiyoprotektif düşük doz aspirin alan hastalar | |
| için, aspirinin antiplatelet etkisine müdahale etmeyen bir NSAİİ veya | |
| uygun olduğunda NSAİİ olmayan analjezikler kullanmayı | |
| düşününüz. | |
| RUDİSTA ile analjezik aspirin dozlarının eşzamanlı kullanımı, | |
| kanama riskinde artış nedeniyle genellikle önerilmemektedir (bkz. | |
| Bölüm 4.4). | |
| Seçici Serotonin Geri Alım İnhibitörleri/Serotonin Norepinefrin Geri Alım İnhibitörleri ve | |
| Serotonin Sendromu | |
| Klinik Etki: | Triptanlar ve SSRI'lar, SNRI'lar, TCA'lar ve MAO |
| inhibitörlerinin birlikte uygulanması sırasında serotonin | |
| sendromu vakaları bildirilmiştir (bkz. Bölüm 4.4). | |
| Girişim: | Serotonin sendromundan şüphelenilmesi durumunda RUDİSTA |
| kullanımını durdurunuz. | |
| ACE İnhibitörleri, Anjiyotensin Reseptör Blokörleri ve Beta-blokörler | |
| Klinik Etki: |
|
| anjiyotensin reseptör blokerlerinin (ARB'ler) veya beta blokerlerin | |
| (propranolol dahil) antihipertansif etkisini azaltabilir. | |
| |
| böbrek yetmezliği olan hastalarda, bir NSAİİ'nin ADE inhibitörleri | |
| veya ARB'ler ile birlikte uygulanması, olası akut böbrek yetmezliği | |
| dahil olmak üzere böbrek fonksiyonunun bozulmasına neden | |
| olabilir. Bu etkiler genellikle geri dönüşümlüdür. | |
| Girişim: |
|
| birlikte kullanımı sırasında, istenen kan basıncının elde | |
| edildiğinden emin olmak için kan basıncını izleyiniz (bkz. Bölüm | |
| 4.4). | |
| |
| deplesyonlu veya böbrek fonksiyon bozukluğu olan hastalarda | |
| eşzamanlı kullanımı sırasında, böbrek fonksiyonunda kötüleşme | |
| belirtileri açısından izleyiniz (bkz. Bölüm 4.4). | |
| Diüretikler | |
| Klinik Etki: | Klinik çalışmaların yanı sıra pazarlama sonrası gözlemler, NSAİİ'lerin |
| bazı hastalarda loop diüretiklerin (örn. furosemid) ve tiyazid | |
| diüretiklerin natriüretik etkisini azalttığını göstermiştir. Bu etki, | |
| NSAİİ’lerin böbrek prostaglandin sentezinin inhibisyonu ile | |
| ilişkilendirilmiştir. | |
| Girişim: | RUDİSTA’nın diüretiklerle eşzamanlı kullanımı sırasında, |
| antihipertansif etkiler dahil olmak üzere diüretik etkinliğin | |
| sağlanmasına ek olarak, hastaları böbrek fonksiyonlarında kötüleşme | |
| belirtileri açısından gözlemleyiniz (bkz. Bölüm 4.4). | |
| Digoksin | |
| Klinik Etki: | Digoksin ile naproksenin eşzamanlı kullanımının digoksinin serum |
| konsantrasyonunu artırdığı ve yarı ömrünü uzattığı bildirilmiştir. | |
| Girişim: | RUDİSTA ve digoksinin eşzamanlı kullanımı sırasında serum |
| digoksin seviyelerini izleyiniz. | |
| Lityum | |
| Klinik Etki: | NSAİİ'ler, plazma lityum seviyelerinde yükselme ve renal lityum |
| klirensinde azalma yaratmıştır. Ortalama minimum lityum | |
| konsantrasyonu %15 artmış ve renal klirens yaklaşık %20 azalmıştır. | |
| Bu etki, NSAİİ’lerin böbrek prostaglandin sentezinin inhibisyonu ile | |
| ilişkilendirilmiştir. | |
| Girişim: | RUDİSTA ve lityumun birlikte kullanımı sırasında hastaları lityum |
| toksisitesi belirtileri açısından izleyiniz. | |
| Metotreksat | |
| Klinik Etki: | Bazı NSAİİ'lerin yüksek doz metotreksat tedavisi ile birlikte |
| uygulanmasının, serum metotreksat seviyelerini yükselttiği ve | |
| serumda kalma süresini uzattığı, bunun da şiddetli hematolojik ve | |
| gastrointestinal toksisiteye bağlı ölümlerle sonuçlandığı | |
| bildirilmiştir. NSAİİ'lerin ve metotreksatın eşzamanlı kullanımı | |
| metotreksat toksisite riskini arttırabilir (örn. nötropeni, | |
| trombositopeni, böbrek disfonksiyonu). | |
| Girişim: | RUDİSTA ve metotreksatın eşzamanlı kullanımı sırasında, hastaları |
| metotreksat toksisitesi açısından izleyiniz. | |
| Siklosporin | |
| Klinik Etki: | NSAİİ'lerin ve siklosporinin eşzamanlı kullanımı siklosporinin |
| nefrotoksisitesini artırabilir. | |
| Girişim: | RUDİSTA ve siklosporinin eşzamanlı kullanımı sırasında, böbrek |
| fonksiyonlarında kötüleşme belirtileri açısından hastaları izleyiniz. | |
| NSAİİ'ler ve Salisilatlar | |
| Klinik Etki: | Naproksenin diğer NSAİİ'ler veya salisilatlarla (örn. diflunisal, |
| salsalat) eşzamanlı kullanımı, etkililikte çok az artışla veya hiç artış | |
| olmadan Gİ toksisitesi riskini arttırır (bkz. Bölüm 4.4). | |
| Girişim: | Naproksenin diğer NSAİİ'ler veya salisilatlarla eşzamanlı |
| kullanımı önerilmemektedir. | |
| Pemetrekset | |
| Klinik Etki: | NSAİİ'lerin ve pemetreksetin eşzamanlı kullanımı, |
| pemetrekset ile ilişkili miyelosupresyon, renal ve Gİ | |
| toksisitesi riskini arttırabilir (pemetrekset reçete bilgilerine | |
| bakınız). | |
| Girişim: | RUDİSTA ve pemetreksetin eş zamanlı kullanımı sırasında, kreatinin |
| klirensi 45 ila 79 mL/dak arasında değişen böbrek yetmezliği olan | |
| hastaları miyelosupresyon, renal ve Gİ toksisitesi için izleyiniz. | |
| Pemetrekset uygulamasından iki gün önce, uygulanan gün ve iki gün | |
| sonrasına kadar kısa eliminasyon yarı ömürlerine sahip NSAİİ'lerin | |
| (örn. diklofenak, indometasin) uygulamasından kaçınınız. | |
| Pemetrekset ve daha uzun yarı ömürlü NSAİİ'ler (örn. meloksikam, | |
| nabumeton) arasındaki potansiyel etkileşime ilişkin verilerin | |
| yokluğunda, bu NSAİİ'leri alan hastalar, pemetrekset uygulamasından | |
| en az beş gün önce, uygulanan gün ve iki gün sonrasına kadar | |
| pemetreksat dozlamasını kesmelidir. | |
| Probenesid | |
| Klinik Etki: | Eşzamanlı olarak verilen probenesid, naproksen anyon plazma |
| düzeylerini artırır ve plazma yarı ömrünü önemli ölçüde uzatır. | |
| Bunun klinik önemi bilinmemektedir. | |
| Girişim: | Probenesid ile aynı anda verildiğinde RUDİSTA uygulama |
| sıklığını azaltınız. | |
İlaç/Laboratuvar Test Etkileşimleri
Kan testleri
Naproksen, trombosit agregasyonunu azaltabilir ve kanama süresini uzatabilir. Kanama süreleri belirlenirken bu etki göz önünde bulundurulmalıdır.
İdrar Testleri
Naproksen sodyumun uygulanması, ilaç ve/veya metabolitleri ile bu testte kullanılan m-di-nitrobenzen arasındaki etkileşim nedeniyle 17-ketojenik steroidlerin idrar değerlerinde artışa neden olabilir. 17-hidroksi-kortikosteroid ölçümleri (Porter-Silber testi) yapay olarak değişmiş gibi görünmesede, Porter-Silber testi kullanılacaksa, naproksen tedavisinin adrenal fonksiyon testleri yapılmadan 72 saat önce geçici olarak kesilmesi önerilmektedir.
Naproksen, 5-hidroksi indolasetik asitin (5HIAA) idrarda tayinini hatalı olarak etkileyebilmektedir.
Özel popülasyonlara ilişkin ek bilgiler
Pediyatrik popülasyon:
12 yaşın altındaki pediyatrik hastalarda güvenliği ve etkinliği belirlenmemiştir.
4.6. Gebelik ve laktasyon
Genel tavsiye
Gebelik kategorisi, birinci ve ikinci trimesterde C, gebeliğin üçüncü trimesterinde ise X'tir.
Çocuk doğurma potansiyeli bulunan kadınlar / Doğum kontrolü (kontrasepsiyon)
RUDİSTA ve etken madddelerden bir olan sumatriptan için yeterli veri mevcut değildir. Naproksen etken maddesi ise hamile kalmayı planlayan kadınlarda kullanılmamalıdır.
Gebelik dönemi
RUDİSTA dahil NSAİİ’lerin kullanımı, fetal duktus arteriyozusun erken kapanmasına ve fetüste böbrek fonksiyon bozukluğuna neden olarak oligohidramniyosa ve bazı durumlarda yenidoğanda böbrek yetmezliğine yol açabilir. Bu riskler nedeniyle RUDİSTA'nın gebeliğin yaklaşık 20 ila 30. haftaları arasında kullanımı, doz ve süre açısından sınırlandırılmalıdır. Gebeliğin yaklaşık 30. haftasından itibaren ise RUDİSTA kullanımı kaçınılmalıdır.
Fetal Duktus Arteriyozusun Erken Kapanması
Gebeliğin yaklaşık 30. haftasından itibaren RUDİSTA dahil NSAİİ kullanımı, fetal duktus arteriyozusun erken kapanma riskini artırır.
Oligohidramniyos / Yenidoğanda Böbrek Fonksiyon Bozukluğu
Gebeliğin yaklaşık 20. haftasından itibaren NSAİİ kullanımı, fetüste böbrek fonksiyon bozukluğuna yol açarak oligohidramniyos gelişmesine ve bazı durumlarda yenidoğanda böbrek yetmezliğine neden olmuştur.
NSAİİ kullanımının gebeliğin birinci veya ikinci trimesterindeki diğer olası embriyo-fetal risklerine dair gözlemsel çalışmalardan elde edilen veriler yetersizdir ve kesin değildir.
Prospektif gebelik maruziyet kayıtlarından ve gebelerde yapılan epidemiyolojik çalışmalardan elde edilen veriler, sumatriptana maruz kalan kadınlar ile genel popülasyon arasında doğum kusurlarının görülme sıklığında bir artış veya tutarlı bir doğum kusuru paternine işaret etmemiştir. Hayvan çalışmalarında, gebelik sırasında sumatriptan ve naproksenin, klinik olarak anlamlı dozlarda tek başına veya birlikte uygulanması fetal malformasyonlarda (doğumsal kusurlarda) artış, embriyo-fetal ve yavru ölümlerinde artış, embriyo-fetal büyümede azalma gibi gelişimsel toksisite ile sonuçlanmıştır. Hayvan verilerine göre, prostaglandinlerin endometriyal damar geçirgenliği, blastosistin implantasyonu (rahme tutunması) ve decidualizasyon (rahim iç tabakasının gebeliğe hazırlanması) üzerinde önemli bir rolü olduğu gösterilmiştir. Hayvan çalışmalarında, naproksen sodyum gibi prostaglandin sentez inhibitörlerinin uygulanması implantasyon öncesi ve sonrası gebelik kayıplarında artışa neden olmuştur. Ayrıca prostaglandinlerin, fetal böbrek gelişiminde de önemli bir rol oynadığı gösterilmiştir. Yayınlanmış hayvan çalışmalarında, prostaglandin sentez inhibitörlerinin klinik olarak anlamlı dozlarda uygulanmasının, böbrek gelişimini bozduğu rapor edilmiştir.
Tüm gebeliklerde, doğumsal kusurlar, gebelik kaybı veya diğer olumsuz sonuçlar için bir temel risk vardır. Amerika Birleşik Devletleri genel popülasyonunda, klinik olarak tanınan gebeliklerde büyük doğum kusurlarının tahmini temel riski %2–4, düşük (gebelik kaybı) riski ise %15–20 olarak tahmin edilmektedir. Migreni olan kadınlardan doğum yapanlarda bildirilen büyük doğum kusurları oranı %2,2–2,9, düşük oranı %17 olarak raporlanmış ve bu oranlar migreni olmayan kadınlardaki oranlarla benzer bulunmuştur.
Klinik Değerlendirmeler
Hastalıkla İlişkili Anne ve/veya Embriyo/Fetal Risk
Birçok çalışma, migreni olan kadınların gebelik sırasında preeklampsi ve gebelik hipertansiyonu gelişimi açısından artmış risk altında olabileceğini öne sürmektedir.
Fetal/Yenidoğana Ait Olası Zararlı Etkiler
Fetal Duktus Arteriyozusun Erken Kapanması:
Gebeliğin yaklaşık 30. haftasından itibaren, NSAİİ’lerin (RUDİSTA dahil) kullanımı fetal duktus arteriyozusun erken kapanmasına neden olabileceğinden kullanılmamalıdır.
Oligohidramniyos / Yenidoğanda Böbrek Fonksiyon Bozukluğu:
Gebeliğin yaklaşık 20. haftasından itibaren bir NSAİİ kullanımı gerekli ise, en düşük etkili dozda ve en kısa süreyle kullanılmalıdır. RUDİSTA tedavisi 48 saati aşarsa, oligohidramniyos açısından ultrason ile izleme değerlendirilmelidir. Eğer oligohidramniyos gelişirse, RUDİSTA derhal kesilmeli ve hasta klinik uygulamalara uygun şekilde takip edilmelidir.
Doğum:
Doğum veya doğum sırasında naproksen tabletlerinin etkileri üzerine herhangi bir çalışma bulunmamaktadır. Hayvan çalışmalarında, naproksen dahil NSAID'ler prostaglandin sentezini inhibe eder, doğumun gecikmesine neden olur ve ölü doğum sıklığını artırır.
İnsan Verileri
Prostaglandin sentez inhibitörlerinin erken doğumu geciktirmek amacıyla kullanılması durumunda, bazı yenidoğan komplikasyonlarının arttığına dair bazı kanıtlar bulunmaktadır. Bu komplikasyonlar arasında nekrotizan enterokolit, atent duktus arteriyozus (açık kalan duktus arteriyozus), intrakraniyal hemoraji (beyin içi kanama) yer almaktadır. Naproksenin doğum eylemini geciktirmek amacıyla geç gebelikte kullanımı, persistan pulmoner hipertansiyon (yenidoğanda yüksek akciğer tansiyonu), böbrek fonksiyon bozukluğu, prostaglandin E düzeylerinde anormallikler gibi durumlarla ilişkilendirilmiştir.
Uluslararası, toplum temelli prospektif bir çalışma olan Sumatriptan/Naratriptan Gebelik Kaydı, Ocak 1996 – Eylül 2012 tarihleri arasında sumatriptana ilişkin veriler toplamıştır. Kayıtlarda sumatriptan/naproksen sodyuma maruz kalan sadece 6 gebelik vakası yer almakta olup ve herhangi bir majör doğum kusuru bildirilmemiştir. Sumatriptana gebelik sırasında maruz kalan toplam 626 fetüs ve bebek kaydedilmiştir: 528’i gebeliğin ilk trimesterinde, 78’i ikinci trimesterde, 16’sı üçüncü trimesterde, 4’ü ise trimesteri belirsizdir. İlk trimesterde sumatriptan maruziyeti sonrası büyük doğum kusuru görülme oranı:
%4,2 (478 vakadan 20’si) (%95 güven aralığı: %2,6 – %6,5). Tüm trimesterlerdeki toplam maruziyet sonrası büyük doğum kusuru oranı: %4,2 (576 vakadan 24’ü) (%95 güven aralığı: %2,7 – %6,2). Bu çalışmanın örneklem büyüklüğü, büyük malformasyon oranında en az 1,73 ila 1,91 kat artışı saptayabilecek güçteydi (%80 güç). Ancak, kayıt süresince elde edilen gebelik sonuçları, genel malformasyon riskini kesin olarak belirlemeye ya da özgül doğum kusurlarının sıklıklarını karşılaştırmaya yetecek kadar güçlü değildir. İlk trimesterde sumatriptana maruz kalan ve doğum kusuru bildirilen 20 bebekten: 4’ünde ventriküler septal defekt (kalpte delik) saptanmıştır (bir bebek hem sumatriptan hem naratriptana maruz kalmıştır), 3’ünde pilor stenozu (mide çıkışında daralma) raporlanmıştır. Bu grup içinde başka bir doğum kusuru, ikiden fazla bebekte bildirilmemiştir.
İsveç Tıbbi Doğum Kayıt Sistemi'nden elde edilen bir çalışmada, triptan veya ergot kullandığını bildiren gebelerden canlı doğum yapanlar ile hiç kullanmayanlar karşılaştırılmıştır. Gebeliğin ilk trimesterinde sumatriptana maruz kalan 2.257 doğumda, 107 bebekte malformasyon görülmüş, göreceli risk (RR): 0,99 (%95 güven aralığı: 0,91 – 1,21) bulunmuştur. Norveç Tıbbi Doğum Kayıt Sistemi ve Norveç Reçete Veritabanı'nın bağlantılı verilerinin kullanıldığı bir başka çalışmada: Gebelikte sumatriptan reçetesi alan kadınlarla, yalnızca gebelikten önce sumatriptan almış olan migrenli kadınlar ve genel popülasyon karşılaştırılmıştır. İlk trimesterde sumatriptan reçetesi alan 415 kadından 15’i büyük konjenital malformasyonu olan bebek doğurmuştur (OR: 1,16; %95 CI: 0,69 – 1,94). Yalnızca gebelikten önce reçete alan 364 kadından 20’si büyük konjenital malformasyonu olan bebek doğurmuştur (OR: 1,83; %95 CI: 1,17 – 2,88). Bu veriler, her iki grup için genel popülasyonla karşılaştırılarak değerlendirilmiştir. Gebelik sırasında sumatriptan kullanımını değerlendiren ek, daha küçük gözlemsel çalışmalar, teratojenite riskinde artış olduğunu düşündürmemektedir.
Fetal Duktus Arteriyozusun Erken Kapanması:
Yayınlanmış literatürde, gebeliğin yaklaşık 30. haftasından itibaren kullanılan NSAİİ’lerin, fetal duktus arteriyozusun erken kapanmasına neden olabileceği bildirilmiştir.
Oligohidramniyos / Yenidoğanda Böbrek Fonksiyon Bozukluğu:
Yayınlanmış çalışmalar ve pazarlama sonrası raporlar, gebeliğin yaklaşık 20. haftasından itibaren anne tarafından kullanılan NSAİİ’lerin, fetüste böbrek fonksiyon bozukluğuna yol açarak oligohidramniyos (amniyotik sıvı azalması) ve bazı durumlarda yenidoğanda böbrek yetmezliği ile ilişkili olduğunu bildirmiştir. Bu advers sonuçlar genellikle günler veya haftalar süren tedavi sonrasında görülmüştür; ancak nadiren, NSAİİ tedavisinin başlamasından sadece 48 saat sonra oligohidramniyos bildirildiği vakalar da olmuştur. Birçok vakada (fakat hepsinde değil) amniyotik sıvıdaki azalma geçici olmuş ve ilacın kesilmesiyle tersine dönmüştür. Ayrıca, anne tarafından NSAİİ kullanımı sonrası oligohidramniyos gelişmeksizin yenidoğanda böbrek fonksiyon bozukluğu görülen az sayıda vaka raporu bulunmaktadır. Bu vakalardan bazılarında böbrek bozukluğu geri döndürülemez olmuştur. Bazı yenidoğanlarda ise değişim transfüzyonu (exchange transfusion) veya diyaliz gibi invaziv tedavilere ihtiyaç duyulmuştur.
Bu pazarlama sonrası çalışmaların ve vaka raporlarının kontrol grubunun olmaması, ilaç maruziyetine ilişkin doz, süre ve zamanlamayla ilgili bilgilerin sınırlı olması, diğer ilaçların eş zamanlı kullanımı gibi yöntemsel kısıtlamaları olmuştur. Bu kısıtlamalar, anne tarafından NSAİİ kullanımının neden olduğu fetal ve yenidoğan olumsuz sonuçların riskini güvenilir şekilde tahmin etmeyi zorlaştırmaktadır. Ayrıca, yayınlanmış güvenlik verilerinin büyük ölçüde erken doğan (preterm) bebeklere dayanması nedeniyle, bildirilen bazı risklerin, gebeliği tam süreyle tamamlamış (term) bebeklere genellenebilirliği belirsizdir.
Hayvan Verileri
Organogenez dönemi boyunca gebelere ağız yoluyla yalnızca sumatriptan verilmesi, fetüste kan damarı (servikotorasik ve umbilikal) anormalliklerinde artışa neden olmuştur. Sıçanlarda embriyo-fetal gelişim toksisitesi açısından etkisiz en yüksek doz, 60 mg/kg/gün olarak belirlenmiştir, bu doz, maksimum önerilen insan dozunun (MRHD) yaklaşık 3 katına karşılık gelir (170 mg/gün’e göre, mg/m² bazında).
Gebelikteki organogenez döneminde tavşanlara ağız yoluyla sumatriptan verilmesi ise embriyo ölümünde artışa, fetal servikotorasik damar ve iskelet anormalliklerinde artışa yol açmıştır. İntravenöz yolla sumatriptan uygulanan tavşanlarda da benzer şekilde, organogenez döneminde embriyolethalite (embriyo ölümü) sıklığında artış görülmüştür. Tavşanlarda gelişimsel toksisite açısından ağız yoluyla etkisiz en yüksek doz (NOAEL): 15 mg/kg/gün (yaklaşık insan dozunun
2 katı, mg/m² bazında), intravenöz yolla etkisiz en yüksek doz: 0.75 mg/kg/gün olarak belirlenmiştir.
Gebeliğin organogenez döneminde gebe tavşanlara kombine şekilde sumatriptan ve naproksen sodyum (5/9, 25/45 veya 50/90 mg/kg/gün sumatriptan/naproksen sodyum), yalnızca sumatriptan (50/0 mg/kg/gün), yalnızca naproksen sodyum (0/90 mg/kg/gün) ağız yoluyla verildiğinde, tüm dozlarda fetal anormalliklerin toplam sıklığında artış gözlenmiştir. Ayrıca şu spesifik malformasyon (50/90 mg/kg/gün grubunda kardiyak interventriküler septal defekt, 50/0 ve 0/90 mg/kg/gün gruplarında kaynaşmış kaudal vertebra) ve varyasyon vakalarında (akciğerin ara lobunun yokluğu, kafatasının düzensiz ossifikasyonu, yetersiz kemikleşmiş sternum) artış görülmüştür. Tavşanlarda gelişimsel toksisite için etkisiz bir doz belirlenmemiştir. En düşük etkili doz, maksimum insan günlük dozu (MHDD) olan 170 mg sumatriptan ve 1000 mg naproksen sodyumda (24 saatlik dönemde iki tablet RUDİSTA 85 mg/500 mg) elde edilenlerden daha az olan sumatriptan ve naproksen plazma maruziyetleri (EAA) ile ilişkili olan 5/9 mg/kg/gün sumatriptan/naproksen sodyumdu.
Sumatriptan’ın gebelikten önce ve gebelik süresince sıçanlara ağız yoluyla uygulanması, embriyo-fetal toksisiteye yol açmıştır. Bu toksisite; yavruların vücut ağırlığında azalma, kemikleşmede (ossifikasyon) gerilik ve iskelet anormalliklerinin artışı şeklinde görülmüştür. Bu etkiler için zararsız en yüksek doz 50 mg/kg/gün olarak belirlenmiştir; bu doz, vücut yüzey alanı (mg/m²) bazında insanlarda önerilen maksimum dozun (MRHD) yaklaşık üç katına karşılık gelmektedir. Organogenez döneminde sumatriptan verilen gebe sıçanların yavrularında, yaşam oranlarında azalma gözlenmiştir. Bu etki için zararsız en yüksek doz 60 mg/kg/gün olup yine MRHD’nin yaklaşık üç katıdır. Gebeliğin son döneminde ve emzirme süresince sumatriptan verilen sıçanlarda da yavru yaşam oranı azalmıştır; bu durum için zararsız en yüksek doz 100 mg/kg/gün olarak belirlenmiş ve MRHD’nin yaklaşık altı katına denk gelmiştir.
Naproksen ile yapılan üreme çalışmalarında ise sıçanlara (20 mg/kg/gün), tavşanlara (20 mg/kg/gün) ve farelere (170 mg/kg/gün) ağız yoluyla uygulanan tedaviler sonucunda, doğurganlıkta bir bozulma ya da fetüse zarar verildiğine dair herhangi bir bulguya rastlanmamıştır. Bu çalışmalarda kullanılan dozlar, vücut yüzey alanına (mg/m²) göre karşılaştırıldığında, insanlardaki maksimum önerilen günlük dozun %80’inden daha düşük düzeyde kalmıştır.
Laktasyon dönemi
Naproksenin, emziren kadınların sütünde, plazmadaki maksimum naproksen konsantrasyonunun yaklaşık %1’i kadar bir seviyede bulunduğu tespit edilmiştir. Sumatriptan ise subkutan uygulama sonrasında insan sütüne geçmektedir (bkz. Veri). Ancak, sumatriptan tabletlerinin uygulanmasından sonra emziren kadınların sütünde sumatriptan düzeylerine ilişkin herhangi bir bilgi bulunmamaktadır.
Naproksen veya sumatriptanın emzirilen bebek üzerindeki etkilerine ya da bu ilaçların süt üretimi üzerindeki etkilerine ilişkin herhangi bir veri mevcut değildir.
Bu nedenle, emzirmenin gelişimsel ve sağlık açısından sunduğu yararlar; annenin RUDİSTA’ya olan klinik ihtiyacı ve hem ilacın hem de annenin altta yatan hastalığının bebek üzerindeki potansiyel olumsuz etkileriyle birlikte değerlendirilmelidir.
Klinik Değerlendirmeler:
Sumatriptan tabletlerle tedavi sonrasında, emzirmeye 12 saat ara verilmesi, bebeğin sumatriptana maruziyetini en aza indirmeye yardımcı olabilir.
Veri:
5 emziren gönüllüde 6 mg dozunda subkutan sumatriptan enjeksiyonu uygulandıktan sonra, sumatriptanın anne sütünde bulunduğu tespit edilmiştir.
Üreme yeteneği / Fertilite
Kadınlar:
Etki mekanizmasına dayanarak, naproksen tabletleri de dâhil olmak üzere prostaglandin aracılı NSAİİ’lerin kullanımı, over (yumurtalık) foliküllerinin yırtılmasını geciktirebilir veya engelleyebilir. Bu durum, bazı kadınlarda geri dönüşümlü kısırlık ile ilişkilendirilmiştir. Yayınlanmış hayvan çalışmaları, prostaglandin sentez inhibitörlerinin, ovülasyon (yumurtlama) için gerekli olan prostaglandin aracılı folikül yırtılmasını bozma potansiyeline sahip olduğunu göstermiştir. NSAİİ ile tedavi edilen kadınlarda yapılan küçük ölçekli çalışmalarda da yumurtlamada geri dönüşümlü gecikme gözlemlenmiştir. Bu nedenle, gebelikte güçlük yaşayan veya kısırlık araştırması yapılan kadınlarda, naproksen tabletleri de dâhil olmak üzere NSAİİ’lerin kullanımının kesilmesi göz önünde bulundurulmalıdır.
4.7. Araç ve makine kullanımı üzerindeki etkiler
RUDİSTA baş dönmesine, halsizliğe veya uyuşukluğa neden olabilir. Bu semptomlar varsa araba sürülmemeli, makine kullanılmamalı veya uyanık olunması gereken herhangi bir iş yapılmamalıdır.
4.8. İstenmeyen etkiler
Sistem organ sınıfına göre aşağıda listelenen istenmeyen olayların sıklık dereceleri şu şekilde tanımlanmıştır:
Çok yaygın (≥1/10); yaygın (≥1/100 ila <1/10); yaygın olmayan (≥1/1.000 ila <1/100); seyrek (≥1/10.000 ila <1/1.000); çok seyrek (<1/10.000); bilinmiyor (eldeki verilerden hareketle tahmin edilemiyor)
Enfeksiyonlar ve enfestasyonlar
Bilinmiyor: Aseptik menenjit
Kan ve lenf sistemi hastalıkları
Bilinmiyor: Hematolojik toksisite
Bağışıklık sistemi hastalıkları
Bilinmiyor: Anaflaktoid reaksiyonlar
Metabolizma ve beslenme hastalıkları
Bilinmiyor: Hiperkalemi
Psikiyatrik hastalıklar
Bilinmiyor: Depresyon, uyku bozukluğu, uykusuzluk, konfüzyon, halüsinasyon
Sinir sistemi hastalıkları
Çok yaygın: Baş dönmesi, zayıf, uykulu veya yorgun hissetme, el veya ayak parmaklarınızda karıncalanma veya uyuşma
Bilinmiyor: Serebrovasküler olaylar, ilaç aşırı kullanımına bağlı baş ağrısı, nöbetler
Kardiyak hastalıklar
Çok yaygın: Palpitasyon, boyun, boğaz, çene veya göğsünüzde ağrı, rahatsızlık veya sertlik Bilinmiyor: Kardiyovasküler trombotik olaylar, aritmiler, kalp yetmezliği ve ödem, vazospazm reaksiyonları, hipertansiyon
Solunum, göğüs bozuklukları ve mediastinal hastalıklar
Bilinmiyor: Aspirin duyarlılığına bağlı astım alevlenmesi
Gastrointestinal hastalıklar
Çok yaygın: Mide yanması, mide bulantısı, ağız kuruluğu
Bilinmiyor: Gİ kanama, ülserasyon ve perforasyon
Hepato-bilier hastalıklar
Bilinmiyor: Hepatotoksisite
Deri ve derialtı doku hastalıkları
Bilinmiyor: Ciddi deri reaksiyonları, Eozinofili ve sistemik semptomlarla seyreden ilaç reaksiyonu (DRESS), Sabit ilaç erüpsiyonu
Kas-iskelet bozukluklar, bağ doku ve kemik hastalıkları
Çok yaygın: Kas gerginliği
Böbrek ve idrar yolu hastalıkları
Bilinmiyor: Böbrek toksisitesi
Genel bozukluklar ve uygulama bölgesine ilişkin hastalıklar
Çok yaygın: Sıcak basması
Bilinmiyor: Serotonin sendromu
Klinik Çalışma Deneyimleri
Klinik araştırmalar çok çeşitli koşullar altında yürütüldüğünden, bir ilacın klinik araştırmalarında gözlemlenen advers reaksiyon oranları, başka bir ilacın klinik araştırmalarındaki oranlarla doğrudan karşılaştırılamaz ve pratikte gözlemlenen oranları yansıtmayabilir.
Yetişkinler
Aşağıda bildirilen advers reaksiyonlar, sumatriptan + naproksen sodyum 85 mg/500 mg ile yapılan klinik araştırmalara özgüdür. Naproksen ve sumatriptan ürünleri için tam reçete bilgilerine de bakınız.
Tablo 2, 2 plasebo kontrollü klinik çalışmada (Çalışma 1 ve 2) 1 doz çalışma ilacı alan yetişkin hastalarda meydana gelen advers reaksiyonları listelemektedir. Yalnızca sumatriptan + naproksen sodyum 85 mg/500 mg ile tedavi edilen herhangi bir grupta %2 veya daha fazla sıklıkta meydana gelen ve plasebo grubundan daha sık görülen advers reaksiyonlar Tablo 2'ye dahil edilmiştir.
Tablo 2. Migrenli Yetişkin Hastalarda Havuzlanmış Plasebo Kontrollü Çalışmalardaki Advers Reaksiyonlar
| Sumatriptan+ | ||||
| Naproksen | ||||
| Naproksen | Sumatriptan | |||
| Plasebo | Sodyum | |||
| Advers Reaksiyonlar | sodyum | 85 mg | ||
| % | 500 mg | |||
| 85 mg/500 mg | % | |||
| (n=752) | % | |||
| % | (n=735) | |||
| (n=732) | ||||
| (n=737) | ||||
| Sinir sistemi hastalıkları | ||||
| Baş dönmesi | 4 | 2 | 2 | 2 |
| Uykululuk hali | 3 | 2 | 2 | 2 |
| Parestezi | 2 | <1 | 2 | <1 |
| Gastrointestinal hastalıklar | ||||
| Bulantı | 3 | 1 | 3 | <1 |
| Dispepsi | 2 | 1 | 2 | 1 |
| Ağız kuruluğu | 2 | 1 | 2 | <1 |
| Ağrı ve diğer basınç hisleri | ||||
| Göğüs rahatsızlığı/göğüs ağrısı | 3 | <1 | 2 | 1 |
| Boyun/boğaz/çene | 3 | 1 | 3 | 1 |
| ağrısı/sıkışması/basıncı |
Kontrollü klinik çalışmalardaki advers reaksiyon insidansı, hastaların cinsiyetinden veya yaşından etkilenmemiştir. Irkın advers reaksiyon insidansı üzerindeki etkisini değerlendirmek için yeterli veri yoktu.
12 ila 17 yaş arası pediyatrik hastalar
1 doz sumatriptan + naproksen sodyum 10 mg/60 mg, 30 mg/180 mg veya 85 mg/500 mg alan 12-17 yaş arası pediyatrik hastaları değerlendiren plasebo kontrollü bir klinik araştırmada, 10 mg/60 mg alan hastaların %13'ünde, 30 mg/180 mg alan hastaların %9'unda, 85 mg/500 mg alanların %13'ünde ve plasebo alanların %8'inde yan etkiler meydana gelmiştir. Sumatriptan + naproksen sodyum alan hiçbir hasta, denemeden çekilmeye neden olan advers reaksiyonlar yaşamamıştır. 12 ila 17 yaş arası pediyatrik hastalarda advers reaksiyon insidansı, plasebo ile karşılaştırıldığında 3 dozun tamamında karşılaştırılabilir olmuştur. Tablo 3, sumatriptan + naproksen sodyum ile 12 ila 17 yaş arasındaki pediyatrik hastalarda plasebo kontrollü bir çalışmada %2 veya daha fazla sıklıkta meydana gelen ve plasebo grubundan daha sık görülen advers reaksiyonları listelemektedir.
Tablo 3. 12 ila 17 Yaş Arası Migrenli Pediyatrik Hastalarda Plasebo Kontrollü Bir Çalışmadaki Advers Reaksiyonlar
| Sumatriptan | Sumatriptan + | Sumatriptan + | ||
| + Naproksen | Naproksen | Naproksen | ||
| Plasebo | ||||
| Advers Reaksiyonlar | sodyum | sodyum | sodyum | |
| % | ||||
| 10 mg/60 mg | 30 mg/180 mg | 85 mg/500 mg | ||
| (n=145) | ||||
| % | % | % | ||
| (n=96) | (n=97) | (n=152) | ||
| Vasküler | ||||
| Sıcak basması | 0 | 2 | <1 | 0 |
| Kas-iskelet sistemi | ||||
| 0 | 0 | 2 | 0 | |
| Kas gerginliği |
Pazarlama Sonrası Deneyim
TREXIMET’in bir bileşeni olan naproksen gibi NSAİİ’lerin onay sonrası kullanımı sırasında aşağıdaki istenmeyen yan etkiler bildirilmiştir. Bu reaksiyonlar, bilinmeyen büyüklükteki bir hasta grubundan gönüllü olarak bildirildiğinden, sıklıklarını güvenilir şekilde tahmin etmek veya ilaçla doğrudan nedensel bir ilişki kurmak her zaman mümkün değildir. Deri ve Deri Ekleri: Eksfolyatif dermatit (derinin soyulmasıyla seyreden iltihap), Stevens-Johnson Sendromu (SJS), Toksik Epidermal Nekrolizis (TEN), Fiks ilaç erüpsiyonu (FDE)
Şüpheli advers reaksiyonların raporlanması
Ruhsatlandırma sonrası şüpheli ilaç advers reaksiyonlarının raporlanması büyük önem taşımaktadır. Raporlama yapılması, ilacın yarar/risk dengesinin sürekli olarak izlenmesine olanak sağlar. Sağlık mesleği mensuplarının herhangi bir şüpheli advers reaksiyonu Türkiye Farmakovijilans Merkezi (TÜFAM)’ne bildirmeleri gerekmektedir (www.titck.gov.tr; e-posta: tufam@titck.gov.tr; tel: 0 800 314 00 08; faks: 0 312 218 35 99).
4.9. Doz aşımı ve tedavisi
Hastalar (N=670), önemli advers etkiler olmadan 140 ila 300 mg sumatriptan içeren tek oral dozlar almıştır. Gönüllüler (N=174), ciddi advers etkiler olmadan 140 ila 400 mg'lık tek oral dozlar almıştır.
Hayvanlarda sumatriptan aşırı dozu ölümcül olmuştur ve konvülsiyonlar, titreme, felç, hareketsizlik, pitoz, ekstremitelerde eritem, anormal solunum, siyanoz, ataksi, midriyazis, salivasyon ve lakrimasyon ile kendini göstermiştir.
Akut NSAİİ aşırı dozlarını takip eden semptomlar tipik olarak uyuklama, uyuşukluk, mide bulantısı, kusma ve epigastrik ağrı ile sınırlıdır. Gastrointestinal kanama meydana gelmiştir. Hipertansiyon, akut böbrek yetmezliği, solunum depresyonu ve koma meydana gelmiştir, ancak bunlar nadirdir (bkz. Bölüm 4.4).
NSAİİ doz aşımının ardından hastalara semptomatik ve destekleyici bakım veriniz. Spesifik bir antidotu yoktur. Uygulamadan sonraki dört saat içinde görülen semptomatik hastalarda veya fazla doz aşımı olan hastalarda (önerilen dozun 5 ila 10 katı) kusturma ve/veya aktif kömür (kg başına, yetişkinlerde 60 ila 100 gram, pediyatrik hastalarda 1 ila 2 gram) ve/veya ozmotik katartik düşününüz. Hemodiyaliz, proteine yüksek oranda bağlanması nedeniyle naproksenin plazma konsantrasyonunu azaltmaz. Hemodiyaliz veya periton diyalizinin sumatriptanın serum konsantrasyonları üzerinde ne gibi bir etkisi olduğu bilinmemektedir. Zorlu diürez, idrarın alkalileşmesi, hemodiyaliz veya hemoperfüzyon, yüksek protein bağlanması nedeniyle yararlı olmayabilir.
Doz aşımı tedavisi hakkında ek bilgi için bir zehir kontrol merkezine başvurunuz.
5. FARMAKOLOJİK ÖZELLİKLER
5.1. Farmakodinamik özellikler
Farmakoterapötik grup: Antimigren Preparatları, Selektif serotonin (5HT1) agonistleri
ATC kodu: N02CC51
Etki Mekanizması
RUDİSTA, sumatriptan ve naproksen içerir.
Sumatriptan, klonlanmış 5-HT1B/1D reseptörlerine yüksek afinite ile bağlanır. Sumatriptan, migren baş ağrısının tedavisinde muhtemelen terapötik etkilerini, kafa içi kan damarları ve trigeminal sistemin duyu sinirleri üzerindeki 5-HT1B/1D reseptörlerinde agonist etkiler yoluyla gösterir, bu da kraniyal damar daralmasına ve nöropeptit salımının inhibisyonuna neden olur.
RUDİSTA’nın analjezik, antiinflamatuar ve antipiretik özellikleri vardır. Diğer NSAİİ'lerinki gibi RUDİSTA’nın etki mekanizması tam olarak anlaşılmamıştır, ancak siklooksijenazın (COX-1 ve COX-2) inhibisyonunu içerir.
Naproksen, in vitro olarak güçlü bir prostaglandin sentezi inhibitörüdür. Tedavi sırasında ulaşılan naproksen konsantrasyonları in vivo etkiler yaratmıştır. Prostaglandinler, afferent sinirleri duyarlı hale getirir ve hayvan modellerinde ağrıyı indüklemede bradikininin etkisini güçlendirir. Prostaglandinler, inflamasyon aracılarıdır. Naproksen, prostaglandin sentezinin bir inhibitörü olduğundan, etki şekli periferal dokulardaki prostaglandinlerin azalmasına bağlı olabilir.
Farmakodinamik
Bir sağlıklı gönüllü çalışmasında, günde bir kez 220 mg naproksen ile düşük dozda hızlı salımlı aspirinin (81 mg) birlikte 10 günlük eşzamanlı uygulamasında, 10. gündeki dozun ardından 24 saatte serum tromboksan B2 inhibisyonu ile ölçülen aspirinin antiplatelet aktivitesi ile bir etkileşim göstermiştir [%98,7 (tek başına aspirin) vs. %93,1 (naproksen ve aspirin)]. Etkileşim,
- 11. günde naproksenin kesilmesinden sonra bile gözlemlenmiştir (aspirin dozu devam ederken) ancak 13. günde normale dönmüştür. Aynı çalışmada, etkileşim, naproksen aspirinden 30 dakika önce uygulandığında daha yüksek [%98,7'ye karşı %87,7] ve naproksenden 30 dakika önce aspirin uygulandığında minimumdur [%98,7'ye karşı %95,4].
Düşük dozda hızlı salımlı aspirin ile günde iki kez 220 mg naproksen uygulamasının ardından (aspirinden 30 dakika önce verilen ilk naproksen dozu), etkileşim 10. gün dozunu takip eden 24 saatte minimal olmuştur [%98,7'ye karşı %95,7]. Bununla birlikte, etkileşim 11. günde naproksenin (arınma) kesilmesinden sonra daha belirgindir [%98,7'ye karşı %84,3] ve 13. günde tamamen normale dönmemiştir [%98,5'e karşı %90,7] (bkz. Bölüm 4.5).
Kan basıncı
Randomize, çift kör, paralel grup, aktif kontrol denemesinde 6 ay boyunca aralıklı olarak uygulanan sumatriptan + naproksen sodyum 85 mg/500 mg, normotansif yetişkin popülasyonda (n=122) kan basıncını artırmamıştır. Bununla birlikte, hipertansiyon öyküsü olan ve olmayan hastalarda 5-HT1 agonistleri ve NSAİİ'ler ile kan basıncında önemli yükselmeler bildirilmiştir.
Klinik Çalışmalar
Yetişkinler
Sumatriptan + naproksen sodyumun yetişkinlerde auralı veya aurasız akut migren tedavisinde etkililiği, karşılaştırma tedavileri olarak plasebo ve sumatriptan + naproksen sodyum 85 mg/500 mg'ın her bir aktif bileşenini kullanan (sumatriptan ve naproksen sodyum) 2 randomize, çift kör, çok merkezli, paralel grup denemesinde gösterilmiştir (Çalışma 1 ve Çalışma 2). Bu 2 denemeye kaydedilen hastalar ağırlıklı olarak kadın (%87) ve beyaz (%88) olup, ortalama yaş 40'tır (aralık: 18 ila 65 yaş). Hastalara, orta ila şiddetli ağrılı migreni 1 tablet ile tedavi etmeleri talimatı verilmiştir. Dozdan sonraki 2 saat içinde hiçbir kurtarma ilacına izin verilmemiştir. Hastalar, 1 doz çalışma ilacını aldıktan 2 saat sonra baş ağrılarını değerlendirmişlerdir; baş ağrısı rahatlaması, baş ağrısı şiddetinde orta veya şiddetli ağrıdan hafif veya ağrısız duruma bir azalma olarak tanımlanmıştır. Mide bulantısı, fotofobi ve fonofobi ile ilişkili semptomlar da değerlendirilmiştir. Baş ağrısı şiddetinde orta veya şiddetli ağrıdan, hafif, orta veya şiddetli ağrı geri dönüşü olmadan ve doz sonrası 24 saat boyunca kurtarma ilacı kullanılmadan dozdan 2 saat sonra baş ağrısı şiddetinde orta veya şiddetli ağrıdan ağrısız duruma azalma, sürekli ağrısız durum olarak tanımlanmıştır. Çalışma 1 ve 2'nin sonuçları Tablo 4'te özetlenmiştir. Her iki çalışmada da, tedaviden 2 saat sonra baş ağrısı hafifleyen hastaların yüzdesi, sumatriptan + naproksen sodyum 85 mg/500 mg (%65 ve %57) alan hastalarda plasebo alanlara (%28 ve %29) kıyasla önemli ölçüde daha yüksektir.
Ayrıca, doz sonrası 24 saat boyunca diğer ilaçları kullanmadan ağrısız kalan hastaların yüzdesi tek doz sumatriptan + naproksen sodyum 85 mg/500 mg (%25 ve %23) alan hastalar arasında plasebo (%8 ve %7) veya tek başına sumatriptan (%16 ve %14) veya naproksen sodyum (%10) alanlara kıyasla anlamlı derecede daha yüksek olmuştur.
Tablo 4. Tedaviden sonra 2 saatlik ağrı rahatlaması yaşayan ve sürekli ağrısız durumda olan yetişkin hastaların yüzdesia
| Sumatriptan + | ||||
| Naproksen | ||||
| naproksen | Sumatriptan | |||
| Sodyum | Plasebo | |||
| sodyum | 85 mg | |||
| 500 mg | ||||
| 85 mg/500 mg | ||||
| 2 saatlik ağrı rahatlaması | ||||
| Çalışma 1 | %65b | %55 | %44 | %28 |
| n=364 | n=361 | n=356 | n= 360 | |
| Çalışma 2 | %57b | %50 | %43 | %29 |
| n=362 | n=362 | n=364 | n=382 | |
| Sürekli ağrısız durum (2 ila 24 saat) | ||||
| Çalışma 1 | %25c | %16 | %10 | %8 |
| n=364 | n=361 | n=356 | n= 360 | |
| Çalışma 2 | %23c | %14 | %10 | %7 |
| n=362 | n=362 | n=364 | n=382 | |
a P değerleri yalnızca önceden belirlenmiş karşılaştırmalar için verilmiştir. b P<0,05 vs. plasebo ve sumatriptan.
c P <0,01 vs. plasebo, sumatriptan ve naproksen sodyum.
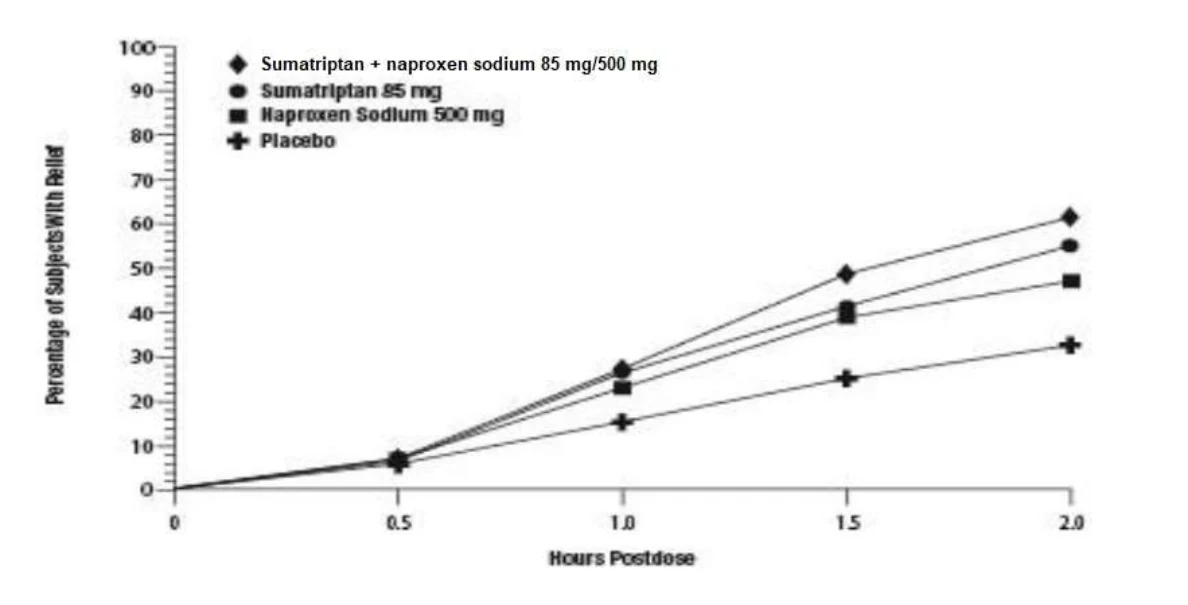
Sumatriptan + naproksen sodyum 85 mg/500 mg ile tedaviyi izleyen 2 saat içinde ilk baş ağrısı hafifleyen hastaların yüzdesi Şekil 1'de gösterilmektedir.
Şekil 1. 2 saat içerisinde ilk baş ağrısı hafifleyen yetişkin hastaların yüzdesi
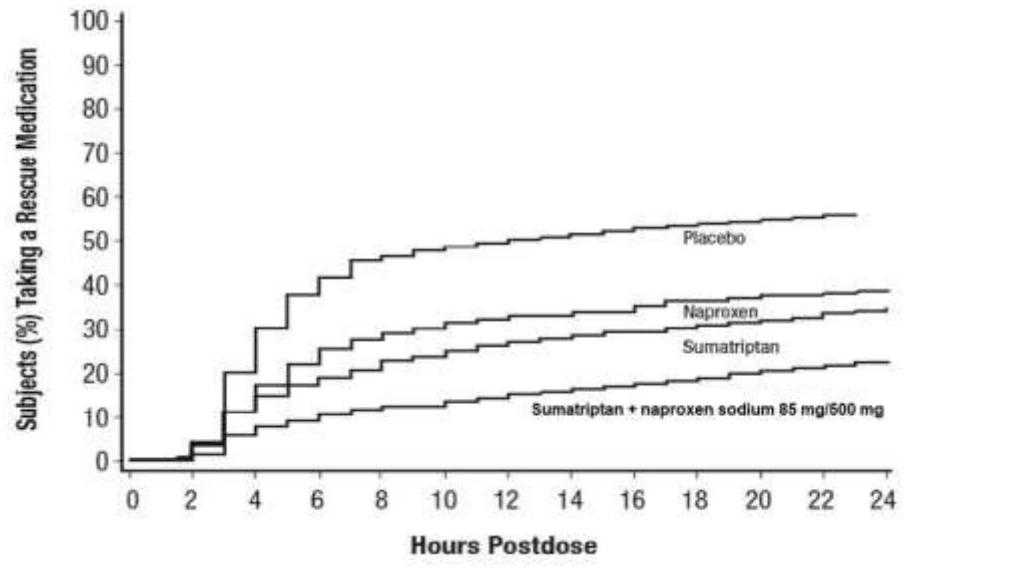
Plasebo ile karşılaştırıldığında, sumatriptan + naproksen sodyum 85 mg/500 mg uygulamasından 2 saat sonra fotofobi, fonofobi ve bulantı insidansında azalma olmuştur. İlk 24 saatte bir kurtarma ilacı alma olasılığının tahmini Şekil 2'de gösterilmektedir.
Şekil 2. İlk dozu takip eden 24 saat içinde bir kurtarma ilacı alan yetişkinlerin tahmini olasılığıa
a Kaplan-Meier grafiği, 24 saate kadar sansürlenmiş ek tedavileri kullanmayan hastalarla etkililik kanıtı sağlayan 2 klinik kontrollü çalışmada elde edilen verilere dayanmaktadır. Grafik ayrıca ilk doza yanıt vermeyen hastaları da içermektedir. Dozdan sonraki 2 saat içinde hiçbir kurtarma ilacına izin verilmemiştir.
R
ahatl
ama yaşay
an den
e
klerin yüzdesi
Kurtarma il
acı kull
anan d
eneklerin yüzd
esi (%)
Sumatriptan + naproksen sodyum 85 mg/500 mg, auranın varlığına, tedaviden önceki baş ağrısının süresine, deneğin cinsiyeti, yaşı veya kilosuna veya oral kontraseptiflerin veya yaygın migren profilaktik ilaçlarının (örn. beta blokerler, anti-epileptik ilaçlar, trisiklik antidepresanlar) birlikte kullanımına bakılmaksızın plasebodan daha etkili olmuştur.
12 ila 17 yaş arası pediyatrik hastalar
Sumatriptan + naproksen sodyumun 12 ila 17 yaşındaki pediyatrik hastalarda auralı veya aurasız akut migren tedavisinde etkililiği, 3 doz sumatriptan + naproksen sodyum ve plaseboyu karşılaştıran randomize, çift kör, çok merkezli, paralel grup, plasebo kontrollü, çok merkezli bir çalışmada gösterilmiştir (Çalışma 3). Bu denemeye kaydedilen hastalar çoğunlukla kadın (%59) ve beyaz (%81) olup, ortalama yaşları 15'tir.
Hastaların, tedavi edilmedikleri dönemde genellikle 3 saat veya daha uzun süren auralı veya aurasız en az 6 aylık migren atakları öyküsü olması gerekmektedir. Tek kör, plasebo çalışma aşamasını takiben, plaseboya yanıt vermeyenler, tek bir sumatriptan + naproksen sodyum 10 mg/60 mg, 30 mg/180 mg, 85 mg/500 mg veya plasebo dozu alacak şekilde randomize edilmiştir. Hastalara orta ile şiddetli derecede baş ağrısı olan tek bir migren atağını tedavi etmeleri talimatı verilmiştir. Dozdan sonraki 2 saat içinde hiçbir kurtarma ilacına izin verilmemiştir. Hastalar, 1 doz çalışma ilacını aldıktan 2 saat sonra baş ağrılarını değerlendirmişlerdir. Dozdan 2 saat sonra baş ağrısı şiddetinde orta veya şiddetli ağrıdan ağrısız duruma bir azalma iki saatlik ağrısız dönem olarak tanımlanmıştır.
Sonuçlar Tablo 5'te özetlenmiştir. Dozdan 2 saat sonra ağrısız olan hastaların yüzdesi, 3 sumatriptan + naproksen sodyum dozundan herhangi birini alan hastalar arasında, plaseboya kıyasla önemli ölçüde daha yüksek olmuştur.
Tablo 5. Çalışma 3'te Tedaviden Sonra 2 Saatte Ağrısız Yanıtı olan 12 ila 17 Yaş Arası Pediyatrik Hastaların Yüzdesia
| Sumatriptan + | Sumatriptan + | Sumatriptan + | ||
| naproksen | naproksen | naproksen | ||
| Plasebo | ||||
| Sonlanım noktası | sodyum | sodyum | sodyum | |
| (n=145) | ||||
| 10 mg/60 mg | 30 mg/180 mg | 85 mg/500 mg | ||
| (n=96) | (n=97) | (n=152) | ||
| 2 saatlik ağrısız | ||||
| %29b | %27b | %24b | %10 | |
| dönem |
a P değerleri yalnızca önceden belirlenmiş karşılaştırmalar için verilmiştir. b P<0,01 vs. plasebo.
Dozdan 2 ila 24 saat sonra diğer ilaçları kullanmadan ağrısız kalan pediyatrik hastaların yüzdesi, tek doz sumatriptan + naproksen sodyum 85 mg/500 mg uygulamasından sonra plaseboya kıyasla anlamlı ölçüde daha yüksek olmuştur. Tek doz 10 mg/60 mg veya 30 mg/180 mg alan pediyatrik hastaların daha büyük bir yüzdesi, plaseboya kıyasla dozdan 2 ila 24 saat sonra ağrısız durumda kalmıştır.
Plasebo ile karşılaştırıldığında, 85 mg/500 mg'lık tek bir doz uygulamasından 2 saat sonra fotofobi ve fonofobi insidansı önemli ölçüde azalırken, mide bulantısı insidansı benzer olmuştur. Plaseboya kıyasla 10 mg/60 mg veya 30 mg/180 mg tek doz uygulamasından 2 saat sonra fotofobi, fonofobi ve bulantı insidansında azalma olmuştur.
5.2. Farmakokinetik özellikler
Genel özellikler
Emilim:
Sumatriptan, sumatriptan + naproksen sodyum 85 mg/500 mg olarak verildiğinde, tek başına sumatriptan süksinat 100 mg tabletlere benzer bir ortalama Cmaks değerine sahiptir. Sumatriptan + naproksen sodyum 85 mg/500 mg olarak verildiğinde sumatriptanın medyan Tmax değeri, sumatriptan süksinat 100 mg tabletlerden (medyan Tmax 1,5 saat) biraz farklı olarak 1 saattir (aralık: 0,3 ila 4 saat). Sumatriptan + naproksen sodyum 85 mg/500 mg olarak verildiğinde naproksen, naproksen sodyum 550 mg tabletlerden yaklaşık %36 daha düşük bir Cmaks'a ve 5 saatlik bir medyan Tmax'a sahiptir (aralık: 0,3 ila 12 saat), bu da, naproksen sodyum tablet 550 mg'dan yaklaşık 4 saat sonraya denk gelmektedir. Sumatriptan ve naproksen için EAA değerleri sumatriptan + naproksen sodyum 85 mg/500 mg için sumatriptan süksinat 100 mg tablet veya naproksen sodyum 550 mg tabletle karşılaştırıldığında benzerdir. 16 denekte yapılan çapraz geçişli bir denemede, sumatriptan + naproksen sodyum 85 mg/500 mg olarak uygulanan her iki bileşenin farmakokinetiği, bir migren atağı sırasında ve migrensiz bir dönemde benzer olmuştur.
Sumatriptanın biyoyararlanımı, temel olarak presistemik eliminasyona (ilk geçiş etkisi) ve kısmen de eksik absorpsiyona bağlı olarak yaklaşık %15'tir.
Naproksen, %95 in vivo biyoyararlanımı ile gastrointestinal sistemden absorbe edilir.
Yiyeceklerin, sumatriptan + naproksen sodyum olarak uygulanan sumatriptan veya naproksenin biyoyararlanımı üzerinde önemli bir etkisi olmamıştır, ancak sumatriptanın Tmax'ını yaklaşık 0,6 saat geciktirmiştir.
Dağılım:
Plazma proteinlerine bağlanma %14 ila %21'dir. Sumatriptanın diğer ilaçların protein bağlanması üzerindeki etkisi değerlendirilmemiştir. Sumatriptanın dağılım hacmi 2,7 L/kg'dır.
Naproksenin dağılım hacmi 0,16 L/kg'dır. Tedavi dozlarında naproksenin %99’dan fazlası plazma proteinlerine bağlanır. 500 mg/gün'den daha yüksek naproksen dozlarında, yüksek dozlarda plazma protein bağlanmasının doygunluğundan kaynaklanan klirensteki artışa bağlı olarak plazma seviyelerinde orantısaldan daha az bir artış vardır (ortalama dip değer Css=36,5,
49,2, ve 56,4 mg/L [sırasıyla 500-; 1.000-; ve 1.500-mg'lık günlük naproksen dozları ile]). Bununla birlikte, bağlanmamış naproksen konsantrasyonu, dozla orantılı olarak artmaya devam etmektedir.
Biyotransformasyon:
İnsan mikrozomlarıyla yapılan in vitro çalışmalar, sumatriptanın monoamin oksidaz (MAO), ağırlıklı olarak A izoenzimi tarafından metabolize edildiğini göstermektedir. Bir MAO-B inhibitörü ile önemli bir etki görülmemiştir.
Naproksen, büyük ölçüde 6-0-desmetil naproksene metabolize olur ve hem ana hem de metabolitler metabolize edici enzimleri indüklemez.
Eliminasyon:
Sumatriptanın eliminasyon yarılanma ömrü yaklaşık 2 saattir. Ağızdan uygulanan radyoaktif işaretli 14C-sumatriptan büyük ölçüde renal yoldan atılır (yaklaşık %60), yaklaşık %40'ı dışkıda bulunur. İdrarda atılan radyoaktif işaretli sumatriptan dozunun çoğu, her ikisi de inaktif olan majör metabolit indol asetik asit (IAA) veya IAA glukuroniddir. Dozun yüzde üçü değişmemiş sumatriptan olarak geri kazanılabilir.
Naproksen klirensi 0,13 mL/dak/kg'dır. Herhangi bir dozdan alınan naproksenin yaklaşık %95'i idrarla, başlıca naproksen (%1'den az), 6-0-desmetil naproksen (%1'den az) veya bunların konjugatları (%66 ila %92) olarak atılır. İnsanlarda naproksen anyonunun plazma yarılanma ömrü yaklaşık 19 saattir. Naproksenin hem metabolitlerinin hem de konjugatlarının karşılık gelen yarılanma ömürleri 12 saatten daha kısadır ve bunların atılma hızlarının, naproksenin plazmadan kaybolma hızıyla yakından tutarlı olduğu bulunmuştur. Böbrek yetmezliği olan hastalarda metabolitler birikebilir.
Doğrusallık/doğrusal olmayan durum:
Veri bulunmamaktadır.
Hastalardaki karakteristik özellikler
Yaşlılar
Geriatrik hastalarda sumatriptan + naproksen sodyumun farmakokinetiği çalışılmamıştır. Yaşlı hastaların karaciğer fonksiyonlarında azalma ve böbrek fonksiyonlarında azalma olma olasılığı daha yüksektir.
Yaşlılarda (ortalama yaş: 72 yıl, 2 erkek ve 4 kadın) ve migren hastalarında (ortalama yaş: 38 yıl, 25 erkek ve 155 kadın) oral sumatriptanın farmakokinetiği sağlıklı erkek deneklerdekine (ortalama yaş: 30 yıl) benzer olmuştur.
Çalışmalar, naproksenin toplam plazma konsantrasyonunun değişmemiş olmasına rağmen, toplam konsantrasyonun <%1'ini temsil eden bağlanmamış plazma fraksiyonunun yaşlılarda arttığını göstermektedir (dip değer naproksen ile bağlanmama aralığı, yaşlı kişilerde %0,12 ila %0,19 iken, genç kişilerde %0,05 ila %0,075'tir).
Pediatri
Bir farmakokinetik çalışma, 12-17 yaş arası (n=24) pediyatrik hastalarda 3 doz sumatriptan + naproksen sodyumu yetişkinlerle (n=26) karşılaştırmıştır. Sumatriptanın EAA ve Cmaks'ı, yetişkin deneklere (n=8) kıyasla 12-17 yaş arası pediyatrik hastalarda (n=7) tek bir sumatriptan + naproksen sodyum 10 mg/60 mg dozunu takiben %50-60 daha yüksektir ve pediyatride yetişkinlere göre tek bir sumatriptan + naproksen sodyum 30 mg/180 mg veya 85 mg/500 mg dozunu takiben %6-26 daha yüksektir. Naproksenin farmakokinetik parametreleri pediatri ve yetişkinler arasında benzerdir.
Böbrek yetmezliği
Böbrek yetmezliğinin sumatriptan + naproksen sodyumun farmakokinetiği üzerindeki etkisi araştırılmamıştır. Naproksen ve metabolitleri ve konjugatları birincil olarak böbrek tarafından atıldığından, naproksen metabolitlerinin böbrek yetmezliği varlığında birikme potansiyeli vardır. Şiddetli böbrek yetmezliği olan hastalarda naproksen eliminasyonu azalır (bkz. Bölüm 4.4).
Karaciğer yetmezliği
Karaciğer yetmezliğinin sumatriptan + naproksen sodyumun farmakokinetiği üzerindeki etkisi araştırılmamıştır. Sağlıklı deneklerle (n=8) cinsiyet, yaş ve kilo açısından eşleştirilen orta derecede karaciğer yetmezliği olan hastalarda (n=8) yapılan bir çalışmada, karaciğer yetmezliği olan hastalarda sumatriptanın EAA ve Cmaks değerlerinde yaklaşık %70 artış görülürken, Tmax, sağlıklı deneklere kıyasla 40 dakika erken olarak kaydedilmiştir. Sumatriptanın şiddetli karaciğer yetmezliği olan hastalarda farmakokinetiği çalışılmamıştır.
Cinsiyet
5 farmakokinetik çalışmanın havuzlanmış bir analizinde, sumatriptan + naproksen sodyumun sistemik maruziyeti üzerinde cinsiyetin bir etkisi olmamıştır.
Irk
Irkın sumatriptan + naproksen sodyumun farmakokinetiği üzerindeki etkisi araştırılmamıştır. Sumatriptanın sistemik klirensi ve Cmaks'ı siyah (n=34) ve beyaz (n=38) sağlıklı erkek deneklerde benzer olmuştur.
İlaç Etkileşim Çalışmaları
Aspirin
Naproksen, aspirin (>1 gram/gün) ile birlikte uygulandığında, naproksenin proteinlere bağlanması azalmıştır, ancak serbest naproksenin klirensi değişmemiştir. Bir NSAİİ olan naproksenin aspirin ile klinik olarak önemli ilaç etkileşimleri için Tablo 1'e bakınız (bkz. Bölüm 4.5).
Propranolol
Günde iki kez verilen propranolol 80 mg, sumatriptan farmakokinetiği üzerinde anlamlı bir etkiye sahip değildir. Bir beta bloker olan propranololün sumatriptan + naproksen sodyum ile klinik olarak önemli ilaç etkileşimleri için Tablo 1'e bakınız (bkz. Bölüm 4.5).
5.3. Klinik öncesi güvenlilik verileri
Karsinojenez, Mutajenez, Fertilite Bozukluğu
Karsinojenez
Sumatriptan + naproksen sodyumun karsinojenik potansiyeli araştırılmamıştır.
Fare ve sıçanlarda yapılan karsinojenisite çalışmalarında, sumatriptan, 160 mg/kg/gün'e kadar olan dozlarda sırasıyla 78 ve 104 hafta süreyle oral olarak uygulanmıştır. Test edilen en yüksek dozlar, mg/m2 bazında 170 mg sumatriptanın maksimum insan günlük dozunun (MHDD) yaklaşık 5 (fare) ve 9 (sıçan) katıdır (24 saatlik periyotta iki tablet sumatriptan + naproksen sodyum 85 mg/500 mg).
Naproksenin karsinojenik potansiyeli, sıçanlarda 8, 16 ve 24 mg/kg/gün dozlarında 2 yıllık bir oral karsinojenite çalışmasında ve 8 mg/kg/gün dozunda sıçanlarda başka bir 2 yıllık oral karsinojenite çalışmasında değerlendirilmiştir. Her iki çalışmada da tümörijenite kanıtı bulunamamıştır. Test edilen en yüksek doz mg/m2 bazında MHDD (1.000 mg) naproksenden daha azdır.
Mutajenez
Sumatriptan ve naproksen sodyum tek başına ve kombinasyon halinde test edilmiştir ve in vitro bakteriyel ters mutasyon testinde ve farelerde in vivo mikronükleus testinde negatif çıkmıştır.
Sumatriptan ve naproksen sodyum kombinasyonu, metabolik aktivasyon varlığında ve yokluğunda bir in vitro fare lenfoma tk deneyinde negatif gelmiştir. Bununla birlikte, ayrı in vitro fare lenfoma timidin kinaz testi, naproksen sodyum tek başına metabolik aktivasyon varlığında tekrarlanabilir şekilde pozitif gelmiştir.
Tek başına ve sumatriptan ile kombinasyon halinde naproksen sodyum, metabolik aktivasyon varlığında ve yokluğunda memeli hücrelerinde bir in vitro klastojenite testi pozitif çıkmıştır. Kombinasyon için klastojenik etki bu deneyde tekrarlanabilir olmuştur ve tek başına naproksen sodyum ile gözlemlenenden daha büyüktür. Sumatriptan tek başına bu testlerde negatiftir.
Gönüllü insanlarda sumatriptan + naproksen sodyum ile 7 gün boyunca günde iki kez dozlamanın ardından periferik kan lenfositlerinde kromozomal anormallikler indüklenmemiştir.
Önceki çalışmalarda, sumatriptan tek başına in vitro (bakteriyel ters mutasyon [Ames], Çin hamsteri V79/HGPRT'de gen hücresi mutasyonu, insan lenfositlerinde kromozomal anormallik) ve in vivo (sıçan mikronükleusu) deneylerde negatif gelmiştir.
Fertilite Bozukluğu
Sumatriptan + naproksen sodyumun hayvanlarda doğurganlık üzerindeki etkisi araştırılmamıştır.
Sumatriptan (5, 50, 500 mg/kg/gün) erkek ve dişi sıçanlara çiftleşme döneminden önce ve bu süre boyunca oral yoldan uygulandığında, 5 mg/kg/gün’den (mg/m2 bazında 170 mg MHDD'den daha az) daha yüksek dozlarla tedavi edilen hayvanlarda çiftleşmedeki azalmaya sekonder olarak doğurganlıkta ilaca bağlı bir azalma olmuştur. Bu bulgunun erkek veya kadın üzerindeki bir etkiden mi yoksa her ikisinden mi kaynaklandığı net değildir.
Hayvan Toksikolojisi ve/veya Farmakolojisi
Kornea Opasiteleri
Oral sumatriptan alan köpekler, kornea epitelinde kornea opasiteleri ve kusurlar geliştirmiştir. Kornea opasiteleri, test edilen en düşük doz olan 2 mg/kg/gün'de görülmüştür ve 1 aylık tedaviden sonra mevcuttur. Kornea epitelindeki kusurlar 60 haftalık bir çalışmada kaydedilmiştir. Bu toksisiteler için daha önceki incelemeler yapılmamıştır ve etkisiz dozlar belirlenmemiştir. Test edilen en düşük doz, mg/m2 bazında sumatriptanın MHDD'sinden (170 mg) daha azdır.
6. FARMASÖTİK ÖZELLİKLER
6.1. Yardımcı maddelerin listesi
Tablet çekirdeği
Kalsiyum Hidrojen Fosfat (Susuz)
Sodyum Hidrojen Karbonat
Mikrokristalin Selüloz (Tip 101)
Mikrokristalin Selüloz (Tip 102)
Kroskarmelloz Sodyum
Povidon (K30)
Sodyum Klorür
Talk
Magnezyum Stearat
Film kaplama (Aquarius Preferred HSP BPP317114 Blue)
Hidroksipropil Metilselüloz
Kopovidon
Titanyum Dioksit
Polidekstroz
Polietilen glikol
FD&C Blue 2 Lake (35-42%)
FD&C Blue 2 Lake (12-14%)
Kaprilik Kaprik Trigliserit
6.2. Geçimsizlikler
Geçerli değildir.
6.3. Raf ömrü
24 ay
6.4. Saklamaya yönelik özel tedbirler
25°C altındaki oda sıcaklığında saklayınız.
6.5. Ambalajın niteliği ve içeriği
6 ve 9 film kaplı tablet içeren Alüminyum folyo/Alüminyum folyo blister ambalaj.
6.6. Beşeri tıbbi üründen arta kalan maddelerin imhası ve diğer özel önlemler
Kullanılmamış olan ürünler ya da atık materyaller “Tıbbi Atıkların Kontrolü Yönetmeliği” ve “Ambalaj Atıklarının Kontrolü Yönetmeliği”ne uygun olarak imha edilmelidir.
7. RUHSAT SAHİBİ
Abdi İbrahim İlaç San. ve Tic. A.Ş.
Reşitpaşa Mah. Eski Büyükdere Cad. No:4
34467 Maslak / Sarıyer / İstanbul
Tel: 0212 366 84 00
Faks: 0212 276 20 20
8. RUHSAT NUMARASI
2023/361
9. İLK RUHSAT TARİHİ / RUHSAT YENİLEME TARİHİ
İlk ruhsat tarihi: 10.09.2023
Ruhsat yenileme tarihi: