


KISA ÜRÜN BİLGİSİ - RİNVOQ 45 MG UZATILMIŞ SALIMLI TABLET
1) BEŞERİ TIBBİ ÜRÜNÜN ADI
RINVOQ 45 mg uzatılmış salımlı tablet
2. KALİTATİF VE KANTİTATİF BİLEŞİMİ
Etkin madde:
Her bir uzatılmış salımlı tablet, 45 mg upadasitinibe eşdeğer 46,1 mg upadasitinib hemihidrat içerir.
Yardımcı maddeler:
Yardımcı maddelerin tam listesi için Bölüm 6.1’e bakınız.
3. FARMASÖTİK FORMU
Uzatılmış salımlı tablet
Bir tarafında ‘a45’ baskısı olan, sarı ila alacalı sarı renkli, 14 x 8 mm, oblong, bikonveks uzatılmış salımlı tabletler.
4. KLİNİK ÖZELLİKLER
4.1 Terapötik endikasyonlar
Ülseratif kolit
RINVOQ, konvansiyonel tedaviye ve bir biyolojik ajana yetersiz yanıt veren, yanıtın kaybedildiği veya intolerans gösteren orta ila şiddetli aktif ülseratif koliti bulunan erişkin hastaların tedavisinde endikedir.
Diğer JAK inhibitörleri, ülseratif kolit için kullanılan biyolojik terapiler veya azatioprin ve siklosporin gibi potent immunsüpresifler ile birlikte kullanılması uygun değildir.
Crohn hastalığı
RINVOQ, konvansiyonel tedaviye ve bir biyolojik ajana yetersiz yanıt veren, yanıtın kaybedildiği veya intolerans gösteren orta ila şiddetli aktif Crohn hastalığı bulunan erişkin hastaların tedavisinde endikedir.
Diğer JAK inhibitörleri, Crohn hastalığı için kullanılan biyolojik terapiler veya azatioprin ve siklosporin gibi potent immunsüpresifler ile birlikte kullanılması uygun değildir.
4.2 Pozoloji ve uygulama şekli
Upadasitinib tedavisi, upadasitinibin endike olduğu durumların tanı ve tedavisinde deneyimli hekimler tarafından başlatılmalı ve denetlenmelidir.
Pozoloji/uygulama sıklığı ve süresi:
Ülseratif kolit
İndüksiyon
Upadasitinibin önerilen indüksiyon dozu, 8 hafta boyunca günde bir kez 45 mg (3 adet 15 mg tablet) şeklindedir. 8. hafta sonunda yeterli terapötik faydanın elde edilemediği hastalarda günde bir kez 45 mg upadasitinib tedavisine ilave 8 hafta boyunca devam edilebilir (bkz. Bölüm 4.8 ve Bölüm 5.1). 16. haftanın sonunda terapötik yarar kanıtı görülmeyen hastalarda upadasitinib kesilmelidir.
İdame
Upadasitinibin önerilen idame dozu, hasta özelindeki hastalık tablosuna göre günde bir kez 30 mg (2 adet 15 mg tablet) veya 15 mg (1 adet 15 mg tablet)'dır:
- 1) 15 mg’lık doz, VTE, MAKO ve malignite riski daha yüksek olan hastalar için önerilmektedir (bkz. Bölüm 4.4).
- 2) Yüksek hastalık yüküne sahip olanlar veya 16 haftalık indüksiyon tedavisi gerekenler gibi VTE, MAKO ve malignite riski daha yüksek olmayan bazı hastalarda (bkz. Bölüm 4.4) veya günde bir kez 15 mg şeklindeki tedaviyle yeterli terapötik yarar elde edilemeyen hastalarda günde bir kez 30 mg şeklindeki doz uygun olabilir.
- 3) Yanıtı idame etmek için, etkili olan en düşük doz kullanılmalıdır.
65 yaş ve üzeri hastalarda önerilen doz günde bir kez 15 mg'dır (bkz. Bölüm 4.4).
Upadasitinib ile tedaviye yanıt veren hastalarda, standart bakıma göre kortikosteroidler azaltılabilir ve/veya kesilebilir.
Crohn hastalığı
İndüksiyon
Upadasitinibin önerilen indüksiyon dozu, 12 hafta boyunca günde bir kez 45 mg şeklindedir. İlk 12 haftalık indüksiyondan sonra sonunda yeterli terapötik faydanın elde edilemediği hastalarda günde bir kez 30 mg dozla ilave 12 hafta daha uzatılmış indüksiyon düşünülebilir. Bu hastalar için, 24 haftalık tedaviden sonra herhangi bir terapötik fayda kanıtı yoksa upadasitinib kesilmelidir.
İdame
Upadasitinibin önerilen idame dozu, hasta özelindeki hastalık tablosuna göre günde bir kez 30 mg veya 15 mg'dır:
- 1) 15 mg’lık doz, VTE, MAKO ve malignite riski daha yüksek olan hastalar için önerilmektedir (bkz. Bölüm 4.4).
- 2) Yüksek hastalık yüküne sahip olan VTE, MAKO ve malignite riski daha yüksek olmayan hastalarda (bkz. Bölüm 4.4) veya günde bir kez 15 mg ile yeterli terapötik yarar elde edilemeyen hastalarda günde bir kez 30 mg şeklindeki doz uygun olabilir.
- 3) Yanıtı idame etmek için, etkili olan en düşük doz kullanılmalıdır.
65 yaş ve üzeri hastalarda önerilen idame dozu günde bir kez 15 mg'dır (bkz. Bölüm 4.4).
Upadasitinib ile tedaviye yanıt veren hastalarda, standart bakıma göre kortikosteroidler azaltılabilir ve/veya kesilebilir.
Etkileşimler
Güçlü sitokrom P450 (CYP) 3A4 inhibitörleri (örneğin, ketokonazol, klaritromisin) kullanmakta olan ülseratif koliti ve Crohn hastalığı olan hastalarda önerilen indüksiyon dozu günde bir kez 30 mg ve önerilen idame dozu ise günde bir kez 15 mg'dır (bkz. Bölüm 4.5).
Dozun başlatılması
Mutlak lenfosit sayısı (MLS) < 0,5 x 10⁹ hücre/L, mutlak nötrofil sayısı (MNS) < 1 x 10⁹ hücre/L veya hemoglobin (Hb) seviyesi < 8 g/dL olan hastalarda tedavi başlatılmamalıdır (bkz. Bölüm 4.4 ve 4.8).
Dozun kesilmesi
Hastada ciddi bir enfeksiyon gelişmesi durumunda, enfeksiyon kontrol altına alınana kadar tedavi kesilmelidir.
Laboratuvar anormalliklerinin tedavisi için Tablo 1’de açıklandığı şekilde doz kesintisi gerekebilir.
Tablo 1: Laboratuvar ölçümleri ve izleme yönlendirmesi
| Laboratuvar ölçümü | Aksiyon | İzleme yönlendirmesi |
|---|---|---|
| Mutlak Nötrofil Sayısı (MNS) | MNS < 1 x 10⁹ hücre/L ise tedavi kesilmelidir ve MNS bu değerin üzerine çıktığında yeniden başlatılabilir. | Tedavi başlangıcında ve devamında en geç 12 hafta içinde değerlendirme yapılır. Daha sonra bireysel hasta yönetimine göre değerlendirme yapılmalıdır. |
| Mutlak Lenfosit Sayısı (MLS) | MLS < 0,5 x 10⁹ hücre/L ise tedavi kesilmelidir ve MLS bu değerin üzerine çıktığında yeniden başlatılabilir. | |
| Hemoglobin (Hb) | Hb < 8 g/dL ise tedavi kesilmelidir ve Hb bu değerin üzerine çıktığında yeniden başlatılabilir. | |
| Karaciğer transaminazları | İlaca bağlı karaciğer hasarı şüphesi varsa, tedavi geçici olarak kesilmelidir. | Tedavi başlangıcında ve devamında rutin hasta yönetimine uygun olarak değerlendirme yapılmalıdır. |
| Lipidler | Hastalar, uluslararası klinik hiperlipidemi kılavuzları doğrultusunda tedavi edilmelidir | Tedavi başlangıcından 12 hafta sonra, ve sonrasında uluslararası klinik hiperlipidemi kılavuzlarına uygun olarak değerlendirme yapılmalıdır. |
Uygulama şekli:
RINVOQ, yiyeceklerle birlikte veya yiyeceklerden bağımsız olarak günde bir kez oral olarak alınmalıdır ve günün herhangi bir saatinde alınabilir. Tabletler bütün olarak yutulmalıdır. Dozun tamamının doğru şekilde alındığından emin olmak amacıyla tabletler bölünmemeli, ezilmemeli veya çiğnenmemelidir.
Özel popülasyonlara ilişkin ek bilgiler:
Böbrek yetmezliği:
Hafif veya orta dereceli böbrek yetmezliği olan hastalarda doz ayarlaması gerekmemektedir. Şiddetli böbrek yetmezliği olan hastalarda upadasitinib kullanıma ilişkin veriler sınırlıdır (bkz. Bölüm 5.2). Upadasitinib, Tablo 2’de belirtildiği gibi şiddetli böbrek yetmezliği olan hastalarda dikkatli kullanılmalıdır. Son evre böbrek hastalığı olan hastalarda upadasitinib kullanımı araştırılmamıştır ve bu nedenle söz konusu hastalarda kullanılması önerilmemektedir.
Tablo 2: Şiddetli böbrek yetmezliğinde önerilen doza
| Terapötik endikasyon | Günde bir kez alınması önerilen doz |
|---|---|
| Ülseratif kolit ve Crohn hastalığı | İndüksiyon: 30 mg |
| İdame: 15 mg | |
| atahmini glomerüler filtrasyon hızı (eGFR) 15 ila < 30 mL/dak/1,73m2 | |
Karaciğer yetmezliği:
Hafif (Child Pugh A) veya orta derece (Child Pugh B) karaciğer yetmezliği olan hastalarda doz ayarlaması gerekmemektedir (bkz. Bölüm 5.2). Şiddetli (Child Pugh C) karaciğer yetmezliği olan hastalarda upadasitinib kullanılmamalıdır (bkz. Bölüm 4.3).
Pediyatrik popülasyon:
Ülseratif koliti ve Crohn hastalığı olan 0-18 yaş arası çocuk ve adolesanlarda RINVOQ’un güvenlilik ve etkililiği henüz belirlenmemiştir. Herhangi bir veri bulunmamaktadır.
Geriyatrik popülasyon:
Ülseratif kolit ve Crohn hastalığı
Ülseratif kolit ve Crohn hastalığı için, 65 yaş ve üzeri hastalarda idame tedavisi olarak günde bir kez 15 mg'dan daha yüksek dozlar önerilmemektedir (bkz. bölüm 4.8). 75 yaş ve üzeri hastalarda upadasitinibin güvenliliği ve etkililiği henüz belirlenmemiştir.
4.3 Kontrendikasyonlar
- 1) Etkin maddeye veya Bölüm 6.1'de listelenen diğer yardımcı maddelere karşı aşırı duyarlılık
- 2) Aktif tüberküloz (TB) veya aktif ciddi enfeksiyonlar (bkz. Bölüm 4.4)
- 3) Şiddetli karaciğer yetmezliği (bkz. Bölüm 4.2)
- 4) Gebelik (bkz. Bölüm 4.6)
durumlarında kontrendikedir.
4.4 Özel kullanım uyarıları ve önlemleri
Upadasitinib, aşağıdaki hastalarda yalnızca uygun tedavi alternatifleri bulunmuyorsa kullanılmalıdır:
- 65 yaş ve üzeri,
- Mevcut durumda sigara kullanan veya geçmişte uzun süre sigara kullanmış hastalar,
- Diğer kardiyovasküler veya malignite risk faktörlerine sahip olan hastalar,
- Yukarıda listelenlerin dışında VTE risk faktörlerine sahip olan hastalar
65 yaş ve üzeri hastalarda kullanım
Büyük ölçekli, randomize bir tofasitinib (başka bir Janus Kinaz (JAK) inhibitörü) çalışmasında gözlemlendiği gibi, 65 yaş ve üzerindeki hastalarda MAKO, maligniteler, ciddi enfeksiyonlar ve tüm nedenlere bağlı mortalite riskinin artması göz önüne alındığında, upadasitinib yalnızca bu hastalarda uygun tedavi alternatifleri yoksa kullanılmalıdır.
65 yaş ve üzeri hastalarda, günde bir kez 30 mg upadasitinib ile advers reaksiyon riskinde artış bulunmaktadır. Sonuç olarak, bu hasta popülasyonunda uzun süreli kullanım için önerilen doz günde bir kez 15 mg'dır (bkz. Bölüm 4.2 ve 4.8).
İmmünosüpresif tıbbi ürünler
Azatioprin, 6-merkaptopürin, siklosporin, takrolimus ve biyolojik DMARD’lar veya diğer JAK inhibitörleri gibi diğer potent immunosüpresanlar ile kombinasyon, klinik çalışmalarda değerlendirilmemiştir ve ilave bir immunosüpresyon riskinin dışlanması nedeniyle önerilmemektedir.
Ciddi enfeksiyonlar
Upadasitinib tedavisi gören hastalarda ciddi ve bazen ölümcül olan enfeksiyonlar bildirilmiştir. Upadasitinib ile en sık bildirilen ciddi enfeksiyonlar pnömoni ve selülit olarak rapor edilmiştir (bkz. Bölüm 4.8). Upadasitinib alan hastalarda bakteriyel menenjit ve sepsis vakaları bildirilmiştir. Upadasitinib ile fırsatçı enfeksiyonlar arasında tüberküloz, multidermatomal herpes zoster, oral/özofageal kandidiyazis ve kriptokokoz bildirilmiştir.
Lokalize enfeksiyonlar dahil olmak üzere aktif, ciddi bir enfeksiyonu olan hastalarda upadasitinib tedavisi başlatılmamalıdır.
Aşağıdaki hastalarda upadasitinib başlatılmadan önce tedavinin risk ve faydaları gözden geçirilmelidir:
- 1) Kronik veya tekrarlayan enfeksiyonu olan,
- 2) Tüberküloza maruz kalan,
- 3) Ciddi veya fırsatçı bir enfeksiyon öyküsü olan,
- 4) Endemik tüberküloz veya endemik mikoz bölgelerinde yaşayan veya seyahat eden; veya
- 5) Enfeksiyona yatkın hale getirebilecek altta yatan hastalıkları olan
Upadasitinib tedavisi sırasında ve sonrasında enfeksiyon belirti ve semptomlarının gelişimi açısından hastalar yakından izlenmelidir. Bir hastada ciddi veya fırsatçı bir enfeksiyon gelişirse, upadasitinib tedavisi kesilmelidir. Upadasitinib tedavisi sırasında yeni bir enfeksiyon gelişen bir hasta, immun yetmezliği olan bir hastaya yönelik uygun, hızlı ve eksiksiz tanı testine tabi tutulmalıdır; uygun antimikrobiyal tedavi başlatılmalı, hasta yakından izlenmeli ve hasta antimikrobiyal tedaviye yanıt vermiyorsa upadasitinib tedavisi kesilmelidir. Enfeksiyon kontrol altına alındıktan sonra upadasitinib tedavisine devam edilebilir.
15 mg upadasitinibe kıyasla 30 mg upadasitinib ile daha yüksek oranda ciddi enfeksiyon gözlenmiştir.
Yaşlılarda ve diyabetik popülasyonda enfeksiyon insidansının genelde daha yüksek olması nedeniyle, yaşlıların ve diyabeti olan hastaların tedavisi sırasında dikkatli olunmalıdır. 65 yaş ve üzeri hastalarda, upadasitinib yalnızca uygun tedavi alternatifleri bulunmuyorsa kullanılmalıdır (bkz. Bölüm 4.2).
Tüberküloz
Hastalar, upadasitinib tedavisine başlamadan önce tüberküloz (TB) için taranmalıdır. Aktif TB’si olan hastalara upadasitinib verilmemelidir (bkz. Bölüm 4.3). Önceden tedavi edilmemiş, latent TB hastalarında ya da TB enfeksiyonu için risk faktörüne sahip olan hastalarda upadasitinibe başlanmadan önce anti-TB tedavisi düşünülmelidir.
TB tedavisinde uzman bir hekime danışılması, her bir hasta için anti-TB tedavisine başlanmasının uygun olup olmadığına karar vermekte yardımcı olması için önerilmektedir.
Hastalar, tedaviye başlamadan önce latent TB enfeksiyonu için negatif test sonucu olan hastalar da dahil olmak üzere, TB belirtileri ve semptomlarının gelişimi için izlenmelidir.
Viral reaktivasyon
Klinik çalışmalarda herpes virüs reaktivasyonu (örn., herpes zoster) olguları dahil olmak üzere viral reaktivasyon bildirilmiştir (bkz. Bölüm 4.8). Herpes zoster riskinin upadasitinib ile tedavi edilen Japon hastalarda daha yüksek olduğu görülmektedir. Bir hastada herpes zoster gelişirse, epizod düzelinceye kadar upadasitinib tedavisinin kesilmesi göz önünde bulundurulmalıdır.
Upadasitinib tedavisi başlatılmadan önce ve tedavi sırasında viral hepatit için tarama ve reaktivasyon için izlem yapılmalıdır. Hepatit C antikoru ve hepatit C virüs RNA’sı yönünden pozitif olan hastalar, klinik çalışmalara dahil edilmemiştir. Hepatit B yüzey antijeni veya hepatit B virüsü DNA'sı yönünden pozitif olan hastalar klinik çalışmalara dahil edilmemiştir. Upadasitinib alırken hepatit B virüsü DNA’sı tespit edilirse, bir karaciğer uzmanına danışılmalıdır.
Aşılama
Upadasitinib alan hastalarda canlı aşılarla aşılamaya yanıt konusunda herhangi bir veri bulunmamaktadır. Upadasitinib tedavisi sırasında veya tedavinin hemen öncesinde canlı, atenüe aşıların kullanılması önerilmemektedir. Upadasitinib başlatılmadan önce, mevcut immünizasyon kılavuzlarıyla uyumlu olarak profilaktik zoster aşıları da dahil olmak üzere tüm immünizasyonlarla ilgili son gelişmelerin hastalara anlatılması önerilmektedir (adjuvantlı rekombinant glikoprotein E herpes zoster aşısı, inaktif pnömokok polisakkarit konjugat aşısı (13-valanlı, adsorbe edilmiş) ve upadasitinib ile birlikte kullanıma ilişkin veriler için bkz. Bölüm 5.1).
Malignite
Upadasitinib dahil JAK inhibitörleri alan hastalarda lenfoma ve diğer maligniteler bildirilmiştir.
En az bir ilave kardiyovasküler risk faktörü bulunan 50 yaş ve üzeri romatoid artrit hastalarında yapılan büyük ölçekli, randomize, aktif kontrollü bir tofasitinib (başka bir JAK inhibitörü) çalışmasında, tümör nekroz faktörü (TNF) inhibitörlerine kıyasla tofasitinib ile özellikle akciğer kanseri, lenfoma ve melanom dışı cilt kanseri (MDCK) olmak üzere daha yüksek oranda malignite gözlenmiştir.
15 mg upadasitinibe kıyasla 30 mg upadasitinib ile daha yüksek oranda malignite gözlenmiştir.
65 yaş ve üstü hastalarda, hâlihazırda uzun süredir sigara içen veya geçmişte uzun süre sigara içmiş olan hastalarda veya diğer malignite risk faktörleri (örn., mevcut malignite veya malignite öyküsü) olan hastalarda upadasitinib yalnızca uygun tedavi alternatifleri yoksa kullanılmalıdır.
Melanom dışı cilt kanseri
Upadasitinib ile tedavi edilen hastalarda melanom dışı cilt kanserleri (MDCK’leri) bildirilmiştir (bkz. Bölüm 4.8). 15 mg upadasitinibe kıyasla 30 mg upadasitinib ile daha yüksek oranda MDCK gözlenmiştir. Özellikle cilt kanseri için risk faktörlerine sahip tüm hastalar için düzenli cilt muayenesi önerilmektedir.
Hematolojik anormallikler
Klinik çalışmalarda hastaların ≤%1'inde; Mutlak Nötrofil Sayısı (MNS) <1 x 10⁹ hücre/L, Mutlak Lenfosit Sayısı (MLS) <0,5 x 10⁹ hücre/L ve hemoglobin <8 g/dL olarak bildirilmiştir (bkz. Bölüm 4.8). Rutin hasta yönetimi sırasında MNS <1 x 10⁹ hücre/L, MLS <0,5 x 10⁹ hücre/L veya hemoglobin <8 g/dL düzeyi gözlenen hastalarda tedavi başlatılmamalı veya tedavi geçici olarak durdurulmalıdır (bkz. Bölüm 4.2).
Gastrointestinal perforasyonlar
Klinik araştırmalarda ve pazarlama sonrası kaynaklarda divertikülit olayları ve gastrointestinal perforasyonlar bildirilmiştir (bkz. Bölüm 4.8).
Upadasitinib, gastrointestinal perforasyon riski altında olabilecek hastalarda (örn., divertiküler hastalığı olan, divertikülit öyküsü olan veya steroidal olmayan anti enflamatuvar ilaçlar (NSAİİ), kortikosteroidler veya opioidler alan hastalarda) dikkatli kullanılmalıdır. Aktif Crohn hastalığı olan hastalarda intestinal perforasyon gelişme riski yüksektir. Yeni başlayan abdominal bulgu ve semptomlarla başvuran hastalar, gastrointestinal perforasyonun veya divertikülitin erken dönemde belirlenmesi için derhal değerlendirilmelidir.
Majör advers kardiyovasküler olaylar
Upadasitinib ile yapılan klinik çalışmalarda MAKO gözlenmiştir.
En az bir ilave kardiyovasküler risk faktörü bulunan 50 yaş ve üzeri romatoid artrit hastalarında yapılan büyük ölçekli, randomize, aktif kontrollü bir tofasitinib (farklı bir JAK inhibitörü) çalışmasında, TNF inhibitörlerine kıyasla tofasitinib ile kardiyovasküler ölüm, ölümcül olmayan miyokard enfarktüsü (MI) ve ölümcül olmayan inme olarak tanımlanan daha yüksek oranda MAKO gözlenmiştir.
Bu nedenle, 65 yaş ve üstü hastalarda, hâlihazırda uzun süredir sigara içen veya geçmişte uzun süre sigara içmiş olan hastalarda ve aterosklerotik kardiyovasküler hastalık veya diğer kardiyovasküler risk faktörleri öyküsü olan hastalarda upadasitinib yalnızca uygun tedavi alternatifleri yoksa kullanılmalıdır.
Lipidler
Upadasitinib tedavisi; total kolesterol, düşük dansiteli lipoprotein (LDL) kolesterol ve yüksek dansiteli lipoprotein (HDL) kolesterol de dahil olmak üzere lipid parametrelerindeki doza bağlı artışlarla ilişkili bulunmuştur (bkz. Bölüm 4.8). Kanıtlar sınırlı olsa da, LDL kolesterol düzeylerindeki yükselmeler, statin tedavisine yanıt olarak tedavi öncesi düzeylere inmiştir. Bu lipid parametre yüksekliklerinin kardiyovasküler morbidite ve mortalite üzerindeki etkisi belirlenmemiştir (izleme yönlendirmesi için bkz. Bölüm 4.2).
Karaciğer transaminaz yükselmeleri
Upadasitinib ile tedavi, plaseboya kıyasla karaciğer enzimi yükselmesindeki artan indisans ile ilişkilendirilmiştir.
Tedavi başlangıcında ve devamında rutin hasta tedavisine göre değerlendirilmelidir. İlaca bağlı olası karaciğer hasarı vakalarını tanımlamak için karaciğer enzim yükselmesinin nedeninin derhal araştırılması önerilmektedir.
Rutin hasta tedavisi sırasında ALT veya AST’de artış gözlemlenirse ve ilaca bağlı karaciğer hasarından şüphe edilirse, bu tanı dışlanıncaya kadar upadasitinib tedavisi kesilmelidir.
Venöz tromboembolizm
Upadasitinib için klinik çalışmalarda derin ven trombozu (DVT) ve pulmoner emboli (PE) vakaları gözlenmiştir.
En az bir ilave kardiyovasküler risk faktörü bulunan 50 yaş ve üzeri romatoid artrit hastalarında yapılan büyük ölçekli, randomize, aktif kontrollü bir tofasitinib (başka bir JAK inhibitörü) çalışmasında, TNF inhibitörlerine kıyasla tofasitinib ile doza bağlı daha yüksek oranda DVT ve PE dahil VTE gözlenmiştir.
Kardiyovasküler veya malignite risk faktörleri olan hastalarda (ayrıca bkz. Bölüm 4.4 “Majör advers kardiyovasküler olaylar (MAKO)” ve “Malignite”) upadasitinib, yalnızca uygun tedavi alternatifleri yoksa kullanılmalıdır.
Kardiyovasküler veya malignite risk faktörleri dışında bilinen VTE risk faktörleri olan hastalarda upadasitinib dikkatle kullanılmalıdır. Kardiyovasküler veya malignite risk faktörleri dışında VTE risk faktörleri; önceki VTE, hastalara majör cerrahi girişim uygulanmış olması, immobilizasyon, kombine hormonal kontraseptiflerin kullanımı veya hormon replasman tedavisi ve kalıtsal pıhtılaşma bozukluğunu içermektedir. VTE riskindeki değişiklikleri değerlendirmek için upadasitinib tedavisi sırasında hastalar düzenli olarak yeniden değerlendirilmelidir. VTE belirtisi ve semptomları olan hastalar derhal değerlendirilmeli ve dozdan bağımsız olarak VTE şüphesi olan hastalarda upadasitinib kesilmelidir.
Aşırı duyarlılık reaksiyonları
Upadasitinib alan hastalarda anafilaksi veya anjiyoödem gibi ciddi aşırı duyarlılık reaksiyonları bildirilmiştir. Klinik açıdan anlamlı bir aşırı duyarlılık reaksiyonunun meydana gelmesi durumunda, upadasitinib kesilmeli ve uygun tedaviye başlanmalıdır (bkz. Bölüm 4.3 ve 4.8).
Diyabet tedavisi gören hastalarda hipoglisemi
Diyabet tedavisi gören hastalarda upadasitinib de dahil olmak üzere JAK inhibitörlerinin başlanmasını takiben hipoglisemi raporlanmıştır. Hipogliseminin görülmesi durumunda anti-diyabetik ilaçlarda doz ayarlaması gerekebilir.
Dışkıda İlaç Kalıntısı
Upadasitinib kullanan hastalarda dışkıda veya ostomi çıktısında ilaç kalıntısı bildirimleri olmuştur. Çoğu bildirimde anatomik (örn. ileostomi, kolostomi, bağırsak rezeksiyonu) veya gastrointestinal geçiş sürelerinin kısaldığı fonksiyonel gastrointestinal durumlar tanımlanmıştır. Hastalara, ilaç kalıntısı tekrar gözlemlenirse hekimlerine başvurmaları talimatı verilmelidir. Hastalar klinik olarak izlenmeli ve yeterli olmayan bir terapötik yanıt varsa alternatif tedavi düşünülmelidir.
4.5 Diğer tıbbi ürünler ile etkileşim ve diğer etkileşim şekilleri
Diğer tıbbi ürünlerin upadasitinib farmakokinetiğini etkileme potansiyeli
Upadasitinib, temel olarak CYP3A4 aracılığıyla metabolize edilir. Bu nedenle, upadasitinib plazma maruziyetleri, CYP3A4'ü güçlü bir şekilde inhibe eden veya indükleyen tıbbi ürünlerden etkilenebilir.
CYP3A4 inhibitörleri ile eşzamanlı kullanım
Upadasitinib maruziyeti, güçlü CYP3A4 inhibitörleriyle (ketokonazol, itrakonazol, posakonazol, vorikonazol, klaritromisin ve greyfurt gibi) birlikte uygulandığında artar. Bir klinik çalışmada, upadasitinibin ketokonazolle birlikte uygulanması, upadasitinib için Cmaks ve EAA (eğri altındaki alan) düzeylerinde sırasıyla %70 ve %75 artışa neden olmuştur. Güçlü CYP3A4 inhibitörleri ile kronik tedavi uygulanan hastalarda günde bir kez 15 mg upadasitinib dikkatle kullanılmalıdır. Güçlü CYP3A4 inhibitörleri kullanmakta olan ülseratif koliti veya Crohn hastalığı olan hastalarda önerilen indüksiyon dozu günde bir kez 30 mg ve önerilen idame dozu ise günde bir kez 15 mg'dır (bkz. Bölüm 4.2). Uzun süreli olarak kullanıldığında güçlü CYP3A4 inhibitör tedavilerine alternatif düşünülmelidir. Upadasitinib ile tedavi sırasında greyfurt içeren yiyecek veya içeceklerden kaçınılmalıdır.
CYP3A4 indükleyicileri ile eşzamanlı kullanım
Upadasitinib maruziyeti, upadasitinibin terapötik etkisinin azalmasına yol açabilecek güçlü CYP3A4 indükleyicileri (rifampin ve fenitoin gibi) ile birlikte uygulandığında azalır. Bir klinik çalışmada, çoklu rifampisin (güçlü CYP3A indükleyicisi) dozlarının uygulanmasından sonra, birlikte upadasitinib uygulanması, upadasitinib için belirlenen Cmaks ve EAA düzeylerinde sırasıyla yaklaşık %50 ve %60 düşüşe neden olmuştur. Upadasitinib güçlü CYP3A4 indükleyicileri ile birlikte uygulandığında hastalar, hastalık aktivitesindeki değişiklikler açısından izlenmelidir.
Metotreksat ve pH modifiye edici tıbbi ürünlerin (örn., antasitler veya proton pompası inhibitörleri) upadasitinib plazma maruziyetleri üzerinde bir etkisi yoktur.
Upadasitinibin diğer tıbbi ürünlerin farmakokinetiğini etkileme potansiyeli
Sağlıklı bireylere günde bir kez uygulanan upadasitinib 30 mg veya 45 mg çoklu dozunun, midazolam (CYP3A için hassas substrat) plazma maruziyetleri üzerinde sınırlı bir etki göstermiştir (midazolam EAA ve Cmaks'ta % 24-26 azalma) ve bu, günde bir kez verilen 30 mg veya 45 mg upadasitinibin CYP3A üzerinde zayıf bir indüksiyon etkisinin olabileceğini göstermektedir. Bir klinik çalışmada rosuvastatin ve atorvastatinin EAA değerleri sırasıyla %33 ve %23 azalmıştır ve sağlıklı bireylere günde bir kez uygulanan çoklu upadasitinib 30 mg dozlarını takiben rosuvastatinin Cmaks düzeyi %23 azalmıştır. Upadasitinib, atorvastatinin Cmaks düzeyi ya da orto-hidroksi atorvastatinin (atorvastatin için majör aktif metabolit) plazma maruziyeti üzerinde önemli bir etki göstermemiştir. Sağlıklı bireylerde günde bir kez 45 mg şeklinde verilen upadasitinib çoklu doz uygulaması dekstrometorfanın (hassas CYP2D6 substratı) EAA ve Cmaks değerlerinde sırasıyla %30 ve %35 oranında sınırlı bir artışa yol açmış olup bu durum günde bir kez 45 mg upadasitinibin CYP2D6 üzerinde zayıf bir inhibitör etkisi olabileceğine işaret etmektedir. Upadasitinib ile birlikte kullanıldığında CYP3A substratları, CYP2D6 substratları, rosuvastatin veya atorvastatin için doz ayarlaması önerilmemektedir.
Upadasitinibin; etinilestradiol, levonorgestrel, metotreksat ya da CYP1A2, CYP2B6, CYP2C9 veya CYP2C19 aracılığıyla metabolizma için substrat olan tıbbi ürünlerin plazma maruziyetleri üzerinde anlamlı herhangi bir etkisi bulunmamaktadır.
Özel popülasyonlara ilişkin ek bilgiler
Özel popülasyonlara ilişkin herhangi bir etkileşim çalışması yürütülmemiştir.
Pediyatrik popülasyon:
Pediyatrik popülasyona ilişkin herhangi bir etkileşim çalışması yürütülmemiştir.
4.6 Gebelik ve laktasyon
Genel tavsiye:
Gebelik kategorisi: X
Çocuk doğurma potansiyeli bulunan kadınlar /Doğum kontrolü (Kontrasepsiyon)
Üreme potansiyeli olan kadınlara, tedavi sırasında ve upadasitinibin son dozunu takip eden 4 hafta boyunca etkili bir kontrasepsiyon kullanılması gerektiği tavsiye edilmelidir. Kız çocukları ve/veya ebeveynleri/bakımını üstenen kişiler, upadasitinib kullanırken hastada menarş meydana geldikten sonra tedaviyi uygulayan hekimle iletişime geçmeleri gerektiği konusunda bilgilendirilmelidir.
Gebelik dönemi
Upadasitinibin gebe kadınlarda kullanımına ilişkin veri mevcut değildir ya da sınırlı veri mevcuttur. Hayvanlardaki çalışmalar üreme toksisitesinin bulunduğunu göstermiştir (bkz.
Bölüm 5.3). İnsanlara yönelik potansiyel risk bilinmemektedir. Upadasitinibin sıçanlar ve tavşanlardaki in utero maruziyetinde, sıçan fetüslarının kemiklerinde ve tavşan fetüslarının kalbinde teratojenik etkisi olmuştur.
Gebelik sırasında upadasitinib kullanılması kontrendikedir (bkz. Bölüm 4.3).
Upadasitinib tedavisi uygulanan bir hastanın gebe kalması durumunda, ebeveynler fetüsun maruz kalabileceği potansiyel risk hakkında bilgilendirilmelidir.
Laktasyon dönemi
Upadasitinib/metabolitlerinin insan sütüne geçip geçmediği bilinmemektedir. Hayvanlarda elde edilen farmakodinamik/toksikolojik veriler upadasitinibin süte geçtiğini göstermiştir (bkz. Bölüm 5.3).
Yenidoğanlar/infantlar için risk göz ardı edilemez.
Emzirme döneminde upadasitinib kullanılmamalıdır. Çocuk için emzirmenin yararı ve kadın için tedavinin yararı göz önünde bulundurularak, emzirmenin kesilmesi veya upadasitinib tedavisinin kesilmesi yönünde karar verilmelidir.
Üreme yeteneği/Fertilite
Upadasitinibin insan doğurganlığı üzerindeki etkisi değerlendirilmemiştir. Hayvan çalışmaları fertilite ile ilgili etkiler göstermemektedir (bkz. Bölüm 5.3).
4.7 Araç ve makine kullanımı üzerindeki etkiler
Upadasitinibin baş dönmesi sebebiyle araç ve makine kullanımı üzerine minör etkisi bulunabilir ve RINVOQ tedavisi sırasında vertigo görülebilir (bkz. Bölüm 4.8).
4.8 İstenmeyen etkiler
Güvenlilik profilinin özeti
Ülseratif kolit ve Crohn hastalığı olan hastalarda plasebo kontrollü, indüksiyon ve idame tedavilerinin araştırıldığı klinik çalışmalarda, 45 mg, 30 mg veya 15 mg upadasitinib ile en yaygın olarak (hastaların ≥ %3'ünde) bildirilen advers reaksiyonlar üst solunum yolu enfeksiyonu (%19,9), ateş (%8,7), kan CPK düzeyinde artış (%7,6), anemi (%7,4), baş ağrısı (%6,6), akne (%6,3), herpes zoster (%6,1), nötropeni (%6), döküntü (%5,2), pnömoni (%4,1), hiperkolesterolemi (%4), bronşit (%3,9), aspartat transaminaz artışı (%3,9), yorgunluk (%3,9), folikülit (%3,6), alanin transaminaz artışı (% 3,5), herpes simpleks (%3,2) ve influenza (%3,2) olmuştur.
En yaygın ciddi advers reaksiyonlar, ciddi enfeksiyonlardır (bkz. Bölüm 4.4).
Upadasitinibin uzun süreli tedaviyle gözlemlenen güvenlilik profili, genel olarak tüm endikasyonlar genelinde plasebo kontrollü dönemde görülen güvenlilik profiliyle benzer bulunmuştur.
Advers reaksiyonların tablosal özeti
Aşağıda listelenen advers reaksiyonlar, klinik çalışma ve pazarlama sonrası deneyimlere dayanmaktadır. Aşağıda listelenen advers reaksiyonların sıklığı şu düzen kullanılarak tanımlanmaktadır: Çok yaygın: (≥1/10); yaygın: (≥1/100 ila <1/10); yaygın olmayan: (≥1/ 1.000 ila <1/100); seyrek: (≥1/10.000 ila <1/1.000) ve çok seyrek: (<1/10.000); bilinmiyor
(eldeki verilerden hareketle tahmin edilemiyor). Tablo 3’te verilen sıklıklar, romatizmal hastalık (15 mg), atopik dermatit (15 mg ve 30 mg), ülseratif kolit (15 mg, 30 mg ve 45 mg) veya Crohn hastalığı (15 mg, 30 mg ve 45 mg) ile ilgili klinik çalışmalarda upadasitinib ile bildirilen advers reaksiyon oranlarının daha yüksek olanlarına dayanmaktadır. Endikasyonlar arasında sıklık bakımından dikkate değer farklılıkların gözlemlendiği durumlar, tablonun altında yer alan dipnotlarda sunulmuştur.
Tablo 3: Advers reaksiyonlar
| Sistem Organ Sınıfı | Çok yaygın | Yaygın | Yaygın olmayan |
|---|---|---|---|
| Enfeksiyonlar ve enfestasyonlar | Üst solunum yolu enfeksiyonları (URTI)a | Bronşita,b Herpes zostera Herpes simpleksa Folikülit İnfluenza İdrar yolu enfeksiyonu Pnömonia, h | Oral kandidiyazis Divertikülit Sepsis |
| (Kist ve polipler de dahil olmak üzere) iyi huylu, kötü huylu ve belirlenmemiş neoplazmalar | Melanom dışı cilt kanserif | ||
| Kan ve lenf sistemi hastalıkları | Anemia Nötropenia Lenfopeni | ||
| Bağışıklık sistemi hastalıkları | Ürtikerc, g | Ciddi aşırı duyarlılık reaksiyonlarıa,e | |
| Metabolizma ve beslenme hastalıkları | Hiperkolesterolemia, b Hiperlipidemia,b | Hipertrigliseridemi | |
| Sinir sistemi hastalıkları | Baş ağrısıa Baş dönmesi | ||
| Kulak ve iç kulak hastalıkları | Vertigoa | ||
| Solunum, göğüs bozuklukları ve mediastinal hastalıklar | Öksürük | ||
| Gastrointestinal hastalıklar | Karın ağrısıa Mide bulantısı | Gastrointestinal perforasyoni | |
| Deri ve deri altı doku hastalıkları | Aknea,c,d,g | Döküntüa | |
| Genel bozukluklar ve uygulama bölgesine ilişkin hastalıklar | Yorgunluk Yüksek ateş | ||
| Araştırmalar | Kan CPK artması ALT yükselmesib AST yükselmesib Kilo artışıg | ||
a Gruplandırılmış terim olarak sunulmuştur b Atopik dermatit çalışmalarında, bronşit, hiperkolesterolemi, hiperlipidemi, ALT artışı ve AST artışı sıklığı “yaygın olmayan” sıklıktaydı. c Romatizmal hastalık çalışmalarında, akne “yaygın” sıklıkta ve ürtiker “yaygın olmayan” sıklıkta bildirilmiştir. d Ülseratif kolit çalışmalarında akne sıklığı yaygındır. | |||
e Anfilaktik reaksiyonlar ve anjiyoödem dahil ciddi aşırı duyarlılık reaksiyonları. f Çoğu olay, bazal hücreli karsinom ve derinin skuamöz hücreli karsinomu olarak bildirilmiştir. g Crohn hastalığında akne için sıklık yaygın, ürtiker ve kilo artışı için yaygın olmayan şeklindedir. h Pnömoni, Crohn hastalığında yaygındır ve diğer endikasyonlarda yaygın olmayandır. i Sıklık, Crohn hastalığı klinik çalışmalarına dayanmaktadır. |
|---|
Seçilen advers reaksiyonların tanımı
Ülseratif kolit
Ülseratif kolitli hastalarda gözlenen genel güvenlilik profili, genel itibariyle romatoid artritli hastalarda gözlenen ile tutarlı olmuştur.
8 haftaya karşı 16 haftalık bir indüksiyon periyodu ile daha yüksek bir herpes zoster oranı gözlenmiştir.
Enfeksiyonlar
Plasebo kontrollü, indüksiyon çalışmalarında, 8 haftalık dönemde enfeksiyon sıklığının upadasitinib 45 mg grubunda plasebo grubuna kıyasla sırasıyla %20,7 ve %17,5 olduğu bulunmuştur. Plasebo kontrollü, idame çalışmalarında, 52 haftalık dönemde enfeksiyon sıklığının upadasitinib 15 mg ve 30 mg gruplarında sırasıyla %38,4 ve %40,6 ve plasebo grubunda %37,6 olduğu bulunmuştur. Upadasitinib 15 mg ve 30 mg dozlarında uzun dönem enfeksiyon oranı, 100 hasta yılı başına sırasıyla 73,8 ve 82,6 olarak hesaplanmıştır.
Plasebo kontrollü, indüksiyon çalışmalarında, 8 haftalık dönemde ciddi enfeksiyon sıklığının hem upadasitinib 45 mg grubunda hem de plasebo grubunda %1,3 olduğu bulunmuştur. Upadasitinib 45 mg ile 8 haftalık uzun süreli tedavi sırasında ilave ciddi enfeksiyon görülmemiştir. Plasebo kontrollü, idame çalışmalarında, 52 haftalık dönemde ciddi enfeksiyon sıklığının upadasitinib 15 mg ve 30 mg gruplarında sırasıyla %3,2 ve %2,4 ve plasebo grubunda %3,3 olduğu bulunmuştur. Upadasitinib 15 mg ve 30 mg gruplarında uzun dönem ciddi enfeksiyon oranı, 100 hasta yılı başına sırasıyla 4,1 ve 3,9 olarak hesaplanmıştır. İndüksiyon ve idame dönemlerinde en sık bildirilen ciddi enfeksiyon COVID-19 pnömonisi olmuştur.
Fırsatçı enfeksiyonlar (tüberküloz hariç)
Plasebo kontrollü, indüksiyon çalışmalarında, 8 haftalık dönemde fırsatçı enfeksiyon sıklığının (tüberküloz ve herpes zoster hariç) upadasitinib 45 mg grubunda %0,4 ve plasebo grubunda %0,3 olduğu bulunmuştur. Upadasitinib 45 mg ile 8 haftalık uzun süreli tedavi sırasında ilave ciddi fırsatçı enfeksiyon (tüberküloz ve herpes zoster hariç) görülmemiştir. Plasebo kontrollü, idame çalışmalarında, 52 haftalık dönemde fırsatçı enfeksiyon sıklığının (tüberküloz ve herpes zoster hariç) upadasitinib 15 mg ve 30 mg gruplarında sırasıyla %0,8 ve %0,4 ve plasebo grubunda %0,8 olduğu bulunmuştur. Upadasitinib 15 mg ve 30 mg gruplarında uzun dönem fırsatçı enfeksiyon oranı (tüberküloz ve herpes zoster hariç), 100 hasta yılı başına sırasıyla 0,6 ve 0,3 olarak hesaplanmıştır.
Plasebo kontrollü, indüksiyon çalışmalarında, 8 haftalık dönemde herpes zoster sıklığının upadasitinib 45 mg grubunda %0,6 ve plasebo grubunda %0 olduğu bulunmuştur. Upadasitinib 45 mg ile 16 haftalık tedavi dönemi sırasında herpes zoster sıklığı %3,9 olmuştur. Plasebo kontrollü, idame çalışmalarında, 52 haftalık dönemde herpes zoster sıklığının upadasitinib 15 mg ve 30 mg gruplarında sırasıyla %4,4 ve %4 ve plasebo grubunda %0 olduğu bulunmuştur.
Upadasitinib 15 mg ve 30 mg gruplarında uzun dönem herpes zoster oranı, 100 hasta yılı başına sırasıyla 5,7 ve 6,3 olarak hesaplanmıştır.
Laboratuvar anormallikleri
Plasebo kontrollü, 8 haftalık indüksiyon ve 52 haftalık idame klinik çalışmalarında, upadasitinib tedavisiyle ilişkili ALT artışı ve/veya AST artışı (≥ 3 x ULN), CPK değerleri (> 5xULN) ve nötropeni (MNS < 1 x 10⁹ hücre/L) bakımından yaşanan laboratuvar değişiklikleri, genel itibariyle romatolojik hastalıklarda ve atopik dermatit klinik çalışmalarında gözlemlenenlere benzer olmuştur. Bu laboratuvar parametrelerinde, upadasitinib 15 mg ve 30 mg tedavileriyle ile ilişkili doza bağlı değişiklikler gözlenmiştir.
Plasebo kontrollü, 8 haftaya kadar devam eden indüksiyon çalışmalarında, upadasitinib 45 mg ve plasebo gruplarındaki hastaların sırasıyla %2 ve %0,8'inde en az bir ölçümde lenfosit sayılarında 0,5 x 10⁹ hücre/L'nin altına düşüşler meydana gelmiştir. Plasebo kontrollü, 52 haftaya kadar devam eden idame çalışmalarında, upadasitinib 15 mg, 30 mg ve plasebo gruplarındaki hastaların sırasıyla %1,6, %0,8 ve %0,8'inde en az bir ölçümde lenfosit sayılarında 0,5 x 10⁹ hücre/L'nin altına düşüşler meydana gelmiştir. Klinik çalışmalarda, MLS<0,5x10⁹ hücre/L olmasının ardından tedaviye ara verilmiştir (bkz. Bölüm 4.2). Upadasitinib tedavisi sırasında zaman içinde lenfosit sayılarında kayda değer bir ortalama değişiklik gözlenmemiştir.
Upadasitinib 45 mg ile 8 haftalık tedavide lipid parametrelerinde yükselmeler gözlenirken upadasitinib 15 mg ve 30 mg ile uzun süreli tedavi sırasında bu parametreler genel olarak sabit seyretmiştir. Plasebo kontrollü indüksiyon çalışmalarında, başlangıç değerleri belirtilen sınırların altında olan hastalarda, aşağıdakilerin sıklıklarının 8 haftalık dönemde en az bir kez belirtilen sınırların üzerine çıktığı görülmüştür (izole yüksek değere sahip olan hastalar dahil):
- 1) Total kolesterol ≥ 5,17 mmol/L (200 mg/dL): Upadasitinib 45 mg ve plasebo gruplarında sırasıyla %49'a karşı %11
- 2) LDL kolesterol ≥ 3,36 mmol/L (130 mg/dL): Upadasitinib 45 mg ve plasebo gruplarında sırasıyla %27'e karşı %9
- 3) HDL kolesterol ≥ 1,03 mmol/L (40 mg/dL): Upadasitinib 45 mg ve plasebo gruplarında sırasıyla %79'a karşı %36
- 4) Trigliseritler ≥ 2,26 mmol/L (200 mg/dL): Upadasitinib 45 mg ve plasebo gruplarında sırasıyla %6'ya karşı %4
Crohn hastalığı
Genel olarak, upadasitinib ile tedavi edilen Crohn hastalığı olan hastalarda gözlemlenen güvenlilik profili, upadasitinib için bilinen güvenlilik profili ile tutarlıdır.
Ciddi enfeksiyonlar
Plasebo kontrollü indüksiyon çalışmalarında, 45 mg upadasitinib grubunda ve plasebo grubunda 12 hafta boyunca ciddi enfeksiyon sıklığı sırasıyla %1,9 ve %1,7 olarak bildirilmiştir. Plasebo kontrollü idame çalışmasında, upadasitinib 15 mg ve 30 mg gruplarında 52 hafta boyunca ciddi enfeksiyon sıklığı, plasebo grubundaki %4,5'e kıyasla sırasıyla %3,2 ve %5,7 olarak bildirilmiştir. İndüksiyon tedavisi olarak 45 mg upadasitinibe yanıt veren hastalarda upadasitinib 15 mg ve 30 mg grupları için uzun vadeli ciddi enfeksiyon oranı, 100 hasta-yılı başına sırasıyla 5,1 ve 7,3 olay olmuştur. İndüksiyon ve idame çalışmalarında en sık bildirilen ciddi enfeksiyon gastrointestinal enfeksiyonlardı.
Gastrointestinal perforasyonlar
Faz 3 indüksiyon klinik çalışmalarındaki plasebo kontrollü dönem sırasında 45 mg upadasitinib ile tedavi edilen 1 hastada (%0,1) gastrointestinal perforasyon bildirilmiştir ve 12 hafta boyunca plasebo alan hastalarda bildirilmemiştir. İndüksiyon çalışmaları sırasında 45 mg upadasitinib (n=938) ile tedavi edilen tüm hastalar içinde, gastrointestinal perforasyon 4 hastada (%0,4) bildirilmiştir.
Uzun süreli plasebo kontrollü dönemde, her biri plasebo (100 hasta-yılı başına 0,7), upadasitinib 15 mg (100 hasta-yılı başına 0,4) ve 30 mg upadasitinib (100 hasta-yılı başına 0,4) ile tedavi edilen 1 hastada gastrointestinal perforasyon bildirilmiştir. Kurtarma 30 mg upadasitinib (n=336) ile tedavi edilen tüm hastalar içinde, gastrointestinal perforasyon uzun süreli tedavi boyunca 3 hastada (100 hasta-yılı başına 0,8) bildirilmiştir.
Laboratuvar anormallikleri
İndüksiyon ve idame klinik çalışmalarında upadasitinib tedavisi ile ilişkili ALT artışı ve/veya AST artışı (≥ 3 x ULN), CPK değerleri (> 5 x ULN), nötropeni (MNS < 1 x 10⁹ hücre/L) ve lipid parametrelerindeki laboratuvar değişiklikleri romatolojik hastalık, atopik dermatit ve ülseratif kolit klinik çalışmalarında gözlemlenenlere genel olarak benzerdir. Upadasitinib 15 mg ve 30 mg tedavisi ile ilişkili bu laboratuvar parametrelerinde doza bağlı değişiklikler gözlemlenmiştir.
12 haftaya kadar plasebo kontrollü indüksiyon çalışmalarında, 45 mg upadasitinib ve plasebo gruplarındaki hastaların sırasıyla %2,2 ve %2'sinde lenfosit sayılarında en az bir ölçümde 0,5x 10⁹ hücre/L'nin altına düşüşler meydana gelmiştir. Plasebo kontrollü idame çalışmasında, 52 haftaya kadar upadasitinib 15 mg, 30 mg ve plasebo gruplarındaki hastaların sırasıyla %4,6, %5,2 ve %1,8'inde lenfosit sayılarında en az bir ölçümde 0,5x 10⁹ hücre/L'nin altına düşüşler meydana gelmiştir. Klinik çalışmalarda ALC < 0,5x 10⁹ hücre/L'ye yanıt olarak tedaviye ara verilmiştir (bkz. Bölüm 4.2). Upadasitinib tedavisi sırasında zaman içinde lenfosit sayılarında kayda değer ortalama değişiklik gözlenmemiştir.
12 haftaya kadar plasebo kontrollü indüksiyon çalışmalarında, 45 mg upadasitinib ve plasebo gruplarındaki hastaların sırasıyla %2,7 ve %1,4'ünde en az bir ölçümde hemoglobin konsantrasyonunda 8 g/dL'nin altına düşüşler meydana gelmiştir. Plasebo kontrollü idame çalışmasında 52 haftaya kadar upadasitinib 15 mg, 30 mg ve plasebo alan gruplardaki hastaların sırasıyla %1,4, %4,4 ve %2,8'inde en az bir ölçümde hemoglobin konsantrasyonunda 8 g/dL'nin altına düşüşler meydana gelmiştir. Klinik çalışmalarda, hemoglobin konsantrasyonu 8 g/dL'nin altına düşen hastalarda tedaviye ara verilmiştir (bkz. Bölüm 4.2). Upadasitinib tedavisi sırasında zaman içinde hemoglobin konsantrasyonunda kayda değer ortalama değişiklik gözlenmemiştir.
Özel popülasyonlara ilişkin ek bilgiler:
Geriyatrik popülasyon:
65 yaş ve üzeri ülseratif kolit ve Crohn hastalığı olan hastalardaki sınırlı verilere dayalı olarak, idame tedavisi olarak verilen upadasitinib 15 mg dozuna kıyasla upadasitinib 30 mg dozuyla daha yüksek bir genel advers reaksiyon oranı görülmüştür (bkz. Bölüm 4.4).
Şüpheli advers reaksiyonların raporlanması
Ruhsatlandırma sonrası şüpheli ilaç advers reaksiyonlarının raporlanması büyük önem taşımaktadır. Raporlama yapılması, ilacın yarar/risk dengesinin sürekli olarak izlenmesine olanak sağlar. Sağlık mesleği mensuplarının herhangi bir şüpheli advers reaksiyonu Türkiye
Farmakovijilans Merkezi (TÜFAM)’ne bildirmeleri gerekmektedir (www.titck.gov.tr; e- posta: tufam@titck.gov.tr; tel: 0 800 314 00 08; faks: 0 312 218 35 99).
4.9 Doz aşımı ve tedavisi
Upadasitinib, klinik çalışmalarda günde bir kez 60 mg uzatılmış salımlı ile günlük EAA’ye eşdeğer dozlara kadar uygulanmıştır. Advers reaksiyonlar, daha düşük dozlarda görülenlerle karşılaştırılabilirdir ve hiçbir spesifik toksisite tespit edilmemiştir. Sistemik dolaşımdaki upadasitinibin yaklaşık %90'ı 24 saatlik doz uygulama süresi içerisinde (klinik çalışmalarda değerlendirilen doz aralığında) atılmaktadır. Doz aşımı durumunda, hastanın advers reaksiyonların belirtileri ve semptomları açısından izlenmesi tavsiye edilmektedir. Advers reaksiyonlar gelişen hastalar, uygun tedaviyi almalıdır.
5. FARMAKOLOJİK ÖZELLİKLER
5.1 Farmakodinamik özellikler
Farmakoterapötik grup: İmmunosüpresanlar, Janus-ilişkili kinaz (JAK) İnhibitörleri
ATC kodu: L04AF03
Etki mekanizması
Upadasitinib, seçici (selektif) ve geri dönüşlü (reversibl) bir Janus Kinaz (JAK) inhibitörüdür. JAK’lar; enflamatuvar yanıt, hematopoez ve immun sürveyans dahil olmak üzere çok çeşitli hücresel süreçlerde yer alan sitokin veya büyüme faktörü sinyallerini ileten hücre içi enzimlerdir. JAK enzimleri ailesi, sinyal dönüştürücülerini ve transkripsiyon aktivatörlerini (STAT’lar) fosforile etmek ve aktive etmek için çiftler halinde çalışan dört üyeden (JAK1, JAK2, JAK3 ve TYK2’yi) oluşur. Bu fosforilasyon, sırayla gen ekspresyonunu ve hücresel fonksiyonu modüle etmektedir. JAK1 enflamatuvar sitokin sinyallerinde önemliyken, JAK2 kırmızı kan hücresi olgunlaşması için önemlidir ve JAK3 sinyalleri immun sürveyans ve lenfosit fonksiyonunda rol oynamaktadır.
İnsan hücre analizlerinde upadasitinib, JAK 2 çifti aracılığıyla sinyal ileten sitokin reseptörleri üzerinden JAK1 veya JAK1/JAK 3 tarafından sinyal iletimini fonksiyonel seçicilikle inhibe etmektedir. Proinflamatuvar sitokinler (primer olarak IL-6, IL-7, IL-15 ve IFNγ), JAK1 yolağı aracılığıyla sinyal iletimi sağlamakta ve enflamatuvar bağırsak hastalığı patolojisinde rol oynamaktadır. Upadasitinib ile JAK1 inhibisyonu, enflamatuvar bağırsak hastalığındaki enflamatuvar yükün ve belirti ve semptomların altında yatan JAK'a bağlı sitokinlerin sinyalizasyonunu modüle etmektedir.
Farmakodinamik etkiler
IL-6 ile indüklenen STAT3 ve IL-7 ile indüklenen STAT5 fosforilasyonunun inhibisyonu
Sağlıklı bireylerde, upadasitinib (hızlı salınımlı formülasyonu) uygulaması, tam kanda IL-6 (JAK1/JAK2) ile indüklenen STAT3 ve IL-7 (JAK1/JAK3) ile indüklenen STAT5 fosforilasyonunun doza ve konsantrasyona bağlı inhibisyonu ile sonuçlanmıştır. En yüksek inhibisyon, dozlamadan 1 saat sonra gözlemlenmiştir ve dozlama aralığının bitimine kadar başlangıç düzeyine yakın düzeye geri dönmüştür.
Lenfositler
Romatoid artriti olan hastalarda upadasitinib tedavisi, ortalama MLS’de başlangıçtan 36. haftaya kadar hafif, geçici bir artışla ilişkili bulunmuştur; bu durum devam eden tedaviyle, başlangıç düzeylerine veya yaklaşık olarak başlangıç düzeylerine yavaş yavaş geri dönmüştür.
hsCRP
Romatoid artriti olan hastalarda upadasitinib tedavisi, 1. hafta kadar erken bir sürede ortalama hsCRP seviyelerinde başlangıçtan itibaren sürekli tedaviyle devam eden düşüşlerle ilişkili bulunmuştur.
Aşı çalışması
Upadasitinib'in adjuvanlı rekombinant glikoprotein E herpes zoster aşısının uygulanmasını takiben hümoral yanıt üzerindeki etkisi, 15 mg upadasitinib ile stabil tedavi altında romatoid artritli 93 hastada değerlendirilmiştir. Hastaların% 98'i eş zamanlı metotreksat tedavisi görmekteydi. Hastaların% 49'u başlangıçta oral kortikosteroid kullanıyordu. Primer sonlanım noktası, 16. Haftada (2.doz aşılamadan 4 hafta sonra) anti-glikoprotein E titer düzeyleri bakımından aşılama öncesi konsantrasyonunda ≥4 kat artış olarak tanımlanan yeterli düzeyde hümoral yanıt elde edilen hastaların oranı olmuştur. Upadasitinib 15 mg ile tedavi edilen hastaların aşılanması, 16. Haftada hastaların 79/90'ında (%88 [%95 CI: 81.0, 94.5]) yeterli düzeyde hümoral yanıtın elde edildiğini göstermiştir.
Upadasitinibin inaktif pnömokok polisakkarit konjuge aşısının uygulanmasını takiben hümoral yanıt üzerindeki etkisi (13 valanlı, adsorbe), 15 mg (n=87) veya 30 mg (n=24) upadasitinib ile stabil tedavi görmekte olan 111 romatoid artrit hastasında değerlendirilmiştir. Hastalardan %97'si (n=108) eş zamanlı metotreksat tedavisi görmekteydi. Primer sonlanım noktası, 12 pnömokok antijeninden en az 6'sı bakımından (1, 3, 4, 5, 6B, 7F, 9V, 14, 18C, 19A, 19F ve 23F) başlangıçtan 4. haftaya kadar antikor konsantrasyonunda ≥ 2 kat artış olarak tanımlanan yeterli düzeyde hümoral yanıt elde edilen hastaların oranı olmuştur. 4. haftadaki yanıtlar, 15 mg ve 30 mg upadasitinib ile tedavi edilen hastaların sırasıyla %67,5 (%95 GA: 57,4, 77,5) ve %56,5'inde (%95 GA: 36,3, 76,8) yeterli düzeyde hümoral yanıtın elde edildiğini göstermiştir.
Klinik etkililik ve güvenlilik
Ülseratif kolit
Upadasitinibin etkililiği ve güvenliliği, şu üç çok merkezli, çift kör, plasebo kontrollü Faz 3 klinik çalışmada değerlendirilmiştir: İki adet birbirinin kopyası olan indüksiyon çalışması UC-1 (U-ACHIEVE İndüksiyon) ile UC-2 (U-ACCOMPLISH) ve bir idame çalışması UC-3 (U-ACHIEVE İdame).
Hastalık şiddeti belirlenirken, 0 ile 9 arasında değişen ve her biri 0 (normal) ile 3 (en şiddetli) arasında skorlanan üç alt skoru olan, uyarlanmış Mayo skoru (aMS, Hekimin Global Değerlendirmesi hariç Mayo skorlama sistemi) baz alınmıştır: Dışkı sıklığı alt skoru (SFS), rektal kanama alt skoru (RBS) ve merkezi olarak değerlendirilen endoskopi alt skoru (ES).
İndüksiyon çalışmaları (UC-1 ve UC-2)
UC-1 ve UC-2 çalışmalarında, 988 hasta (sırasıyla 473 ve 515 hasta), 8 hafta boyunca günde bir kez upadasitinib 45 mg veya plasebo almak üzere 2:1 oranında tedavi kollarına randomize edilmiş ve etkililik analizine dahil edilmiştir. Kaydedilen tüm hastalarda 2 veya 3 ES skoru ile birlikte 5 ila 9 arasında bir aMS skoru şeklinde tanımlanan orta ila şiddetli aktif ülseratif kolit vardı ve geçmiş konvansiyonel ve/veya biyolojik tedaviye yetersiz yanıt, yanıt kaybı veya intolerans da dahil olmak üzere geçmiş tedavi başarısızlığı gösterilmişti. Hastaların sırasıyla %52'sinde (246/473) ve %51'inde (262/515) geçmişte en az 1 biyolojik tedavi altında tedavi başarısızlığı (geçmiş biyolojik tedavi başarısızlığı) görülmüştür. Hastaların sırasıyla %48'inde (227/473) ve %49'unda (253/515) geçmişte konvansiyonel tedavi altında tedavi başarısızlığı görülürken biyolojik tedavi altında (geçmişte biyolojik tedavi başarısızlığı yaşamamış olanlar) görülmemiştir.
UC-1 ve UC-2 çalışmalarında başlangıçta sırasıyla hastaların %39 ve %37'si kortikosteroidler, %1,1 ve %0,6’sı metotreksat ve %68 ve %69'u aminosalisilatlar almaktaydı. Bu çalışmalar sırasında eş zamanlı tiopurin kullanımına izin verilmemiştir. Hastaların hastalık şiddeti hastaların %61 ve %60'ında orta dereceli (aMS ≥5, ≤7) ve hastaların %39 ve %40'ında şiddetli (aMS>7) idi.
Primer sonlanım noktası olarak, 8. haftada her aMS'e göre klinik remisyon araştırılmıştır. Tablo 4'te; klinik yanıt, mukozal iyileşme, histolojik-endoskopik mukozal iyileşme ve derin mukozal iyileşme de dahil olmak üzere primer ve kilit sekonder sonlanım noktaları gösterilmektedir.
Tablo 4: UC-1 ve UC-2 indüksiyon çalışmalarında 8. haftada primer ve kilit sekonder sonlanım son noktalarına ulaşan hastaların oranı
UC-1 (U-ACHIEVE) | UC-2 (U-ACCOMPLISH) | ||||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Sonlanım Noktası | PBO N=154 | UPA 45 mg N=319 | Tedaviler Arası Fark (%95 GA) | PBO N=174 | UPA 45 mg N=341 | Tedaviler arası fark (%95 GA) | |||||||||||
| Klinik remisyona | %4,8 | %26,1 | %21,6* (15,8,27,4) | %4,1 | %33,5 | %29* (23,2, 34,7) | |||||||||||
| Geçmiş biyolojik tedavinin başarısız olduğu hastalar+ | %0,4 | %17,9 | %17,5 | %2,4 | %29,6 | %27,1 | |||||||||||
| Geçmiş biyolojik tedavi başarısızlığı yaşamamış hastalar+ | %9,2 | %35,2 | %26 | %5,9 | %37,5 | %31,6 | |||||||||||
| Klinik yanıtb | %27,3 | %72,6 | %46,3* (38,4,54,2) | %25,4 | %74,5 | %49,4* (41,7,57,1) | |||||||||||
| Önceki biyolojik tedavinin başarısız olduğu hastalar+ | %12,8 | %64,4 | %51,6 | %19,3 | %69,4 | %50,1 | |||||||||||
| Geçmiş biyolojik tedavi başarısızlığı yaşamamış hastalar+ | %42,1 | %81,8 | %39,7 | %31,8 | %79,8 | %48 | |||||||||||
| Mukozal iyileşmec | %7,4 | %36,3 | %29,3* (22,6,35,9) | %8,3 | %44 | %35,1* (28,6, 41,6) | |||||||||||
| Geçmiş biyolojik tedavinin başarısız olduğu hastalar+ | %1,7 | %27 | %25,3 | %4,8 | %37,1 | %32,3 | |||||||||||
| Geçmiş biyolojik tedavi başarısızlığı yaşamamış hastalar+ | %13,2 | %46,8 | %33,6 | %12 | %51,2 | %39,2 | |||||||||||
| Histolojik-endoskopik mukozal iyileşmed | %6,6 | %30,1 | %23,7* (17,5, 30) | %5,9 | %36,7 | %30,1* (24,1, 36,2) | |||||||||||
| Geçmiş biyolojik tedavinin başarısız olduğu hastalar+ | %1,4 | %22,7 | %21,3 | %4,6 | %30,7 | %26,1 | |||||||||||
| Geçmiş biyolojik tedavi başarısızlığı yaşamamış hastalar+ | %11,8 | %38,2 | %26,4 | %7,2 | %42,9 | %35,7 | |||||||||||
| Derin mukozal iyileşmee | %1,3 | %10,7 | %9,7* (5,7, 13,7) | %1,7 | %13,5 | %11,3* (7,2, 15,3) | |||||||||||
| Geçmiş biyolojik tedavinin başarısız olduğu hastalar+ | 0 | %6,5 | %6,5 | %1,1 | %9,2 | %8,1 | |
|---|---|---|---|---|---|---|---|
| Geçmiş biyolojik tedavi başarısızlığı yaşamamış hastalar+ | %2,6 | %15,4 | %12,8 | %2,4 | %17,9 | %15,5 | |
Kısaltmalar: PBO = Plasebo; UPA= Upadasitinib; aMS = 0 ile 9 arasında değişen ve her biri 0 (normal) ila 3 (en şiddetli) arasında puanlanan üç alt puanı olan Mayo Puanlama sistemine (Pysician's Global Assessment hariç) dayalı uyarlanmış Mayo Puanı: Dışkı sıklığı alt puanı (SFS), rektal kanama alt skoru (RBS) ve merkezi olarak incelenen bir endoskopi alt skoru (ES). + UC-1 ve UC-2'de “Geçmiş biyolojik tedavinin başarısız olduğu” hastalarının sayısı sırasıyla plasebo grubunda 78 ve 89 ve upadasitinib 45 mg grubunda 168 ve 173'tür; UC-1 ve UC-2'de “Geçmiş biyolojik tedavi başarısızlığı yaşamamış” hasta sayısı plasebo grubunda sırasıyla 76 ve 85 ve upadasitinib 45 mg grubunda 151 ve 168'dir. *p <0,001, ayarlanmış tedaviler arası fark (%95 GA) a aMS'e göre: Başlangıçta SFS≤ 1 veya daha az, RBS = 0, ES ≤ 1, friabilite olmadan b aMS'ye göre: Başlangıca kıyasla ≥ 2 puanlık ve ≥ %30'luk azalma ve başlangıca kıyasla RBS'de ≥ 1 azalma veya mutlak RBS'nin ≤ 1 olması. cES ≤ 1, friabilite olmadan d Friabilite olmadan ES ≤ 1 ve Geboes skoru ≤ 3,1 (kriptlerin < %5'inde nötrofil infiltrasyonunu, kript yıkımının olmadığını ve erozyon, ülserasyon veya granülasyon dokusunun olmadığını gösterir.) e ES = 0, Geboes skoru < 2 (kriptlerde veya lamina propriada nötrofil olmadığına ve eozinofilde artış olmadığını, kript yıkımının olmadığını ve erozyon, ülserasyon veya granülasyon dokusunun olmadığını gösterir. | |||||||
Hastalık aktivitesi ve semptomları
Kısmi uyarlanmış Mayo skoru (paMS), SFS ve RBS'den oluşmaktadır. Her paMS'e göre klinik yanıt, başlangıca kıyasla ≥1 puanlık ve ≥%30'luk bir azalma ve RBS'de ≥1 azalma veya mutlak RBS'nin ≤1 olması şeklinde tanımlanmaktadır. 2 hafta kadar erken bir dönemde her paMS'ye göre plaseboya kıyasla istatistiksel olarak anlamlı iyileşmeler görülmüştür (UC-1: %60,1'e karşı %27,3 ve UC-2: %63,3'e karşı %25,9).
Uzatılmış indüksiyon
UC-1 ve UC-2'de günde bir kez 45 mg upadasitinib ile 8 haftalık tedaviden sonra klinik yanıt elde edilemeyen toplam 125 hasta, 8 haftalık açık etiketli uzatılmış indüksiyon dönemine girmiştir. Bu ilave 8 haftalık (toplam 16 hafta) günde bir kez 45 mg upadasitinib tedavisinin ardından, hastaların %48,3'ünde her bir aMS'e göre klinik yanıt elde edilmiştir. 16 hafta süreyle günde bir kez 45 mg upadasitinib tedavisine yanıt veren hastalar arasında, 52. haftaya gelindiğinde, günde bir kez 15 mg ve 30 mg upadasitinib idame tedavileri ile hastaların sırasıyla %35,7'si ve %66,7'sinde her bir aMS'e göre klinik yanıt korunurken hastaların sırasıyla %19'u ve %33,3'ünde her bir aMS'e göre klinik remisyon elde edilmiştir.
İdame çalışması (UC-3)
UC-3 çalışmasının etkililik analizinde, 8 haftalık upadasitinib 45 mg günde bir kez indüksiyon tedavisi ile her aMS'ye göre klinik yanıt elde edilen 451 hasta değerlendirilmiştir. Hastalar, 52 haftaya kadar günde bir kez 15 mg upadasitinib, 30 mg upadasitinib veya plasebo alacak şekilde randomize edilmiştir.
Primer sonlanım noktası, 52. haftada her aMS'ye göre klinik remisyon olarak belirlenmiştir. Tablo 5'te; klinik remisyonun sürdürülmesi, kortikosteroid tedavisiz klinik remisyon, mukozal iyileşme, histolojik-endoskopik mukozal iyileşme ve derin mukozal iyileşme de dahil olmak üzere kilit sekonder sonlanım noktaları gösterilmektedir.
| Tablo 5: UC-3 idame çalışmasında 52. haftada primer ve kilit sekonder sonlanım son noktalarına ulaşan hastaların oranı | |||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
PBO N=149 | UPA 15 mg N=148 | UPA 30 mg N=154 | Tedaviler Arası Fark 15 mg Karşılık PBO (%95 GA) | Tedaviler Arası Fark 30 mg Karşılık PBO (%95 GA) | |||||||||
| Klinik remisyona | %12,1 | %42,3 | %51,7 | %30,7* (21,7, 39,8) | %39* (29,7, 48,2) | ||||||||
| Geçmiş biyolojik tedavinin başarısız olduğu hastalar+ | %7,5 | %40,5 | %49,1 | %33 | %41,6 | ||||||||
| Geçmiş biyolojik tedavi başarısızlığı yaşamamış hastalar+ | %17,6 | %43,9 | %54 | %26,3 | %36,3 | ||||||||
| Klinik remisyonun sürdürülmesib | N = 54 %22,2 | N = 47 %59,2 | N = 58 %69,7 | %37,4* (20,3, 54,6) | %47* (30,7, 63,3) | ||||||||
| Geçmiş biyolojik tedavinin başarısız olduğu hastalar | N = 22 %13,6 | N = 17 %76,5 | N = 20 %73 | %62,8 | %59,4 | ||||||||
| Geçmiş biyolojik tedavi başarısızlığı yaşamamış hastalar | N = 32 %28,1 | N = 30 %49,4 | N = 38 %68 | %21,3 | %39,9 | ||||||||
| Kortikosteroid tedavisiz klinik remisyonc | N = 54 %22,2 | N = 47 %57,1 | N = 58 %68 | %35,4* (18,2, 52,7) | %45,1* (28,7, 61,6) | ||||||||
| Geçmiş biyolojik tedavinin başarısız olduğu hastalar | N = 22 %13,6 | N = 17 %70,6 | N = 20 %73 | %57 | %59,4 | ||||||||
| Geçmiş biyolojik tedavi başarısızlığı yaşamamış hastalar | N = 32 %28,1 | N = 30 %49,4 | N = 38 %65,4 | %21,3 | %37,2 | ||||||||
| Mukozal iyileşmed | %14,5 | %48,7 | %61,6 | %34,4* (25,1, 43,7) | %46,3* (36,7, 55,8) | ||||||||
| Geçmiş biyolojik tedavinin başarısız olduğu hastalar+ | %7,8 | %43,3 | %56,1 | %35,5 | %48,3 | ||||||||
| Geçmiş biyolojik tedavi başarısızlığı yaşamamış hastalar+ | %22,5 | %53,6 | %66,6 | %31,1 | %44,1 | ||||||||
| Histolojik-endoskopik mukozal iyileşmee | %11,9 | %35 | %49,8 | %23,8* (14,8, 32,8) | %37,3* (27,8, 46,8) | ||||||||
| Geçmiş biyolojik tedavinin başarısız olduğu hastalar+ | %5,2 | %32,9 | %47,6 | %27,7 | %42,4 | ||||||||
| Geçmiş biyolojik tedavi başarısızlığı yaşamamış hastalar+ | %20 | %36,9 | %51,8 | %16,9 | %31,8 | ||||||||
| Derin mukozal iyileşmef | %4,7 | %17,6 | %19 | %13* (6, 20) | %13,6* (6,6, 20,6) | ||||||||
| Geçmiş biyolojik tedavinin başarısız olduğu hastalar+ | %2,5 | %17,2 | %16,1 | %14,7 | %13,6 | ||||||||
| Geçmiş biyolojik tedavi başarısızlığı yaşamamış hastalar+ | %7,5 | %18 | %21,6 | %10,6 | %14,2 | ||||||||
Kısaltmalar: PBO = Plasebo; UPA= Upadasitinib; aMS = 0 ile 9 arasında değişen ve her biri 0 (normal) ila 3 (en şiddetli) arasında puanlanan üç alt puanı olan Mayo Puanlama sistemine (Pysician's Global Assessment hariç) dayalı uyarlanmış Mayo Puanı: Dışkı sıklığı alt puanı (SFS), rektal kanama alt skoru (RBS) ve merkezi olarak incelenen bir endoskopi alt skoru (ES). +Plasebo, upadasitinib 15 mg ve 30 mg grubunda “Geçmiş biyolojik tedavinin başarısız olduğu” hastaların sayısı sırasıyla 81, 71 ve 73'tür. Plasebo, upadasitinib 15 mg ve 30 mg grubunda “Geçmiş biyolojik tedavi başarısızlığı yaşamamış” hastaların sayısı sırasıyla 68, 77 ve 81'dir. *p <0,001, ayarlanmış tedaviler arası fark (%95 GA) a aMS'e göre: Başlangıçta SFS≤ 1 veya daha az, RBS = 0, ES ≤ 1, friabilite olmadan b İndüksiyon tedavisinin sonunda klinik remisyon elde edilen hastalar arasında 52. haftada aMS'e göre klinik remisyon. c İndüksiyon tedavisinin sonunda klinik remisyon elde edilen hastalar arasında 52. haftada aMS'e göre klinik remisyon ve 52. hafta öncesindeki ≥90 gün boyunca kortikosteroid tedavisi almama durumu. dES ≤1, friabilite olmadan e Friabilite olmadan ES ≤ 1 ve Geboes skoru ≤ 3,1 (kriptlerin < %5'inde nötrofil infiltrasyonunu, kript yıkımının olmadığnı ve erozyon, ülserasyon veya granülasyon dokusunun olmadığını gösterir.) f ES = 0, Geboes skoru < 2 (kriptlerde veya lamina propriada nötrofil olmadığına ve eozinofilde artış olmadığını, kript yıkımının olmadığını ve erozyon, ülserasyon veya granülasyon dokusunun olmadığını gösterir. |
|---|
Hastalık semptomları
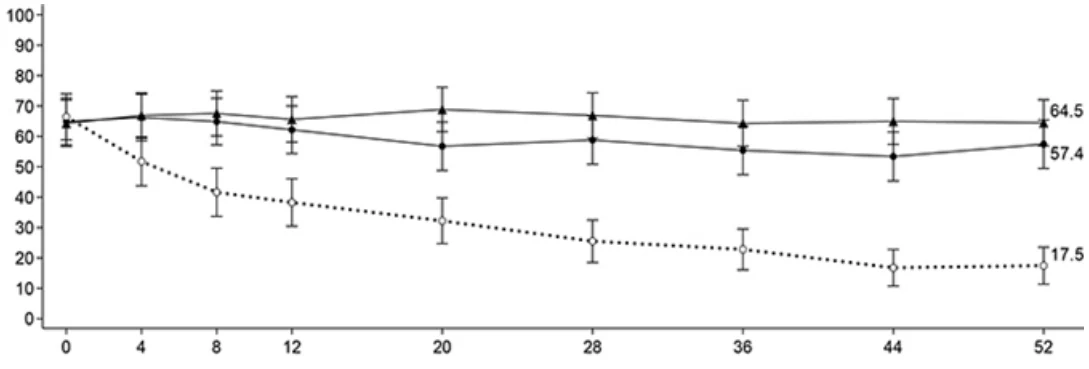
SFS ≤ 1 ve RBS = 0 olarak tanımlanan ve her paMS skoruna göre belirlenen semptomatik remisyon, zaman içinde plaseboya kıyasla hem günde bir kez 15 mg upadasitinib hem de 30 mg upadasitinib ile tedavi edilen daha fazla hastada 52. haftaya kadar elde edilmiştir (Şekil 2).
Şekil 2: UC-3 idame çalışmasında zaman içinde kısmi uyarlanmış Mayo skoruna göre semptomatik remisyon elde edilen hasta oranı
Endoskopik değerlendirme
Endoskopik remisyon (mukozanın endoskopik görünümünün normalleşmesi) ES skoru 0 şeklinde tanımlanmıştır. 8. haftada, plaseboya kıyasla günde bir kez 45 mg upadasitinib ile tedavi edilen hastaların anlamlı şekilde daha büyük bir kısmında endoskopik remisyon elde edilmiştir (UC-1: %13,7'ye karşı %1,3, UC-2: %18,2'ye karşı %1,7). UC-3'te, günde bir kez 15 mg ve 30 mg upadasitinib ile tedavi edilen hastalarda plaseboya kıyasla anlamlı şekilde daha büyük oranda 52. haftada endoskopik remisyon elde edilmiştir (%24,2 ve %25,9'a karşı %5,6). 52. haftada mukozal iyileşmenin sürdürülmesi (friabilite olmadan ES ≤1), indüksiyon sonunda mukozal iyileşme elde eden hastalar arasında günde bir kez 15 mg ve 30 mg upadasitinib ile

Hafta
tedavi edilen hastalarda plaseboya kıyasla anlamlı şekilde daha yüksek oranlarda görülmüştür (%61,6 ve %69,5'e karşı %19,2).
Yaşam kalitesi
Plaseboya kıyasla günde bir kez upadasitinib ile tedavi edilen hastalar, enflamatuvar bağırsak hastalığı anketi (İBHA) ile ölçülen sağlıkla ilgili yaşam kalitesinde anlamlı şekilde daha yüksek ve klinik olarak anlamlı düzelme göstermiştir. 4 puan alan hastaların hepsinde iyileşme görülmüştür: Sistemik semptomlar (yorgunluk dahil), sosyal fonksiyon, duygusal fonksiyon ve bağırsak semptomları (karın ağrısı ve bağırsak sıkışması dahil). Günde bir kez 45 mg upadasitinib ile plaseboya kıyasla başlangıca göre 8. haftada İBHA skorundaki değişiklikler UC-1'de sırasıyla 55,3 ve 21,7 ve UC-2'de 52,2 ve 21,1 olmuştur. Başlangıca kıyasla 52. haftada İBHA skorundaki değişiklikler, günde bir kez 15, 30 mg upadasitinib ve plasebo ile tedavi edilen hastalarda sırasıyla 49,2, 58,9 ve 17,9 olmuştur.
Crohn hastalığı
Upadasitinibin etkililiği ve güvenliliği 3 çok merkezli, çift kör, plasebo kontrollü Faz 3 çalışmasında değerlendirilmiştir: iki indüksiyon çalışması CD-1 (U-EXCEED) ve CD-2 (U-EXCEL), ardından 52 haftalık idame tedavisi ve uzun süreli uzatma çalışması CD-3 (U-ENDURE). Eş primer sonlanım noktaları, CD-1 ve CD-2 için 12. haftada ve CD-3 için 52. haftada klinik remisyon ve endoskopik yanıt olmuştur.
Ortalama günlük çok yumuşak veya sıvı dışkı sıklığı (SF) ≥ 4 ve/veya ortalama günlük abdominal ağrı skoru (APS) ≥ 2 ve merkezi olarak gözden geçirilmiş CD için Basit Endoskopik Skor (SES-CD) ≥ 6 veya daralma bileşeni hariç izole ileal hastalık için ≥ 4 olarak tanımlanan orta ila şiddetli derecede aktif Crohn hastalığı (CD) bulunan 18 ila 75 yaş arası hastalar çalışmaya kaydedilmiştir. Semptomatik bağırsak darlıkları olan hastalar CD çalışmalarına dahil edilmemiştir.
İndüksiyon çalışmaları (CD-1 ve CD-2)
CD-1 ve CD-2'de, 1021 hasta (sırasıyla 495 ve 526 hasta), 2:1 tedavi tahsis oranıyla 12 hafta boyunca günde bir kez 45 mg upadasitinib veya plaseboya randomize edilmiştir.
CD-1'de, tüm hastalar yetersiz yanıt elde etmiş veya bir veya daha fazla biyolojik tedaviyi tolere edememiştir (geçmiş biyolojik tedavinin başarısız olduğu hastalar). Bu hastaların %61'i (301/495) iki veya daha fazla biyolojik tedaviye yetersiz yanıt vermiş veya tedaviyi tolere edememiştir.
CD-2'de hastaların %45'i (239/526) yetersiz yanıt elde etmiş veya bir veya daha fazla biyolojik tedaviyi tolere edememiştir (geçmiş biyolojik tedavinin başarısız olduğu hastalar) ve %55'i (287/526) yetersiz yanıt elde etmiş veya biyolojik tedaviyi değil ancak konvansiyonel tedavileri tolere edememiştir (geçmiş biyolojik tedavi başarısızlığı yaşamamış hastalar).
Başlangıçta CD-1 ve CD-2'de hastaların %34 ve %36'sı kortikosteroid, hastaların %7'si ve %3'ü immünomodülatör ve hastaların %15'i ve %25'i aminosalisilat almıştır.
Her iki çalışmanın başından itibaren kortikosteroid alan hastalarda 4. haftadan itibaren kortikosteroid azaltma rejimi uygulanmıştır.
Her iki çalışma günde bir kez 45 mg upadasitinib alan ve 12. haftada SF/APS’ye (ortalama günlük çok yumuşak veya sıvı SF’de ≥ %30 azalma ve/veya günlük ortalama APS'de ≥ %30 azalma ve hiçbirinin başlangıç değerinden fazla olmaması) göre klinik yanıt elde etmeyen hastalar için günde bir kez 30 mg upadasitinib ile 12 haftalık uzatılmış tedavi dönemi dahil edilmiştir.
Klinik hastalık aktivitesi ve semptomları
CD-1 ve CD-2'de, plaseboya kıyasla anlamlı olarak daha fazla hasta 45 mg upadasitinib tedavisiyle 12. haftada klinik remisyonun eş primer sonlanım noktasına ulaşmıştır (Tablo 6). Etkililiğin başlangıcı hızlı olmuştur ve 2. hafta gibi erken bir sürede elde edilmiştir (Tablo 6).
Her iki çalışmada 45 mg upadasitinib alan hastalar, 12. haftada FACIT-F skoru ile ölçüldüğü üzere, başlangıca göre yorgunluk semptomunda plaseboya kıyasla anlamlı olarak daha fazla iyileşme yaşamıştır.
Endoskopik değerlendirme
CD-1 ve CD-2'de, plaseboya kıyasla anlamlı olarak daha fazla hasta 45 mg upadasitinib tedavisiyle 12. haftada endoskopik yanıtın eş primer sonlanım noktasına ulaşmıştır (Tablo 6). CD-1 ve CD-2'de, plaseboya kıyasla (sırasıyla %0 ve %5) 45 mg upadasitinib (sırasıyla %14 ve %19) tedavisiyle daha fazla hasta SES-CD 0-2'ye ulaşmıştır.
Tablo 6: İndüksiyon çalışmaları CD-1 ve CD-2'de primer ve ilave etkililik sonlanım noktalarını karşılayan hastaların oranı
| Çalışma | CD-1 (U-EXCEED) | CD-2 (U-EXCEL) | ||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Tedavi Grubu | PBO N=171 | UPA 45 mg N=324 | Tedavi Farkı (%95 GA) | PBO N=176 | UPA 45 mg N=350 | Tedavi Farkı (%95 GA) | ||||||||||
| ||||||||||||||||
| Klinik remisyona | %14 | %40 | %26 (19, 33)* | %22 | %51 | %29 (21, 36)* | ||||||||||
| Geçmiş biyolojik tedavinin başarısız olduğu hastalar | N=78 %14 | N=161 %47 | %33 (22, 44) | |||||||||||||
| Geçmiş biyolojik tedavi başarısızlığı yaşamamış hastalar | N=98 %29 | N=189 %54 | %26 (14, 37) | |||||||||||||
| Endoskopik yanıtb | %4 | %35 | %31 (25, 37)* | %13 | %46 | %33 (26, 40)* | ||||||||||
| Geçmiş biyolojik tedavinin başarısız olduğu hastalar | N=78 %9 | N=161 %38 | %29 (19, 39) | |||||||||||||
| Geçmiş biyolojik tedavi başarısızlığı yaşamamış hastalar | N=98 %16 | N=189 %52 | %36 (25, 46) | |||||||||||||
| ||||||||||||||||
| CDAI’ya göre klinik remisyonc | %21 | %39 | %18 (10, 26)* | %29 | %49 | %21 (13, 29)* | ||||||||||
| Klinik yanıt (CR-100)d | %27 | %51 | %23 (14, 31)* | %37 | %57 | %20 (11, 28)* | ||||||||||
| Kortikosteroid tedavisiz klinik remisyona,e | N=60 %7 | N=108 %37 | %30 (19, 41)* | N=64 %13 | N=126 %44 | %33 (22, 44)* | ||||||||||
| Endoskopik remisyonf | %2 | %19 | %17 (12, 22)* | %7 | %29 | %22 (16, 28)* | ||||||||||
| Mukozal iyileşmeg | N=171 %0 | N= 322 %17 | %17 (13, 21)*** | N=174 %5 | N=349 %25 | %20 (14, 25)*** | ||||||||||
| Erken Başlangıç Sonlanım Noktaları | ||||||
|---|---|---|---|---|---|---|
| %9 | %32 | %23 (17, 30)* | %15 | %36 | %21 (14, 28)* |
| %12 | %33 | %21 (14, 28)* | %20 | %32 | %12 (4, 19)** |
Kısaltma: PBO = plasebo, UPA = upadasitinib * p < 0,001, ayarlanmış tedavi farkı (%95 GA) ** p < 0,01, ayarlanmış tedavi farkı (%95 GA) *** nominal p < 0,001 UPA - PBO karşılaştırması, ayarlanmış tedavi farkı (%95 GA) a Ortalama günlük SF ≤ 2,8 ve APS ≤ 1,0 ve hiçbiri başlangıçtan büyük değil b SES-CD'de indüksiyon çalışmasının başlangıca göre > %50 azalma (veya indüksiyon çalışmasının başlangıcında SES-CD'si 4 olan hastalar için, indüksiyon çalışmasının başlangıca göre en az 2 puan azalma) c CDAI < 150 d Başlangıca göre CDAI'de en az 100 puan azalma e Başlangıçta steroid kullanan hastalarda steroidin kesilmesi ve klinik remisyonun sağlanması f SES-CD ≤ 4 ve başlangıca göre ≥ 2 puan azalma olan ve herhangi bir bireysel değişkende alt skor > 1 olmayan g Başlangıçta SES-CD ülserli yüzey alt skoru ≥ 1 olan hastalarda SES-CD ülserli yüzey alt skoru 0 | ||||||
İdame çalışması (CD-3)
CD-3 için etkililik analizinde 12 haftalık 45 mg upadasitinib günde bir kez indüksiyon tedavisi ile SF/APS’ye göre klinik yanıt elde eden 502 hasta değerlendirilmiştir. Hastalar, 52 hafta boyunca günde bir kez 15 mg veya 30 mg upadasitinib veya plasebo idame rejimi almak üzere yeniden randomize edilmiştir.
Klinik hastalık aktivitesi ve semptomları
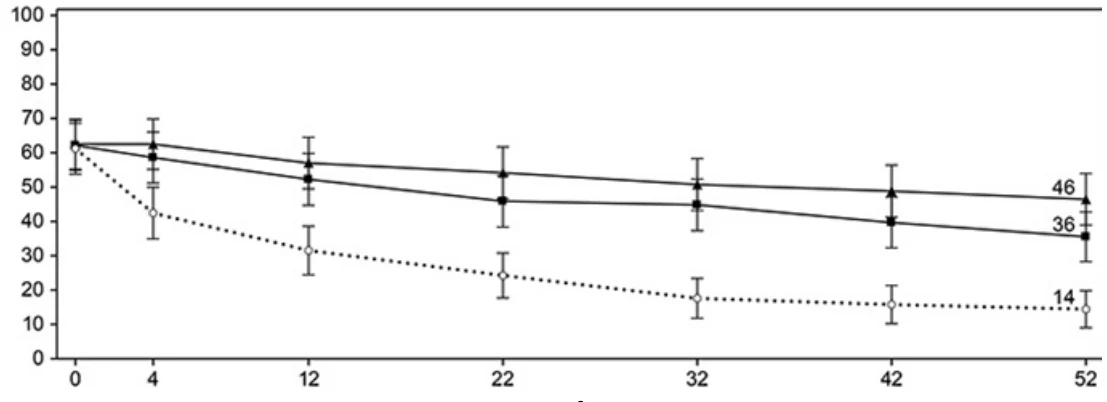
Upadasitinib 15 mg ve 30 mg tedavisiyle tedavi edilen plaseboya kıyasla anlamlı olarak daha fazla hastada, 52. haftada klinik remisyonun eş primer sonlanım noktasına ulaşılmıştır (Şekil 3, Tablo 7).
Şekil 3 İdame çalışması CD-3'te klinik remisyona ulaşan hastaların oranı
30 mg upadasitinib alan hastalar, 52. haftada FACIT-F skoru ile ölçüldüğü üzere, başlangıca göre yorgunlukta plaseboya kıyasla anlamlı olarak daha fazla iyileşme yaşamışlardır.

Tablo 7: İdame çalışması CD-3'te 52. haftada primer ve ilave etkililik sonlanım noktalarını karşılayan hastaların oranı
| Tedavi Grubu | PBO+ N=165 | UPA 15 mg N=169 | UPA 30 mg N=168 | Tedavi Farkı 15 mg’a karşı PBO (%95 GA) | Tedavi Farkı 30 mg’a karşı PBO (%95 GA) | |||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Eş Primer Sonlanım Noktaları | ||||||||||||||
| Klinik remisyona | %14 | %36 | %46 | %22 (14, 30)* | %32 (23, 40)* | |||||||||
| Geçmiş biyolojik tedavinin başarısız olduğu hastalar | N=126 %9 | N=124 %32 | N=127 %43 | %24 (14, 33) | %34 (24, 44) | |||||||||
| Geçmiş biyolojik tedavi başarısızlığı yaşamamış hastalar | N=39 %33 | N=45 %44 | N=41 %59 | %12 (-9, 33) | %26 (5, 47) | |||||||||
| Endoskopik yanıtb | %7 | %28 | %40 | %21 (14, 28)* | %34 (26, 41)* | |||||||||
| Geçmiş biyolojik tedavinin başarısız olduğu hastalar | N=126 %4 | N=124 %23 | N=127 %39 | %19 (11, 27) | %35 (26, 44) | |||||||||
| Geçmiş biyolojik tedavi başarısızlığı yaşamamış hastalar | N=39 %18 | N=45 %40 | N=41 %44 | %22 (3, 41) | %26 (7, 45) | |||||||||
| Ek Sonlanım Noktaları | ||||||||||||||
| CDAI’ya göre klinik remisyonc | %15 | %37 | %48 | %24 (15, 32)* | %33 (24, 42)* | |||||||||
| Klinik yanıt (CR-100)d | %15 | %41 | %51 | %27 (18, 36)* | %36 (28, 45)* | |||||||||
| Kortikosteroid kullanılmadan klinik remisyona,e | %14 | %35 | %45 | %21 (13, 30)* | %30 (21, 39)* | |||||||||
| Klinik remisyonun sürdürülmesia,f | N=101 %20 | N=105 %50 | N=105 %60 | %32 (20, 44)* | %40 (28, 52)* | |||||||||
| Endoskopik remisyong | %5 | %19 | %29 | %14 (8, 21)* | %24 (16, 31)* | |||||||||
| Mukozal iyileşmeh | N=164 %4 | N=167 %13 | N=168 %24 | %10 (4, 16)*** | %21 (14, 27)*** | |||||||||
| Derin remisyon a,i | %4 | %14 | %23 | %10 (4, 16)** | %18 (11, 25)* | |||||||||
Kısaltma: PBO = plasebo, UPA = upadasitinib + Plasebo grubu, indüksiyon çalışmasının sonunda 45 mg upadasitinib ile SF/APS başına klinik yanıt elde eden ve idame tedavisinin başlangıcında plasebo almak üzere randomize edilen hastalardan oluşmuştur. * p < 0,001, ayarlanmış tedavi farkı (%95 GA) ** p < 0,01, ayarlanmış tedavi farkı (%95 GA) *** nominal p < 0,001 UPA - PBO karşılaştırması, ayarlanmış tedavi farkı (%95 GA) a Ortalama günlük SF ≤ 2,8 ve APS ≤ 1,0 ve hiçbiri başlangıçtan büyük değil b SES-CD'de indüksiyon çalışmasının başlangıca göre > %50 azalma (veya indüksiyon çalışmasının başlangıcında SES-CD'si 4 olan hastalar için, indüksiyon çalışmasının başlangıca göre en az 2 puan azalma) c CDAI < 150 d Başlangıca göre CDAI'de en az 100 puan azalma | ||||||||||||||
e 52. haftadan önce 90 gün boyunca kortikosteroid kullanılmamış ve klinik remisyon başarısı göstermiş olan hastalar. İndüksiyon başlangıcında kortikosteroid alan hasta alt grubunda, 15 mg upadasitinib grubunda %38 (N=63), 30 mg upadasitinib grubunda %38 (N=63) ve plaseboda %5 (N=61) 52. haftadan önce 90 gün boyunca kortikosteroid almamış ve klinik remisyonda kalmıştır. f İdame çalışmasının başlangıcında klinik remisyona ulaşan hastalarda 52. haftada klinik remisyona ulaşılması olarak tanımlanır. g SES-CD ≤ 4 ve başlangıca göre en az 2 puan azalma ve herhangi bir bireysel değişkende alt skor > 1 olmayan hastalar h Başlangıçta SES-CD ülserli yüzey alt skoru ≥ 1 olan hastalarda SES-CD ülserli yüzey alt skoru 0 olan hastalar i Klinik remisyon ve endoskopik remisyon |
|---|
CD-1 ve CD-2'de 12. haftada upadasitinib indüksiyonuna SF/APS'ye göre klinik yanıt vermeyen hastalar (122 hasta), ek 12 hafta boyunca günde bir kez 30 mg upadasitinib almıştır. Bu hastaların %53'ü 24. haftada klinik yanıt elde etmiştir. Uzatılmış tedavi süresine yanıt veren ve 30 mg upadasitinib ile idame tedavisini almaya devam eden hastaların %25'i 52. haftada klinik remisyona ulaşmış ve %22'si endoskopik yanıt elde etmiştir.
Endoskopik değerlendirme
CD-3'te, plaseboya kıyasla upadasitinib 15 mg ve 30 mg ile tedavi edilen anlamlı olarak daha fazla hasta 52. haftada endoskopik yanıtın eş primer sonlanım noktasına ulaşmıştır (Tablo 7). Tablo 7'de açıklanan endoskopik sonlanım noktalarına ek olarak, plaseboya kıyasla (%3) upadasitinib 15 mg ve 30 mg (sırasıyla %11 ve %21) ile tedavi edilen daha fazla hasta 52. haftada SES-CD 0-2'ye ulaşmıştır. Başlangıçta steroid kullanan hastalar arasında 52. haftada, plaseboya (%3) kıyasla 15 mg ve 30 mg upadasitinib (sırasıyla %17 ve %25) tedavisiyle daha fazla hastada kortikosteroid tedavisiz endoskopik remisyon elde edilmiştir.
Bağırsak dışı belirtilerin düzelmesi
- 52. haftada plaseboya (%15) kıyasla 15 mg upadasitinib (%25) ile tedavi edilen daha fazla hastada (%25) ve 30 mg upadasitinib (%36) ile tedavi edilen anlamlı olarak daha fazla hastada (%36) bağırsak dışı belirtilerin düzeldiği gözlemlenmiştir.
Kurtarma tedavisi
CD-3'te, yetersiz yanıt veren veya idame sırasında yanıtı kaybolan hastalar, 30 mg upadasitinib kurtarma tedavisi için uygundur. Upadasitinib 15 mg grubuna randomize edilen ve en az 12 hafta boyunca 30 mg upadasitinib kurtarma tedavisi alan hastaların %84'ü (76/90) SF/APS’ye göre klinik yanıt elde etmiş ve %48'i (43/90) kurtarma tedavisine başladıktan 12 hafta sonra klinik remisyona ulaşmıştır.
Sağlıkla ilgili yaşam kalitesi sonuçları
Upadasitinib ile tedavi edilen hastalar, İnflamatuar Bağırsak Hastalığı Anketi (IBDQ) toplam skoru ile ölçülen sağlıkla ilişkili yaşam kalitesinde (HRQOL) plaseboya kıyasla daha fazla iyileşme sağlamıştır. Sistemik semptomlar (yorgunluk dahil) ve bağırsak semptomları (abdominal ağrı ve bağırsak aciliyeti dahil), ayrıca sosyal ve duygusal işlevsellik olmak üzere 4 alan skorunun tamamında iyileşmeler görülmüştür. Plaseboya kıyasla günde bir kez 45 mg upadasitinib ile 12. haftada IBDQ toplam skorunda başlangıca göre değişiklikler, CD-1'de sırasıyla 46 ve 21,6 ve CD-2'de 46,3 ve 24,4’tür. Başlangıca göre 52. haftada IBDQ toplam skorundaki değişiklikler, günde bir kez upadasitinib 15 mg, 30 mg ve plasebo ile tedavi edilen hastalarda sırasıyla 59,3, 64,5 ve 46,4 olmuştur.
5.2 Farmakokinetik özellikler
Genel özellikler
Upadasitinibin plazma maruziyetleri terapötik doz aralığından çok, dozla orantılıdır. Kararlı durum plazma konsantrasyonları, günde bir kez yapılan çoklu uygulamalardan sonra minimum birikme ile 4 gün içinde elde edilmektedir.
Emilim:
Upadasitinibin uzatılmış salımlı formülasyonunun oral yolla uygulanmasını takiben, upadasitinib 2 ila 4 saatlik medyan Tmaks ile emilmektedir. Upadasitinibin yağ bakımından zengin bir öğünle birlikte uygulanması, upadasitinib maruziyetleri üzerinde klinik olarak anlamlı bir etki göstermemiştir (EAA değerini %29 ve Cmaks düzeyini %39 ila %60 artmıştır). Klinik çalışmalarda upadasitinib yemeklerden bağımsız olarak uygulanmıştır (bkz. Bölüm 4.2). In vitro koşullarda upadasitinib, P-gp ve BCRP dışa akış taşıyıcıları için bir substrattır.
Dağılım:
Upadasitinib, plazma proteinlerine %52 oranında bağlanmaktadır. Kan/plazma oranının 1,0 olarak belirlenmesinin de gösterdiği gibi, upadasitinib plazma ve kan hücresi bileşenleri arasında benzer şekilde dağılmaktadır.
Biyotransformasyon:
Upadasitinibin metabolizmasına, CYP2D6'nın küçük bir potansiyel katkısı ile, CYP3A4 aracılık etmektedir. Upadasitinibin farmakolojik aktivitesi ana moleküle bağlıdır. İnsanlarda radyoaktif işaretli ajan kullanılarak yapılan bir çalışmada, değişmemiş upadasitinib plazmadaki toplam radyoaktivitenin %79'unu oluştururken, ana metabolit (glukuronidasyonu izleyen mono-oksidasyon ürünü) toplam plazma radyoaktivitesinin %13'ünü oluşturmaktadır. Upadasitinib için herhangi bir aktif metabolit tanımlanmamıştır.
Eliminasyon:
Tek doz uygulamasını takiben, çabuk salımlı [14C]-upadasitinib çözeltisinin eliminasyonu ağırlıklı olarak idrar (%24) ve feçes (%38) yoluyla değişmemiş ana madde formunda gerçekleşmiştir. Upadasitinib dozunun yaklaşık %34'ü metabolit olarak atılmıştır. Upadasitinib ortalama terminal eliminasyon yarılanma ömrü 9 ila 14 saat arasında değişmiştir.
Doğrusallık/Doğrusal olmayan durum:
Upadasitinib plazma maruziyeti, terapötik doz aralığı boyunca dozla orantılıdır.
Hastalardaki karakteristik özellikler
Böbrek yetmezliği:
Upadasitinib EAA’sı, normal böbrek fonksiyonuna sahip hastalara kıyasla hafif (tahmini glomerülar filtrasyon oranı 60-89 mL/dk/1,73 m2), orta (tahmini glomerülar filtrasyon oranı 30-59 mL/dk/1,73 m2) ve şiddetli (tahmini glomerülar filtrasyon oranı 15-29 mL/dk/1,73 m2) böbrek yetmezliği olan hastalarda sırasıyla %18, %33 ve %44 daha yüksektir. Upadasitinib Cmaks, normal ve böbrek fonksiyonu bozulmuş hastalarda benzerdir. Hafif veya orta derecede böbrek yetmezliğinin, upadasitinib maruziyeti üzerinde klinik olarak anlamlı bir etkisi yoktur (bkz. Bölüm 4.2).
Karaciğer yetmezliği:
Hafif (Child-Pugh A) ve orta derecede (Child-Pugh B) karaciğer yetmezliğinin, upadasitinib maruziyetinde klinik olarak anlamlı hiçbir etkisi yoktur. Normal karaciğer fonksiyonuna sahip hastalara kıyasla upadasitinib EAA’sı, hafif ve orta derecede karaciğer yetmezliği olan hastalarda sırasıyla %28 ve %24 daha yüksektir. Upadasitinib Cmaks, normal karaciğer fonksiyonuna sahip hastalara kıyasla hafif karaciğer yetmezliği olan hastalarda değişmemiştir ve orta derecede karaciğer yetmezliği olanlarda %43 daha yüksektir. Şiddetli (Child Pugh C) karaciğer yetmezliği olan hastalarda upadasitinib çalışılmamıştır.
Pediyatrik popülasyon:
Upadasitinibin farmakokinetiği ülseratif koliti ve Crohn hastalığı olan pediyatrik hastalarda henüz değerlendirilmemiştir (bkz. Bölüm 4.2).
İntrinsik faktörler:
Yaş, cinsiyet, vücut ağırlığı, ırk ve etnik köken, upadasitinib maruziyetinde klinik olarak anlamlı bir etkiye sahip değildir. Upadasitinibin farmakokinetiği, ülseratif kolit ve Crohn hastalığı hastaları arasında tutarlıdır.
5.3 Klinik öncesi güvenlilik verileri
Konvansiyonel güvenlilik farmakolojisi çalışmalarına göre, klinik dışı veriler insanlar için özel bir tehlike olmadığını göstermektedir.
Erkek ve dişi Sprague-Dawley sıçanlarında gerçekleştirilen 2 yıllık bir karsinojenisite çalışmasında upadasitinib, 15 mg klinik dozun sırasıyla yaklaşık 4 ve 10 katı, 30 mg klinik dozun sırasıyla 2 ve 5 katı ve 45 mg’lik klinik dozun 1,7 ve 4 katı maruziyetlerinde (EAA’ya göre) kanserojen bulunmamıştır. Upadasitinib, CByB6F1-Tg (HRAS)2Jic transjenik farelerde 26 haftalık bir karsinojenisite çalışmasında karsinojenik bulunmamıştır.
Upadasitinib, gen mutasyonları ve kromozom bozuklukları için in vitro ve in vivo testlerin sonuçlarına göre mutajenik veya genotoksik değildir.
Fertilite ve erken dönem embriyo gelişimi çalışmasında EAA bazında gerçekleştirilen bir çalışmada, upadasitinibin önerilen maksimum insan dozunun (MRHD) yaklaşık 17 ve 34 kat üzerindeki maruziyetinin erkek ve dişi sıçanlardaki fertiliteye etkisi olmamıştır. Sıçanlarda yapılan bu fertilite çalışmasında, implantasyon sonrası kayıplarla ilişkili fetal rezorbsiyonlarda görülen doza bağlı artışların, upadasitinibin gelişimsel/teratojenik etkilerine bağlı olduğu kabul edilmiştir. Klinik maruziyetin altındaki maruziyet düzeylerinde (EAA'ya göre) herhangi bir advers etki gözlemlenmemiştir. İmplantasyon sonrası kayıplar, 45 mg MRHD'de (EAA'ya göre) klinik maruziyetin 9 katı maruziyet düzeylerinde gözlemlenmiştir.
Hayvanlarda gerçekleştirilen embriyofetal gelişim çalışmalarında, upadasitinibin hem sıçanlarda hem de tavşanlarda teratojenik olduğu belirlenmiştir. Upadasitinib, sıçanlarda sırasıyla 15 mg, 30 mg ve 45 mg (MRHD) dozlarda klinik maruziyetin (EAA'ya göre) 1,6, 0,8 ve 0,6 katında iskelet sistemi malformasyonlarında artışa neden olmuştur. Tavşanlarda, sırasıyla 15 mg, 30 mg ve 45 mg dozlarında (EAA'ya göre) klinik maruziyetin 15, 7,6 ve 6 katında kardiyovasküler malformasyonların insidansında artış gözlemlenmiştir.
Upadasitinibin emziren sıçanlara verilmesini takiben zaman içinde sütün içindeki upadasitinib konsantrasyonları maternal plazmaya göre, sütte yaklaşık 30 kat daha yüksek maruziyet ile plazmada bulunanlara genel olarak paralel olmuştur. Sütte upadasitinibe bağlı maddenin yaklaşık %97’si ana molekül olan upadasitinibtir.
6. FARMASÖTİK ÖZELLİKLER
6.1 Yardımcı maddelerin listesi
Tablet içeriği:
Mikrokristalin selüloz (E460)
Hipromelloz 2208
Mannitol (E421)
Tartarik asit (E334)
Silika, kolloidal susuz
Magnezyum stearat
Film kaplama:
Polivinil alkol (E1203)
Makrogol 3350
Talk (E553b)
Titanyum dioksit (E171)
Sarı demir oksit (E172)
Kırmızı demir oksit (E172)
6.2 Geçimsizlikler
Geçerli değildir.
6.3 Raf ömrü
24 ay
6.4 Saklamaya yönelik özel tedbirler
25°C altındaki oda sıcaklığında saklayınız.
Nemden korumak için orijinal ambalajında saklayınız.
6.5 Ambalajın niteliği ve içeriği
28 adet uzatılmış salımlı tablet içeren kutularda polivinilklorür / polietilen / poliklorotrifluoroetilen - alüminyum takvim blisterler.
6.6 Beşeri tıbbi üründen arta kalan maddelerin imhası ve diğer özel önlemler
Kullanılmamış olan ürün ya da atık materyaller, “Tıbbi Atıkların Kontrolü” ve “Ambalaj Atıklarının Kontrolü” yönetmeliklerine uygun olarak imha edilmelidir.
7. RUHSAT SAHİBİ
Abbvie Tıbbi İlaçlar Sanayi ve Ticaret Limited Şirketi
Barbaros Mah. Begonya Sk.
Nidakule Ataşehir Batı Blok No: 1 İç Kapı No: 33
Ataşehir / İstanbul
Tel : 0216 633 23 00
Faks : 0216 425 85 39
8. RUHSAT NUMARASI
2024/297
9. İLK RUHSAT TARİHİ / RUHSAT YENİLEME TARİHİ
İlk ruhsat tarihi: 16.08.2024
Ruhsat yenileme tarihi: