


KISA ÜRÜN BİLGİSİ - PROTHROMPLEX 500 IU ENJEKSİYONLUK ÇÖZELTİ HAZIRLAMAK İÇİN TOZ VE ÇÖZÜCÜ
1. BEŞERİ TIBBİ ÜRÜNÜN ADI
PROTHROMPLEX 500 IU enjeksiyonluk çözelti hazırlamak için toz ve çözücü
Steril
2. KALİTATİF VE KANTİTATİF BİLEŞİM
Etkin madde:
İnsan protrombin kompleksi, 500 IU.
PROTHROMPLEX, intravenöz uygulamaya yönelik çözelti için tozdur. Her bir flakon nominal olarak IU cinsinden aşağıdaki insan pıhtılaşma faktörlerini içermektedir.
Flakon başına IU | 17 mL steril enjeksiyonluk suda sulandırıldıktan sonra IU/mL | |
|---|---|---|
| İnsan pıhtılaşma faktörü II | 375 - 708 | 22,5 – 42,5 |
| İnsan pıhtılaşma faktörü VII | 417 | 25 |
| İnsan pıhtılaşma faktörü IX | 500 | 30 |
| İnsan pıhtılaşma faktörü X | 500 | 30 |
Flakon başına toplam protein içeriği 250-625 mg'dır. Ürünün spesifik aktivitesi, faktör IX aktivitesine bağlı olarak en az 0,6 IU/mg'dir.
Bir flakon, kan pıhtılaşma faktörleriyle birlikte saflaştırılmış en az 333 IU Protein C içermektedir.
Faktör IX'un aktivitesi (IU), Dünya Sağlık Örgütü'nün (WHO) Faktör IX Konsantrelerine ilişkin Uluslararası Standardına göre kalibre edilen, Avrupa Farmakopesi'nde açıklanan tek aşamalı pıhtılaşma testiyle belirlenmiştir.
Faktör II, faktör VII ve faktör X'un aktivitesi (IU), Dünya Sağlık Örgütü (WHO)'nün Faktör II, Faktör VII ve Faktör X Konsantrelerine ilişkin Uluslararası Standartlara göre kalibre edilen Avrupa Farmakopesi'nde açıklanan kromojenik test ile belirlenmiştir.
Protein C'nin aktivitesi (IU), Dünya Sağlık Örgütü'nün (WHO) Protein C Konsantrelerine ilişkin Uluslararası Standardına göre kalibre edilen, Avrupa Farmakopesi'nde açıklanan kromojenik test ile belirlenmiştir.
Yardımcı madde(ler):
Sodyum Sitrat 67 mg/flakon
Sodyum Klorür 133 mg/flakon
Heparin Sodyum maks. 0,5 IU/IU faktör IX
Yardımcı maddeler için 6.1'e bakınız.
3. FARMASÖTİK FORM
Enjeksiyonluk çözelti için toz ve çözücü.
Toz: Beyaz açık sarı arası bir renkte, dondurularak kurutulmuş toz halinde veya kompakt kuru madde.
Çözücü: Steril enjeksiyonluk su.
Sulandırıldıktan sonra çözeltinin pH değeri 6,5 ila 7,5’tir ve osmolalitesi 240 mosm/kg'ın altına düşmemektedir. Çözelti berrak veya hafif opelesandır.
4. KLİNİK ÖZELLİKLER
4.1 Terapötik endikasyonlar
PROTHROMPLEX yetişkinlerde aşağıdaki durumlarda endikedir:
- Protrombin kompleksi pıhtılaşma faktörlerinin kazanılmış eksikliğinde (örneğin K vitamini antagonistleri ile tedavinin neden olduğu bir eksiklik veya K vitamini antagonistleri ile aşırı doz durumunda), eksikliğin hızlı bir şekilde düzeltilmesi gerektiğinde kanamanın tedavisi ve kanamanın perioperatif profilaksisi.
- Saflaştırılmış spesifik pıhtılaşma faktörü konsantresi mevcut olmadığında, K vitaminine bağımlı pıhtılaşma faktörlerinin konjenital eksikliğinde kanamaların tedavisi ve perioperatif profilaksisi.
PROTHROMPLEX yetişkinlerde endikedir. Çocuklarda uygulanmasını tavsiye etmek için yeterli pediyatrik veri bulunmamaktadır.
4.2 Pozoloji ve uygulama şekli
Pozoloji/ uygulama sıklığı ve süresi:
K vitamini antagonisti tedavisi sırasında kanamanın tedavisi ve kanamanın perioperatif profilaksisi hariç olmak üzere, aşağıda yalnızca genel dozaj kılavuzları verilmiştir. Tedaviye pıhtılaşma bozukluklarının tedavisinde deneyimli bir hekimin gözetiminde başlanmalıdır.
Yerine koyma tedavisinin dozajı ve süresi pıhtılaşma bozukluğunun şiddetine, kanamanın yeri ve boyutuna ve hastanın klinik durumuna bağlıdır. Dozaj ve uygulama sıklığı bireysel hasta bazında hesaplanmalıdır. Dozaj aralıkları, protrombin kompleksindeki çeşitli pıhtılaşma faktörlerinin dolaşımdaki farklı yarılanma ömürlerine göre ayarlanmalıdır (bkz. Bölüm 5.2).
Bireysel dozaj gereklilikleri yalnızca ilgili pıhtılaşma faktörlerinin bireysel plazma seviyelerinin düzenli tespitleri veya protrombin kompleksi seviyesinin genel testi (örn.
Quick'in zaman değeri, INR, protrombin zamanı) ve hastanın klinik durumunun sürekli takibine dayanarak belirlenebilmektedir.
Büyük cerrahi müdahaleler durumunda, pıhtılaşma tahlilleri (spesifik pıhtılaşma faktörü tahlilleri ve/veya protrombin kompleksi seviyeleri için genel testler) aracılığıyla yerine koyma tedavisinin kesin olarak izlenmesi esastır.
K vitamini antagonisti tedavisi sırasında kanama ve kanamanın perioperatif profilaksisi:
Şiddetli kanamalarda veya kanama riski yüksek ameliyatlardan önce normal değerler (Quick'in zaman değeri %100, INR 1) hedeflenmelidir. Aşağıdaki temel kural geçerlidir: 1 IU faktör IX/kg vücut ağırlığı, Quick'in zaman değerini yaklaşık %1 artırır. PROTHROMPLEX uygulaması INR ölçümüne dayanıyorsa doz, tedaviden önceki INR'ye ve hedeflenen INR'ye bağlı olacaktır.
Aşağıdaki tablodaki dozaj, Makris ve ark. 2001 yayınındaki tavsiyeye göre takip edilmelidir. 1
| İlk INR ölçümüne göre PROTHROMPLEX dozajı | ||||
|---|---|---|---|---|
| INR | Doz IU/kg (Faktör IX'a karşılık gelen IU) | |||
| 2-3,9 | 25 | |||
| 4-6 | 35 | |||
| >6 | 50 | |||
K vitamini antagonistinin neden olduğu hemostaz bozukluğunun düzeltilmesi yaklaşık 6-8 saat sürmektedir. Bununla birlikte, K vitamininin etkileri aynı anda uygulandığında genellikle 4-6 saat içinde elde edilmektedir. Bu nedenle, K vitamini uygulandığında insan protrombin kompleksi ile tekrarlanan tedavi genellikle gerekli değildir.
Bu tavsiyeler ampirik olduğundan ve iyileşme ve etki süresi değişiklik gösterebileceğinden, tedavi sırasında INR'nin izlenmesi zorunludur.
Spesifik pıhtılaşma faktörü ürünü mevcut olmadığında, K vitaminine bağımlı pıhtılaşma faktörlerinden herhangi birinin konjenital eksikliğinde kanama ve perioperatif profilaksi:
Tedavi için hesaplanan gerekli dozaj, vücut ağırlığının kg'ı başına yaklaşık 1 IU faktör IX'un, plazma faktör IX aktivitesini yaklaşık 0,015 IU/mL artırdığı yönündeki ampirik bulguya dayanmaktadır ve vücut ağırlığının kg'ı başına 1 IU faktör VII, plazma faktör VII aktivitesini yaklaşık 0,024 IU/mL artırmaktadır. Vücut ağırlığının kg'ı başına bir IU faktör II veya X, plazma faktör II veya X aktivitesini 0,021 IU/mL artırmaktadır. 2
1 Makris M, Watson HG: The Management of Coumarin-Induced Over-Anticoagulation Br.J. Haematol. 2001; 114: 271-280.
2 Ostermann H, Haertel S, Knaub S, Kalina U, Jung K, Pabinger I. Pharmacokinetics of Beriplex P/N prothrombin complex concentrate in healthy volunteers. Thromb Haemost. 2007;98(4):790-797.
Uygulanan spesifik bir faktörün dozu, her bir faktör için mevcut WHO standardıyla ilişkili olan Uluslararası Birimler (IU) cinsinden ifade edilmektedir. Spesifik bir pıhtılaşma faktörünün plazmadaki aktivitesi ya yüzde (normal insan plazmasına göre) olarak ya da Uluslararası Birimler (spesifik faktör konsantreleri için uluslararası standarda göre) olarak ifade edilir.
Bir pıhtılaşma faktörü aktivitesinin bir Uluslararası Birimi (IU), bir mL normal insan plazmasındaki miktara eşdeğerdir. Örneğin, gerekli faktör X dozajının hesaplanması, vücut ağırlığının kg'ı başına 1 Uluslararası Birim (IU) faktör X'in, plazma faktör X aktivitesini 0,017 IU/mL arttırdığı ampirik bulguya dayanmaktadır. Gerekli dozaj aşağıdaki formül kullanılarak belirlenmektedir:
Gerekli birimler(IU) = vücut ağırlığı (kg) x istenen faktör X artışı (IU/mL) x 60
Burada 60 (mL/kg) tahmini geri kazanımın tersidir. Bireysel geri kazanım biliniyorsa hesaplama için bu değer kullanılmalıdır.
Maksimum tek doz:
INR'yi düzeltmek için 50 IU/kg dozunun aşılması gerekli değildir. Kanamanın şiddeti daha yüksek bir doz gerektiriyorsa risk/fayda tedaviyi uygulayan hekim tarafından değerlendirilmelidir.
Uygulama şekli:
İntravenöz yoldan kullanılır.
PROTHROMPLEX intravenöz yoldan yavaşça uygulanmalıdır. Dakikada 2 mL'den fazla (60 IU/dk) uygulanmaması önerilmektedir.
Uygulamadan önce tıbbi ürünün sulandırılmasına ilişkin talimatlar için bkz. Bölüm 6.6.
Özel popülasyonlara ilişkin ek bilgiler:
Böbrek/Karaciğer yetmezliği:
Özel kullanımı yoktur.
Pediyatrik popülasyon:
Pediyatrik hastalarda PROTHROMPLEX kullanımının güvenliliği ve etkililiği klinik çalışmalarda belirlenmemiştir.
Geriyatrik popülasyon:
Özel kullanımı yoktur.
4.3 Kontrendikasyonlar
- Etkin maddeye veya Bölüm 6.1'de listelenen yardımcı maddelerden herhangi birine aşırı duyarlılık.
- Bilinen heparin alerjisi veya heparin kaynaklı trombositopeni öyküsü.
4.4 Özel kullanım uyarıları ve önlemleri
Pıhtılaşma bozukluklarının tedavisinde deneyimli bir uzmanın tavsiyesine başvurulmalıdır.
Kazanılmış K vitaminine bağımlı pıhtılaşma faktörlerinin (örn., K vitamini antagonistleri ile tedavinin neden olduğu) eksikliği olan hastalarda, PROTHROMPLEX, sadece büyük kanama veya acil ameliyat gibi protrombin kompleksi seviyelerinin hızlı bir şekilde düzeltilmesi gerektiğinde kullanılmalıdır. Diğer durumlarda, K vitamini antagonisti dozunun azaltılması ve/veya K vitamini uygulaması genellikle yeterlidir.
K vitamini antagonisti alan hastalar altta yatan bir hiperkoagülabilite durumuna sahip olabilir ve insan protrombin kompleksinin infüzyonu bunu daha da kötüleştirebilir.
K vitamini bağımlı faktörlerin konjenital eksikliğinde, eğer ulaşılabiliyorsa spesifik pıhtılaşma faktörü ürünü kullanılmalıdır.
PROTHROMPLEX ile anafilaktik reaksiyonlar ve anafilaktik şok dahil alerjik tip aşırı duyarlılık reaksiyonları bildirilmiştir.
Alerjik veya anafilaktik tip reaksiyonlar meydana gelirse, enjeksiyon/infüzyon derhal durdurulmalıdır. Şok durumunda şok için standart tıbbi tedavi uygulanmalıdır.
Tromboembolizm, DIC, fibrinoliz
Konjenital veya kazanılmış eksikliğe sahip hastalar, özellikle tekrarlanan dozajlarla birlikte, PROTHROMPLEX dahil insan protrombin kompleksi konsantreleri ile tedavi edildiğinde tromboz ve yaygın intravasküler pıhtılaşma (DIC) riski vardır.
PROTHROMPLEX ile miyokard enfarktüsü, serebrovasküler olay (örn. inme), pulmoner emboli ve DIC dahil olmak üzere arteriyel ve venöz tromboembolik olaylar bildirilmiştir.
Daha uzun yarılanma ömürleri olan diğer K vitamini bağımlı pıhtılaşma faktörleri, normalden önemli ölçüde daha yüksek seviyelerde birikebileceğinden, izole F VII eksikliğinin tedavisinde risk daha yüksek olabilmektedir. İnsan protrombin kompleksi konsantreleri verilen hastalar, intravasküler pıhtılaşma veya tromboz belirtileri ve semptomları için yakından gözlemlenmelidir. Tromboembolik komplikasyon riski nedeniyle, protrombin kompleks konsantreleri uygulanırken aşağıdaki hastalarda özellikle yakın izlem yapılmalıdır:
- Koroner kalp hastalığı öyküsü olan hastalar,
- Karaciğer hastalığı olan hastalar,
- Ameliyat öncesi veya sonrası hastalar,
- Yenidoğan veya
- Tromboembolik olay riski veya yaygın intravasküler pıhtılaşma riski olan diğer hastalar.
Bu durumların her birinde, tedavinin potansiyel yararı bu komplikasyonların riskine karşı değerlendirilmelidir.
Virüs güvenliliği
İnsan kanı veya plazmadan yapılan tıbbi ürünler yoluyla bulaşabilecek enfeksiyonları önlemeye yönelik standart önlemler, donör seçimi, spesifik enfeksiyon belirteçleri için bireysel bağışların ve plazma havuzlarının test edilmesi ve virüsleri inaktive etmek/gidermek için etkili üretim adımlarının yürütülmesini içermektedir. Yine de insan kanından veya plazmadan hazırlanan tıbbi ürünler uygulandığında, enfektif ajanların bulaşmasına bağlı bulaşıcı hastalıklar tamamen dışlanamamaktadır. Bu aynı zamanda bilinmeyen veya ortaya çıkan virüsler veya diğer patojenler için de geçerlidir.
Alınan önlemler, HIV, HBV ve HCV gibi zarflı virüsler için ve aynı zamanda zarflı olmayan HAV virüsüne karşı etkili kabul edilmektedir.
Alınan önlemler, parvovirüs B19 gibi zarflı olmayan virüslere karşı sınırlı değerde olabilmektedir. Parvovirüs B19 enfeksiyonu, hamile kadınlar (fetal enfeksiyon) ve immün yetmezliği ve eritropoez artışı (örn. hemolitik anemi) olan bireyler için ciddi olabilmektedir.
İnsan kanından veya plazmadan hazırlanan bir tıbbi ürün düzenli/tekrarlı olarak uygulandığında, uygun aşılar (hepatit A ve B) düşünülmelidir.
Yardımcı maddeler
Sodyum
Bu tıbbi ürün, her flakonda 68 mg sodyum (DSÖ'nün bir yetişkin için önerdiği günde maksimum 2 g sodyum alımının %3,4'üne eşdeğer, Uluslararası Birim başına 0,14 mg sodyum) içermektedir. Bu durum, kontrollü sodyum diyetinde olan hastalar için göz önünde bulundurulmalıdır.
Heparin
Bu tıbbi ürün yardımcı madde olarak heparin sodyum içermektedir. Heparin alerjik reaksiyonlara ve kanın pıhtılaşma sistemini etkileyebilecek olan kan hücre sayısında düşmelere neden olabilir. Geçmişinde heparinle indüklenmiş alerjik reaksiyonu olan hastaların heparin içeren ilaçları kullanmaktan kaçınmaları gerekir.
Pediyatrik popülasyon
PROTHROMPLEX'in çocuklarda uygulanmasını tavsiye etmek için yeterli veri bulunmamaktadır.
Biyolojik tıbbi ürünlerin takip edilebilirliğinin sağlanması için uygulanan ürünün ticari ismi ve seri numarası mutlaka hasta dosyasına kaydedilmelidir.
4.5 Diğer tıbbi ürünler ile etkileşimler ve diğer etkileşim şekilleri
İnsan protrombin kompleks ürünleri, K vitamini antagonist tedavisinin etkisini nötralize etmektedir. Etkileşim çalışmaları yapılmamıştır.
Biyolojik testler ile etkileşim:
Yüksek dozlarda insan protrombin kompleksi alan hastalarda heparine duyarlı olan pıhtılaşma testleri yapılırken, uygulanan ürünün bir bileşeni olarak heparin dikkate alınmalıdır.
Özel popülasyonlara ilişkin ek bilgiler
Herhangi bir etkileşim çalışması yapılmamıştır.
4.6 Gebelik ve laktasyon
Genel tavsiye
Gebelik kategorisi: C
Çocuk doğurma potansiyeli olan kadınlar/Doğum kontrolü (Kontrasepsiyon)
Herhangi bir çalışma yürütülmemiştir.
Gebelik dönemi
İnsan protrombin kompleksinin insan gebeliğinde kullanılması için güvenliliği belirlenmemiştir. Gebe kadınlarda PROTHROMPLEX kullanımına dair yeterli veri bulunmamaktadır.
Hayvanlar üzerinde yapılan çalışmalar, gebelik /ve-veya/ embriyonal/fetal gelişim /ve-veya/ doğum /ve-veya/ doğum sonrası gelişim üzerindeki etkiler bakımından yetersizdir (bkz. bölüm 5.3). İnsanlara yönelik potansiyel risk bilinmemektedir.
PROTHROMPLEX gerekli olmadıkça gebelik döneminde kullanılmamalıdır.
Laktasyon dönemi
İnsan protrombin kompleksinin emzirme sırasında kullanılması için güvenliliği belirlenmemiştir. Emziren kadınlarda PROTHROMPLEX kullanımına dair yeterli veri bulunmamaktadır. Bu nedenle, PROTHROMPLEX emzirme sırasında sadece açıkça endike olduğunda kullanılmalıdır.
Gebe kadınlarda parvovirüs B19 enfeksiyonu riski hakkında bilgi için Bölüm 4.4'e bakınız.
Üreme yeteneği/Fertilite
PROTHROMPLEX’in fertilite üzerindeki etkileri kontrollü klinik çalışmalarda belirlenmemiştir.
4.7 Araç ve makine kullanma yeteneği üzerindeki etkiler
Araç veya makine kullanma yeteneği üzerindeki etkilerine ilişkin herhangi bir çalışma gerçekleştirilmemiştir.
4.8 İstenmeyen etkiler
Güvenlilik profili özeti
PROTHROMPLEX ile tedavi de dahil olmak üzere insan protrombin kompleksi konsantreleri ile replasman tedavisi, insan protrombin kompleks faktörlerinden bir veya daha fazlasını inhibe eden dolaşımdaki antikorların oluşumuna neden olabilmektedir. Bu tür inhibitörler ortaya çıkarsa, durum kendini zayıf bir klinik yanıt olarak gösterecektir.
İnsan protrombin kompleksinin uygulanmasını takiben tromboembolik epizod riski bulunmaktadır (bkz. Bölüm 4.4).
Bulaşıcı ajanlar ile ilgili güvenlilik bilgileri için bkz. Bölüm 4.4.
Advers reaksiyonların tablolanmış listesi
Aşağıdaki advers reaksiyonların tablolanmış listesinde sunulan akut miyokard enfarktüsü, venöz tromboz ve ateş, kazanılmış prothrombin kompleks pıhtılaşma faktörleri (II, VII, IX, X) eksikliği olan hastalarda (n = 61) oral antikoagülan etkisini geri çevirme amaçlı PROTHROMPLEX ile yapılan bir klinik çalışmada bildirilmiştir. Tabloda yer alan diğer advers reaksiyonlar sadece pazarlama sonrası deneyimden bildirilmiştir ve sıklık kategorisi, her bir advers reaksiyonun 61 hasta ile yapılan klinik çalışmada meydana gelebileceği varsayımına dayanan istatistikler ile belirlenmiştir.
PROTHROMPLEX ile tedaviyle oluşan advers reaksiyonlar MedDRA Sistem Organ Sınıfına (versiyon 15.1) göre sınıflandırılmaktadır. Her sıklık grubu içinde advers reaksiyonlar azalan ciddiyet sırasına göre sunulmaktadır. Sıklıklar çok yaygın (≥1/10), yaygın (≥1/100 ila <1/10), yaygın olmayan (≥1/1.000 ila <1/100), seyrek (≥1/10.000 ila <1/1.000), çok seyrek (<1/10.000) ve bilinmiyor (eldeki verilerden hareketle tahmin edilemiyor) olarak tanımlanmaktadır.
| Sistem Organ Sınıfı (SOC) | İstenmeyen etki | Sıklık |
|---|---|---|
| Kan ve lenf sistemi hastalıkları | Protrombin kompleksi faktörlerinin (Faktör II, VII, IX, X) bir veya daha fazlasına yönelik yaygın intravasküler pıhtılaşma inhibitörleri* | Yaygın |
| Bağışıklık sistemi hastalıkları | Anafilaktik şok | Yaygın |
| Anafilaktik reaksiyon | ||
| Aşırı duyarlılık | ||
| Sinir sistemi hastalıkları | Serebrovasküler olay | Yaygın |
| Baş ağrısı | ||
| Kardiyak hastalıklar | Kalp yetmezliği | Yaygın |
| Akut miyokard enfarktüsü** | ||
| Taşikardi | ||
Sistem Organ Sınıfı (SOC)
| İstenmeyen etki | ||
| Sıklık | ||
| Vasküler hastalıklar | Arteryel tromboz | Yaygın |
| Venöz tromboz** | ||
| Hipotansiyon | ||
| Kızarıklık | ||
| Solunum, göğüs ve mediasten hastalıkları | Pulmoner emboli | Yaygın |
| Dispne | ||
| Hırıltılı solunum | ||
| Gastrointestinal hastalıklar | Kusma | Yaygın |
| Mide bulantısı | ||
| Deri ve deri altı doku hastalıkları | Ürtiker | Yaygın |
| Eritematöz döküntü | ||
| Kaşıntı | ||
| Böbrek ve idrar hastalıkları | Nefrotik sendrom | Yaygın |
| Genel bozukluklar ve uygulama bölgesine ilişkin hastalıklar | Ateş** | Yaygın |
* Konjenital eksik faktörleri olan hastalarda gelişim.
** Klinik çalışmadan bildirilmiştir.
Sınıf reaksiyonları
Deri ve deri altı doku hastalıkları: Anjiyoödem, Parestezi
Genel bozukluklar ve uygulama bölgesine ilişkin hastalıklar: İnfüzyon bölgesi reaksiyonu
Sinir sistemi hastalıkları: Letarji
Psikiyatrik hastalıklar: Huzursuzluk
Pediyatrik popülasyon:
Pediyatrik popülasyona ilişkin bilgilendirme için Bölüm 4.2'deki açıklamaya bakınız.
Şüpheli advers reaksiyonların raporlanması
Ruhsatlandırma sonrası şüpheli ilaç advers reaksiyonlarının raporlanması büyük önem taşımaktadır. Raporlama yapılması, ilacın yarar/risk dengesinin sürekli olarak izlenmesine olanak sağlar. Sağlık mesleği mensuplarının herhangi bir şüpheli advers reaksiyonu Türkiye Farmakovijilans Merkezi (TÜFAM)’ne bildirmeleri gerekmektedir. (www.titck.gov.tr; e-posta: tufam@titck.gov.tr; tel: 0 800 314 00 08; faks: 0 312 218 35 99)
4.9 Doz aşımı ve tedavisi
Yüksek dozlarda insan plazma protrombin kompleks ürünlerinin kullanılması, miyokard enfarktüsü, yaygın intravasküler pıhtılaşma, venöz tromboz ve pulmoner emboli vakaları ile ilişkilendirilmiştir. Bu nedenle, aşırı doz durumunda, tromboembolik komplikasyonların veya yaygın intravasküler pıhtılaşmanın gelişme riski artmaktadır.
5. FARMAKOLOJİK ÖZELLİKLER
5.1 Farmakodinamik özellikler
Farmakoterapötik grup: antihemorajikler, kan pıhtılaşma faktörleri, kombinasyon şeklinde pıhtılaşma faktörleri IX, II, VII ve X
ATC Kodu: B02BD01.
K vitamini aracılığı ile karaciğerde sentezlenen pıhtılaşma faktörleri II, VII, IX ve X, genelde Protrombin Kompleksi olarak adlandırılır.
Faktör VII, kan pıhtılaşmasının ekstrinsik yolağını başlatan aktif serin proteaz faktör VIIa'nın zimojenidir. Doku faktörü/faktör VIIa kompleksi, pıhtılaşma faktörleri X ve IX'u aktive etmektedir, böylece IXa ve Xa faktörleri oluşmaktadır. Pıhtılaşma kaskadının daha fazla aktivasyonu ile protrombin (faktör II) aktive edilmektedir ve trombine dönüştürülmektedir. Trombinin etkisi ile fibrinojen fibrine dönüştürülmektedir ve bu da pıhtı oluşumuna neden olmaktadır. Trombinin normal üretimi aynı zamanda birincil hemostazın bir parçası olarak trombosit fonksiyonu için hayati öneme sahiptir.
İzole şiddetli faktör VII eksikliği, trombin oluşumunun azalmasına ve bozulmuş fibrin oluşumu ve bozulmuş primer hemostaz nedeniyle kanama eğilimine yol açmaktadır. İzole faktör IX eksikliği klasik hemofililerden (hemofili B) biridir. Faktör II veya X'un izole eksikliği çok nadirdir ancak şiddetli formlarında klasik hemofilidekine benzer kanama eğilimine neden olmaktadırlar.
K vitaminine bağımlı pıhtılaşma faktörlerinin kazanılmış eksiklikleri, K vitamini antagonistleriyle tedavi sırasında ortaya çıkmaktadır. Eksikliğin şiddetli hale gelmesi durumunda, kas ve eklem kanamasından ziyade retroperitoneal veya serebral kanamalarla karakterize şiddetli bir kanama eğilimi ortaya çıkmaktadır. Şiddetli karaciğer yetmezliği ayrıca K vitaminine bağımlı pıhtılaşma faktörlerinin seviyelerinde belirgin azalmaya ve klinik kanama eğilimine neden olmaktadır ancak bu durum eş zamanlı olarak meydana gelen düşük dereceli intravasküler pıhtılaşma, düşük trombosit seviyeleri, pıhtılaşma inhibitörlerinin eksikliği ve bozulmuş fibrinoliz nedeniyle sıklıkla karmaşıktır.
İnsan protrombin kompleksi konsantrelerinin uygulanması, K vitaminine bağımlı pıhtılaşma faktörlerinin plazma seviyelerinde bir artış sağlamaktadır ve bu faktörlerden bir veya birkaçının eksikliği olan hastalarda pıhtılaşma kusurunu geçici olarak düzeltebilir.
Pediyatrik popülasyon
PROTHROMPLEX’in çocuklarda uygulanmasını tavsiye etmek için yeterli veri bulunmamaktadır.
5.2 Farmakokinetik özellikler
Genel özellikler
Emilim:
Uygulanabilir değildir.
Dağılım:
Uygulanabilir değildir.
Biyotransformasyon:
Uygulanabilir değildir.
Eliminasyon:
Pıhtılaşma faktörü Yarılanma ömrü
Faktör II 40 - 60 saat
Faktör VII 3 - 5 saat
Faktör IX 16 - 30 saat
Faktör X 30 - 60 saat
Doğrusallık/doğrusal olmayan durum:
Uygulanabilir değildir.
5.3 Klinik öncesi güvenlilik verileri
İnsan protrombin kompleksinin faktörleri (konsantre halinde) insan plazmasının normal bileşenleridir ve endojen pıhtılaşma faktörleri gibi davranmaktadır. Daha yüksek dozlar aşırı hacim yüklenmesine neden olduğundan, tek uygulamadan sonra yapılan toksisite testinin bir önemi yoktur. Heterolog proteinlere karşı antikorların gelişimi yoluyla etkileşim meydana geldiğinden, hayvan testlerinde tekrarlanan uygulamalardan sonra toksisite çalışmalarının yapılması mümkün değildir.
İnsandaki pıhtılaşma faktörleri kanserojen veya mutajenik olarak görülmediğinden özellikle heterolog türlerde deneysel çalışmalara gerek görülmemiştir.
6. FARMASÖTİK ÖZELLİKLER
6.1 Yardımcı maddelerin listesi
Toz:
Sodyum klorür
Sodyum sitrat
Heparin sodyum (domuz bağırsak mukozası)
Antitrombin III
Çözücü:
Steril enjeksiyonluk su
6.2 Geçimsizlikler
Bu tıbbi ürün Bölüm 6.6'da belirtilenler dışındaki diğer tıbbi ürünlerle karıştırılmamalıdır. Sulandırma için yalnızca ekli sulandırma seti kullanılmalı ve enjeksiyon/infüzyon için yalnızca sağlanan enjeksiyon/infüzyon seti kullanılmalıdır çünkü bazı enjeksiyon/infüzyon ekipmanlarının iç yüzeyine pıhtılaşma faktörünün adsorpsiyonu sonucu tedavi başarısızlığı meydana gelebilmektedir.
Tüm pıhtılaşma faktörü preparatlarında olduğu gibi, tıbbi ürünün etkililiği ve toleransı diğer tıbbi ürünlerle karıştırıldığında bozulabilir. PROTHROMPLEX uygulamasından önce ve sonra ortak venöz girişin izotonik salin solüsyonu ile durulanması tavsiye edilir.
6.3 Raf Ömrü
36 ay
Belirtilen raf ömrü dahilinde, ürün oda sıcaklığında (maks. 25°C) altı aya kadar bir süre boyunca saklanabilmektedir. Oda sıcaklığında saklamanın başlangıcı ve bitişi ambalajın üzerine kaydedilmelidir. PROTHROMPLEX, oda sıcaklığında saklandıktan sonra buzdolabına (2°C ila 8°C) geri konulmamalı, altı ay içinde kullanılmalı veya imha edilmelidir.
Kimyasal ve fiziksel kullanımda stabilite 20-25°C'de üç saat süreyle kanıtlanmıştır. Mikrobiyolojik açıdan bakıldığında, preparat herhangi bir koruyucu madde içermediğinden PROTHROMPLEX sulandırıldıktan hemen sonra kullanılmalıdır. Hemen kullanılmazsa, kullanımdaki saklama süreleri ve koşulları kullanıcının sorumluluğundadır. Kullanıma hazır çözelti buzdolabına geri konulmamalıdır.
6.4 Saklamaya yönelik özel tedbirler
Buzdolabında (2°C ila 8°C) saklayınız. Dondurmayınız.
Işıktan korumak için orijinal ambalajında saklayınız.
Tıbbi ürünün sulandırılmasından sonraki saklama koşulları için Bölüm 6.3'e bakınız.
6.5 Ambalajın niteliği ve içeriği
Toz, yüzeyi işlenmiş, renksiz camdan (hidrolitik sınıf II) yapılmış flakonlarda; çözücü ise yüzeyi işlenmiş, renksiz camdan (hidrolitik sınıf I) yapılmış flakonlarda sağlanmaktadır. Hem ürün flakonları hem de çözelti flakonları, bütil kauçuktan yapılmış tıpalarla kapatılmaktadır.
Ambalaj içeriği
- Enjeksiyonluk çözelti için PROTHROMPLEX toz içeren 1 flakon
- 17 mL steril enjeksiyonluk su içeren 1 flakon
- Sulandırma için 1 Mix2vial cihazı.
Ambalaj boyutu
- 1 x 500 IU
6.6 Beşeri tıbbi üründen arta kalan maddelerin imhası ve diğer özel önlemler
Genel Talimatlar
- Sulandırma için yalnızca ekli olan sulandırma seti kullanılmalıdır.
- Son kullanma tarihini kontrol ediniz ve hazırlanmadan önce PROTHROMPLEX tozu ve enjeksiyonluk suyun (çözücü) oda sıcaklığında olduğundan emin olunuz. Etiket ve karton ambalaj üzerinde belirtilen son kullanma tarihinden sonra kullanmayınız.
- Sulandırma prosedürü sırasında antiseptik teknik (temiz ve düşük mikrop koşulları) ve düz bir çalışma yüzeyi kullanınız. Ellerinizi yıkayınız ve temiz muayene eldivenleri giyiniz (eldiven kullanımı isteğe bağlıdır).
- Çözücü (steril enjeksiyonluk su) içeren açılmamış flakonu oda veya vücut sıcaklığına (maksimum 37°C) getiriniz.
- PROTHROMPLEX yalnızca uygulamadan hemen önce sulandırılmalıdır. Çözelti berrak veya hafif opelesandır. Bulanık çözeltiler veya çökelti içerenler imha edilmelidir.
Enjeksiyonluk çözelti tozunun sulandırılmasına ilişkin talimatlar:
| Basamaklar | Görsel | |
|---|---|---|
| 1 |
| |
| 2 |
| |
| 3 |
|
| Basamaklar | Görsel | |
|---|---|---|
| 4 |
| 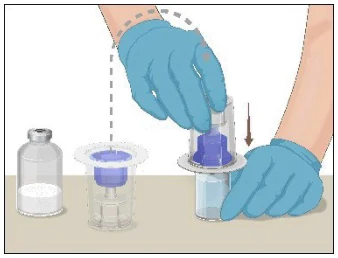 |
| 5 |
| 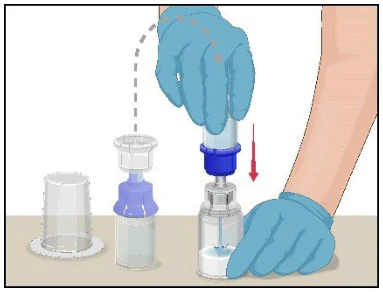 |
| 6 |
| 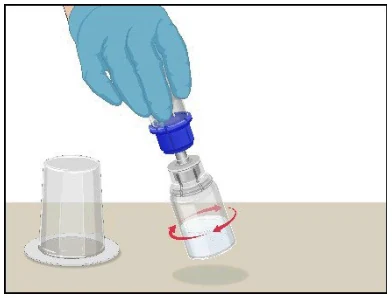 |
| 7 |
| 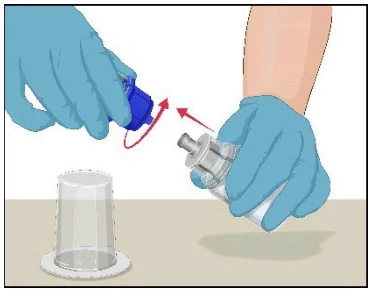 |
| Basamaklar | 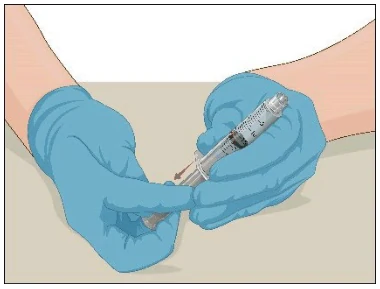 Görsel | |
| 8 |
| 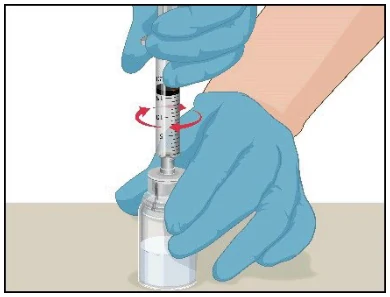 |
| 9 |
| 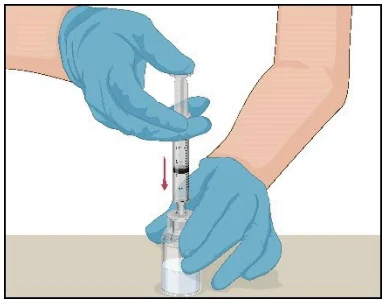 |
| 10 |
| 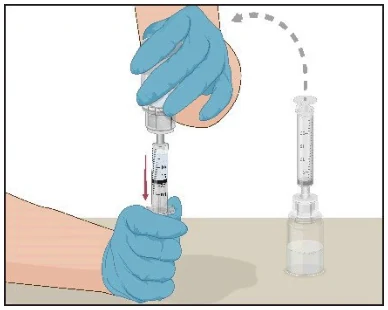 |
| 11 |
| |
| 12 |
|
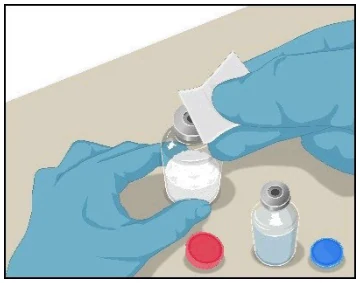
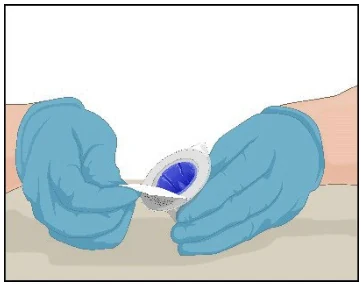
Uygulama Talimatları
Uygulamadan önce enjektördeki hazırlanan çözeltiyi partikül madde ve renk değişikliği açısından inceleyiniz. Çözelti berrak, renksiz olmalıdır ve partikül içermemelidir. Mix2Vial cihazında bulunan filtre bu partikülleri tamamen ortadan kaldırmaktadır. Filtrasyon dozaj hesaplamalarını etkilememektedir. Enjektördeki çözelti, filtrasyondan sonra bulanıksa veya pul veya partikül içeriyorsa kullanılmamalıdır.
- 1. İnfüzyon iğnesini PROTHROMPLEX çözeltisini içeren bir enjektöre takınız. Konfor açısından kanatlı (kelebek) infüzyon seti tercih edilmektedir. İğneyi yukarı doğru tutunuz ve enjektöre parmağınızla hafifçe vurarak ve havayı yavaşça ve dikkatlice enjektör ve iğneden dışarı iterek hava kabarcıklarını çıkarınız.
- 2. Turnike uygulayınız ve cildi steril alkollü bir mendille (veya doktorunuzun veya hemofili tedavi merkezinizin önerdiği başka uygun bir steril çözeltiyle) iyice silerek infüzyon bölgesini hazırlayınız.
- 3.
İğneyi damara sokunuz ve turnikeyi çıkarınız. PROTHROMPLEX'ı yavaşça infüze ediniz. Dakikada 2 mL'den daha hızlı infüze etmeyiniz. Boş enjektörü ayırınız.
Not:
Tüm enjektörler infüze edilene kadar kelebek iğneyi çıkarmayınız ve enjektöre bağlanan Luer portuna dokunmayınız.
- 4. İğneyi damardan çıkarınız ve steril gazlı bez kullanarak infüzyon bölgesine birkaç dakika boyunca baskı uygulayınız.
İğnenin kapağını tekrar kapatmayınız. İğneyi, enjektörü ve boş PROTHROMPLEX'ı ve çözücü flakonu uygun şekilde imha etmek için sert duvarlı kesici alet kabına atınız. Bu malzemeleri sıradan ev çöpüne atmayınız.
Kullanılmamış olan ürünler ya da atık materyaller, “Tıbbi Atıkların Kontrolü Yönetmeliği” ve “Ambalaj Atıklarının Kontrolü Yönetmeliği”ne uygun olarak imha edilmelidir.
7. RUHSAT SAHİBİ
Takeda İlaç Sağlık Sanayi Ticaret Limited Şirketi
Şişli / İSTANBUL
8. RUHSAT NUMARASI
2025/409
9. İLK RUHSAT TARİHİ/RUHSAT YENİLEME TARİHİ
İlk ruhsat tarihi: 29.09.2025
Son yenileme tarihi: -
10. KÜB’ÜN YENİLENME TARİHİ