


KISA ÜRÜN BİLGİSİ - OCREVUS 920 MG/23 ML SC ENJEKSİYONLUK ÇÖZELTİ
1. BEŞERİ TIBBİ ÜRÜNÜN ADI
OCREVUS 920 mg/23 mL SC enjeksiyonluk çözelti
Steril
2. KALİTATİF VE KANTİTATİF BİLEŞİM
Etkin madde:
Her flakon, 40 mg/mL konsantrasyonda ocrelizumab çözeltisi içerir. Toplamda her flakonda 23 mL’de 920 mg ocrelizumab bulunmaktadır.
Ocrelizumab, rekombinant DNA teknolojisiyle Çin Hamsteri Yumurtalığı hücre dizilerinde üretilen bir humanize monoklonal antikordur.
Yardımcı maddeler:
Sodyum asetat, trihidrat: 50,1 mg (her flakonda)
Diğer yardımcı maddeler için Bölüm 6.1’e bakınız.
3. FARMASÖTİK FORM
Enjeksiyonluk çözelti
Steril, tek dozluk, berrak ila hafif opalesan, renksiz ila açık kahverengi, koruyucu içermeyen çözelti
4. KLİNİK ÖZELLİKLER
4.1 Terapötik endikasyonlar
Ataklarla seyreden multipl skleroz (RMS) veya erken primer progresif multipl skleroz (PPMS) vakalarında endikedir.
4.2 Pozoloji ve uygulama şekli
| Tedavi, nörolojik rahatsızlıkların tanı ve tedavisinde deneyimli uzman hekimler tarafından | |
| başlatılmalı ve denetlenmelidir. İlk uygulama; şiddetli enjeksiyon reaksiyonları, | |
| hipersensitivite reaksiyonları ve/veya anafilaktik reaksiyonlar gibi şiddetli reaksiyonların | |
| yönetimi için uygun tıbbi desteğin olduğu klinik izlem altında başlatılmalıdır (bkz. Bölüm 4.4). | |
| Enjeksiyon reaksiyonları için premedikasyon | |
| Lokal ve sistemik enjeksiyon reaksiyonları (ER’ler) riskini azaltmak amacıyla, her ocrelizumab | |
| enjeksiyonundan kısa bir süre önce aşağıdaki iki premedikasyon uygulanmalıdır: | |
| |
| |
| İlave olarak, her uygulamadan kısa bir süre önce bir antipiretik ile premedikasyon (örneğin, | |
| parasetamol) ayrıca değerlendirilebilir. | |
Pozoloji/Uygulama sıklığı ve süresi:
Başlangıç dozu:
Önerilen doz, her 6 ayda bir uygulanan 920 mg’dır.
Başlangıç dozunun veya takip eden dozların ayrı uygulamalara bölünmesi gerekmemektedir. Her bir ocrelizumab dozu arasında en az 5 aylık bir ara olmalıdır.
ER meydana gelmesi durumunda enjeksiyonun veya tedavinin sonlandırılması:
Yaşamı tehdit edici ER’ler
Yaşamı tehdit edici ER belirtileri olursa, enjeksiyon derhal kesilmelidir ve hasta uygun şekilde tedavi görmelidir. Bu hastalarda tedavi kalıcı olarak kesilmelidir (bkz. Bölüm 4.3).
Şiddetli ER’ler
Hasta şiddetli bir ER yaşarsa, enjeksiyon hemen kesilmeli ve hastaya semptomatik tedavi uygulanmalıdır. Enjeksiyon yalnızca semptomlar düzeldikten sonra başlatılmalıdır (bkz. Bölüm 4.4).
Unutulan veya geç alınan dozlar:
Eğer bir enjeksiyon unutulursa mümkün olan en kısa sürede uygulanmalıdır; planlanan bir sonraki doza kadar beklenmemelidir. Dozlar arasında 6 aylık (en az 5 aylık) bir ara olmalıdır.
Uygulama şekli:
OCREVUS 920 mg/23 mL SC enjeksiyonluk çözelti, intravenöz uygulama için değildir ve her zaman bir sağlık personeli tarafından subkutan enjeksiyonla uygulanmalıdır.
Reçetelendiği şekilde doğru uygulama şekli ve doğru formülasyon (intravenöz veya subkutan) ile hastaya uygulandığından emin olmak için ürün etiketlerinin kontrol edilmesi önemlidir.
Hastalar tedaviye intravenöz veya subkutan ocrelizumab ile başlayabilir ve halihazırda intravenöz ocrelizumab uygulanan hastalar intravenöz ocrelizumab ile veya OCREVUS 920 mg/23 mL SC enjeksiyonluk çözeltiye geçerek tedaviye devam edebilirler.
920 mg’lik doz, karın bölgesinde yaklaşık 10 dakikalık sürede subkutan enjeksiyon ile uygulanmalıdır. Bir subkutan enjeksiyonun setinin kullanılması (örneğin, kanatlı/kelebek) önerilmektedir. Subkutan enjeksiyon setinde kalan rezidüel gecikme hacmi hastaya uygulanmamalıdır.
Enjeksiyon bölgesi karın olmalıdır (göbek deliğinin 5 cm’lik çevresi hariç). Derinin kızarmış, morarmış, hassas veya sert olduğu bölgelerde veya ben veya yara bulunan bölgelerde hiçbir zaman enjeksiyon uygulanmamalıdır.
OCREVUS SC enjeksiyonluk çözelti her zaman bir sağlık personeli tarafından uygulanmalıdır. Başlangıç dozu için; enjeksiyon reaksiyonları gibi şiddetli reaksiyonların yönetimi için uygun tıbbi desteğe erişimin olduğu enjeksiyon sonrası takip, enjeksiyondan sonra en az bir saat süre ile önerilmektedir. Takip eden dozlar için, enjeksiyon sonrası takibe gerek olup olmadığı tedaviyi uygulayan hekimin kararına bağlıdır (bkz. Bölüm 4.4).
Tıbbi ürünün uygulama öncesinde kullanımı ve muhafazası ile ilgili talimatlar için Bölüm 6.6’ya bakınız.

Özel popülasyonlara ilişkin ek bilgiler:
Karaciğer yetmezliği:
Karaciğer bozukluğu olan hastalarda ocrelizumabın güvenliliği ve etkililiği üzerinde resmi olarak çalışılmamıştır. Hafif karaciğer yetmezliği olan hastalar klinik çalışmalara dahil edilmiştir. Orta ve şiddetli seviyede karaciğer yetmezliği olan hastalarda deneyim mevcut değildir. Ocrelizumab, bir monoklonal antikordur ve atılımı katabolizma (karaciğer metabolizmasından ziyade) yoluyla gerçekleşmektedir; karaciğer yetmezliği olan hastalar için doz ayarlaması gereksinimi beklenmemektedir (bkz. Bölüm 5.2).
Böbrek yetmezliği:
Böbrek bozukluğu olan hastalarda ocrelizumabın güvenliliği ve etkililiği üzerinde resmi olarak çalışılmamıştır. Hafif böbrek yetmezliği olan hastalar klinik çalışmalara dahil edilmiştir. Orta ve şiddetli seviyede böbrek yetmezliği olan hastalarda deneyim mevcut değildir. Ocrelizumab, bir monoklonal antikordur ve atılımı katabolizma (peptitlere ve amino asitlere parçalanma) yoluyla gerçekleşmektedir; böbrek yetmezliği olan hastalar için doz ayarlaması gereksinimi beklenmemektedir (bkz. Bölüm 5.2).
Pediyatrik popülasyon:
0 ile 18 yaş arasındaki çocuklarda OCREVUS’un güvenliliği ve etkililiği üzerinde henüz çalışılmamıştır. Bu konu ile ilgili veri mevcut değildir.
Geriyatrik popülasyon:
| İntravenöz ocrelizumaba ilişkin mevcut kısıtlı verilere dayanarak (bkz. Bölüm 5.1 ve 5.2), 55 | |
| yaşın üzerindeki hastalarda pozoloji ayarlaması gerekmemektedir. Devam eden klinik | |
| çalışmalarda yer alan hastalarda, 55 yaş ve üzerine geldiklerinde her 6 ayda bir 600 mg | |
| intravenöz ocrelizumab uygulanmasına devam edilmektedir. 65 yaşın üzerindeki hastalarda | |
| subkutan ocrelizumab kullanımı çalışılmamıştır. |
4.3 Kontrendikasyonlar
| OCREVUS aşağıdaki durumlarda kontrendikedir: | |
| |
| karşı aşırı duyarlılığı olan hastalarda | |
| |
| |
| |
4.4 Özel kullanım uyarıları ve önlemleri
| İzlenebilirlik | |
| Biyolojik tıbbi ürünlerin izlenebilirliğini artırmak için, uygulanan ürünün ticari adı ve seri | |
| numarası net bir şekilde hasta dosyasına kaydedilmelidir. |
Enjeksiyon reaksiyonları (ER’ler)
Ocrelizumab tedavisi, sitokin salınımına ve/veya diğer kimyasal mediyatörlerle ilişkili olabilecek enjeksiyon reaksiyonlarıyla ilişkilidir. Hekimler, uygulama sırasında veya uygulamadan sonraki 24 saat içinde ER’lerin meydana gelebileceği ile ilgili hastaları uyarmalıdır. ER semptomları ilk enjeksiyonla daha sık şekilde raporlanmıştır. ER’ler lokal veya sistemik olabilir. Enjeksiyon bölgesindeki lokal ER’lerin yaygın semptomları arasında eritem, ağrı, şişme ve kaşıntı bulunmaktadır. Sistemik ER’lerin yaygın semptomları arasında baş ağrısı ve bulantı bulunmaktadır (bkz. Bölüm 4.8).
Enjeksiyondan kısa bir süre önce, ER riskini azaltmak için hastalara premedikasyon uygulanmalıdır (bkz. Bölüm 4.2). Hastalar, tıbbi ürünün başlangıç dozundan sonra en az bir saat süreyle şiddetli ER semptomları açısından gözlemlenmelidir. Tıbbi ürünün başlangıç dozu için şiddetli ER’ler, hipersensitivite reaksiyonları ve/veya anafilaktik reaksiyonların yönetimi için uygun kaynaklar mevcut olmalıdır. Takip eden dozlar için, enjeksiyon sonrası takibe gerek olup olmadığı tedaviyi uygulayan hekimin kararına bağlıdır. ER’ler, ortaya çıkmaları halinde semptomatik tedavi ile yönetilebilir.
Yaşamı tehdit edici ER belirtileri olursa, enjeksiyon derhal kesilmeli ve hasta uygun şekilde tedavi görmelidir. Ocrelizumab tedavisi bu hastalarda kalıcı olarak kesilmelidir. Hasta şiddetli bir ER yaşarsa, enjeksiyon hemen kesilmeli ve hastaya semptomatik tedavi uygulanmalıdır. Enjeksiyon yalnızca semptomlar düzeldikten sonra tekrar başlatılmalıdır.
İntravenöz ocrelizumab, sitokin salınımı ve/veya diğer kimyasal aracılarla da ilişkili olabilen infüzyonla ilişkili reaksiyonlarla (İİR’ler) ilişkilendirilir. İİR’ler kaşıntı, döküntü, ürtiker, eritem, boğaz tahrişi, orofaringeal ağrı, dispne, faringeal veya laringeal ödem, kızarma, hipotansiyon, ateş, yorgunluk, baş ağrısı, baş dönmesi, bulantı, taşikardi ve anafilaksi şeklinde ortaya çıkabilir. İntravenöz ocrelizumab kullanımı ile bazıları hastaneye yatış gerektiren şiddetli İİR’ler bildirilmiştir.
Hipersensitiveyi semptomlar açısından bir ER veya İİR’den ayırt etmek zor olabilir. Bir aşırı duyarlılık reaksiyonundan şüpheleniliyorsa, enjeksiyon derhal ve kalıcı olarak durdurulmalıdır (aşağıdaki “Aşırı duyarlılık reaksiyonları” kısmına bakınız).
Aşırı duyarlılık reaksiyonları
Aşırı duyarlılık reaksiyonu (tıbbi ürüne karşı akut alerjik reaksiyon) da görülebilir. Tip I akut aşırı duyarlılık reaksiyonları (IgE aracılı), klinik olarak ER semptomlarından ayırt edilemeyebilir.
İlk uygulama sırasında genellikle görülmemekle birlikte, herhangi bir uygulama esnasında bir aşırı duyarlılık reaksiyonu oluşabilir. Sonraki uygulamalarda, öncekinden daha şiddetli semptomlar veya yeni semptomlar görülmesi olası bir aşırı duyarlılık reaksiyonunu akla getirmelidir. Ocrelizumaba veya yardımcı maddelerden herhangi birine karşı bilinen IgE aracılı duyarlılığı olan hastalar ocrelizumab ile tedavi edilmemelidir (bkz. Bölüm 4.3).
Enfeksiyon
Aktif enfeksiyonu olan hastalarda enfeksiyon düzelene kadar ocrelizumab uygulaması ertelenmelidir.
Şiddetli immun yetmezliği (lenfopeni, nötropeni, hipogamaglobulinemi gibi) olan hastalarda ocrelizumab kullanılmaması gerektiğinden, uygulamadan önce hastanın bağışıklık durumu kontrol edilmelidir (bkz. Bölüm 4.3 ve 4.8).
İntravenöz ocrelizumab ile yapılan çalışmalarda, şiddetli bir enfeksiyon geçiren hastaların genel oranı karşılaştırma tedavilerine benzer olmuştur (bkz. Bölüm 4.8). Derece 4 (yaşamı tehdit eden) ve Derece 5 (ölümcül) enfeksiyonların sıklığı tüm tedavi gruplarında düşük olmuştur, ancak PPMS’de yaşamı tehdit eden (%1,6’ya karşı %0,4) ve ölümcül (%0,6’ya karşı %0) enfeksiyonlar plaseboya kıyasla ocrelizumab ile daha yüksek görülmüştür. Yaşamı tehdit eden tüm enfeksiyonlar, ocrelizumab tedavisinin kesilmesi gerekmeden düzelmiştir.
PPMS’de, yutma güçlüğü çeken hastalarda aspirasyon pnömonisi görülme riski daha fazladır. Bu hastalarda ocrelizumab ile tedavi şiddetli pnömoni riskini daha da arttırabilir. Pnömoni görülen hastalarda acil önlem alınmalıdır.
Progresif Multifokal Lökoensefalopati (PML)
Ocrelizumab dahil olmak üzere, anti-CD20 antikorları ile tedavi edilen ve çoğunlukla bazı risk faktörleri ile ilişkilendirilmiş (hasta popülasyonu; örneğin; lenfopeni, ileri yaş, immunosupresif ajanlar ile politerapi) hastalarda John Cunningham Virüsü (JCV) enfeksiyonunun neden olduğu PML vakaları çok nadir gözlemlenmiştir.
Yeni nöbetler veya nörolojik bulguların veya semptomların kötüleşmesi gibi MS (multipl skleroz) hastalığının seyriyle benzer olabilecek erken PML bulgu ve semptomlarına karşı doktorlar dikkatli olmalıdır.
PML’den şüphelenildiğinde ocrelizumab tedavisi durdurulmalıdır. Tercihen kontrastlı MRG taraması (tedavi öncesi MRG ile karşılaştırılması), JCV Deoksiribonükleik Asit (DNA) için doğrulayıcı beyin-omurilik sıvısı (BOS) testi ve tekrar nörolojik incelemeler dahil olmak üzere değerlendirme yapılması düşünülmelidir. PML doğrulanırsa tedavi kalıcı olarak kesilmelidir.
Hepatit B reaktivasyonu
Anti-CD20 antikorları ile tedavi edilen hastalarda bazı durumlarda fulminan hepatit, karaciğer yetmezliği ve ölüm ile sonuçlanan Hepatit B virüsü (HBV) reaktivasyonu rapor edilmiştir.
Tedaviye başlamadan önce tüm hastalarda lokal kılavuzlara göre HBV taraması yapılmalıdır. HBsAg ve anti-HB testlerinde pozitif sonuçlar ile doğrulanan aktif HBV’si olan hastalara ocrelizumab uygulanmamalıdır (bkz. Bölüm 4.3). Pozitif serolojisi olan (HBsAg için negatif ve HB çekirdek antikoru için pozitif (HBcAb+) veya HBV taşıyıcıları (yüzey antijeni HbsAg+ için pozitif) olan hastalarda tedaviye başlanmadan önce karaciğer hastalıkları uzmanlarına danışılmalı ve bu hastalar Hepatit B reaktivasyonunu önlemek için lokal medikal standartlara göre izlenmeli ve yönetilmelidir.
Geç nötropeni
Geç nötropeni başlangıcı vakaları en son intravenöz ocrelizumab infüzyonundan en az 4 hafta sonra bildirilmiştir (bkz. Bölüm 4.8). Bazı vakalar Derece 3 veya 4 olsa da, vakaların çoğu Derece 1 veya 2 olmuştur. Enfeksiyon bulguları ve semptomları olan hastalarda kan nötrofillerinin ölçümü tavsiye edilir.
Maligniteler
Pivotal klinik çalışmaların kontrollü döneminde, kontrol gruplarına kıyasla intravenöz ocrelizumabla tedavi edilen hastalarda malignite (meme kanserleri dahil) sayısında artış gözlenmiştir. İnsidans bir MS popülasyonu için beklenen arka plan oranı dahilinde görülmüştür. Pivotal klinik çalışmaların açık etiketli uzatma (Open-Label Extension (OLE)) fazı ve kontrollü dönemi boyunca sürekli ocrelizumab tedavisinin yaklaşık 10 yılı sonunda, malignitelerin insidansı bir MS popülasyonu için beklenen arka plan oranı içerisinde kalmıştır. Bilinen aktif malignitesi olan hastalara ocrelizumab tedavisi uygulanmamalıdır (bkz. Bölüm 4.3). Malignite için bilinen risk faktörleri taşıyan ve malignite nüksü bakımından aktif bir şekilde takip edilen hastalarda bireysel yarar-risk göz önünde bulundurulmalıdır. Hastalara standart meme kanseri taraması uygulanmalıdır.
İmmun sistemi ciddi şekilde baskılanmış olan hastaların tedavisi
İmmun sistemi ciddi şekilde baskılanmış olan hastalara bu durum ortadan kalkana kadar tedavi uygulanmamalıdır (bkz. Bölüm 4.3).
Diğer oto-immun rahatsızlıklarda, immunosupresiflerle (örneğin; kronik kortikosteroidler, biyolojik ve biyolojik olmayan hastalık modifiye edici antiromatizmal ilaçlar, mikofenolat mofetil, siklofosfamid, azatiyoprin) eş zamanlı ocrelizumab kullanımı fırsatçı enfeksiyonlar dahil olmak üzere ciddi enfeksiyonlarda artışa neden olmuştur. Enfeksiyonlar atipik pnömoni ve pneumocystis jirovecii pnömonisi, varisella pnömonisi, tüberküloz ve histoplazmozu kapsamaktadır ancak bunlarla sınırlı değildir. Nadir vakalarda, bu enfeksiyonların bazılarının ölümcül olduğu görülmüştür. Açıklayıcı bir analizde ciddi enfeksiyon riskiyle ilişkilendirilen şu faktörler tespit edilmiştir: MS için önerilenden daha yüksek ocrelizumab dozları, diğer komorbiditeler ve kronik immunosupresif/kortikosteroid kullanımı.
Relapsların semptomatik tedavisine yönelik kortikosteroidler hariç olmak üzere, ocrelizumab ile eş zamanlı olarak başka immunosupresiflerin kullanılması önerilmemektedir. Klinik uygulamada relapsların semptomatik tedavisi için eş zamanlı steroid kullanımının enfeksiyon riskinde artışla ilişkilendirilip ilişkilendirilmediğine dair bilgi sınırlıdır. İntravenöz ocrelizumaba yönelik pivotal MS çalışmalarında relaps tedavisi için kortikosteroid uygulaması ciddi enfeksiyon riskinde artışla ilişkilendirilmemiştir.
Bir immunosupresif tedavinin ardından ocrelizumaba başlarken veya ocrelizumabdan sonra bir immunosupresif tedaviye başlarken, farmakodinamik etkilerin çakışma olasılığı göz önünde bulundurulmalıdır (bkz. Bölüm 5.1). Ocrelizumab reçete edilirken hastalık modifiye edici diğer MS tedavilerinin farmakodinamiği göz önünde bulundurularak dikkatli olunmalıdır.
Aşılar
Tedavi sonrasında canlı veya canlı atenüe aşılar ile bağışıklamanın güvenliliği henüz çalışılmamıştır ve tedavi sırasında ve B hücresi replesyonuna kadar canlı atenüe veya canlı aşılar ile aşılama önerilmemektedir. Klinik çalışmalarda B hücresi replesyonu için medyan süre 72 hafta olmuştur (bkz. Bölüm 5.1).
Açık etiketli randomize bir çalışmada, intravenöz ocrelizumab ile tedavi edilen RMS hastaları tetanoz toksoid, pekiştirme dozunun uygulandığı veya uygulanmadığı 23 valanlı pnömokokal polisakkarit, keyhole limpet hemosiyanin neoantijeni ve mevsimsel influenza aşılarına azalmış da olsa hümoral yanıtlar verebilmiştir (bkz. Bölüm 4.5 ve 5.1).
Ocrelizumab ile tedavi edilen hastaların, mevsimsel inaktif influenza aşıları ile aşılanması tavsiye edilmektedir.
Ocrelizımab tedavisine başlanmadan önce hastaların immunizasyon durumları gözden geçirilmelidir. Aşılama gerektiren hastalarda, aşıların uygulanması ocrelizumab tedavisine başlamadan en az 6 hafta önce tamamlanmalıdır.
İn utero ocrelizumab maruziyeti ve yenidoğan ve bebeklerin canlı veya canlı atenüe aşılarla aşılanması
Gebelik esnasında ocrelizumab maruziyeti görülen annelerin bebeklerindeki B hücresi deplesyon potansiyeli nedeniyle, canlı veya canlı atenüe aşılarla aşı uygulamalarının bebeğin B hücresi sayımı iyileşene kadar ertelenmesi önerilmektedir. Dolayısıyla, aşı uygulaması gerçekleştirilmeden önce yenidoğanlarda ve bebeklerde CD19-pozitif B hücre sayımı tavsiye edilmektedir.
Canlı veya canlı atenüe aşılar haricindeki diğer tüm aşı uygulamaları için yerel aşılama takviminin takip edilmesi ve aşının etkililiği azalabileceğinden bireylerde koruyucu bir immün yanıt oluşup oluşmadığını kontrol etmek amacıyla aşı ile sağlanan yanıt titrelerinin ölçülmesi önerilmektedir.
Aşılamanın güvenliliği ve zamanlaması bebeğin doktoru ile tartışılmalıdır (bkz. Bölüm 4.6).
Sodyum
Bu tıbbi ürün her “doz”unda 1 mmol (23 mg)’dan daha az sodyum ihtiva eder; yani aslında “sodyum” içermez.
4.5 Diğer tıbbi ürünlerle etkileşim ve diğer etkileşim şekilleri
Sitokrom P450 enzimleri, diğer metabolize edici enzimler veya taşıyıcılar üzerinden hiçbir etkileşim beklenmediğinden etkileşim çalışmaları yürütülmemiştir.
Aşılar
Ocrelizumab tedavisi sonrasında canlı veya canlı atenüe aşılar ile bağışıklamanın güvenliliği henüz çalışılmamıştır.
İntravenöz ocrelizumab tedavisi alan hastalarda tetanoz toksoid, 23 valanlı pnömokokal polisakkarit, keyhole limpet hemosiyanin neoantijen ve mevsimsel influenza aşılarının etkilerine ait veri mevcuttur (bkz. Bölüm 4.4 ve 5.1).
İntravenöz ocrelizumab ile 2 yılı aşkın tedavinin ardından S. pneumoniae, kabakulak, rubella ve varicellaya karşı pozitif antikor titresi olan hastaların oranları başlangıçtakilerle ile aynı olmuştur.
İmmunosupresanlar
Relapsların semptomatik tedavisi için kortikosteroidler dışında ocrelizumab ile birlikte diğer immunosupresif tedavilerin kullanılması önerilmez (bkz. Bölüm 4.4).
Özel popülasyonlara ilişkin ek bilgiler:
Ocrelizumab ile herhangi bir farmakokinetik ilaç etkileşimi çalışması yapılmamıştır.
Pediyatrik popülasyon:
Ocrelizumab ile pediyatrik popülasyonda herhangi bir farmakokinetik ilaç etkileşimi çalışması yapılmamıştır.
4.6 Gebelik ve laktasyon
Genel tavsiye
Gebelik kategorisi: C
Çocuk doğurma potansiyeli bulunan kadınlar/Doğum kontrolü (kontrasepsiyon)
Çocuk doğurma potansiyeli bulunan kadınlar, ocrelizumab kullanırken ve son ocrelizumab dozunun uygulanmasından sonra 4 ay boyunca doğum kontrol yöntemi kullanmalıdır.
Gebelik dönemi
Ocrelizumab’ın gebe kadınlarda kullanımına ilişkin yeterli veri mevcut değildir. Hayvanlar üzerinde yapılan araştırmalar üreme toksisitesinin bulunduğunu göstermiştir (bkz. Bölüm 5.3). İnsanlara yönelik potansiyel risk bilinmemektedir.
Ocrelizumab, bir immünoglobulin G (IgG)’dir. IgG’nin plasenta bariyerini geçtiği bilinmektedir. Gebelikte ocrelizumaba maruz kalan annelerden doğan yenidoğan ve bebeklerde canlı ya da canlı atenüe aşılarla aşılamanın ertelenmesi düşünülmelidir. Ocrelizumaba maruz kalan yenidoğanlarda ve bebeklerde B hücre sayımı verisi toplanmamıştır ve yenidoğanlarda ve bebeklerde B hücre deplesyonun potansiyel devam süresi bilinmemektedir (bkz. Bölüm 4.4).
Gebelik sırasında diğer anti-CD20 antikorlara maruz kalmış olan annelerin bebeklerinde geçici periferik B hücre deplesyonu ve lenfositopeni rapor edilmiştir. B hücre depleasyonu in utero olarak hayvan çalışmalarında da tespit edilmiştir.
Hayvan çalışmaları (embriyo-fetal toksisite) teratojenik etkilere işaret etmemektedir. Doğum öncesi ve sonrası geliştirme çalışmalarında üreme toksisitesi gözlenmiştir (bkz. Bölüm 5.3).
Anne için olan potansiyel fayda fetüs için olan potansiyel riskten ağır basmadığı sürece gebelikte ocrelizumab uygulamasından kaçınılmalıdır.
Laktasyon dönemi
Ocrelizumabın ve metabolitlerinin insan sütüne karışıp karışmadığı bilinmemektedir. Hayvanlarda elde edilen farmakodinamik/toksikolojik veriler ocrelizumabın anne sütüne atıldığını göstermiştir (bkz. Bölüm 5.3). Yenidoğan ve bebeklerdeki risk göz ardı edilemez. Kadın hastalara tedavi sırasında emzirmeye ara vermeleri önerilmelidir.
Üreme yeteneği/Fertilite
Ocrelizumaba maruz kalan sinomolgus maymunlarında erkek ve dişi doğurganlığı hakkında yapılan çalışmalara dayanan klinik öncesi veriler insanlara yönelik özel bir tehlikeye işaret etmemektedir.
4.7 Araç ve makine kullanımı üzerindeki etkiler
OCREVUS'un araç ve makine kullanma yeteneği üzerinde etkisi yoktur ya da etkisi ihmal edilebilir düzeydedir.
4.8 İstenmeyen etkiler
Güvenlilik profilinin özeti
Pivotal klinik çalışmaların kontrollü döneminde, en önemli ve sık bildirilen advers reaksiyonlar İİR’ler (RMS ve PPMS’te sırasıyla %34,3 ve %40,1) ve enfeksiyonlar (RMS ve PPMS’te sırasıyla %58,5 ve %72,2) olmuştur (bkz. Bölüm 4.4).
Pivotal klinik çalışmaların kontrollü dönemine toplam 2.376 hasta dahil edilmiştir; bu hastaların 1.852’si OLE fazına geçmiştir. OLE fazı süresince tüm hastalar ocrelizumab tedavisine geçmiştir. 1.155 hasta OLE fazını tamamlamıştır ve bu durum kontrollü dönem ve OLE fazı boyunca yaklaşık 10 yıllık sürekli ocrelizumab tedavisi ile sonuçlanmıştır (15.515 hasta maruziyet yılı). Kontrollü dönem ve OLE fazı süresince gözlemlenen genel güvenlilik profili, kontrollü dönem süresince gözlemlenen ile tutarlı olmuştur.
OCREVUS SC enjeksiyonluk çözeltinin güvenlilik profili, intravenöz ocrelizumabın aşağıdaki tablodaki (Tablo 1) bilinen güvenlilik profili ile uyumlu olmuştur (çok yaygın advers reaksiyon olan ER’ler hariç).
Advers olayların tablo halinde listesi
İntravenöz ocrelizumabla yapılan pivotal klinik çalışmaların kontrollü döneminde bildirilen ve spontan raporlamadan elde edilen advers reaksiyonlar aşağıda Tablo 1’de listelenmiştir. Advers reaksiyonlar MedDRA sistem organ sınıfı ve sıklık kategorilerine göre listelenmiştir. Sıklık kategorileri şu şekilde tanımlanmaktadır: Çok yaygın (≥1/10), yaygın (≥1/100 ila <1/10), yaygın olmayan (≥1/1.000 ila <1/100), seyrek (≥1/10.000 ila <1/1.000), çok seyrek (<1/10.000) ve bilinmiyor (eldeki verilerden hareketle tahmin edilemiyor). Her bir sistem organ sınıfının içinde istenmeyen etkiler azalan sıklık sırası ile sunulmaktadır.
| Tablo 1 Advers reaksiyonlar |
AİR (MedDRA) Sistem Organ Sını | gın | Yaygın | ||||||||||||||||||||||||||||||||||
| Çok yay | ||||||||||||||||||||||||||||||||||||
| fı | ||||||||||||||||||||||||||||||||||||
Bilinmiyor
| Enfeksiyonlar ve enfestasyonlar | Üst solunum | yolu | Sinüzit, bronşit, oral herpes, | |||||||||||||||||||||||||||||||||||
| enfeksiyonu, | gastroenterit, solunum yolu | |||||||||||||||||||||||||||||||||||||
| nazofarenjit, | enfeksiyonu, viral enfeksiyon, | |||||||||||||||||||||||||||||||||||||
| influenza | herpes z | o | ster, konjunkti | vi | t, | |||||||||||||||||||||||||||||||||
| selülit | ||||||||||||||||||||||||||||||||||||||
Kan ve lenf sistemi hastalıkları | Nötropeni | Geç nötropeni başlangıcı3 | ||||||||||||||||||||||||||||||||||||
| Solunum, göğüs | Öksürük, nezle | |||||||||||||||||||||||||||||||||||||
| bozuklukları ve | ||||||||||||||||||||||||||||||||||||||
| mediastinal | ||||||||||||||||||||||||||||||||||||||
| hastalıklar | ||||||||||||||||||||||||||||||||||||||
| Araştırmalar | Kan immunoglobulin M düşüşü | Kan immunoglobulin G düşüşü | ||||||||||||||||||||||||||||||||||||
Yaralanma, zehirlenme ve prosedürel komplikasyonlar | İnfüzyon ile | |||||||||||||||||||||||||||||||||||||
| ilişkili | ||||||||||||||||||||||||||||||||||||||
| reaksiyonlar1, | ||||||||||||||||||||||||||||||||||||||
| enjeksiyon | ||||||||||||||||||||||||||||||||||||||
| reaksiyonu2,3 | ||||||||||||||||||||||||||||||||||||||
1Yalnızca havuzlanmış intravenöz ocrelizumab veri setinde görülmüştür. 2Havuzlanmış intravenöz ocrelizumab veri seti dışındaki bir çalışmada görülmüştür (subkutan uygulama ile bağlantılı).
3Pazarlama sonrası görülmüştür.
Seçilen advers reaksiyonların açıklaması
Enjeksiyon reaksiyonları
Gözlenen semptomlara dayanarak, ER’ler sistemik ER’ler ve lokal ER’ler olarak kategorize edilir.
OCARINA II çalışmasında, 118 hasta (ocrelizumab naif) ürünün ilk enjeksiyonunu almıştır. Sistemik ER’ler ve lokal ER’ler ile bildirilen en yaygın semptomlar şunları içermiştir: Baş ağrısı (%2,5), bulantı (%1,7), enjeksiyon bölgesi eritemi (%29,7), enjeksiyon bölgesi ağrısı (%14,4), enjeksiyon bölgesi şişliği (%8,5) ve enjeksiyon bölgesi kaşıntısı (%6,8). Bu hastaların %48,3’ünde ilk enjeksiyondan sonra ER meydana gelmiştir. 118 hastanın %11’inde sistemik ER ve %45,8’inde lokal ER olmak üzere en az bir olay yaşanmıştır. ER görülen hastaların çoğunda (%82,5) ER, enjeksiyon sırasında değil enjeksiyonun bitiminden sonraki 24 saat içinde meydana gelmiştir. Hiçbir ER ciddi olmayıp, tümü hafif (%71,9) veya orta (%28,1) şiddettedir. Enjeksiyon reaksiyonunun medyan süresi sistemik ER’ler için 3 gün ve lokal ER’ler için 4 gündür. Tüm hastalar ER’lerden iyileşmiş, bunların %26,3’ü semptomatik tedavi gerektirmiştir.
OCARINA I çalışmasında, 125 hasta bir veya daha fazla ocrelizumab 1200 mg subkutan enjeksiyonu almıştır. İlk enjeksiyonu alan 125 hastanın %16’sında en az bir sistemik ER olayı ve %64’ünde en az bir lokal ER olayı yaşanmıştır. İkinci enjeksiyonu alan 104 hastada sistemik ER ve lokal ER insidansı sırasıyla %7,7 ve %37,5’e düşmüştür. İlk enjeksiyon için hiçbir ER ciddi olmayıp, bir ER hariç tümü hafif veya orta şiddette olmuştur. İkinci enjeksiyon için hiçbir ER ciddi olmayıp, tümü hafif ya da orta şiddettedir. ER yaşayan hastaların birinci ve ikinci enjeksiyondan sonra sırasıyla %21,2’si ve %17,9’u semptomatik tedavi gerektirmiştir.
İntravenöz ocrelizumab, sitokin salınımı ve/veya diğer kimyasal aracılarla da ilişkili olabilen infüzyonla ilişkili reaksiyonlarla (İİR’ler) ilişkilendirilir. İİR’ler kaşıntı, döküntü, ürtiker, eritem, boğaz tahrişi, orofaringeal ağrı, dispne, faringeal veya laringeal ödem, kızarma, hipotansiyon, ateş, yorgunluk, baş ağrısı, baş dönmesi, bulantı, taşikardi ve anafilaksi şeklinde ortaya çıkabilir. İntravenöz ocrelizumab kullanımı ile bazıları hastaneye yatış gerektiren şiddetli İİR’ler bildirilmiştir.
Enfeksiyon
Aktif kontrollü RMS çalışmalarında, intravenöz ocrelizumab alan hastaların %58,5’inde ve interferon beta-1a alan hastaların %52,5’inde enfeksiyon gözlenmiştir. İntravenöz ocrelizumab alan hastaların %1,3’üne karşılık interferon beta-1a alan hastaların %2,9’unda ciddi enfeksiyon gözlenmiştir. Plasebo kontrollü PPMS çalışmasında, intravenöz ocrelizumab alan hastaların %72,2’sinde ve plasebo alan hastaların %69,9’unda enfeksiyon gözlenmiştir. İntravenöz ocrelizumab alan hastaların %6,2’sine karşılık plasebo alan hastaların %6,7’sinde ciddi enfeksiyon meydana gelmiştir.
Hem RMS hem de PPMS pivotal intravenöz ocrelizumab çalışmalarında tüm hastalar OLE fazı süresince intravenöz ocrelizumaba geçmiştir. RMS ve PPMS hastalarında OLE fazı boyunca, ciddi enfeksiyonların genel riski kontrollü dönem süresince gözlemlenenden artış göstermemiştir. Kontrollü dönem süresince gözlemlendiği üzere; PPMS hastalarındaki ciddi enfeksiyonların oranı, RMS hastalarında gözlemlenenden daha yüksek olmuştur.
MS haricindeki oto-immun rahatsızlıklarda ciddi enfeksiyonlar için risk faktörlerinin daha önceki analizi doğrultusunda (bkz. Bölüm 4.4), pivotal klinik çalışmaların kontrollü döneminden ve OLE fazından elde edilen yaklaşık 10 yıllık kümülatif maruziyet verisinde bir çok değişkenli analiz yapılmıştır. RMS hastalarında ciddi enfeksiyonlar için risk faktörleri en az bir komorbidite bulunması, yeni klinik relaps ve Genişletilmiş Yeti Yitimi Durumu Ölçeği (EDSS) ≥6,0 faktörlerini içermiştir. PPMS hastalarında ciddi enfeksiyonlar için risk faktörleri 25 kg/m2’den yüksek vücut-kitle endeksi, en az iki komorbidite bulunması, EDSS ≥6,0 ve IgM <normalin alt sınırı (LLN) faktörlerini içermiştir. Komorbiditeler kardiyovasküler, renal ve idrar yolu rahatsızlıklarını, daha önceki enfeksiyonları ve depresyonu içermekle birlikte bunlarla sınırlı olmamıştır.
Solunum yolu enfeksiyonları
Solunum yolu enfeksiyonlarının oranı, interferon beta-1a ve plaseboya kıyasla intravenöz ocrelizumab ile tedavi edilen hastalarda daha yüksek olmuştur.
RMS klinik çalışmalarında, intravenöz ocrelizumab ile tedavi edilen hastaların %39,9’u ve interferon beta-1a ile tedavi edilen hastaların %33,2’si üst solunum yolları enfeksiyonu; intravenöz ocrelizumab ile tedavi edilen hastaların %7,5’i ve interferon beta-1a ile tedavi edilen hastaların %5,2’si alt solunum yolları enfeksiyonu yaşamıştır.
PPMS klinik çalışmasında, intravenöz ocrelizumab ile tedavi edilen hastaların %48,8’i ve plasebo alan hastaların %42,7’si üst solunum yolları enfeksiyonu; intravenöz ocrelizumab ile tedavi edilen hastaların %9,9’u ve plasebo alan hastaların %9,2’si alt solunum yolları enfeksiyonu yaşamıştır.
İntravenöz ocrelizumab ile tedavi edilen hastaların solunum yolları enfeksiyonu ağırlıklı olarak hafif ila orta olarak raporlanmıştır (%80-90).
Herpes
Aktif kontrollü (RMS) klinik çalışmalarda; herpes enfeksiyonları, intravenöz ocrelizumab ile tedavi edilen hastalarda interferon beta-1a ile tedavi edilen hastalara kıyasla daha sık bildirilmiştir: Herpes zoster (%2,1 ile %1), herpes simpleks (%0,7 ile %0,1) ve oral herpes (%3 ile %2,2), genital herpes (%0,1 ile %0) ve herpes virüs enfeksiyonu (%0,1 ile %0). Tüm enfeksiyonlar, bir tane Derece 3 hariç, hafif ila orta şiddetli olmuş ve hastalar standart tedavi uygulanmasıyla iyileşmişlerdir.
Plasebo kontrollü (PPMS) klinik çalışmada, oral herpesi olan hastalar intravenöz ocrelizumab tedavi kolunda plaseboya göre daha sık rapor edilmiştir (%2,7’ye karşı %0,8).
Laboratuvar anormallikleri
İmmunoglobulinler
Ocrelizumab tedavisi, ağırlıklı olarak IgM’deki azalmaya bağlı olarak, pivotal klinik intravenöz ocrelizumab çalışmalarının kontrollü döneminde toplam immunoglobulinlerde azalmayla sonuçlanmıştır.
Pivotal klinik çalışmaların kontrollü döneminde ve OLE fazından elde edilen klinik çalışma verileri, IgG’de sürekli azalma (ve IgM veya IgA için daha az) ve artmış ciddi enfeksiyon riski arasında bir ilişki olduğunu göstermiştir. RMS hastalarının %2,1’i IgG <LLN ile bir dönem süresince bir ciddi enfeksiyon yaşamış ve PPMS hastalarının %2,3’ü IgG <LLN ile bir dönem süresince bir ciddi enfeksiyon yaşamıştır. IgG ≥LLN’li hastalar ile karşılaştırıldığında, IgG <LLN’li hastalar arasındaki ciddi enfeksiyon oranı farkı zamanla artış göstermemiştir. LLN’nin altındaki immunoglobulin epizotları süresince görülen ciddi enfeksiyonların türü, şiddeti, latensi, süresi ve sonucu, kontrollü dönem ve OLE fazı süresince ocrelizumab ile tedavi edilen hastalarda gözlemlenen genel ciddi enfeksiyonlarla uyumlu olmuştur. Sürekli ocrelizumab tedavisinin 10 yılı boyunca, RMS ve PPMS hastalarındaki ortalama IgG düzeyleri LLN’nin üzerinde kalmıştır.
Lenfositler
RMS’de, interferon beta-1a ile tedavi edilen hastaların %32,6’sına karşılık intravenöz ocrelizumab ile tedavi edilen hastaların %20,7’sinde lenfositin NAS’ın (normalin alt sınırı) altına düştüğü gözlenmiştir. PPMS’de, plaseboyla tedavi edilen hastaların %11,7’sine karşılık intravenöz ocrelizumab ile tedavi edilen hastaların %26,3’ünde lenfositlerin NAS’ın altına düştüğü gözlenmiştir.
İntravenöz ocrelizumab ile tedavi edilen hastalarda bildirilen bu düşüşlerin çoğunun şiddet olarak derece 1 (<NAS– 800 hücre/mm3) ve Derece 2 (500-800 hücre/mm3) olduğu görülmüştür. İntravenöz ocrelizumab grubundaki hastaların yaklaşık %1’inde Derece 3 lenfopeni (200-500 hücre/mm3) olduğu görülmüştür. Hastaların hiçbirinde Derece 4 lenfopeni (<200 hücre/mm3) bildirilmemiştir.
İntravenöz ocrelizumabla tedavi edilen hastalarda doğrulanmış total lenfosit sayımı düşüş epizotları esnasında ciddi enfeksiyonların oranında artış gözlenmiştir. Ciddi enfeksiyon sayısının, kesin sonuçlara varmak için çok düşük olduğu görülmüştür.
Nötrofiller
Aktif kontrollü (RMS) tedavi döneminde, interferon beta-1a ile tedavi edilen hastaların %40,9’una kıyasla, intravenöz ocrelizumab ile tedavi edilen hastaların %14,7’sinde nötrofillerin NAS’ın altına düştüğü gözlenmiştir. Plasebo kontrollü (PPMS) klinik çalışmada; nötrofil seviyelerinde azalma görülen intravenöz ocrelizumab hastalarının oranı, plasebo hastalarına (%12,9) kıyasla daha yüksek (%10) olmuştur. Plasebo grubundaki hastaların %1,3’üne karşılık intravenöz ocrelizumab grubunda daha yüksek oranda hastada (%4,3) ya da ≥Derece 2 nötropeni görülmüş; plasebo grubundaki hastaların %0’ına karşılık intravenöz ocrelizumab grubundaki hastaların yaklaşık %1’inde Derece 4 nötropeni görülmüştür.
Nötrofil düşüşlerinin çoğunun geçici nitelikte (sadece ocrelizumab ile tedavi edilen belirli bir hastada bir defa gözlenmiştir) ve şiddet olarak Derece 1 ve 2 (sırasıyla <NAS ve 1500 hücre/mm3 arasında ve 1000-1500 hücre/mm3) olduğu belirlenmiştir. Genel olarak, intravenöz ocrelizumab grubundaki hastaların yaklaşık %1’inde Derece 3 veya 4 nötropeni vardı. Derece 3 (500-1000 hücre/mm3) nötropenili bir hasta ve Derece 4 (<500 hücre/mm3) nötropenili bir hasta granülosit-koloni uyarıcı faktörle spesifik tedaviye ihtiyaç duymuş ve epizot sonrasında ocrelizumab tedavisine devam etmiştir. Nötropeni, ocrelizumab uygulamasından birkaç ay sonra ortaya çıkabilir (bkz. Bölüm 4.4).
Diğer
2000 mg intravenöz ocrelizumab alan başka bir hasta ise en son infüzyondan 12 hafta sonra uygulanan manyetik rezonans görüntülemesinin (MRG) ardından etiyolojisi bilinmeyen sistemik enflamatuvar yanıt sendromu (SEYS) nedeniyle ölmüştür; MRG için uygulanan gadolinyumlu kontrast maddeye karşı gelişen anafilaktoid reaksiyon SEYS’nin ortaya çıkmasına katkıda bulunmuş olabilir.
Şüpheli advers reaksiyonların raporlanması
Ruhsatlandırma sonrası şüpheli ilaç advers reaksiyonlarının raporlanması büyük önem taşımaktadır. Raporlama yapılması, ilacın yarar/risk dengesinin sürekli olarak izlenmesine olanak sağlar. Sağlık mesleği mensuplarının herhangi bir şüpheli advers reaksiyonu Türkiye Farmakovijilans Merkezi’ne (TÜFAM) bildirmeleri gerekmektedir (www.titck.gov.tr: e-posta: tufam@titck.gov.tr, tel: 0 800 314 00 08; faks: 0 312 218 35 99).
4.9 Doz aşımı ve tedavisi
Onaylı ocrelizumab dozundan daha yüksek dozlarda klinik çalışma deneyimi sınırlıdır. MS hastalarında bugüne kadar test edilen en yüksek doz, 2 hafta arayla iki 1000 mg intravenöz infüzyon olarak uygulanan 2000 mg (RRMS’de Faz II doz bulma çalışması) ve subkutan olarak uygulanan 1200 mg olmuştur (Faz Ib doz bulma çalışması). Advers reaksiyonları, pivotal klinik çalışmalardaki güvenlilik profiliyle tutarlı olmuştur.
Doz aşımı olması durumunda spesifik bir antidot yoktur; enjeksiyon hemen durdurulmalı ve hasta ER’ler açısından gözlenmelidir (bkz. Bölüm 4.4).
5. FARMAKOLOJİK ÖZELLİKLER
5.1 Farmakodinamik özellikler
Farmakoterapötik grup: Antineoplastik ve immünomodülatör ajanlar, immünosupresanlar, monoklonal antikorlar
ATC kodu: L04AG08
Etki mekanizması
Ocrelizumab, CD20 eksprese eden B hücrelerini seçici olarak hedefleyen bir rekombinant hümanize monoklonal antikordur.
CD20; ön B hücreleri, olgun ve bellek B hücrelerinde bulunan ama lenfoid kök hücreleri ve plazma hücrelerinde eksprese edilmeyen bir hücre yüzeyi antijenidir.
Ocrelizumabın MS’te terapötik klinik etkilerini gösterdiği kesin mekanizmalar tam olarak açıklanmamıştır ama CD20 eksprese eden B hücrelerinin sayısı ve fonksiyonunda azalmayla immunomodülasyona neden olduğu varsayılır. Hücre yüzeyindeki bağlanmanın ardından ocrelizumab; antikor bağımlı sellüler fagositoz (ADCP), antikor bağımlı sellüler sitotoksisite (ADCC), kompleman bağımlı sitotoksisite (CDC) ve apoptoz aracılığıyla CD20 eksprese eden B hücrelerini seçici olarak tüketir. B hücresi rekonstitüsyon kapasitesi ve önceden var olan humoral bağışıklık korunur. Ayrıca, doğuştan bağışıklık ve toplam T hücresi sayıları etkilenmez.
Subkutan ocrelizumab, subkutan uygulamada beraberinde bulunan etkin maddelerin dağılımını ve emilimini artırmak için kullanılan bir enzim olan rekombinant insan hiyalüronidaz (rHuPH20) içerir.
Farmakodinamik etkiler
Ocrelizumab ile tedavi, beklenen bir farmakolojik etki olarak, tedaviden 14 gün sonra (değerlendirmenin ilk zaman noktası) kanda CD19+ B hücrelerinin hızlı tükenmesine yol açar. Bu, tedavi dönemi boyunca intravenöz ocrelizumab ile sürdürülmüştür. Ocrelizumabın varlığı miktar tayiniyle CD20’nin tanınmasını engellediği için, B hücre sayımları için CD19 kullanılır.
Faz III çalışmalarda, her intravenöz ocrelizumab dozunun arasında, hastaların %5’ine kadarı en az bir zaman noktasında B hücresi deplesyonu (> normalin alt sınırı (NAS) veya başlangıç) sergilemiştir. B hücresi tükenmesinin derecesi ve süresi, PPMS ve RMS çalışmalarında tutarlı olmuştur.
Son intravenöz infüzyonundan sonraki en uzun takip süresi (Faz II WA21493, N=51), B hücresi çoğalmasına (hangisinin daha önce olduğuna bağlı olarak başlangıca veya NAS’a geri dönüş) kadar geçen medyan sürenin 72 hafta (27-175 haftalık aralık) olduğunu göstermektedir. Tüm hastaların yüzde doksanında, son infüzyondan yaklaşık iki buçuk yıl sonra B hücreleri NAS veya başlangıca göre çoğalmıştır.
Klinik etkililik ve güvenlilik
Subkutan formülasyon
OCARINA II
CN42097 (OCARINA II) çalışması, RMS veya PPMS hastalarında intravenöz ocrelizumaba kıyasla subkutan ocrelizumabın farmakokinetiği (FK), farmakodinamiği, güvenliliği, immünojenisitesi, radyolojik ve klinik etkilerini değerlendirmek için yürütülen çok merkezli, randomize, açık etiketli, paralel kollu bir çalışmadır. OCARINA II, enjeksiyon/infüzyon sonrası 12. haftaya kadar konsantrasyon zaman eğrisi altındaki alanın (EAA) (EAAh1-12) birincil FK sonlanım noktasına dayalı olarak subkutan ocrelizumab ile tedavinin intravenöz ocrelizumaba eşdeğerliğini göstermek üzere tasarlanmıştır.
RMS veya PPMS’li toplam 236 hasta (213 RMS’li hasta, 23 PPMS’li hasta) 1:1 oranında subkutan koluna veya intravenöz koluna randomize edilmiştir. Kontrollü dönem sırasında (0. günden 24. haftaya kadar), hastalar ya çalışma günü 1’de tek bir 920 mg subkutan enjeksiyon ya da çalışma günü 1 ve 14’te iki adet 300 mg intravenöz infüzyon almıştır. Kontrollü dönemden sonra, tüm hastalar 24. ve 48. haftalarda (sırasıyla 2 ve 3. doz) 920 mg subkutan ocrelizumab enjeksiyonu alma fırsatına sahip olmuştur. Son 24 ay içinde ocrelizumab dahil olmak üzere anti-CD20 antikorları ile daha önce tedavi görmüş olan hastalar hariç tutulmuştur.
Hastalar 18-65 yaş arasında olup, taramada 3Genişletilmiş Yeti Yitimi Durumu Ölçeği (EDSS) değerleri 0 ila 6,5 arasındadır. Demografik özellikler benzerdir ve başlangıç özellikleri iki tedavi grubu arasında iyi dengelenmiştir. Ortalama yaş subkutan kolunda 39,9 ve intravenöz kolunda 40’tır. Subkutan kolunda hastaların %34,7’si, intravenöz kolunda ise %40,7’si erkektir. MS tanısından bu yana geçen ortalama/medyan süre subkutan kolunda 5,70/3,10 yıl, intravenöz kolunda ise 4,78/2,35 yıldır.
İntravenöz 600 mg ocrelizumab ile karşılaştırıldığında, 920 mg subkutan ocrelizumab uygulamasından sonra ocrelizumab maruziyetinin eşdeğerliği, FK birincil sonlanım noktası olan enjeksiyon sonrası 12. haftaya kadar EAA (EAAh1-12) temelinde gösterilmiştir (bkz. Bölüm 5.2).
İntravenöz formülasyon
Ataklarla seyreden multipl skleroz formları (RMS)
Ocrelizumabın etkililiği ve güvenliliği, ataklarla seyreden MS formları (2010 McDonald kriterlerine uygun olarak) ve hastalık aktivitesi kanıtları (klinik veya görüntüleme özelliklerine göre tanımlanmış olarak) olan hastalarda tasarımları aynı olan iki randomize, çift kör, çift plasebolu, aktif komparatör kontrollü klinik çalışmada (WA21092 ve WA21093) değerlendirilmiştir. Çalışma tasarımı ve çalışma popülasyonunun başlangıç özellikleri Tablo 2’de özetlenmektedir.
Demografi ve başlangıç özellikleri açısından her iki tedavi grubu iyi dengelenmiştir. Ocrelizumab alan hastalara (Grup A) 6 ayda bir 600 mg (1. doz 2 hafta arayla 2x300 mg intravenöz infüzyonlar halinde, takip eden dozlar tek bir 600 mg intravenöz infüzyon halinde) intravenöz infüzyon olarak uygulanmıştır. Grup B’deki hastalara haftada 3 kez subkutan enjeksiyonla interferon beta-1a 44 mcg verilmiştir.
Tablo 2 Çalışma tasarımı, demografik ve başlangıç özellikleri
| Çalışma 1 | Çalışma 2 | |||
| Çalışma adı | WA21092 (OPERA I) (n=821) | WA21093 (OPERA II) (n=835) | ||
| Çalışma tasarımı | ||||
| Çalışma popülasyonu | Ataklarla seyreden MS formları görülen hastalar | |||
| Taramadaki hastalık öyküsü | İki yıl içinde en az iki relaps veya bir yıl içinde bir relaps; EDSS* 0 ve 5,5 (5,5 dahil) arasında, | |||
| Çalışma süresi | 2 yıl | |||
| Tedavi grupları | Grup A: 600 mg ocrelizumab Grup B: 44 mcg subkutan interferon beta-1a (IFN) | |||
| Başlangıçtaki özellikler | Ocrelizumab 600 mg (n=410) | IFN 44 mcg (n=411) | Ocrelizumab 600 mg (n=417) | IFN 44 mcg (n=418) |
| Medyan yaş (yıl) | 37,1 | 36,9 | 37,2 | 37,4 |
| Dahil edilen yaş aralığı (yıl) | 18-56 | 18-55 | 18-55 | 18-55 |
| Cinsiyet dağılımı (%erkek/%kadın) | 34,1/65,9 | 33,8/66,2 | 35/65 | 33/67 |
Tanıdan bu yana geçen ortalama/medyan hastalık süresi (yıl) | 3,82/1,53 | 3,71/1,57 | 4,15/2,1 | 4,13/1,84 |
| Daha önce DMT almamış hastaların %’si** | 73,4 | 71 | 72,7 | 74,9 |
| Geçen yıldaki ortalama relaps sayısı | 1,31 | 1,33 | 1,32 | 1,34 |
| T1 lezyonunda Gd tutulumlu hastaların oranı | 42,5 | 38,1 | 39 | 41,4 |
| Ortalama EDSS* | 2,82 | 2,71 | 2,73 | 2,79 |
* Genişletilmiş Yeti Yitimi Durumu Ölçeği
**Randomizasyondan önceki 2 sene içinde bir hastalık modifiye edici tedavi (DMT) ile tedavi edilmemiş hastalar.
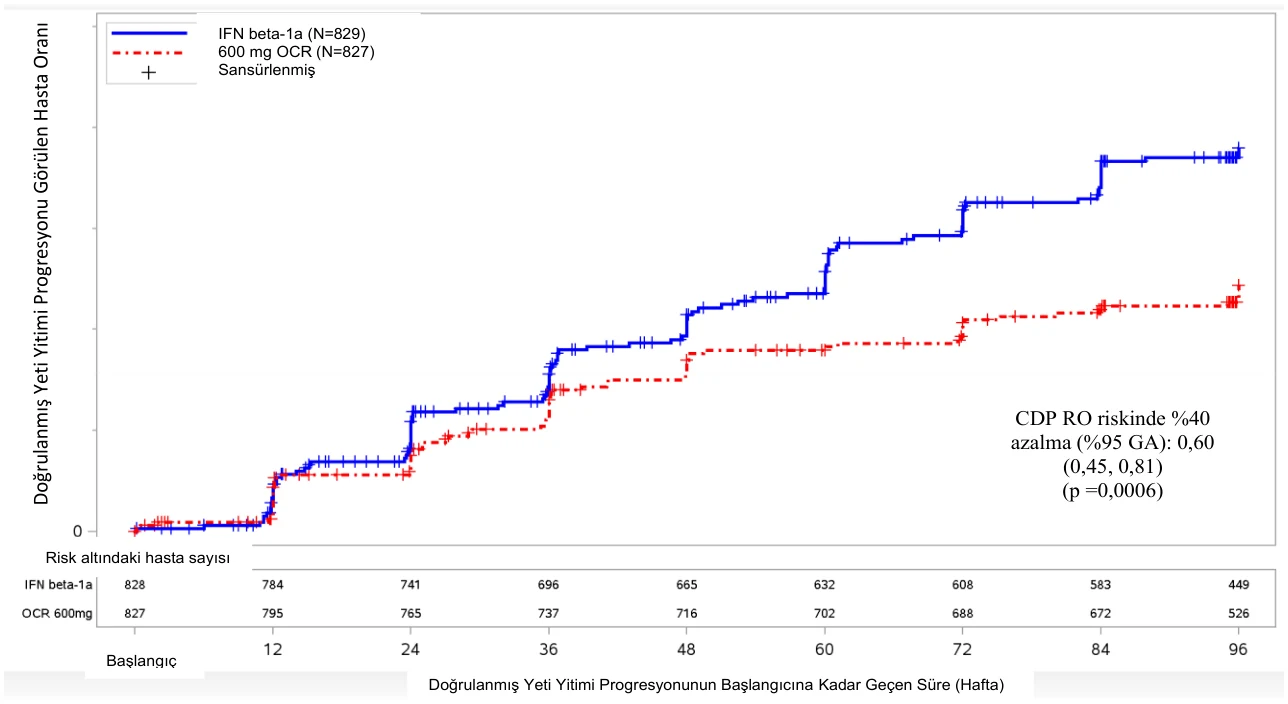
Temel klinik ve MRG etkililiği sonuçları Tablo 3 ve Şekil 1’de sunulmaktadır.
Bu çalışmaların sonuçları, subkutan interferon beta-1a 44 mcg’a kıyasla; ocrelizumabın relapsları, MRG ile ölçülen subklinik hastalık aktivitesi ve hastalık progresyonunu önemli ölçüde baskıladığını göstermektedir.
Tablo 3 WA21092 ve WA21093 çalışmalarından temel klinik ve MRG sonlanım noktaları (RMS)
| Sonlanım noktaları | Çalışma 1: WA21092 (OPERA I) | Çalışma 2: WA21093 (OPERA II) | ||||
Ocrelizumab 600 mg (n=410) | IFN 44 mcg (n=411) | Ocrelizumab 600 mg (n=417) | IFN 44 mcg (n=418) | |||
| Klinik sonlanım noktaları | ||||||
Yıllık Relaps Oranı (primer sonlanım noktası) Rölatif Azalma8 | 0,156 | 0,292 | 0,155 | 0,29 | ||
| %46 (p<0,0001) | %47 (p<0,0001) | |||||
12 Haftalık Doğrulanmış Yeti Yitimi Progresyonu Görülen Hasta Oranı3 Riskte Azalma (Birleştirilmiş Analiz1) Riskte Azalma (Ayrı Ayrı Çalışmalar2) | %9,8 Ocrelizumab - %15,2 IFN %40 (p=0,0006)7 | |||||
| %43 (p=0,0139)7 | %37 (p=0,0169)7 | |||||
24 Haftalık Doğrulanmış Yeti Yitimi Progresyonu Görülen Hasta Oranı (CDP)3 Riskte Azalma (Birleştirilmiş Analiz1) Riskte Azalma (Ayrı Ayrı Çalışmalar2) | %7,6 Ocrelizumab - %12 IFN %40 (p=0,0025) | |||||
| %43 (p=0,0278)7 | %37 (p=0,037)7 | |||||
En az 12 haftalık Doğrulanmış Yeti Yitimi İyileşmesi görülen hasta oranı4 Rölatif Artış (Birleştirilmiş Analiz1) Rölatif Artış (Ayrı Ayrı Çalışmalar2) | %20,7 Ocrelizumab - %15,6 IFN | |||||
| %33 (p=0,0194) | ||||||
| %61 (p=0,0106) | %14 (p=0,4019) | |||||
| 96 haftada relaps gözlenmeyen hastaların oranı2 | %80,4 | %66,7 | %78,9 | %64,3 | ||
| (p<0,0001) | (p<0,0001) | |||||
Hastalık Aktivitesi Kanıtı Görülmeyen (NEDA) Hasta Oranı5 Rölatif Artış2 | %48 | %29 | %48 | %25 | ||
| %64 (p<0,0001) | %89 (p<0,0001) | |||||
| MRG sonlanım noktaları | ||||||
MRG taraması başına ortalama Gd tutulumlu T1 lezyon sayısı Rölatif azalma | 0,016 | 0,286 | 0,021 | 0,416 | ||
| %94 (p<0,0001) | %95 (p<0,0001) | |||||
Rölatif Azalma MRG taraması başına yeni ve/veya büyüyen T2 hiperintens lezyonların ortalama sayısı Rölatif Azalma | 0,323 | 1,413 | 0,325 | 1,904 | ||
| %77 (p<0,0001) | %83 (p<0,0001) | |||||
| -0,572 | -0,741 | -0,638 | -0,75 | ||
| %22,8 (p=0,0042)6 | %14,9 (p=0,0900) | |||||
1Veriler prospektif olarak birleştirilmiş Çalışma 1 ve 2’den elde edilmiştir.
2Doğrulayıcı olmayan p-değeri analizi; önceden belirlenmiş test hiyerarşisi kapsamında değildir. 3Kaplan-Meier 96. Haftada, EDSS skorunda, başlangıç skoru 5,5 veya daha az olan hastalarda başlangıca kıyasla en az 1 veya başlangıç skoru 5,5'in üzerinde olan hastalarda başlangıca kıyasla en az 0,5 artış CDP olarak
tanımlanmıştır.
4EDSS skorunda, başlangıç skoru ≥2 ve ≤5,5 olan hastalarda en az 1 veya başlangıç skoru 5,5’in üzerinde olan hastalarda en az 0,5 azalma olarak tanımlanmıştır. Başlangıç skoru 2’nin altında olan hastalar analize dahil edilmemiştir.
5NEDA, tüm 96 haftalık tedavi boyunca protokolde tanımlanmış relapsların, (12 hafta CDP) ve herhangi bir MRG aktivitesinin (ya Gd tutulumlu T1 lezyonlar ya da yeni veya büyüyen T2 lezyonlar) görülmemesi olarak tanımlanmıştır. Keşfedici bulgular tüm ITT popülasyona dayanmaktadır.
6Doğrulayıcı olmayan p-değeri; sonlanım noktasına erişilmeden önce hiyerarşik test prosedürü sonlandırılmıştır. 7Log-rank test
8Doğrulanmış nüksler (EDSS’de klinik olarak anlamlı bir değişikliğin eşlik ettiği).
Şekil 1: En Az 12 hafta boyunca sürdürülen doğrulanmış yeti yitimi progresyonunun başlangıcına kadar geçen süre ve çift-kör tedavi dönemi boyunca meydana gelen ilk nörolojik kötüleşme olayına ilişkin Kaplan-Meier Grafiği* (birleştirilmiş WA21092 ve WA21093 ITT popülasyonu)*
* WA21092 ve WA21093’ün önceden belirlenmiş birleştirilmiş analizi
En az 12 hafta sürdürülen CDP’ye kadar geçen sürenin önceden belirlenen havuzlanmış analizlerinin sonuçları (interferon beta-1a’ya kıyasla ocrelizumab için %40 risk azaltımı, (p=0,0006), en az 24 hafta sürdürülen sonuçlarla (interferon beta-1a’ya kıyasla ocrelizumab için %40 risk azaltımı, p=0,0025) son derece tutarlı olmuştur.
Çalışmalara aktif hastalığı olan hastalar dahil edilmiştir. Bu hastalarda, klinik veya radyolojik açıdan aktif, tedavi naif ve önceki tedavilerine yetersiz cevap geliştirmiş hastalar dahildir. Çok aktif ve aktif hastalık durumu da dahil olmak üzere farklı başlangıç seviyelerinde hastalık aktiviteleri olan hasta popülasyonu analizleri, ocrelizumab etkililiğinin ARR’de ve CDP ile 12 haftada genel popülasyon ile aynı olduğunu ortaya koymuştur.
Primer progresif multipl skleroz (PPMS)
Ocrelizumabın etkililik ve güvenliliği ayrıca ana dahil etme kriterlerine (18-55 yaş (bu yaşlar
IFN beta-1a (N=829) 600 mg OCR (N=827) Sansürlenmiş
CDP RO riskinde %40 azalma (%95 GA): 0,60
(0,45, 0,81)
(p =0,0006)
Doğ
rulanm
ış Y
eti Y
itim
i P
rog
resyonu Görülen H
asta Oranı
Başlangıç
Doğrulanmış Yeti Yitimi Progresyonunun Başlangıcına Kadar Geçen Süre (Hafta) Risk altındaki hasta sayısı
dahil), taramada 3-6,5 puan arası EDSS, MS semptomlarının ortaya çıkışından itibaren geçen hastalık süresi: taramadaki EDSS puanı ≤5 olan hastalarda <10 yıl ve EDSS puanı <5 olan hastalarda <15 yıl) göre hastalığın erken evresinde olan primer progresif MS’li hastalara yönelik randomize, çift-kör, plasebo-kontrollü bir çalışmada (çalışma WA25046) değerlendirilmiştir. Hastalık aktivitesi bakımından, progresif MS’te dahi enflamatuvar etkinliğe özgü özellikler görüntülemeyle ilişkili olabilir (T1 Gd-kontrast tutan lezyonlar ve/veya aktif (yeni veya büyüyen) T2 lezyonları). Bütün hastalarda enflamatuvar etkililiği doğrulamak için MRG bulguları kullanılmalıdır. 55 yaşın üzerindeki hastalar incelenmemiştir. Çalışma tasarımı ve çalışma popülasyonunun başlangıç özellikleri Tablo 4’te sunulmuştur.
Demografik özellikler ve başlangıç özelliklerinin iki tedavi grubu arasında dengeli olduğu görülmüştür. Kraniyal MRG T1 Gd-kontrast tutan lezyonlar veya T2 lezyonları olarak enflamatuvar etkinliğe özgü görüntüleme özellikleri göstermiştir.
| Faz III PPMS çalışması sırasında, hastalar her 6 ayda bir 600 mg ocrelizumab dozunu iki hafta | |||
| ara ile uygulanan 2 adet 300 mg’lık infüzyonlar şeklinde almıştır. RMS’de 600 mg infüzyonlar | |||
| ve PPMS’de 300 mg x 2 infüzyonlar uyumlu farmakokinetik/farmakodinamik profilleri | |||
| göstermiştir. İnfüzyon başına İİR profilleri tek seferde 600 mg veya iki hafta arayla 300 mg doz | |||
| uygulanmasından bağımsız olarak benzerdir (bkz. Bölüm 4.8 ve 5.2), ancak 2x300 mg doz | |||
| rejimi ile toplamdaki infüzyon sayısı daha yüksek olduğunda toplam İİR sayısı daha yüksektir. | |||
| Bu nedenle, doz 1’den sonra toplam infüzyon sayısını düşürmek için (metilprednisolon ve | |||
| antihistaminik ile eş zamanlı uygulanması sırasında) ocrelizumabın 600 mg’lık tek bir infüzyon | |||
| olarak uygulanması tavsiye edilir (bkz. Bölüm 4.2). | |||
| Tablo 4 WA25046 çalışmasının çalışma tasarımı, demografik ve başlangıç özellikleri | |||
| Çalışma adı | WA25046 Çalışması ORATORIO (n=732) | ||
| Çalışma tasarımı | |||
| Çalışma popülasyonu | Primer progresif MS formu görülen hastalar | ||
| Çalışma süresi | Olaya dayalı (Minimum 120 hafta ve 253 doğrulanmış yeti yitimi progresyonu olayı) (Medyan takip süresi: Ocrelizumab 3 yıl, Plasebo 2,8 yıl) | ||
| Taramadaki hastalık öyküsü | Yaş 18-55, EDSS 3 ila 6,5 | ||
| Tedavi grupları | Grup A: 600 mg ocrelizumab Grup B: Plasebo, 2:1 randomizasyon | ||
| Başlangıçtaki özellikler | 600 mg Ocrelizumab (n=488) | Plasebo (n=244) | |
| Ortalama yaş (yıl) | 44,7 | 44,4 | |
| Dahil edilen yaş aralığı | 20-56 | 18-56 | |
| Cinsiyet dağılımı (%erkek/%kadın) | 51,4/48,6 | 49,2/50,8 | |
| PPMS tanısından bu yana geçen ortalama/medyan hastalık süresi (yıl) | 2,9/1,6 | 2,8/1,3 | |
| Ortalama EDSS | 4,7 | 4,7 | |
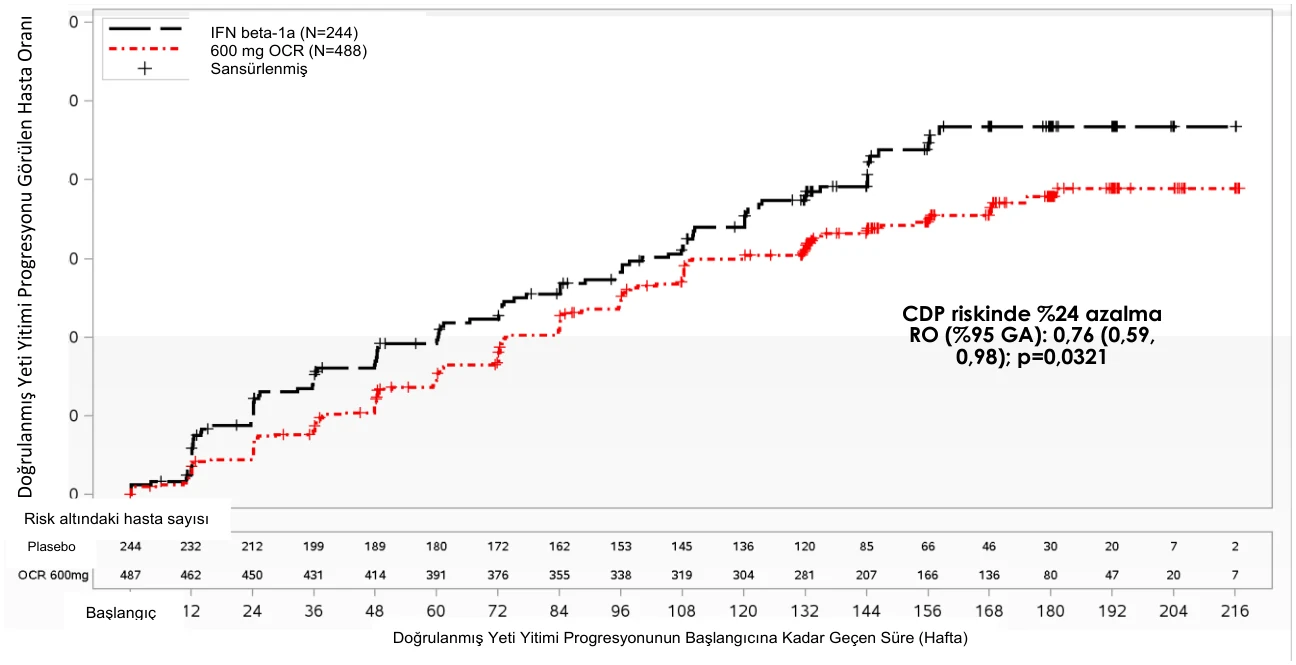
| Temel klinik ve MRG etkililiği sonuçları Tablo 5 ve Şekil 2’de sunulmaktadır. | |||
| Bu çalışmanın sonuçları, plaseboya kıyasla ocrelizumabın hastalık progresyonunu önemli | |||
| ölçüde geciktirdiğini ve yürüme hızındaki kötüleşmeyi azalttığını göstermektedir. | |||
| Tablo 5 WA25046 çalışmasından (PPMS) temel klinik ve MRG sonlanım noktaları | |||
| Çalışma 3 | |||
| Sonlanım noktaları | WA25046 (ORATORIO) | ||
Ocrelizumab 600 mg (n=488) | Plasebo (n=244) | ||
| Klinik sonlanım noktaları | |||
Primer etkililik sonlanım noktası 12 Haftalık Doğrulanmış Yeti Yitimi Progresyonu Görülen Hasta Oranı1 (primer sonlanım noktası) Riskte azalma | %30,2 | %34 | |
%24 (p=0,0321) | |||
24 Haftalık Doğrulanmış Yeti Yitimi Progresyonu Görülen Hasta Oranı1 Riskte azalma | %28,3 | %32,7 | |
%25 (p=0,0365) | |||
Başlangıca kıyasla 120. haftada Süreli 25 Adım Yürüme Testindeki Değişiklik Oranı Yürüme süresindeki progresyon oranında rölatif azalma | 38,9 | 55,1 | |
| %29,4 (p=0,0404) | |||
| MRG sonlanım noktaları | |||
| Başlangıca kıyasla 120. haftada T2 hiperintens lezyon hacmindeki değişiklik oranı | -3,4 | 7,4 | |
| (p< 0,0001) | |||
| -0,902 | -1,093 | |
| %17,5 (p=0,0206) | |||
1Kaplan-Meier 120. haftada, EDDS başlangıç puanı 5,5 veya daha düşük olan hastalar için başlangıç EDSS puanından ≥ 1 puan artış ya da EDDS başlangıç puanı >5,5 olduğunda ≥0,5 artış olarak tanımlanır.
| Şekil 2: Çift kör tedavi döneminde meydana gelen ilk nörolojik kötüleşme olayıyla en az | ||
| 12 hafta sürdürülen doğrulanmış sakatlık progresyonunun başlangıcına kadar geçen | ||
| sürenin Kaplan-Meier grafiği (WA25046 ITT popülasyonu)* |
*Bu analizdeki tüm hastalar en az 120 hafta boyunca takip edilmiştir. Birincil analiz değerlendirilen tüm olaylara dayanmaktadır.
Birincil sonlanım noktasına yönelik önceden tanımlanmış, yeterli güce sahip olmayan alt grup analizi, genç veya başlangıçta T1 Gd-kontrast tutan lezyonları olan hastaların yaşlı veya T1 Gd-kontrast tutan lezyonları olmayan hastalara kıyasla tedaviden daha fazla fayda sağladığını göstermektedir (≤45 yaş: RO 0,64 [0,45, 0,92], >45 yaş: RO 0,88 [0,62, 1,26]; başlangıçta T1 Gd-kontrast tutan lezyonları olan hastalar: RO 0,65 [0,4-1,06], T1 Gd-kontrast tutan lezyonları olmayan hastalar: RO 0,84 [0,62-1,13]).
Ayrıca, post-hoc analizler başlangıçta T1 Gd-kontrast tutan lezyonları olan genç hastalarda tedavinin daha iyi bir etki gösterdiğini ortaya koymuştur (≤45 yaş: RO 0,52 [0,27-1]; ≤46 yaş [WA25046 çalışmasındaki medyan yaş]; RO 0,48 [0,25-0,92]; <51 yaş: RO 0,53 [0,31-0,89]).
Açık Etiket Uzantısına (AEU) devam etmeden önce veya çalışma tedavisinden ayrılana kadar ek olarak yaklaşık 9 aylık kontrollü takip ve çift kör tedavi içeren Genişletilmiş Kontrollü Dönemde (GKD) post-hoc analizler gerçekleştirilmiştir. 24 haftalık Doğrulanmış Engellilik Progresyonunun (CDP) EDSS ≥7 olan hastaların oranı (EDSS ≥7'nin 24W-CDP'si, tekerlekli sandalyeye kadar geçen süre), tedavinin 144. haftasında plasebo grubunda %9,1 iken, ocrelizumab grubunda %4,8 olmuş ve bu oran GKD sırasında tekerlekli sandalyeye geçiş süresinin %47 risk azalmasına (RO 0,53, [0,31, 0,92]) neden olmuştur. Bu sonuçlar doğaları gereği keşif amaçlı olduğundan ve körleme kaldırıldıktan sonra veriler içerdiğinden, dikkatle yorumlanmalıdır.
CDP riskinde %24 azalma RO (%95 GA): 0,76 (0,59,
0,98); p=0,0321 IFN beta-1a (N=244) 600 mg OCR (N=488) Sansürlenmiş
| Doğrulanmış Yeti Yitimi Progresyonu Görülen Hasta Oranı |
Başlangıç
Doğrulanmış Yeti Yitimi Progresyonunun Başlangıcına Kadar Geçen Süre (Hafta) Risk altındaki hasta sayısı
Plasebo
İmmünojenisite
Subkutan formülasyon
OCARINA I ve OCARINA II çalışmalarında hiçbir hastada ocrelizumaba karşı tedavide ortaya çıkan anti-ilaç antikorları (AİA’lar) görülmemiştir. OCARINA II çalışmasındaki hastalar, AİA’lar için çalışma süresi boyunca başlangıçta ve tedavi sonrasında her 6 ayda bir test edilmiştir. Bu nedenle, değerlendirmesi yapılan zaman noktaları arasında AİA’lar tespit edilmeyebilir.
OCARINA I çalışmasında subkutan ocrelizumab ile tedavi edilen hastalarda tedavide ortaya çıkan anti-rHuPH20 (hiyalüronidaz) antikorlarının insidansı %2,3 (3/132) olmuştur. OCARINA II çalışmasındaki hiçbir hastada tedavide ortaya çıkan anti-rHuPH20 antikorları görülmemiştir.
İntravenöz formülasyon
MS çalışmalarındaki hastalar (WA21092, WA21093 ve WA25046) birden fazla zaman noktasında (başlangıç ve çalışma süresince tedavi sonrası her 6 ayda bir) anti-ilaç antikorları (AİA’lar) açısından test edilmiştir. Ocrelizumab ile tedavi edilen 1311 hastadan 12’sinde (~%1) tedavide ortaya çıkan AİA’lar için test pozitif çıkmış, bunlardan 2’sinde nötralizan antikorlar için test pozitif çıkmıştır. Tedavide ortaya çıkan AİA’ların güvenlilik ve etkililik üzerindeki etkisi, ocrelizumab ile ilişkili düşük AİA insidansı nedeniyle değerlendirilememektedir.
İmmunizasyonlar
RMS hastalarında gerçekleştirilen açık etiketli, randomize bir çalışmada (N=102), aşı uygulamasından sonra 8. haftada tetanoz aşısına pozitif yanıt veren hastaların oranı, kontrol grubunda %54,5’e kıyasla ocrelizumab grubunda %23,9 olarak bulunmuştur (interferon-beta haricinde hastalığı modifiye edici herhangi bir tedavi mevcut değildir). 8. haftada anti-tetanoz toksoidine spesifik antikor titresi geometrik ortalaması sırasıyla 3,74 ve 9,81 IU/mL olarak tespit edilmiştir. Aşı uygulamasından sonra 4. haftada 23-PPV'de bulunan ≥5 serotipe verilen pozitif yanıt oranı, kontrol grubunda %100 ve ocrelizumab grubunda %71,6'dır. Ocrelizumab ile tedavi edilen hastalarda 23-PPV’den 4 hafta sonra uygulanan rapel aşısı (pekiştirme dozu/13-PCV), 23-PPV ile ortak 12 serotipe verilen yanıtı belirgin bir şekilde artırmamıştır. Beş influenza suşuna karşı seroprotektif titreleri bulunan hastaların yüzdesi, ocrelizumab ile tedavi edilen hastalarda ve kontrol grubunda sırasıyla, aşılama öncesinde %20-60 ve %16,7-43,8 ve aşılamadan 4 hafta sonra %55,6-80,0 ve %75-97 aralıklarında bulunmuştur (bkz. Bölüm 4.4 ve 4.5).
Pediyatrik popülasyon
Avrupa İlaç Ajansı, multipl skleroz tedavisinde bir veya daha fazla pediyatrik popülasyon alt setinde OCREVUS ile yapılan çalışmaların bulgularını sunma yükümlülüğünü ertelemiştir. Pediyatrik kullanım hakkında bilgi için Bölüm 4.2’ye bakınız.
5.2 Farmakokinetik özellikler
Genel özellikler
MS çalışmalarında ocrelizumabın farmakokinetiği, zamana bağımlı klerens ve bir IgG1 monoklonal antikoru için tipik FK parametrelerine sahip iki kompartımanlı bir modelle tanımlanmıştır.
920 mg subkutan ocrelizumab uygulamasından sonra, tahmini ortalama maruziyet (24 haftalık doz uygulama aralığında EAA) 3730 mcg/mL•gün olmuştur. OCARINA II çalışmasındaki birincil FK sonlanım noktası olan EAAh1-12’nin 920 mg subkutan ocrelizumabdan sonra 600 mg intravenöz ocrelizumaba eşdeğer olduğu gösterilmiştir. EAAh1-12 için geometrik ortalama oran 1,29’dur (%90 GA: 1,23-1,35).
Emilim:
920 mg subkutan ocrelizumab uygulamasından sonra tahmin edilen biyoyararlanım %81 olmuştur. Ortalama Cmaks 132 mcg/mL’dir ve tmaks değerine yaklaşık 4 gün sonra ulaşılmıştır (aralık 2-13 gün).
Dağılım:
Merkezi dağıtım hacminin popülasyon farmakokinetiği tahmini 2,78 L olmuştur. Periferal hacim ve kompartmanlar arası klerens 2,68 L ve 0,294 L/gün olarak tahmin edilmiştir.
Biyotransformasyon:
Antikorlar ağırlıklı olarak katabolizmayla (peptid ve amino asitlere yıkılma) uzaklaştırıldığından, ocrelizumabın metabolizması üzerinde doğrudan çalışılmamıştır.
Eliminasyon:
Sabit klerens 0,17 L/gün tahmin edilirken, başlangıçtaki zamana bağımlı klerens 0,0489 L/gün olarak tahmin edilmiş ve 33 haftalık yarılanma ömürle birlikte düşmüştür. Ocrelizumabın terminal eliminasyon yarı ömrü 26 gün olmuştur.
Özel popülasyonlara ilişkin ek bilgiler:
Pediyatrik popülasyon:
18 yaşın altındaki çocuklarda ve ergenlerde ocrelizumabın farmakokinetiğini araştırmak amacıyla çalışma yürütülmemiştir.
Geriyatrik popülasyon:
Kısıtlı klinik deneyim nedeniyle, 55 yaş ve üzerindeki hastalarda ocrelizumabın farmakokinetiğini araştırmak amacıyla çalışma yürütülmemiştir (bkz. Bölüm 4.2).
Böbrek yetmezliği:
Resmi farmakokinetik çalışması yürütülmemiştir. Hafif böbrek yetmezliği olan hastalar klinik çalışmalara dahil edilmiş ve bu hastalarda ocrelizumabın farmakokinetiğinde değişiklik gözlenmemiştir. Şiddetli veya orta seviyede böbrek hasarı olan hastalara ait farmakokinetik veriler mevcut değildir.
Karaciğer yetmezliği :
Resmi farmakokinetik çalışması yürütülmemiştir. Hafif karaciğer yetmezliği olan hastalar klinik çalışmalara dahil edilmiş ve bu hastalarda ocrelizumabın farmakokinetiğinde değişiklik gözlenmemiştir. Şiddetli veya orta seviyede karaciğer hasarı olan hastalara ait farmakokinetik veriler mevcut değildir.
5.3 Klinik öncesi güvenlilik verileri
Klinik dışı veriler; güvenlilik farmakolojisi, tekrarlı doz toksisitesi ve embriyo-fötal gelişime yönelik konvansiyonel çalışmalara dayalı olarak insanlar için özel bir risk olmadığını göstermektedir. Ocrelizumabla karsinojenisite veya mutajenisite çalışmaları yapılmamıştır.
Sinomolgus maymunları üzerinde gerçekleştirilen iki pre- ve post-natal gelişim çalışmasında gestasyonun 20. gününden en azından doğuma kadar ocrelizumab uygulanması glomerülopati, kemik iliğinde lenfoid folikül oluşumu, lenfoplazmasitik renal enflamasyon ve yavrunun testis ağırlığında azalmayla ilişkilendirilmiştir. Bu çalışmalarda uygulanan maternal dozlar, klinik ortamda beklenenden 4,5 ila 21 kat daha yüksek maksimum ortalama serum konsantrasyonlarına (Cmaks) neden olmuştur.
Beş ölümcül vaka görülmüş olup; biri prematüre doğum nedeniyle güçsüzlükle birlikte fırsatçı enfeksiyona, diğeri aktif enfeksiyonlu (mastit) bir anne hayvanın yavrusunun serebellumunu içeren bir enfektif meningoensefaliteye ve diğer üçü şüphelenilen viral etiyolojili ve muhtemelen bir poliomavirüslü sarılık ve hepatik hasar kanıtına atfedilmiştir. Bu beş doğrulanmış veya şüphelenilen neonatal enfeksiyonun seyri B hücre tükenmesinden potansiyel olarak etkilenmiş olabilir. Ocrelizumaba maruz kalmış anne hayvanların yenidoğan yavrularında post natal fazda B hücresi popülasyonlarının tükendiği fark edilmiştir. Emzirme döneminde sütte ölçülebilir ocrelizumab düzeyleri saptanmıştır (serum düzeylerinde kararlı durumun yaklaşık %0,2’si).
Hiyalüronidaz
Rekombinant insan hiyalüronidaz için klinik dışı veriler, güvenlilik farmakolojisi sonlanım noktalarını içeren konvansiyonel tekrarlanan doz toksisitesi çalışmaları temelinde özel bir tehlike ortaya koymamaktadır.
Hiyalüronidaz (rHuPH20), insan vücudunun çoğu dokusunda bulunur. Ocrelizumabın hiyalüronidaz ile subkutan uygulaması, lokal tolerans çalışmalarında sıçanlarda ve minipiglerde iyi tolere edilmiştir.
rHuPH20 ile yapılan üreme toksikolojisi çalışmaları, farelerde önerilen klinik dozdan >1,100 kat daha yüksek bir etki görülmeyen düzey ile embriyofetal toksisite göstermiş ve teratojenisite kanıtına rastlanmamıştır.
6. FARMASÖTİK ÖZELLİKLER
6.1 Yardımcı maddelerin listesi
Rekombinant insan hiyalüronidaz (rHuPH20)
α,α-Trehaloz, dihidrat
Glasiyal asetik asit
L-metiyonin
Polisorbat 20
Sodyum asetat, trihidrat
Enjeksiyonluk su
6.2 Geçimsizlikler
Geçimsizlik çalışmalarının bulunmaması nedeniyle, bu tıbbi ürün başka tıbbi ürünlerle karıştırılmamalıdır.
6.3 Raf ömrü
Açılmamış flakon
24 ay
Hazırlanmış şırınga
Kullanım sırasındaki kimyasal ve fiziksel stabilitesi, 2-8 °C’de 30 gün ve ek olarak ≤30 °C’de ışıktan korunmadan 8 saat süreyle gösterilmiştir.
Mikrobiyolojik açıdan, flakondan şırıngaya aktarıldıktan sonra ürün hemen kullanılmalıdır.
| Hemen kullanılmazsa, kullanım sırasındaki saklama süreleri ve kullanım öncesi koşullar | |
| kullanıcının sorumluluğundadır ve hazırlama işlemi kontrol altında ve valide edilmiş aseptik | |
| koşullarda yapılmadığı takdirde normalde 2-8 °C’de 24 saatten daha uzun değildir. |
6.4 Saklamaya yönelik özel tedbirler
| Buzdolabında saklayınız (2-8 ºC). | |
| Dondurmayınız. Çalkalamayınız. | |
| Işıktan korumak için flakonları karton kutusunda saklayınız. | |
| Gerekliyse, açılmamış flakon buzdolabı dışında 12 saate kadar ≤25 ºC’de saklanabilir. | |
| Açılmamış flakonun buzdolabı dışındaki toplam süresinin ≤25 ºC’de 12 saati geçmemesi | |
| koşuluyla, flakonlar buzdolabından çıkarılabilir ve tekrar buzdolabına koyulabilir. | |
| Şırınganın hazırlanmasından sonraki saklama koşulları için Bölüm 6.3’e bakınız. |
6.5 Ambalajın niteliği ve içeriği
| Fluororesin ile lamine kauçuk tıpalı, plastik geçme kapaklı aluminyum mühürlü, 50 mL, Tip I | |
| cam, borosilikat, renksiz flakon. | |
| 1 flakonluk ambalajlarda bulunmaktadır. |
6.6 Beşeri tıbbi üründen arta kalan maddelerin imhası ve diğer özel önlemler
| Tıbbi ürün uygulama öncesinde partikül madde veya renk değişikliği olmadığından emin | |
| olmak için görsel olarak incelenmelidir. | |
| Tıbbi ürün sadece tek kullanımlıktır ve bir sağlık mesleği mensubu tarafından aseptik teknik | |
| kullanılarak hazırlanmalıdır. | |
| Bu tıbbi ürün ve polipropilen (PP), polikarbonat (PC), polietilen (PE), polivinil klorür (PVC), | |
| poliüretan (PUR) ve paslanmaz çelik arasında geçimsizlik görülmemiştir. | |
| Şırınganın hazırlanması | |
| |
| oda sıcaklığına gelmesini bekleyiniz. | |
| |
| önerilir) ile flakondan çekiniz. | |
| |
| seti (örneğin, kanatlı/kelebek) takınız. Uygulama için 0,8 mL’yi AŞMAYAN artık | |
| bekletme hacmine sahip bir subkutan infüzyon seti kullanınız. | |
| |
| çözeltiyle yıkayınız ve sıvı iğneye ulaşmadan önce durdurunuz. | |
| |
| müstahzar çözeltisi içerdiğinden emin olunuz. | |
| |
| infüzyon setine takılmış hazırlanmış şırıngayı SAKLAMAYINIZ. | |
| Doz hemen uygulanmayacaksa aşağıdaki “Şırınganın saklanması” kısmına bakınız. | |
| Şırınganın saklanması | |
| |
| yıkama hacmini hesaba katmak üzere OCREVUS enjeksiyonluk çözeltisinin tüm | |
| içeriğini flakondan şırıngaya çekmek üzere aseptik teknik kullanınız. Transfer iğnesini | |
| bir şırınga kapatma kapağı ile değiştiriniz. Saklama için bir subkutan infüzyon seti | |
| TAKMAYINIZ. | |
| |
| gelmesini bekleyiniz. | |
| İmha | |
Kullanılmamış olan ürünler ya da atık materyaller, “Tıbbi Atıkların Kontrolü Yönetmeliği’’ ve “Ambalaj Atıklarının Kontrolü Yönetmeliği”ne uygun olarak imha edilmelidir.
7. RUHSAT SAHİBİ
Roche Müstahzarları Sanayi Anonim Şirketi
Uniq İstanbul
Ayazağa Cad. No:4, D/101
34396 Maslak, Sarıyer- İstanbul
8. RUHSAT NUMARASI(LARI)
2026/380
9. İLK RUHSAT TARİHİ / RUHSAT YENİLEME TARİHİ
İlk ruhsat tarihi: 08.10.2026
Ruhsat yenileme tarihi:
10. KÜB’ÜN YENİLENME TARİHİ