


KISA ÜRÜN BİLGİSİ - NERLYNX 40 MG FİLM KAPLI TABLET
1. BEŞERİ TIBBİ ÜRÜNÜN ADI
NERLYNX 40 mg film kaplı tablet
2. KALİTATİF VE KANTİTATİF BİLEŞİM
Etkin madde:
Neratinib maleat 48,31 mg (40 mg neratinibe eşdeğer)
Yardımcı maddeler:
Mannitol 36,19 mg
Yardımcı maddelerin tam listesi için bölüm 6.1’e bakınız.
3. FARMASÖTİK FORM
Film kaplı tablet
Bir yüzünde “W104” baskılı, kırmızı, oval film kaplı tabletler. Tablet 10.5 mm x 4.3 mm boyutunda ve 3.1 mm kalınlığındadır.
4. KLİNİK ÖZELLİKLER
4.1. Terapötik endikasyonlar
NERLYNX, adjuvan trastuzumab bazlı tedaviyi 1 yıldan daha kısa bir süre önce tamamlamış olan erken evre hormon reseptörü pozitif ve HER2 aşırı ekspresyonu / amplifikasyonu bulunan N2 (patolojide aksiller 4 ve/veya daha fazla lenf nodu pozitifliği) pozitif olan yetişkin meme kanseri hastalarında uzatılmış adjuvan tedavi için maksimum 1 yıl süreyle endikedir.
4.2. Pozoloji ve uygulama şekli
NERLYNX tedavisi, kanser tedavisinde kullanılan tıbbi ürünlerin uygulanmasında deneyimli bir hekim tarafından başlanmalı ve takip edilmelidir.
Pozoloji
Tavsiye edilen NERLYNX dozu, bir yıl boyunca sürekli olarak günde bir defa ağızdan alınan 240 mg’dır (altı adet 40 mg tablet). NERLYNX, tercihen sabahları, yemekle birlikte alınmalıdır. Hastalar, trastuzumab bazlı tedavinin tamamlanmasından sonraki 1 yıl içinde tedaviye başlamalıdır.
Advers reaksiyonlar için doz modifikasyonları
Bireysel güvenliliğe ve tolere edilebilirliğe dayanılarak, doz arttırılması veya azaltılması tavsiye edilir. Bazı advers reaksiyonların yönetimi, Tablo 1, Tablo 2, Tablo 3 ve Tablo 4’te gösterildiği gibi, dozun kesilmesini veya doz azaltılmasını gerektirebilir.
Şu hastalar için NERLYNX tedavisi durdurulmalıdır:
- Tedavi ile ilişkili toksisitesinin derece 0 – 1’e gerilemesi sağlanamayan,
- 3 haftadan fazla tedavi gecikmesine neden olan toksisitelere sahip olanlar veya
- Günlük 120 mg’ı tolere edemeyen hastalar
İlave klinik durumlar doz ayarlamalarına neden olabilir (örn. tolere edilemeyen toksisiteler, kalıcı 2. derece advers reaksiyonlar, vs.).
Tablo 1: Advers reaksiyonlar için NERLYNX doz modifikasyonları
| Doz Seviyesi | NERLYNX dozu |
|---|---|
| Tavsiye edilen başlangıç dozu | Günlük 240 mg |
| İlk doz azaltımı | Günlük 200 mg |
| İkinci doz azaltımı | Günlük 160 mg |
| Üçüncü doz azaltımı | Günlük 120 mg |
Tablo 2: NERLYNX doz modifikasyonları ve yönetimi – genel toksisiteler*
| Toksisitenin ciddiyeti** | Aksiyon |
|---|---|
| Tedavi durdurulduktan sonraki 3 hafta içerisinde Derece 0-1’e gerileyene kadar NERLYNX tedavisine ara verilir. Daha sonra, NERLYNX’e bir sonraki düşük doz seviyesinde devam edilir. 3. derece toksisite 3 hafta içerisinde iyileşmezse, NERLYNX kalıcı olarak durdurulur. |
| NERLYNX kalıcı olarak durdurulur. |
*İshal ve hepatotoksisite yönetimi için Tablo 3 ve Tablo 4’e bakınız. ** Ulusal Kanser Enstitüsü Ortak Terminoloji Kriterleri (NCI CTCAE) v.40’a göre.
İshal için doz modifikasyonları
İshalin yönetimi, ishal önleyici bir tıbbi ürünün kullanımını, diyet değişikliklerini ve NERLYNX’in uygun doz modifikasyonlarını gerektirir. İshal durumunda NERLYNX doz ayarlaması için kılavuzlar Tablo 3’te gösterilmektedir.
Tablo 3: İshal için doz modifikasyonları
| İshalin ciddiyeti* | Aksiyon |
|---|---|
|
|
|
|
|
|
|
|
* NCI CTCAE v4.0’a göre.
†Dehidratasyon, ateş, hipotansiyon, böbrek yetmezliği veya 3. veya 4. derece nötropeni dahil komplike özellikler
‡Optimum tıbbi tedavi ile tedavi edilmesine rağmen.
Hepatotoksisite için doz modifikasyonları
Karaciğer toksisitesi durumunda NERLYNX doz ayarlaması için kılavuzlar Tablo 4’te gösterilmektedir (bkz. bölüm 4.4).
Tablo 4: Hepatotoksite için Doz Modifikasyonları
| Hepatotoksisite ciddiyeti* | Aksiyon |
|---|---|
Veya
|
|
ULN= Normalin üst limiti; ALT= Alanin aminotransferaz
*NCI CTAE v4.0’a göre.
Unutulan doz
Unutulan dozlar telafi edilmemeli ve tedaviye bir sonraki programlanmış günlük doz ile devam edilmelidir (bkz. bölüm 4.9).
Greyfurt ve nar
NERLYNX’în greyfurt ve nar veya greyfurt suyu ve nar suyu ile birlikte kullanması önerilmemektedir. (bkz. bölüm 4.4 ve bölüm 4.5)
CYP3A4/P-gp inhibitörlerinin kullanımı
İnhibitörden kaçınılamıyorsa, NERLYNX dozu düşürülür:
- Güçlü bir CYP3A4/P-gp inhibitörü ile birlikte günde bir defa alınacak şekilde 40 mg’a (bir adet 40 mg tablet) düşürülür.
- Orta şiddette CYP3A4/P-gp inhibitörü ile birlikte günde bir defa alınacak şekilde 40 mg’a (bir tablet) düşürülür. Eğer iyi tolere edilirse, en az bir hafta 80 mg’a, daha sonra en az bir hafta 120 mg’a ve sonra günlük maksimum doz 160 mg’a çıkarılır. Hastalar dikkatli izlenmelidir, özellikle ishal ve hepatoksisiteyi de içeren GI etkiler açısından.
Güçlü bir CYP3A4/P-gp inhibitörünün kesilmesinden sonra, önceki 240 mg NERLYNX dozuna devam edilir (bkz. bölüm 4.4 ve bölüm 4.5).
H2 reseptör antagonistleri ve antiasitler
Eğer H2 reseptör antagonistleri kullanılıyorsa, NERLYNX, H2 reseptör antagonistleri alındıktan en az 10 saat sonra ve bir sonraki H2 reseptör antagonisti dozundan en az 2 saat önce alınmalıdır. Antiasit ilaçlar ve NERLYNX dozu arasında en az 3 saat süre bırakılmalıdır. (bkz. bölüm 4.4, bölüm 4.5 ve bölüm 5.2)
Böbrek yetmezliği olan hastalar
Hafif ila orta derecede böbrek yetmezliği olan hastalarda doz ayarlaması gerekli değildir. NERLYNX, diyalize giren hastalar da dahil olmak üzere şiddetli böbrek yetmezliği olan hastalarda çalışılmamıştır. Şiddetli böbrek yetmezliği olan veya diyalize giren hastaların Nerlynx ile tedavisi tavsiye edilmemektedir (bkz. bölüm 5.2).
Karaciğer yetmezliği olan hastalar
Child-Pugh A veya B (hafif ila orta şiddette) karaciğer yetmezliği olan hastalarda doz ayarlaması gerekli değildir. Child-Pugh C karaciğer yetmezliği olan hastaların Nerlynx ile tedavisi tavsiye edilmemektedir (bkz. bölüm 5.2).
Yaşlı hastalar:
Doz ayarlaması gerekli değildir. 85 yaş ve üzeri hastalarda veri mevcut değildir.
Pediyatrik popülasyon:
Pediatrik popülasyonda meme kanseri endikasyonunda NERLYNX ile ilgili bir kullanım yoktur.
Uygulama şekli
NERLYNX oral kullanım içindir. Tabletler tercihen su ile birlikte bütün olarak yutulmalı ve ezilmemeli veya çözdürülmemelidir ve yemekle birlikte, tercihen sabahları alınmalıdır (bkz. bölüm 5.2).
4.3. Kontrendikasyonlar
- Etkin maddeye veya bölüm 6.1’de listelenen yardımcı maddelerden herhangi birine karşı aşırı duyarlılık
Sitokrom P450’nin CYP3A4/P-gp izoformunun güçlü indükleyicileri olan aşağıdaki tıbbi ürünlerle eş zamanlı uygulama:
- karbamazepin, fenobarbital, fenitoin (antiepileptikler)
- St John’s wort (Hypericum perforatum) (bitkisel ürün)
- rifampisin (antimikobakteriyel)
- Şiddetli karaciğer yetmezliği (Child-Pugh C).
4.4. Özel kullanım uyarıları ve önlemleri
İshal
NERLYNX ile tedavi sırasında ishal rapor edilmiştir (bkz. bölüm 4.2 ve bölüm 4.8). İshal şiddetli olabilir ve dehidratasyon ile ilişkili olabilir.
İshal NERLYNX ile tedavinin genellikle ilk veya ikinci haftasında ortaya çıkar ve tekrarlayabilir.
Hastalara, NERLYNX’in ilk dozu ile birlikte ishal önleyici bir tıbbi ürün ile profilaktik tedavi başlatmaları ve NERLYNX tedavisinin ilk 1-2 ayı boyunca, günde 1-2 bağırsak hareketine titre edilerek ishal önleyici tıbbi ürünün düzenli dozunu sürdürmeleri konusunda talimat verilmelidir.
Yaşlı hastalar
Yaşlı hastalar (65 yaş ve üzeri), ishal komplikasyonu olabilecek böbrek yetmezliği ve dehidratasyon açısından daha yüksek risk altındadır ve bu hastalar dikkatle izlenmelidir.
Belirli bir kronik gastrointestinal hastalığı olan hastalar
Majör semptom olarak ishali olan belirli kronik bir gastrointestinal hastalığı olan hastalar pivotal çalışmaya dahil edilmemiştir ve dikkatle izlenmelidir.
Böbrek yetmezliği
Böbrek yetmezliği olan hastalar, ishal meydana gelmesi durumunda daha yüksek dehidratasyon komplikasyonları riski altındadır ve bu hastalar dikkatle izlenmelidir (bkz. bölüm 4.2).
Karaciğer yetmezliği
NERLYNX ile tedavi edilen hastalarda hepatotoksisite rapor edilmiştir. Alanin aminotransferaz (ALT), aspartat aminotransferaz (AST) ve toplam bilirubin dahil karaciğer fonksiyon testleri 1. hafta, ardından ilk 3 ay süreyle ayda bir ve daha sonra klinik olarak gerekli görülmesi durumunda veya tedavi sırasında 6 haftada bir izlenmelidir (bkz. bölüm 4.2).
Intravenöz sıvı tedavisi gerektiren 3. derece veya daha yüksek derece ishal veya yorgunluğun kötüleşmesi, bulantı, kusma, sarılık, sağ üst kadranda ağrı veya hassasiyet, ateş, döküntü veya eozinofili gibi hepatotoksisite bulgu veya semptomları yaşayan hastalar karaciğer fonksiyon testlerindeki değişiklikler açısından değerlendirilmelidir.
Hepatotoksisite değerlendirmesi sırasında fraksiyonlara ayrılmış bilirubin ve protrombin zamanı verileri de toplanmalıdır.
Sol ventriküler fonksiyon
Sol ventriküler disfonksiyon, HER2 inhibisyonu ile ilişkilendirilmiştir. NERLYNX, normal sol ventrikül ejeksiyon fraksiyonunun (LVEF) alt sınırının altında olan veya belirli kardiyak geçmişi olan hastalarda çalışılmamıştır. Bilinen kardiyak risk faktörleri olan hastalarda, klinik olarak gerekli olduğu üzere, LVEF değerlendirmesi dahil olmak üzere kardiyak izleme gerçekleştirilir.
Proton pompası inhibitörleri, H2-reseptör antagonistleri ve antiasitler
Gastrointestinal pH’ı arttıran tedaviler neratinib absorpsiyonunu azaltabilir ve böylece sistemik maruziyeti azaltabilir. Bu nedenle proton pompa inhibitörleri (PPI'ler) ve H2 reseptör antagonistleri ile birlikte eş zamanlı uygulama tavsiye edilmez (bkz. bölüm 4.5 ve bölüm 5.2).
H2-reseptör antagonistleri ve antiasitlerin olması durumunda uygulama yöntemi adapte edilmelidir (bkz. bölüm 4.2, bölüm 4.5 ve bölüm 5.2)
Gebelik
Neratinib gebe kadınlara uygulandığında fetal zarara neden olabilir (bkz. bölüm 4.6).
Deri ve deri altı doku hastalıkları
NERLYNX, deri ve deri altı doku hastalıkları ile ilişkilidir. Semptomatik deri ve deri altı doku hastalıkları olan hastalar dikkatle izlenmelidir (bkz. bölüm 4.8).
CYP3A4 ve P-gp inhibitörleri ile eşzamanlı tedavi
Neratinibe maruziyet riskine artış nedeniyle, güçlü CYP3A4 ve P-gp inhibitörleri ile eşzamanlı tedaviden kaçınılmalıdır (bkz. bölüm 4.2 ve bölüm 4.5). Eğer inhibitörden kaçınılamıyorsa, NERLYNX doz ayarlaması yapılmalıdır (bkz. bölüm 4.2, bölüm 4.5 ve bölüm 5.2).
NERLYNX ile tedavi sırasında greyfurt ve nar veya greyfurt suyu ve nar suyu kullanımından/tüketiminden kaçınılmalıdır (bkz. bölüm 4.2 ve bölüm 4.5)
Orta şiddette CYP3A4 ve P-gp inhibitörleri ile eşzamanlı tedavi
Neratinib etkisini azaltacağından, orta şiddette CYP3A4 ve P-gp inhibitörleri ile eşzamanlı tedavi önerilmemektedir (bkz. bölüm 4.5 ve bölüm 5.2).
P-gp substratları ile eşzamanlı tedavi
Dar bir terapötik pencereye sahip terapötik ajanlarla eşzamanlı olarak tedavi edilen ve absorpsiyonu gastrointestinal sistemdeki P-gp taşıyıcılarını içeren hastalar dikkatle izlenmelidir (bkz. bölüm 4.5 ve bölüm 5.2).
4.5. Diğer tıbbi ürünler ile etkileşimler ve diğer etkileşim şekilleri
Diğer maddelerin neratinib üzerindeki etkileri
Neratinib ilk olarak CYP3A4 tarafından metabolize edilir ve bir P-gp substratıdır.
CYP3A4/P-gp indükleyicileri
Bir klinik çalışma, güçlü CYP3A4/P-gp indükleyicilerinin eşzamanlı kullanımının neratinib maruziyetini önemli ölçüde azalttığını göstermiştir, bu nedenle neratinib ile güçlü CYP3A4/P-gp indükleyicileri ile eşzamanlı kullanımı kontrendikedir (örn. güçlü indükleyiciler: fenitoin, karbamazepin, rifampisin veya sarı kantaron (Hypericum perforatum) içeren bitkisel preparatlar). Neratinibin orta şiddette CYP3A4/P-gp indükleyicileri ile eşzamanlı kullanımı, etkisini azaltacağından önerilmez (örn. orta şiddette indükleyiciler: bosentan, efavirenz, etravirin, fenobarbital, primidon, deksametazon) (bkz. bölüm 4.3 ve bölüm 5.2).
CYP3A4/P-gp inhibitörleri
Bir klinik çalışma ve model tabanlı tahminler, güçlü veya orta şiddette CYP3A4/P-gp inhibitörlerinin eşzamanlı kullanımının, neratinib sistemik maruziyetini önemli ölçüde artırdığını göstermiştir, bu nedenle, neratinibin, güçlü ve orta şiddette CYP3A4/P-gp inhibitörleri ile birlikte kullanılması önerilmemektedir (örn. güçlü inhibitörler: atazanavir, indinavir, nefazodon, nelfinavir, ritonavir, saquinavir, lopinavir, ketokonazol, itrakonazol, klaritromisin, troleandomisin, vorikonazol ve kobisistat; orta şiddette inhibitörler: siprofloksasin, siklosporin, diltiazem, flukonazol, eritromisin, fluvoksamin ve verapamil). Eğer inhibitörden kaçınılamazsa, NERLYNX doz ayarlaması uygulanmalıdır (bkz. bölüm 4.2, bölüm 4.4 ve bölüm 5.2).
Greyfurt/nar veya greyfurt/nar suyu da neratinibin plazma konsantrasyonlarını artırabileceği için birlikte kullanımlarından kaçınılmalıdır (bkz. bölüm 4.2 ve bölüm 4.4).
Proton pompa inhibitörleri, H2-reseptör antagonistleri ve antiasitler
Neratinibin in-vitro çözünürlüğü pH’ya bağlıdır. Gastrointestinal pH’ı arttıran maddeler ile eş zamanlı tedavi neratinib absorpsiyonunu azaltabilir ve böylece sistemik maruziyeti azaltabilir. Proton pompa inhibitörleri (PPI’lar) ile eş zamanlı kullanım önerilmez (örn. omeprazol veya lansoprazol) (bkz. bölüm 4.4 ve bölüm 5.2).
NERLYNX, H2 reseptör antagonistleri alındıktan en az 10 saat sonra ve bir sonraki H2 reseptör antagonisti dozundan en az 2 saat önce alınmalıdır (bkz. bölüm 4.4 ve bölüm 5.2)..
NERLYNX ve antiasitler arasında en az 3 saat süre bırakılmalıdır (bkz. bölüm 4.2, bölüm 4.4 ve bölüm 5.2)..
İshal önleyici loperamid
Bir klinik çalışma, deneklerin tek başına veya loperamid ile eşzamanlı dozlama ile neratinibe maruziyetinde klinik olarak anlamlı bir farklılık olmadığını göstermiştir (bkz. bölüm 5.2).
Neratinibin diğer maddeler üzerindeki etkileri
Hormonal kontraseptifler
NERLYNX’in sistemik etkili hormonal kontraseptiflerin etkililiğini azaltıp azaltmadığı halihazırda bilinmemektedir. Bu nedenle, sistemik etkili hormonal kontraseptifler kullanan kadınlar bir bariyer yöntem eklemelidir (bkz. bölüm 4.6).
P-glikoprotein akış taşıyıcıları
In vitro çalışmalarda neratinib, P-glikoprotein (P-gp) akış taşıyıcılarının bir inhibitörüdür. Bu, prob
substrat olarak digoksin kullanıldığında Cmaks’ın % 54 ve EAA’nın % 32 oranında arttığını gösteren bir klinik çalışma ile de doğrulanmıştır. Bu, absorpsiyonu gastrointestinal sistemdeki P-gp taşıyıcılarını içeren dar bir terapötik pencereye sahip terapötik ajanlarla (örn. digoksin, kolşisin, dabigatran, fenitoin, statinler, siklosporin, everolimus, sirolimus, takrolimus) eşzamanlı olarak tedavi edilen hastalar için klinik olarak anlamlı olabilir. Bu hastalar dikkatle izlenmelidir (bkz. bölüm 4.4 ve bölüm 5.2).
Meme kanseri direnç protein akış taşıyıcıları Neratinib, in vitro çalışmalarda öne sürüldüğü üzere, meme kanseri direnç proteinini (BCRP) bağırsak seviyesinde inhibe edebilir. BCRP substratları ile klinik çalışmalar yürütülmemiştir. Neratinibin BCRP substratları ile birlikte uygulanması maruziyetlerinin artmasına neden olabileceğinden, BCRP inhibitörleri (örn., rosuvastatin, sülfasalazin ve irinotekan) ile tedavi edilen hastalar dikkatle izlenmelidir (bkz. bölüm 5.2).
4.6. Gebelik ve Laktasyon
Genel tavsiye
Gebelik kategorisi: D
Çocuk doğurma potansiyeli bulunan kadınlar/Doğum kontrolü (kontrasepsiyon)
Hayvanlardaki bulgulara göre, neratinib hamile kadınlara uygulandığında fetal zarara neden olabilir. Kadınlar, NERLYX kullanırken ve tedaviyi bitirdikten sonraki 1 aya kadar hamile kalmaktan kaçınmalıdır. Bu nedenle, çocuk doğurma potansiyeli bulunan kadınlar, NERLYNX kullanırken ve tedaviyi bıraktıktan sonraki 1 ay boyunca oldukça etkili doğum kontrol önlemleri kullanmalıdır.
Neratinibin halihazırda sistemik olarak etkili hormonal kontraseptiflerin etkililiğini azaltabilip azaltamayacağı bilinmemektedir ve bu nedenle sistemik olarak etkili hormonal kontraseptif kullanan kadınlar bir bariyer yöntemi eklemelidir.
Erkekler, tedavi sırasında ve tedaviyi bıraktıktan sonraki 3 ay boyunca bariyer kontrasepsiyon yöntemi kullanmalıdır.
Gebelik dönemi
NERLYNX’in hamile kadınlarda kullanımına ilişkin veri bulunmamaktadır. Hayvanlarda yapılan çalışmalar embriyo-fetal letalite ve fetal morfolojik anomaliler göstermiştir (bkz. nölüm 5.3). İnsanlar için potansiyel risk bilinmemektedir. Kadının klinik durumu neratinib ile tedavi gerektirmedikçe hamilelik sırasında NERLYNX kullanılmamalıdır.
Neratinib hamilelik sırasında kullanılırsa veya hasta NERLYNX kullanırken hamile kalırsa, hasta fetüse karşı potansiyel tehlike konusunda bilgilendirilmelidir.
Laktasyon dönemi
Neratinibin insan sütüne geçip geçmediği bilinmemektedir. Emzirilen bebek için risk göz ardı edilemez. NERLYNX’in anne için önemi ve emzirmenin çocuğa yararı göz önünde bulundurularak, NERLYNX tedavisini veya emzirmeyi bırakıp bırakmama kararı verilmelidir.
Üreme yeteneği / Fertilite
Kadınlarda veya erkeklerde fertilite çalışması gerçekleştirilmemiştir. Erkek ve dişi sıçanlarda 12 mg/kg/güne kadar dozlamada fertilite parametrelerinde anlamlı bir değişiklik tespit edilmemiştir (bkz. bölüm 5.3).
4.7. Araç ve makine kullanımı üzerindeki etkiler
NERLYNX araç ve makine kullanma yeteneği üzerinde hafif veya orta derecede bir etkiye sahiptir. Neratinib ile advers reaksiyonlar olarak yorgunluk, baş dönmesi, dehidratasyon ve senkop rapor edilmiştir. Hastanın muhakeme, motor veya bilişsel beceriler gerektiren görevleri yerine getirme becerisi değerlendirilirken; hastanın klinik durumu dikkate alınmalıdır.
4.8. İstenmeyen etkiler
Güvenlilik profilinin özeti
Herhangi bir dereceden en sık görülen advers reaksiyonlar ishal (% 93.6), bulantı (% 42.5), yorgunluk (% 27.3), kusma (% 26.8), karın ağrısı (% 22.7), döküntü (% 15.4), iştah azalması (13.7 %), üst karın ağrısı (% 13.2), stomatit (% 11.2) ve kas spazmlarıdır (% 10.0).
En yaygın Derece 3 – 4 advers reaksiyonlar ishal (Derece 3 % 36.9 ve Derece 4 % 0.2) ve kusma (Derece 3 % 3.4 ve Derece 4 % 0.1) olmuştur.
Ciddi olarak bildirilen advers reaksiyonlara ishal (% 1.9), kusma (% 1.3), dehidratasyon (%1.1), bulantı (% 0.5), alanin aminotransferaz artışı (% 0.4), aspartat aminotransferaz artışı (% 0.4), karın ağrısı (% 0.3), yorgunluk (% 0.3) ve iştah azalması (% 0.2) dahildir.
Advers reaksiyonların tablo halinde listesi
Aşağıdaki tablo, 1.710 hastadan toplanan verilerin değerlendirilmesine dayanarak, neratinib ile gözlemlenen advers reaksiyonları listelemektedir.
Sıklığın sınıflandırılması için MedDRA sıklık kuralı ve sistem organ sınıfı veri tabanı kullanılmıştır:
Çok yaygın (≥ 1/10)
Yaygın (≥ 1/100 ila <1/10)
Yaygın olmayan (≥ 1/1.000 ila <1/100)
Seyrek (≥ 1/10.000 ila <1/1.000)
Çok seyrek (<1/10.000)
Bilinmiyor (eldeki verilerden hareketle tahmin edilemiyor)
Her bir sıklık gruplamasında, advers reaksiyonlar azalan ciddiyet sırasına göre sunulur.
Tablo 5: Monoterapi meme kanseri çalışmalarında NERLYNX’ten kaynaklanan advers ilaç reaksiyonları
| Sistem Organ Sınıfı | Sıklık | Advers İlaç Reaksiyonu |
|---|---|---|
| Enfeksiyonlar ve enfestasyonlar | Yaygın | İdrar yolu enfeksiyonu |
| Metabolizma ve beslenme hastalıkları | Çok yaygın | İştah azalması |
| Yaygın | Dehidratasyon | |
| Solunum, göğüs bozuklukları ve mediastinal hastalıklar | Yaygın | Burun kanaması |
| Gastointestinal hastalıklar | Çok yaygın | İshal, kusma, bulantı, karın ağrısı, üst karın ağrısı ve stomatit1 |
| Yaygın | Karında şişkinlik, ağız kuruluğu ve dispepsi | |
| Hepatobiliyer hastalıklar | Yaygın | Alanin aminotransferaz artışı ve aspartat aminotransferaz artışı |
| Yaygın olmayan | Kanda bilirubin artışı | |
| Deri ve deri altı dokusu hastalıkları | Çok yaygın | Döküntü2 |
Yaygın
| Tırnak bozuklukları3, cilt çatlakları ve cilt | ||
| kuruluğu | ||
| Kas-iskelet sistemi ve bağ dokusu hastalıkları | Çok yaygın | Kas spazmları |
| Böbrek ve idrar yolu hastalıkları | Yaygın | Kanda kreatinin artışı |
| Yaygın olmayan | Böbrek yetmezliği | |
| Genel bozukluklar ve uygulama yerine ilişkin durumlar | Çok yaygın | Yorgunluk |
| Araştırmalar | Yaygın | Kiloda kaybı |
1Stomatit, aftöz stomatit, ağız ülseri, oral mukozal kabarcıklanma ve mukozal inflamasyonu içerir.
2Döküntü, eritemli döküntü, foliküler döküntü, genel döküntü, kaşıntılı döküntü ve püstüler döküntüyü içerir.
3Tırnak bozukluğu, paronişi, onikoklazi ve tırnakta renk değişikliğini içerir.
Seçilmiş advers reaksiyonların tanımı
İshal
Loperamid profilaksisi olmaksızın NERLYNX monoterapisi ile tedavi edilen 1.660 hastanın % 94.6’sında en az 1 ishal epizodu görülmüştür. NERLYX hastalarının % 37.5’inde 3. derece ishal bildirilmiştir. Hastaların % 0.2’sinde 4. derece olarak sınıflandırılan ishal vardır. İshal, NERLYNX ile tedavi edilen hastaların % 1.9’unda hastaneye yatışa neden olmuştur.
İshal genellikle ilk ayda meydana gelmiştir, hastaların % 83.6’sı bu toksisiteyi ilk hafta, % 46.9’u ikinci hafta, % 40.2’si üçüncü hafta ve % 43.2’si dördüncü haftada rapor etmiştir (ilk başlangıca kadar geçen medyan süre 2 gündür).
Herhangi bir dereceli ishalin tek bir epizodunun medyan süresi 2 gün olmuştur. Herhangi bir dereceli ishalin medyan kümülatif süresi 59 gün ve 3. derece ishalin medyan kümülatif süresi 5 gün olmuştur.
İshal aynı zamanda tedavinin kesilmesine yol açan en yaygın advers reaksiyon olmuştur; loperamid profilaksisi olmaksızın NERLYNX ile tedavi edilen hastaların % 14.4’ü ishal nedeniyle tedaviyi bırakmıştır. NERLYNX ile tedavi edilen hastaların % 24.7’sinde doz azaltılması gerçekleştirilmiştir.
Döküntü
NERLYNX monoterapi grubunda, hastaların % 16.7’si döküntü yaşamıştır. 1. derece ve 2. derece görülme sıklığı sırasıyla % 13.3 ve % 2.9’dur; NERLYNX ile tedavi edilen hastaların % 0.4’ünde 3. derece döküntü meydana gelmiştir.
Tırnak bozuklukları
NERLYNX monoterapi grubunda, hastaların % 7.8’i tırnak bozuklukları yaşamıştır. 1. derece ve 2. derece’nin insidansı sırasıyla % 6.2 ve % 1.4 olmuştur. NERLYX ile tedavi edilen hastalardan 3. derece tırnak bozukluğu yaşayan hasta oranı % 0.2 olmuştur.
Hem döküntü hem de tırnak bozuklukları, NERLYNX ile tedavi edilen hastaların % 0.6’sında tedavinin kesilmesine neden olmuştur.
Hepatotoksisite
Pivotal faz III çalışması ExteNET’te (3004) hepatik ile ilişkili advers reaksiyonlar; başlıca alanin aminotransferazın (ALT) artışı (% 8.5’e karşı % 3.2), aspartat aminotransferaz (AST) artışı (% 7.4’e karşı % 3.3) ve kanda alkalin fosfataz artışı (% 2.1’e karşı % 1.1) nedeniyle, plasebo koluna kıyasla NERLYNX kolunda daha sık rapor edilmiştir. (% 12,4'e karşı% 6,6). 3. derece advers reaksiyonlar NERLYNX ve plasebo ile tedavi edilen hastalarda sırasıyla % 1.5 ve % 0.5 ve 4. derece advers reaksiyonlar ise % 0.2 ve % 0.1 oranında rapor edilmiştir. 3. derece ALT artışı, NERLYNX ve plasebo ile tedavi edilen hastalarda sırasıyla % 1.1 ve % 0.2’sinde ve 4. derece ALT artışı ise % 0.2 ve % 0.0’ında rapor edilmiştir. 3. derece AST artışı, NERLYNX ve plasebo ile tedavi edilen hastalarda sırasıyla % 0.5 ve % 0.3’ünde ve 4. derece AST artışı ise % 0.2 ve % 0.0’ında rapor edilmiştir. Hiçbir 3. derece veya 3. derece kanda bilirubin artışı advers reaksiyonu meydana gelmemiştir.
Diğer özel popülasyonlar
Yaşlı hastalar
Pivotal faz III çalışması ExteNET’te (3004), NERLYNX kolunda ortalama yaş 52’dir; 1236 hasta 65 yaşından küçük, 172’si 65 yaş ve üzeri ve bunların 25’i ise 75 yaş veya üzeridir.
65 yaş ve üzeri grupta, 65 yaş altı gruba göre advers reaksiyonlar nedeniyle tedavi kesilme sıklığı daha yüksek olmuştur; NERLYNX kolunda, ilgili yüzdeler sırasıyla % 44.8 ve % 25.2’dir.
Ciddi advers reaksiyonların insidansı NERLYNX kolunda ve plasebo kolunda sırasıyla % 7.0 ve % 5.7 (<65 yaş) ve % 9.9 ve % 8.1 (≥65 yaş) olmuştur. 65 ve üzeri yaş grubunda en sık bildirilen ciddi advers reaksiyonlar kusma (% 2.3), ishal (% 1.7), dehidratasyon (% 1.2) ve böbrek yetmezliğidir (% 1.2).
Hastaneye yatışa yol açan tedaviyle ortaya çıkan advers reaksiyonlar, NERLYNX ve plasebo kolunda 65 yaşın altındaki grupta sırasıyla % 6.3’e karşı % 4.9 ve 65 ve üzeri yaş grubunda ise % 8.7’ye karşı % 8.1 olmuştur.
Irk etkisi
Pivotal faz III çalışması ExteNET (3004), NERLYNX ile tedavi edilen Asyalı hastalarda Deri ve Deri Altı Dokusu Hastalıkları Sistem Organ Sınıfında (SOC) Tedaviyle Ortaya Çıkan Advers Olayların (TEAE) sıklığı Kafkas hastalara göre daha yüksek olmuştur (% 56.4’e karşı % 34.5); fakat plasebo hastalarında karşılaştırılabilir (% 24.9’a karşı % 22.8). NERLYNX monoterapisi ile tedavi edilen 1710 hastanın havuzlanmış güvenlilik verileri, Asyalı hastalarda (% 57.1) Kafkas hastalara (% 34.6) kıyasla daha yüksek bir dermatolojik toksisite insidansı göstermiştir.
Havuzlanmış güvenlilik verileri analizinde, Asyalılarda Deri ve Deri Altı Hastalıkları SOC’sindeki TEAE’lerin çoğunluğu 1. derece (% 43.3) ve 2. derece (% 12.3) olmuştur; Kafkaslarda ise 1. derece ve 2. derece olayların insidansı sırasıyla % 25.6 ve % 7.8 olmuştur. 3. derece olayların sıklığı Asyalılar ve Kafkaslar arasında benzerdir (% 1.6’ya karşı % 1.0). Asyalı ve Kafkas alt grupları arasında MedDRA sistem organ sınıfı (SOC)’nda derideki ciddi advers reaksiyon sıklığı açısından bir fark yoktur. Asyalı hastalarda Kafkas hastalarına göre daha sık meydana gelen Deri SOC’sindeki en yaygın TEAE’ler döküntü (% 29.4’e karşı % 13.5), el-ayak sendromu (% 9.9’a karşı % 1.0) ve akneli dermatit (% 6.0’a karşı % 1.0).
Şüpheli advers reaksiyonların raporlanması:
Ruhsatlandırma sonrası şüpheli ilaç advers reaksiyonlarının raporlanması büyük önem taşımaktadır. Raporlama yapılması, ilacın yarar/risk dengesinin sürekli olarak izlenmesine olanak sağlar. Sağlık mesleği mensuplarının herhangi bir şüpheli advers reaksiyonu Türkiye Farmakovijilans Merkezi (TÜFAM)’ne bildirmeleri gerekmektedir. (www.titck.gov.tr; e-posta:tufam@titck.gov.tr; tel: 0 800 314 00 08; faks: 0 312 218 35 99)
4.9. Doz aşımı ve tedavisi
Spesifik bir antidotu yoktur ve NERLYNX doz aşımının tedavisinde hemodiyalizin yararı bilinmemektedir. Doz aşımı durumunda, uygulama durdurulmalı ve genel destekleyici önlemler alınmalıdır.
Klinik araştırma ortamında, doz aşımı ile ilişkili advers reaksiyonlar en yaygın olarak bulantı, kusma
ve dehidratasyon ile birlikte veya tek başına ishal olmuştur.
Sağlıklı gönüllülerde yapılan bir doz artırma çalışmasında, NERLYNX’in 800 mg’a kadar tekli oral dozları uygulanmıştır. Gastrointestinal hastalıkların (ishal, karın ağrısı, bulantı ve kusma) sıklığı ve şiddetinin dozla ilişkili olduğu görülmektedir. Klinik çalışmalarda 800 mg’dan daha yüksek tek doz NERLYNX uygulanmamıştır.
5. FARMAKOLOJİK ÖZELLİKLER
5.1. Farmakodinamik özellikler
Farmakoterapötik grup: Antineoplastik ilaç, protein kinaz inhibitörleri
ATC kodu: L01EH02
Etki mekanizması
Neratinib, EGFR (ERBB1 tarafından kodlanır), HER2 (ERBB2 tarafından kodlanır) ve HER4 (ERBB4 tarafından kodlanır) olmak üzere 3 epidermal büyüme faktörü reseptörünün (EGFR’ler), veya bunların HER3 (ERBB3 tarafından kodlanır) ile aktif heterodimerlerinin ATP bağlanma bölgesine kovalent ve yüksek afinite ile bağlanması yoluyla mitojenik büyüme faktörü sinyal transdüksiyonunu bloke eden, geri dönüşümsüz bir pan-eritroblastik lösemi viral onkogen homoloğu (ERBB) tirozin kinaz inhibitörüdür (TKI). Bu, HER2 ile güçlendirilmiş veya aşırı eksprese edilmiş, veya HER2-mutant meme kanserleri ile büyümeyi teşvik edici bu yolakların sürekli inhibisyonu ile sonuçlanır. Neratinib, HER2 reseptörüne bağlanır, EGFR ve HER2 otofosforilasyonunu, aşağı akış MAPK ve AKT sinyalleşme yolaklarını azaltır ve in vitro olarak tümör hücresi proliferasyonunu güçlü bir şekilde inhibe eder. Neratinib, hücresel <100 nM’lik bir IC50 ile, EGFR ve/veya HER2-eksprese eden karsinom hücre hatlarını inhibe etmiştir.
Klinik etkililik ve güvenlilik
Çok merkezli, randomize, çift kör, plasebo kontrollü, pivotal faz III çalışmada, ExteNET (3004), erken evre HER2-pozitif meme kanseri olan (tahlil ile lokal olarak doğrulandığı üzere) ve trastuzumab ile adjuvan tedaviyi tamamlamış olan 2.840 kadın bir yıl süreyle günlük NERLYNX veya plasebo alacak şekilde 1: 1 oranında randomize edilmiştir. Tedavi amaçlı (ITT) popülasyondaki medyan yaş 52.3 yıl (% 59.9’u ≥50 yaşında, % 12.3’ü ≥ 65 yaşında); % 81.0’i Kafkas, % 2.6’sı siyahi veya Afrikalı Amerikalı, % 13.6’sı Asyalı ve % 2.9 diğer şeklindedir. Başlangıçta, % 57.7’si hormon reseptörü pozitif hastalığa (ER-pozitif ve/veya PgR-pozitif olarak tanımlanan) sahiptir, % 27.2’sinde nod negatiftir, % 41.5’i 1-3 pozitif noda ve % 29.4’ü ise 4 veya daha fazla pozitif noda sahiptir. Hastaların yaklaşık % 10’unda Evre I tümörler, yaklaşık % 40’ında Evre II tümörler ve yaklaşık % 30’unda Evre III tümörler vardır. Son adjuvan trastuzumab tedavisinden randomizasyona kadar geçen medyan süre 4.5 aydır.
Çalışmanın primer sonlanma noktası, invazif hastalıksız sağkalımdır (iDFS). Çalışmanın sekonder sonlanma noktaları arasında in situ duktal karsinoma (DFS-DCIS) dahil hastalıksız sağkalım (DFS), uzak nüks süresi (TTDR), uzak hastalıksız sağkalım (DDFS), kümülatif merkezi sinir sistemi nüks insidansı ve genel sağkalım (OS) yer almaktadır.
Randomizasyondan 2 yıl sonra çalışmanın primer analizi, NERLYNX’in ITT popülasyonunda invazif hastalık nüksü veya ölüm riskini % 33 oranında anlamlı ölçüde azalttığını göstermiştir (% 95 CI (0.49, 0.91) ile HR= 0.67, iki taraflı p= 0.011).
Tablo 6: Primer 2-yıllık etkililik sonuçları – trastuzumab tedavisinin tamamlanmasının üzerinden 1 yıldan az zaman geçmiş ITT ve hormon reseptörü pozitif popülasyonlar
| Değişken | Tahmini 2-yıllık olaysız oran1 (%) | Tehlike oranı (% 95 CI)2 | P-değeri3 | |
|---|---|---|---|---|
| ITT Popülasyonu | ||||
NERLYNX (N= 1420) | Plasebo (N= 1420) | |||
| İnvazif hastalıksız sağkalım | 94.2 | 91.9 | 0.67 (0.49, 0.91) | 0.011 |
| İn situ duktal karsinoma dahil hastalıksız sağkalım | 94.2 | 91.3 | 0.62 (0.46, 0.84) | 0.002 |
| Uzak hastalıksız sağkalım | 95.3 | 94.0 | 0.75 (0.53; 1.06) | 0.110 |
| Uzak nükse kadar geçen zaman | 95.5 | 94.2 | 0.74 (0.52; 1.06) | 0.102 |
| CNS nüksü | 0.92 | 1.16 | --- | 0.586 |
| trastuzumab tedavisinin tamamlanmasının üzerinden 1 yıldan az zaman geçmiş hormon reseptör pozitif popülasyon | ||||
NERLYNX (N= 671) | Plasebo (N= 668) | Tehlike oranı (% 95 CI)4 | P-değeri5 | |
| İnvazif hastalıksız sağkalım | 95.3 | 90.9 | 0.50 (0.31, 0.78) | 0.003 |
| İn situ duktal karsinoma dahil hastalıksız sağkalım | 95.3 | 90.1 | 0.45 (0.28, 0.71) | <0.001 |
| Uzak hastalıksız sağkalım | 96.1 | 93.0 | 0.53 (0.31, 0.88) | 0.015 |
| Uzak nükse kadar geçen zaman | 96.3 | 93.3 | 0.53 (0.30, 0.89) | 0.018 |
| CNS nüksü | 0.34 | 1.01 | --- | 0.189 |
CNS= merkezi sinir sistemi
1Kümülatif insidansın rapor edildiği CNS nüksü hariç, tüm sonlanma noktaları için olaysız oranlar.
2Kademelendirilmiş Cox orantısal tehlike modeli
3Gray’s metodunun kullanıldığı CNS nüksü hariç, tüm sonlanma noktaları için kademelendirilmiş 2-taraflı log-sıra testi
4Kademelendirilmemiş Cox orantısal tehlike modeli
5Gray’s metodunun kullanıldığı CNS nüksü hariç, tüm sonlanma noktaları için kademelendirilmemiş 2-taraflı log-sıra testi
Şekil 1: Trastuzumab tedavisinin tamamlanmasından 1 yıldan az süre geçmiş, hormon-reseptörü pozitif popülasyonda hastalıksız sağkalımın Kaplan-Meier grafiği
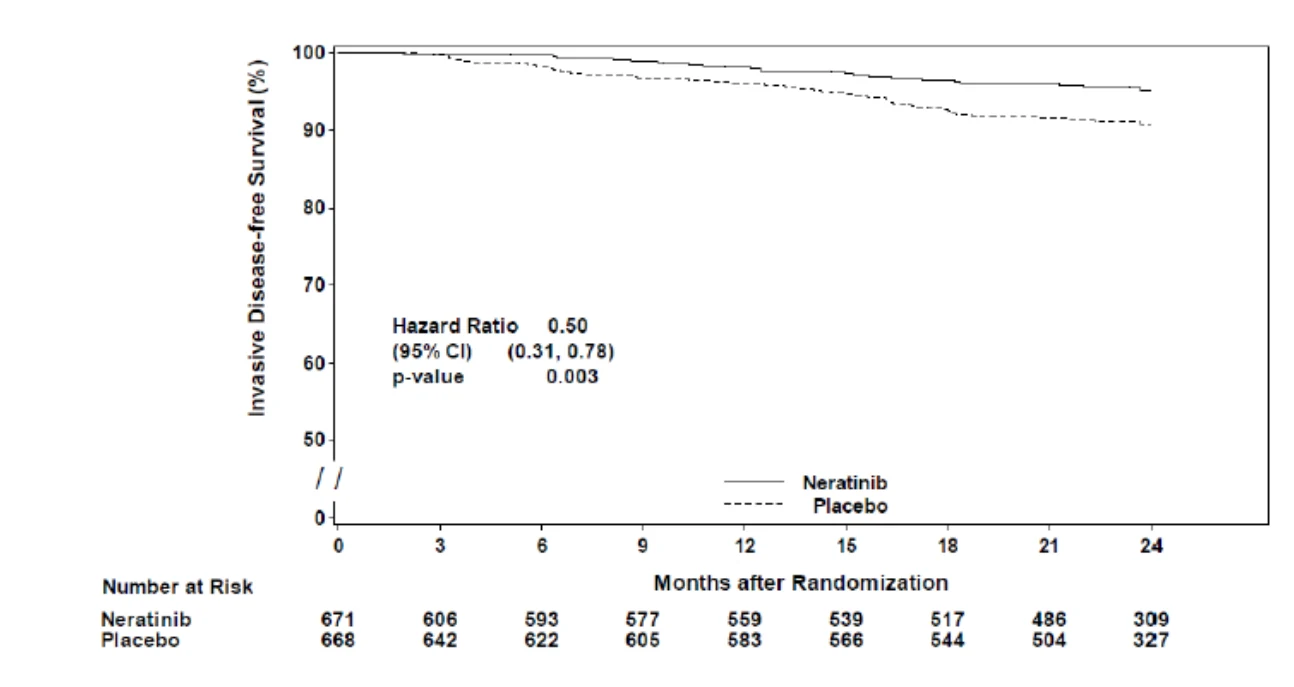
Trastuzumab tedavisinin tamamlanmasının üzerinden bir yıldan daha kısa bir süre geçmiş olan hormon reseptörü pozitif hastalar için, NERLYNX’in önceden belirlenmiş hasta alt grupları içindeki bağıl tedavi yararı Şekil 2’de sunulmaktadır.
Şekil 2: Trastuzumab tedavisinin tamamlanmasının üzerinden bir yıldan daha kısa bir süre geçmiş olan hormon reseptörü pozitif hastalar, hasta alt grupları ile hastalıksız sağkalım
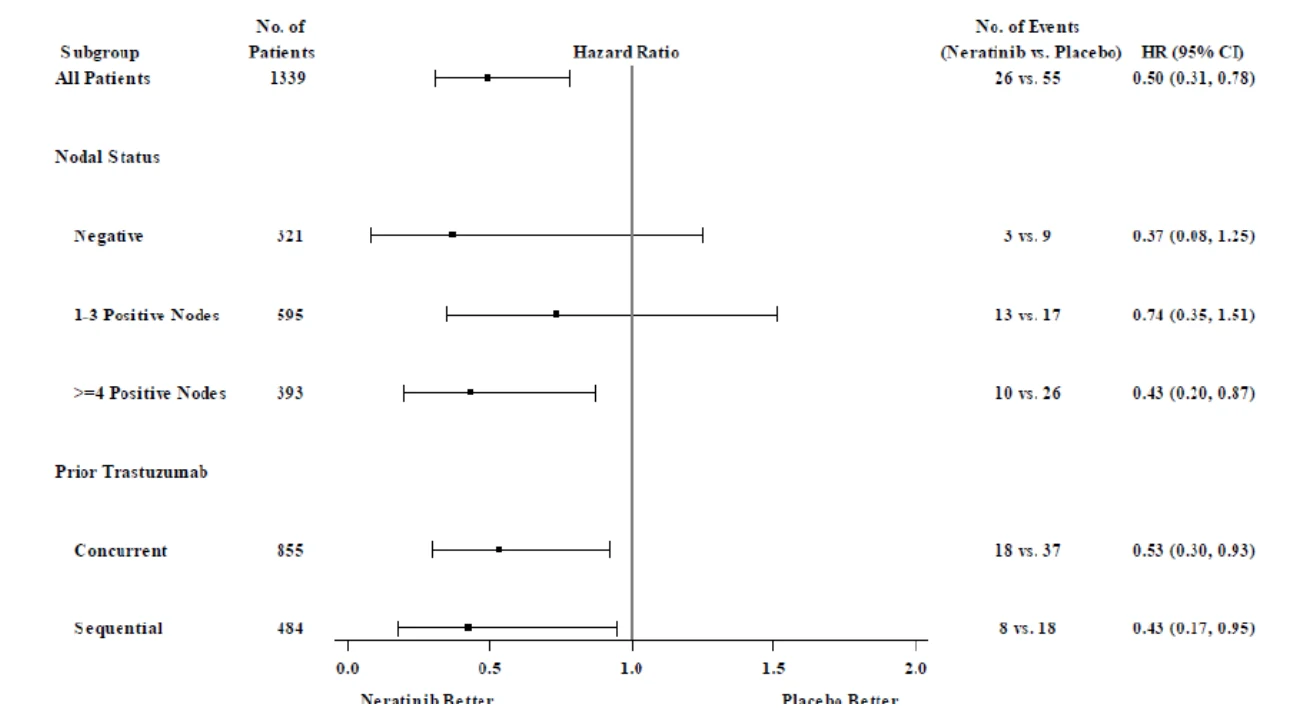
Not: Bilinmeyen bir nodal duruma sahip hastalar (n = 30), HR tahmin edilemediği için gösterilmez.
Hormon reseptörü negatif olan hastalarda, trastuzumab tedavisinden sonraki zamana bakılmaksızın, 2 yılda iDFS için tehlike oranı, % 95 CI (0.61, 1.46) ile 0.94 olmuştur. Bu popülasyonda etkililik gösterilmemiştir.
Hastaların yaklaşık % 75’inin 24 ayın ötesinde uzun süreli takip için yeniden rıza alınmıştır. Eksik veriler içeren gözlemler, son değerlendirme tarihinde sansürlenmiştir. NERLYNX’in plaseboya göre tedavi faydası beş yılda korunurken, etki boyutu güvenilir bir şekilde tahmin edilemez.
ITT popülasyonu için medyan OS takip süresi 8,06 yıl, neratinib kolunda 8,03 yıl ve plasebo kolunda 8,10 yıldır ve toplam 1542 (%54,3) hasta 8 veya daha uzun süre sağkalım için takip edilmiştir, neratinib kolunda 746 hasta (%52.5) ve plasebo kolunda 796 hasta (%56.1). Ölüm sayısı 264 (%9,3) olup, neratinib ile tedavi edilen hastalarda 127 (%8,9) ve plasebo ile tedavi edilen hastalarda 137 (%9,6) olmuştur.
Ortalama 8.06 yıllık takipte ITT popülasyonunda NERLYNX ve plasebo kolu [HR 0.96 (%95 GA: 0.75, 1.22)] arasında genel sağkalımda istatistiksel olarak anlamlı bir fark yoktur.
Trastuzumab tedavisinin tamamlanmasından sonra bir yıldan kısa süre geçen hormon reseptörü pozitif popülasyonda, medyan takip süresi neratinib kolunda 8.0 yıl ve plasebo kolunda 8.1 yıldır ve 8 yıl veya daha fazla sağkalım için toplam 1339 (%47.1) hasta takip edilmiştir, neratinib kolunda 671 (%23.6) hasta ve plasebo kolunda 668 (%23.5) hasta. Bu alt popülasyonda ölüm sayısı neratinib ile tedavi edilen hastalarda 55 (%8,2) ve plasebo ile tedavi edilen hastalarda 68 (%10,2) olmuştur [HR 0,83 (%95 GA, 0,58, 1.18)].
Pediyatrik popülasyon
Avrupa İlaç Ajansı, meme karsinomasının tedavisinde pediatrik popülasyonun tüm alt kümelerindeki çalışmaların sonuçlarını sunma yükümlülüğünü muaf tutmuştur.
5.2. Farmakokinetik özellikler
200 mg’lık tek bir neratinib oral dozunun uygulanmasını takiben kütle dengesi altı sağlıklı denekte incelenmiştir.
Emilim:
240 mg neratinibin oral uygulamasını takiben absorpsiyon yavaş olmuştur ve neratinibin pik plazma konsantrasyonları uygulamadan yaklaşık 7 saat sonra meydana gelmiştir. Yemekle birlikte alınan 240 mg’lık tek bir neratinib dozu, açlık durumundaki uygulama ile karşılaştırıldığında Cmaks ve EAA’yı sırasıyla yaklaşık % 17 ve % 23 artırmıştır. Yağ oranı yüksek bir yemekle alınan 240 mg’lık tek bir oral neratinib dozu hem Cmaks’ı hem de EAA’yı yaklaşık % 100 oranında artırmıştır. Kütle dengesi çalışmasında, bozulmamış neratinib ve metabolitlerin toplam geri kazanımı (idrar ve dışkı atılımı), neratinib için emilen fraksiyonun en az %10 ve muhtemelen %20'den fazla olduğunu göstermiştir. Ayrıca, modele dayalı tahminler, bağırsaktan genel olarak emilen %26'lık bir fraksiyon önerdi. In vitro neratinib çözünürlüğü pH'a bağlıdır. Gastrointestinal pH'ı artıran tedaviler, neratinib emilimini düşürebilir, böylece sistemik maruziyeti azaltabilir.
Dağılım:
İnsan serum albüminine (HSA) kovalent bağlanma dahil olmak üzere, neratinibin insan plazma proteinlerine bağlanması % 98’den daha fazla ve konsantrasyondan bağımsız olmuştur. Neratinib, büyük bir çoğunlukla HSA ve insan alfa-1 asit glikoproteinine (AAG) bağlanmıştır. M6 ana metabolitinin (M6) insan plazma proteinlerine bağlanması %99'dan fazla olmuştur ve test edilen M6 konsantrasyonlarından bağımsızdır.
In vitro çalışmalar, neratinibin P-glikoprotein (P-gp) (bkz. bölüm 4.2, bölüm 4.3, bölüm 4.4 ve bölüm 4.5) ve BCRP için bir substrat olduğunu göstermiştir. In vitro çalışmalar, 10 μM’de neratinib ve
neratinibin ana metaboliti M6’nın hepatik alım taşıyıcıları olan OATP1B1*1a ve OATP1B3’ün substratı olmadıklarını göstermiştir.
Biyotransformasyon:
Neratinib, başlıca CYP34A tarafından karaciğer mikrozomlarında ve daha az oranda flavin-içeren monooksijenaz (FMO) tarafından metabolize edilir.
İnsan plazmasındaki ilk metabolit profili, oral uygulamadan sonra neratinibin CYP3A4 aracılığıyla oksidatif metabolizmaya uğradığını göstermektedir. Dolaşımdaki metabolitler arasında neratinib piridin N-oksit (M3), N-desmetil neratinib (M6), neratinib dimetilamin N-oksit (M7) ve eser miktarda hidroksil neratinib N-oksit ve neratinib bis-N-oksit (M11) bulunur. Neratinib, plazmadaki en önemli bileşeni temsil eder ve neratinibin oral uygulamasından sonra metabolitlere (M3, M6, M7 ve M11) sistemik maruziyet, sağlıklı deneklerde ana metabolitten %8’den fazla değildir. Neratinib metabolitleri M3, M6, M7 ve M11’in, in vitro enzim (bağlanma tayinleri) veya ERBB1, ERBB2 (HER2) ve ERBB4’ü eksprese eden hücrelere karşı hücre bazlı tayinlerde neratinibe benzer potenslere sahip olduğu gösterilmiştir.
Eliminasyon:
Tek doz neratinib uygulamasını takiben, neratinibin ortalama görünür plazma yarılanma ömrü hastalarda 17 saattir.
Neratinibin atılımı başlıca dışkı yoluyladır
240 mg neratinib oral solüsyonun radyoaktif olarak işaretli tek bir dozunun uygulanmasını takiben, uygulanan dozun sırasıyla % 95.5 ve % 0.96’i dışkı ve idrarda tutulmuştur.
Ekskresyon hızlı ve tamdır, radyoaktivitenin büyük çoğunluğuna 48 saat içinde ve % 96.5’ine 8 gün sonra ulaşılmıştır.
Değişmemiş neratinib, dışkıda geri kazanılan toplam dozun %62.1'ini oluşturan, dışkıda en bol bulunan türdür. Feçeste en bol bulunan metabolitler M6'dır (uygulanan dozun %19.7'si), ardından M2, M3 ve M7, uygulanan dozun % 10'unun altında.
İlaç etkileşimleri
CYP3A4/P-gp indükleyicilerinin neratinib üzerinde etkisi
240 mg neratinib ile eş zamanlı güçlü CYP3A4/P-gp indükleyici rifampicinin 600 mg tekrarlı dozunun uygulanmasını takiben neratinib maruziyetleri, tek başına neratinib uygulamasına kıyasla Cmax ve EAA için sırasıyla %76 ve %87 oranında önemli ölçüde azalmıştır (bkz. bölüm 4.3 ve bölüm 4.5)..
CYP3A4/P-gp inhibitörlerinin neratinib üzerinde etkisi
Güçlü bir CYP3A4/P-gp inhibitörü olan ketokonazol (5 gün boyunca günde bir kez 400 mg) varlığında 240 mg'lık tek doz oral neratinib uygulanması, tek başına uygulanan neratinib ile karşılaştırıldığında, neratinib sistemik maruziyetini Cmaks için 3,2 ve EAA için 4,8 kat artırmıştır.
Model tabanlı tahminler orta şiddette CYP3A4/P-gp inhibitörü olan flukonazol (8 gün boyunca günde bir kez 200 mg) varlığında 240 mg'lık tek doz oral neratinib uygulanmasının, tek başına uygulanan neratinib ile karşılaştırıldığında, neratinib sistemik maruziyetini Cmaks için 1,3 ve EAA için 1,7 kat artırdığını önermektedir.
Model tabanlı tahminler orta şiddette CYP3A4/güçlü P-gp inhibitörü olan verapamil (8 gün boyunca günde bir kez 120 mg) varlığında 240 mg'lık tek doz oral neratinib uygulanmasının, tek başına uygulanan neratinib ile karşılaştırıldığında, neratinib sistemik maruziyetini Cmaks için 1,3 ve EAA için 1,7 kat artırdığını önermektedir(bkz. bölüm 4.2, bölüm 4.4 ve bölüm 4.5)..
Gastrointestinal pH düzenleyicilerin neratinib üzerinde etkisi
Sağlıklı gönüllülerde lansoprazol veya ranitidinin (1x300 mg) 240 mg tek doz neratinib ile birlikte uygulanması, neratinib maruziyetinde sırasıyla yaklaşık %70 veya %50 azalma ile sonuçlanmıştır.
Neratinib EAA üzerindeki ranitidin etkileşiminin büyüklüğü, neratinib uygulamasından 2 saat sonra ranitidin (2x150 mg) uygulaması kademeli olarak artırılarak yaklaşık %25 oranında azaltılmıştır (bkz. bölüm 4.2, bölüm 4.4 ve bölüm 4.5).
Diğer tedavilerin neratinib üzerinde etkisi
Kapesitabin, paklitaksel, trastuzumab, vinorelbin veya ishal tedavisinde kullanılan ilaçlar (loperamid) ile birlikte uygulandığında neratinib için klinik olarak anlamlı bir ilaç-ilaç etkileşimi gözlenmemiştir (bkz. bölüm 4.5).
Neratinibin CYP substratları üzerinde etkisi
Neratinib ve metabolit M6, CYP1A2, 2A6, 2B6, 2C8, 2C9, 2D6 veya 3A4'ün güçlü doğrudan inhibitörleri değildir. CYP3A4 ve CYP2B6'nın neratinib ve M6 tarafından zamana bağlı inhibisyonu dışlanamz.
Neratinib, CYP1A2, 2B6, 2C9 veya 3A4'ü indüklememiştir.
Neratinibin taşıyıcılar üzerinde etkisi
Neratinib, in vitro olarak insan BSEP akış taşıyıcı aktivitesinin güçlü bir inhibitörü değildir ve bildirilen IC50 değeri >10 µM’dir. 10 µM’de neratinib, BCRP akış taşıyıcısını inhibe ettiği bağırsak düzeyinde klinik olarak anlamlı olabilecek izlenimini uyandırmıştır (bkz. bölüm 4.5).
In vitro çalışmalarda neratinib, P-glikoprotein (P-gp) akış taşıyıcılarının bir inhibitörüdür, bu daha sonra klinik çalışmalar ile de onaylanmıştır. 240 mg neratinibin çoklu oral dozu digoksin maruziyetini renal kleranse etki etmeden artırmıştır (Cmaks’ı % 54 ve EAA’yı % 32) (bkz. bölüm 4.4 ve bölüm 4.5).
Neratinib, alım taşıyıcıları olan OATP1B1*1a, OATP1B3, OAT1, OAT3 ve OCT2’ye karşı herhangi bir inhibitör aktivite oluşturmamıştır ve bildirilen IC50 değerleri >10 µM olmuştur. Neratinib, ICT1 alım taşıyıcısında 2.9 µM’lik IC50 ile inhibe edici aktivite oluşturmuştur.
Böbrek yetmezliği:
Böbrek yetmezliği olan veya diyalize giren hastalarda farmakokinetik çalışmalar gerçekleştirilmemiştir. Popülasyon farmakokinetik modellemesi, kreatinin klerensinin hastalar arasındaki değişkenliği açıklamadığını, dolayısıyla, hafif ila orta derecede böbrek yetmezliği olan hastalar için herhangi bir doz modifikasyonunun tavsiye edilmediğini ortaya koymuştur (bkz. bölüm 4.2 ve bölüm 4.4).
Karaciğer yetmezliği:
Neratinib, büyük ölçüde karaciğerde metabolize edilir. Önceden var olan, kansersiz karaciğer yetmezliği (Child-Pugh Sınıf C) olan deneklerde, sağlıklı gönüllülere kıyasla neratinib klerensi % 36 azalmış ve neratinib maruziyeti yaklaşık 3 kat artmıştır koymuştur (bkz. bölüm 4.2 ve bölüm 4.3).
5.3. Klinik öncesi güvenlilik verileri
Klinik çalışmalarda gözlenmeyen, fakat klinik maruziyet seviyelerine benzer maruziyet seviyelerinde ve hayvanlarda gözlenen klinik kullanımla olası ilişkili olan advers reaksiyonlar aşağıdaki gibidir:
Karsinojenez, mutajenez
NERLYNX, standart genotoksisite çalışmaları dizisinde klastojenik veya mutajenik değildir.
Neratinib metabolitleri M3, M6, M7 ve M11, standart in vitro genotoksisite çalışmaları dizisinde negatiftir.
Tg.rasH2 transgenik farelerde 6-aylık karsinojenisite çalışmaları ve sıçanlarda 2-yıllık veriler karsinojenik potansiyele dair hiçbir belirti göstermemiştir.
Üreme toksisitesi
Tavşanlarda çiftleşme veya hayvanların gebe kalma yeteneği üzerinde herhangi bir etki yoktur; fakat klinik olarak ilgili olduğu düşünülebilecek dozlarda embriyo-fetal letalite ve fetal morfolojik anomaliler (örn. Kubbe biçimli kafa, beyin ventriküllerinin dilatasyonu ve şekilsiz ön fontaneller ve genişlemiş ön ve/veya arka fontaneller) gözlenmiştir.
6. FARMASÖTİK ÖZELLİKLER
6.1. Yardımcı maddelerin listesi
Çekirdek tablet
Mannitol (E421)
Mikrokristalin selüloz
Krospovidon
Povidon
Kolloidal anhidrus silika
Magnezyum stearat
Tablet kaplama
Polivinil alkol
Titanyum dioksit
Makrogol
Talk
Kırmızı demir oksit (E172)
6.2. Geçimsizlikler
Geçerli değildir.
6.3. Raf ömrü
3 yıl.
6.4. Saklamaya yönelik özel tedbirler
Nemden korumak amacıyla şişeyi sıkıca kapatılmış bir şekilde muhafaza ediniz.
25°C altındaki oda sıcaklığında saklayınız.
6.5. Ambalajın niteliği ve içeriği
Çocuk emniyetli, polipropilen kapaklı ve folyo indüksiyonlu iç contalı, beyaz, yuvarlak, 60 mL yüksek dansiteli polietilen (HDPE) şişe.
Her bir şişeye tabletlerle birlikte, 1 g silika jel içeren bir HDPE kurutucu kutu yerleştirilir.
Her bir şişe 180 tablet içerir.
6.6. Beşeri tıbbi üründen arta kalan maddelerin imhası ve diğer özel önlemler
Kullanılmamış olan tıbbi ürünler ya da atık materyaller yerel gerekliliklere uygun olarak imha edilmelidir.
7. RUHSAT SAHİBİ
PIERRE FABRE İLAÇ A.Ş.
Anel İş Merkezi Saray Mah.
Site Yolu Sok. No:5/27
34768 Ümraniye – İSTANBUL
Tel: 0 216 636 74 00
Faks: 0 216 636 74 04
8. RUHSAT NUMARASI
2024/484
9. İLK RUHSAT TARİHİ/RUHSAT YENİLEME TARİHİ
29.11.2024
10. KÜB’ÜN YENİLENME TARİHİ