


KISA ÜRÜN BİLGİSİ - MİLASTO 10 MG + 20 MG + 30 MG FİLM KAPLI TABLET TEDAVİYE BAŞLAMA PAKETİ
1. BEŞERİ TIBBİ ÜRÜNÜN ADI
MİLASTO 10mg + 20mg + 30mg film kaplı tablet tedaviye başlama paketi
2. KALİTATİF VE KANTİTATİF BİLEŞİM
Etkin madde:
MİLASTO tedaviye başlama paketi içeriğinde bulunan, Apremilast 10 mg film kaplı tablet, 10 mg apremilast içerir. Apremilast 20 mg film kaplı tablet, 20 mg apremilast içerir. Apremilast 30 mg film kaplı tablet, 30 mg apremilast içerir.
Yardımcı maddeler:
Her film kaplı tablet,
MİLASTO 10 mg film kaplı tablet ---------------- 43 mg Laktoz monohidrat (sığır sütünden elde edilmiştir) bulunur.
MİLASTO 20 mg film kaplı tablet ---------------- 86 mg Laktoz monohidrat (sığır sütünden elde edilmiştir) bulunur.
MİLASTO 30 mg film kaplı tablet ------------------ 129 mg Laktoz monohidrat (sığır sütünden elde edilmiştir) bulunur.
Yardımcı maddeler için 6.1’e bakınız.
3. FARMASÖTİK FORM
Film kaplı tablet
MİLASTO 10 mg film kaplı tablet; pembe renkli, yuvarlak, bikonveks film tablet 10 mg film kaplı tabletlerdir.
MİLASTO 20 mg film kaplı tablet; kahverengi renkli, yuvarlak, bikonveks 20 mg film tabletlerdir.
MİLASTO 30 mg film kaplı tablet; bej renkli, yuvarlak, bikonveks 30 mg film tabletlerdir.
4. KLİNİK ÖZELLİKLER
4.1. Terapötik endikasyonlar
Psöriyatik artrit:
Apremilast, tek başına veya Hastalık Modifiye Edici Antiromatizmal İlaçlar (DMARD'lar) ile kombinasyon halinde, önceki bir DMARD tedavisine yetersiz yanıt veren veya tolere edemeyen yetişkin hastalarda psöriyatik artrit (PsA) tedavisinde endikedir (bölüm 5.1’e bakınız).
Psöriyazis:
Apremilast siklosporin, metotreksat veya psoralen ve ultraviyole-A ışığı (PUVA) dahil olmak üzere diğer sistemik tedavilere yanıt vermeyen, bunlara karşı bir kontrendikasyonu veya intoleransı bulunan yetişkin hastalarda orta ve şiddetli kronik plak tipi psöriazisin tedavisinde endikedir.
4.2. Pozoloji ve uygulama şekli
Pozoloji/uygulama sıklığı ve süresi:
Tedavi, psöriazis veya psöriatik artrit tanı ve tedavisinde deneyimli bir hekim tarafından başlatılmalı ve kontrol edilmelidir.
Apremilastın önerilen dozu yemek kısıtlaması olmaksızın yaklaşık 12 saat arayla sabah ve akşam olmak üzere günde iki kez oral yoldan alınan 30 mg’dır. Aşağıdaki Tablo 1’de gösterildiği şekilde bir başlangıç titrasyon programı gerekmektedir. Başlangıç titrasyonundan sonra başka bir titrasyon gerekli değildir.
Tablo 1. Doz titrasyon programı
|
|
|
|
|
| |||||
|---|---|---|---|---|---|---|---|---|---|---|
| Sabah | Sabah | Akşam | Sabah | Akşam | Sabah | Akşam | Sabah | Akşam | Sabah | Akşam |
| 10 mg | 10 mg | 10 mg | 10 mg | 20 mg | 20 mg | 20 mg | 20 mg | 30 mg | 30 mg | 30 mg |
Hastalar bir dozu atlarsa, bir sonraki doz mümkün olan en kısa sürede alınmalıdır. Bir sonraki dozları için zaman yaklaşmışsa atlanan doz alınmamalı ve sonraki doz normal zamanında alınmalıdır.
Pivotal çalışmalar sırasında en fazla iyileşme tedavinin ilk 24 haftası içinde gözlenmiştir. Bir hasta 24 haftadan sonra terapötik fayda kanıtı göstermezse tedavi yeniden değerlendirilmelidir. Hastanın tedaviye yanıtı düzenli olarak değerlendirilmelidir.
Uygulama şekli:
MİLASTO ağızdan kullanım içindir.
MİLASTO film kaplı tabletler aç veya tok karnına bütün olarak yutulmalıdır.
Özel popülasyonlara ilişkin ek bilgiler
Böbrek yetmezliği
Hafif ve orta şiddette böbrek yetmezliği olan hastalarda herhangi bir doz ayarlamasına gerek yoktur. Apremilast dozu ciddi böbrek yetmezliği (Cockcroft-Gault denklemi ile hesaplanan dakikada 30 mL’den az kreatinin klirensi) olan hastalarda günde bir kez 30 mg’a azaltılmalıdır. Bu grup hastalarda başlangıç doz titrasyonu için apremilastın sadece Tablo 1’de listelenen SABAH programı kullanılarak titre edilmesi ve AKŞAM dozlarının atlanması önerilir (bölüm 5.2’ye bakınız).
Karaciğer yetmezliği
Karaciğer yetmezliği olan hastalar için herhangi bir doz ayarlamasına gerek yoktur (bölüm 5.2’ye bakınız).
Pediyatrik popülasyon
0-18 yaş arasındaki çocuklarda apremilastın güvenliliği ve etkililiği belirlenmemiştir. Herhangi bir veri mevcut değildir.
Geriyatrik popülasyon
Bu hasta popülasyonu için herhangi bir doz ayarlamasına gerek yoktur (bölüm 4.8 ve 5.2’ye bakınız).
4.3. Kontrendikasyonlar
- Etkin maddeye veya bölüm 6.1’de listelenen yardımcı maddelerden herhangi birine karşı aşırı duyarlılık geliştiği durumlarda.
- Gebelikte (bölüm 4.6’ya bakınız) kontrendikedir.
4.4. Özel kullanım uyarıları ve önlemleri
İshal, Bulantı ve Kusma
Pazarlama sonrası apremilast kullanımı ile ilişkili şiddetli ishal, bulantı ve kusma raporları alınmıştır. Çoğu olay tedavinin ilk birkaç haftası içinde meydana gelmiştir. Bazı durumlarda hastalar hastaneye yatırılmıştır. 65 yaş veya üzerindeki hastalar komplikasyonlar açısından daha yüksek risk taşıyabilir. Hastalarda şiddetli ishal, bulantı veya kusma gelişirse apremilast ile tedavinin kesilmesi gerekebilir.
Psikiyatrik bozukluklar
Apremilast kullanımı, uykusuzluk ve depresyon gibi psikiyatrik bozuklukların artma riski ile ilişkilidir. Depresyon öyküsü olan veya olmayan hastalarda intihar da dahil olmak üzere intihar düşüncesi ve davranışı gözlemlenmiştir (bölüm 4.8’e bakınız). Hastalar öncesine ait veya mevcut psikiyatrik semptomlar bildirirlerse ya da psikiyatrik olaylara neden olması olası diğer tıbbi ürünlerle eşzamanlı tedavi yapılması planlanıyorsa apremilast ile tedaviye başlamanın veya devam etmenin riskleri ve faydaları dikkatle bir şekilde değerlendirilmelidir. Hastalara ve bakıcılarına, davranış veya ruh halindeki herhangi bir değişikliği ve herhangi bir intihar düşüncesini reçete yazan hekimlerine bildirmeleri söylenmelidir. Hastaların yeni veya kötüleşen psikiyatrik semptomlardan muzdarip olması veya intihar düşüncesi ya da intihar girişimi tespit edildiği durumlarda apremilast ile tedavinin bırakılması önerilir
Şiddetli böbrek yetmezliği
Apremilast dozu, şiddetli böbrek yetmezliği olan hastalarda MİLASTO dozu günde bir kez 30 mg'a düşürülmelidir (bölüm 4.2 ve 5.2’ye bakınız).
Zayıf hastalar
Tedavinin başlangıcında olması gerekenden zayıf hastaların vücut ağırlıkları düzenli olarak izlenmelidir. Açıklanamayan ve klinik anlamlı kilo kaybı durumunda bu hastalar bir hekim tarafından değerlendirilmeli ve tedavinin kesilmesi düşünülmelidir.
Nadir kalıtımsal galaktoz intoleransı, Lapp laktaz yetmezliği ya da glukoz-galaktoz malabsorpsiyon problemi olan hastaların bu ilacı kullanmamaları gerekir.
4.5. Diğer tıbbi ürünler ile etkileşimler ve diğer etkileşim şekilleri
Güçlü sitokrom P450 3A4 (CYP3A4) enzim indükleyicisi, rifampisinin birlikte uygulanması, apremilastın sistemik maruziyetinde bir azalma ile sonuçlanmıştır, bu da apremilastın etkililiğinin kaybıyla sonuçlanabilir. Bu nedenle, güçlü CYP3A4 enzim indükleyicilerinin (örn. rifampisin, fenobarbital, karbamazepin, fenitoin ve sarı kantaron) apremilast ile kullanılması önerilmemektedir. Apremilastın birden fazla rifampisin dozu ile eşzamanlı uygulanması, apremilastın konsantrasyon zaman eğrisi altındaki alan (EAA) ve maksimum serum konsantrasyonunda (Cmaks) değerlerinde sırasıyla yaklaşık %72 ve %43 azalma ile sonuçlanmıştır. Apremilast maruziyeti güçlü CYP3A4 indükleyicileri (örn. rifampisin) ile eşzamanlı uygulandığında azalır ve azalmış klinik yanıtla sonuçlanabilir. Klinik çalışmalarda apremilast, topikal tedavi (kortikosteroidler, kömür katranlı şampuan ve salisilik asit saç derisi preparatları dahil) ve UVB fototerapi ile eşzamanlı olarak uygulanmıştır. Ketokonazol ve apremilast arasında klinik olarak anlamlı bir ilaç-ilaç etkileşimi olmamıştır. Apremilast, ketokonazol gibi potent bir CYP3A4 inhibitörü ile birlikte uygulanabilir.
Psöriyatik artrit hastalarında apremilast ve metotreksat arasında farmakokinetik ilaç-ilaç etkileşim yoktur. Apremilast, metotreksat ile birlikte uygulanabilir.
Apremilast ile etinil östradiol ve norgestimat içeren oral kontraseptifler arasında farmakokinetik ilaç-ilaç etkileşimi olmamıştır. Apremilast, oral kontraseptiflerle birlikte uygulanabilir.
Özel popülasyonlara ilişkin ek bilgiler
Pediyatrik popülasyon :
Çocuklarda herhangi bir etkileşim çalışması yapılmamıştır.
4.6. Gebelik ve laktasyon
Genel tavsiye
Gebelik kategorisi : C.
Çocuk doğurma potansiyeli bulunan kadınlar /Doğum kontrolü (Kontrasepsiyon)
Tedaviye başlamadan önce hastanın gebe olup olmadığı mutlaka kontrol edilmelidir. Çocuk doğurma potansiyeli olan kadınlar tedavi sırasında gebeliği önlemek için etkili bir doğum kontrol yöntemi kullanmalıdır.
Gebelik dönemi
Gebe kadınlarda apremilast kullanımı ile ilgili veriler sınırlıdır Apremilast gebelik sırasında kontrendikedir Apremilastın gebelik üzerindeki etkileri halihazırda önerilen en yüksek insan dozundan daha yüksek dozlarda fareler ve maymunlarda embriyofetal kaybı ve farelerde azalmış fetüs ağırlığı ve gecikmiş kemikleşmeyi içermiştir. Klinik maruziyetin 1,3 katı maruziyetle hayvanlarda bu tip etkiler gözlenmemiştir (bölüm 5.3’e bakınız).
Laktasyon dönemi
Apremilast laktasyondaki farelerin sütünde tespit edilmiştir (bölüm 5.3’e bakınız). Apremilastın ya da metabolitlerinin insanlarda anne sütüne geçip geçmediği bilinmemektedir. Emzirilen bebekler için risk dışlanamaz, bu nedenle apremilast emziren annelerde kullanılmamalıdır.
Üreme yeteneği/Fertilite
İnsanlarda fertilite verisi yoktur. Farelerde yürütülen hayvan çalışmalarında klinik maruziyetin 3 katı maruziyet düzeylerinde erkeklerde ve klinik maruziyetin 1 katı maruziyet düzeylerinde dişilerde hiçbir advers etki gözlenmemiştir. Klinik öncesi fertilite verileri için bölüm 5.3’e bakınız.
4.7. Araç ve makine kullanımı üzerindeki etkiler
Apremilast'ın araç ve makine kullanma yeteneği üzerinde etkisi yoktur ya da ihmal edilebilir düzeydedir.
4.8. İstenmeyen etkiler
Güvenlilik profilinin özeti
PsA ve PSOR'da apremilastın en yaygın bildirilen yan etkileri, ishal (%15,7) ve mide bulantısı (%13,9) dahil olmak üzere gastrointestinal (GI) bozukluklardır. En sık bildirilen diğer yan etkiler arasında üst solunum yolu enfeksiyonları (%8,4), baş ağrısı (%7,9) ve gerilim tipi baş ağrısı (%7,2) yer alır ve çoğunlukla hafif ila orta şiddettedir.
Gastrointestinal yan etkiler genellikle tedavinin ilk 2 haftasında meydana gelir ve genellikle 4 hafta içinde düzelir.
Aşırı duyarlılık reaksiyonları apremilast klinik çalışmalarında nadiren gözlenmiştir (bölüm 4.3’e bakınız).
Apremilast ile tedavi edilen hastalarda ortaya çıkan istenmeyen etkiler Tablo 2’de MedDRA organ sistemine göre sıralanmıştır.
Advers ilaç reaksiyonları, apremilast klinik geliştirme programından veriler temelinde belirlenmiştir. Advers ilaç reaksiyonlarının sıklıkları psöriatik artritte yürütülen dört Faz III çalışmanın (n=1945) veya psöriaziste yürütülen iki Faz III çalışmanın (n=1184) ) apremilast kollarında bildirilenlerdir (Tablo 2’de her iki veri havuzuna ait en yüksek sıklık gösterilmektedir).
Advers ilaç reaksiyonları aşağıda tanımlanan sıklığa göre listelenmiştir:
Çok yaygın (≥ 1/10); yaygın (≥ 1/100 ila < 1/10); yaygın olmayan (≥ 1/1.000 ila < 1/100); seyrek (≥ 1/10.000 ila < 1/1.000); bilinmiyor (eldeki verilerden hareketle tahmin edilemiyor) olarak sınıflandırılır.
Tablo 2. Psöriyatik artrit (PsA), ve/veya Psöriyazisteki (PSOR) advers reaksiyonların özeti
| Sistem Organ Sınıfı | Sıklık | Advers reaksiyon |
|---|---|---|
| Enfeksiyonlar ve infestasyonlar | Çok yaygın | Üst solunum yolu enfeksiyonu** |
| Yaygın | Bronşit | |
| Nazofarenjit* | ||
| Bağışıklık sistemi hastalıkları | Yaygın olmayan | Aşırı duyarlılık |
| Metabolizma ve beslenme bozuklukları | Yaygın | İştah azalması* |
| Psikiyatrik hastalıklar | Yaygın | Uykusuzluk |
| Depresyon | ||
| Yaygın olmayan | İntihar düşüncesi ve davranışı# | |
| Sinir sistemi hastalıkları | Çok yaygın | Baş ağrısı* |
| Yaygın | Migren* Stres kaynaklı baş ağrısı* | |
| Solunum, göğüs ve mediastinal bozukluklar | Yaygın | Öksürük |
| Gastrointestinal hastalıklar | Çok Yaygın | İshal* Bulantı* |
| Yaygın | Kusma* Dispepsi Sık bağırsak hareketleri Üst karın ağrısı* Gastrointestinal reflü hastalığı | |
| Yaygın olmayan | Gastrointestinal hemoraji | |
| Deri ve deri altı doku hastalıkları | Yaygın olmayan | Döküntü Urtiker |
| Bilinmiyor | Anjiyoödem | |
| Kas-iskelet bozuklukları, bağ doku ve kemik hastalıkları | Yaygın | Sırt ağrısı* |
| Genel bozukluklar ve uygulama bölgesine ilişkin hastalıklar | Yaygın | Yorgunluk |
| Araştırmalar | Yaygın olmayan | Kilo kaybı |
*Bu advers reaksiyonlardan en az biri ciddi olarak rapor edilmiştir.
Seçili advers reaksiyonların tanımı
Psikolojik bozukluklar
#Klinik çalışmalarda ve pazarlama sonrası deneyimlerde, yaygın olmayan intihar düşüncesi ve davranışı vakaları bildirilirken, pazarlama sonrasında gerçekleştirilmiş intihar bildirilmiştir. Hastalara ve bakıcılarına herhangi bir intihar düşüncesini hekimlerine bildirmeleri söylenmelidir (bölüm 4.4’e bakınız).
Kilo kaybı
Hasta ağırlığı klinik çalışmalarda rutin olarak ölçülmüştür. Apremilast ile 52 haftaya kadar tedavi edilen hastalarda ortalama gözlenen kilo kaybı 1,99 kg’dır . Apremilast alan hastaların toplam %14,3'ünde %5-10 arasında kilo kaybı gözlenirken, %5,7'sinde %10'dan fazla kilo kaybı gözlenmiştir. Bu hastaların hiçbirinde kilo kaybına bağlı aşikar klinik sonuçlar gelişmemiştir. Apremilast ile tedavi edilen hastaların toplam %0,1'i azalmış kilo advers reaksiyonu nedeniyle ilacı bırakmıştır.
Tedavinin başlangıcında zayıf olan hastalar için lütfen bölüm 4.4'teki ilave uyarıya bakınız.
Özel popülasyonlara ilişkin ek bilgiler:
Geriyatrik popülasyon:
Pazarlama sonrası deneyime göre, 65 yaş ve üzerindeki yaşlı hastalarda şiddetli ishal, bulantı ve kusma komplikasyonları açısından daha yüksek risk taşıyabilir (bkz. bölüm 4.4).
Karaciğer yetmezliği
Karaciğer yetmezliği olan psöriatik artritli veya psöriazisli hastalarda apremilastın güvenliliği değerlendirilmemiştir.
Böbrek yetmezliği
Psöriatik artrit veya psöriazis klinik çalışmalarında, hafif böbrek yetersizliği olan hastalarda gözlenen güvenlilik profili normal böbrek fonksiyonuna sahip hastalardakine benzerdir.
Klinik çalışmalarda orta şiddette veya şiddetli böbrek yetersizliği olan psöriatik artritli veya psöriazisli hastalarda apremilastın güvenliliği değerlendirilmemiştir.
Şüpheli advers reaksiyonların raporlanması
Ruhsatlandırma sonrası şüpheli ilaç advers reaksiyonlarının raporlanması büyük önem taşımaktadır. Raporlama yapılması, ilacın yarar/risk dengesinin sürekli olarak izlenmesine olanak sağlar. Sağlık mesleği mensuplarının herhangi bir şüpheli advers reaksiyonu Türkiye Farmakovijilans Merkezi’ne (TÜFAM) bildirmeleri gerekmektedir (www.titck.gov.tr; e-posta: tufam@titck.gov.tr; tel: 0800 314 00 08; faks: 0312 218 35 99)
4.9. Doz aşımı ve tedavisi
Apremilast sağlıklı gönüllülerde 4,5 gün boyunca 100 mg’lık (50 mg BID olarak verilen) maksimum toplam günlük dozda doz kısıtlayıcı toksisite kanıtı görülmeksizin araştırılmıştır. Bir doz aşımı durumunda hastanın advers etki bulgu ve belirtileri açısından izlenmesi ve uygun semptomatik tedavinin başlatılması önerilir. Doz aşımı durumunda semptomatik ve destekleyici bakım tavsiye edilir.
5. FARMAKOLOJİK ÖZELLİKLER
5.1. Farmakodinamik özellikler
Farmakoterapötik grup: Selektif immünosüpresantlar
ATC kodu: L04AA32
Etki Mekanizması
Bir oral küçük moleküllü Fosfodiesteraz 4'ün (PDE4) inhibitörü olan Apremilast, bir pro-inflamatuar ve anti-inflamatuar mediyatör ağını düzenlemek üzere intraselüler olarak iş görür. PDE4, siklik adenosin monofosfata (cAMP) özgü bir PDE'dir ve inflamatuar hücrelerde baskın olan PDE'dir. PDE4 inhibisyonu intraselüler cAMP düzeylerini arttırır, bu da TNF-α, IL-23, IL-17 ve diğer inflamatuar sitokinlerin ortaya çıkmasını düzenleyerek inflamatuar yanıtı azaltır. Siklik AMP aynı zamanda IL-10 gibi anti-inflamatuar sitokinlerin düzeylerini de düzenler. Bu pro-inflamatuar ve anti-inflamatuar mediyatörlerin psöriatik artrit ve psöriaziste işe karıştıkları gösterilmiştir.
Farmakodinamik Etkiler
Psöriyatik artrit olan hastalarda yapılan klinik çalışmalarda, apremilast IL-1α, IL-6, IL-8, MCP-1, MIP-1β, MMP-3, ve TNF-α'nın plazma protein düzeylerini tamamen inhibe etmemekle birlikte önemli ölçüde düzenlemiştir. Apremilast ile 40 haftalık tedaviden sonra, IL-17 ve IL-23'ün plazma protein düzeylerinde bir azalma ve IL-10’da bir artış görülmüştür. Psöriyazisli hastalarda yürütülen klinik çalışmalarda, apremilast, lezyonlu deri epidermal kalınlığını, inflamatuar hücre infiltrasyonunu ve indüklenebilir nitrik oksit sentaz (iNOS), IL-12/IL-23p40, IL-17A, IL-22 ve IL-8 için olanlar dahil pro-inflamatuar genlerin ekspresyonunu azaltmıştır. 50 mg BID’e varan dozlarda uygulanan apremilast sağlıklı gönüllülerde QT aralığını uzatmamıştır.
Klinik çalışmalar
Psöriyatik Artrit
Apremilastın güvenliliği ve etkililiği, daha önce küçük moleküllü veya biyolojik DMARD'larla tedaviye rağmen aktif PsA'lı (≥ 3 şiş eklem ve ≥ 3 hassas eklem) yetişkin hastalarda benzer tasarımlı 3 çok merkezli, randomize, çift kör, plasebo kontrollü çalışmada (Çalışmalar PALACE 1, PALACE 2 ve PALACE 3) değerlendirilmiştir . Toplam 1.493 hasta randomize edildi ve günde iki kez oral olarak verilen plasebo, 20 mg apremilast veya 30 mg apremilast ile tedavi edilmiştir.
Bu çalışmalardaki hastalar en az 6 aydır PsA tanısına sahipti. PALACE 3'te niteleyici bir psöriazis deri lezyonu da (en az 2 cm çapında) gerekliydi. Apremilast küçük moleküllü DMARD’ların stabil dozları ile kombinasyon halinde (%65,2) veya monoterapi (%34,8) olarak kullanılmıştır. Hastalar, şunlardan biri veya daha fazlası ile kombinasyon halinde apremilast almıştır: metotreksat (MTX, ≤ 25 mg/hafta, %54,5), sulfasalazin (SSZ, ≤ 2 g/gün, %9,0) ve leflunomid (LEF; ≤ 20 mg/gün, %7,4). TNF blokerleri dahil olmak üzere biyolojik DMARD'larla eş zamanlı tedaviye izin verilmemiştir, simetrik poliartrit (%62,0), asimetrik oligoartrit (%26,9), distal interfalangeal (DIP) eklem artriti (%6,2), artrit mutilans (%2,7) ve baskın olarak spondilit (%2,1) dahil her bir psöriatik artrit alt tipindeki hastalar bu 3 çalışmaya kaydedilmiştir Önceden mevcut entesopatisi (%63) veya daktiliti (%42) görülen hastalar kaydedilmiştir. Hastaların toplam %76,4'ü daha önce küçük moleküllü DMARD'larla tedavi edilirken, hastaların %22,4'ü daha önce biyolojik DMARD'lar ile tedavi edilmişti (bunların %7,8'i daha önce biyolojik DMARD ile terapötik bir başarısızlık vardı).
Medyan psöriatik artrit hastalık süresi 5 yıldı.
Çalışma tasarımına dayalı olarak, hassas ve şiş eklem sayımları 16. haftada en az %20 iyileşme göstermemiş hastalar yanıt vermeyenler olarak kabul edilmiştir. Yanıt vermeyenler olarak kabul edilen plasebo hastaları, 1:1 oranında körlenmiş bir şekilde ya günde iki kez apremilast 20 mg ya da günde iki kez 30 mg’a yeniden randomize edilmiştir. 24. haftada, tüm geri kalan plasebo ile tedavi edilen hastalar ya apremilast 20 ya da 30 mg BID’ye geçirilmiştir. 52 haftalık tedaviden sonra hastalar PALACE 1, PALACE 2 ve PALACE 3 çalışmalarının uzun vadeli uzatılması kapsamında açık etiketli apremilast 20 mg veya 30 mg’a 5 yıla varan toplam tedavi süresince (260 hafta) devam edebilmiştir.
Birincil sonlanım noktası, 16. Haftada Amerikan Romatoloji Derneği (ACR) 20 yanıtını elde eden hastaların yüzdesiydi.
Apremilast ile tedavi, 16. haftada plaseboya kıyasla ACR 20 yanıt kriterleri ile değerlendirilen psöriatik artrit bulgu ve semptomlarında anlamlı iyileşmelerle sonuçlanmıştır. 16. haftada günde iki kez 30 mg apremilast için ACR 20/50/70 elde eden hastaların oranı (PALACE 1, PALACE 2 ve PALACE 3 çalışmalarındaki yanıtlar ve PALACE 1, PALACE 2 ve PALACE 3 çalışmaları için birleştirilmiş veriler) Tablo 3'te gösterilmiştir. ACR 20/50/70 yanıtları 24. Haftada devam etmiştir.
Başlangıçta günde iki kez 30 mg apremilast tedavisine randomize edilen hastalar arasında ACR 20/50/70 yanıt oranları birleştirilmiş PALACE 1, PALACE 2 ve PALACE 3 çalışmalarında 52. haftaya kadar korunmuştur (Şekil 1).
Tablo 3. 16. Haftada PALACE 1, PALACE 2 ve PALACE 3 çalışmaları ve birleştirilmiş çalışmalarda ACR yanıtlarına sahip hastaların oranı
| PALACE 1 | PALACE 2 | PALACE 3 | BİRLEŞTİRİLMİŞ | |||||||||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Na | Plasebo ± DMAR D N = 168 | Apremila st 30 mg BID ± DMARD N = 168 | Plasebo ± DMARD N = 159 | Apremila st 30 mg BID ± DMARD N = 162 | Plasebo ± DMARD N = 169 | Apremila st 30 mg BID ± DMARD N = 167 | Plasebo ± DMAR D N = 496 | Apremila st 30 mg BID ± DMARD N = 497 | ||||||||||||||||
| ACR 20a | ||||||||||||||||||||||||
| %19,0 | %38,1** | %18,9 | %32,1* | %18,3 | %40,7** | %18,8 | %37,0** | ||||||||||||||||
| ACR 50 | ||||||||||||||||||||||||
| %6,0 | %16,1* | %5,0 | %10,5 | %8,3 | %15,0 | %6,5 | %13,9** | ||||||||||||||||
| ACR 70 | ||||||||||||||||||||||||
| %1,2 | %4,2 | %0,6 | %1,2 | %2,4 | %3,6 | %1,4 | %3,0 | ||||||||||||||||
*apremilast vs plasebo için p ≤ 0,01
**apremilast vs plasebo için p ≤ 0,001
a N, randomize ve tedavi edilen hasta sayısıdır
Şekil 1. PALACE 1, PALACE 2 ve PALACE 3 (NRI*) çalışmalarının birleştirilmiş analizinde 52. haftaya kadar ACR 20/50/70 yanıt verenlerin oranı (NRI*)
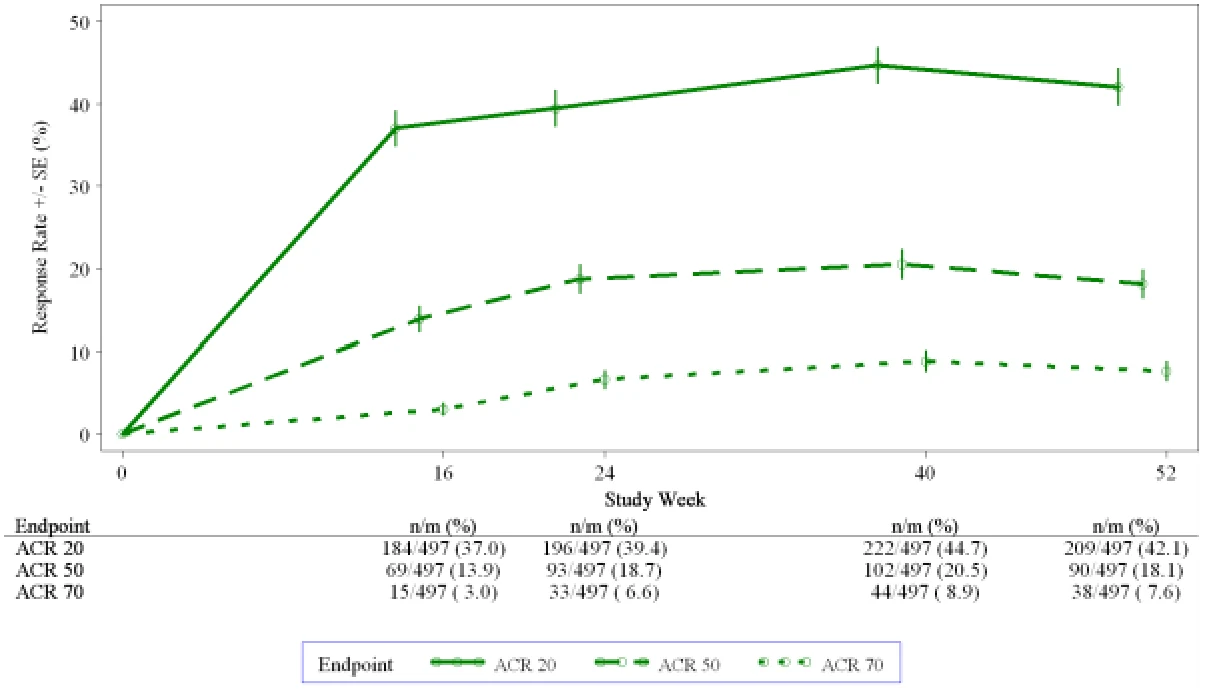
*NRI: Yanıt vermeyen. Zaman noktasından önce ayrılan ve zaman noktasında yanıt durumunun kesin bir şekilde belirlenmesi için yeterli veriye sahip olmayan denekler yanıt vermeyenler olarak sayılmaktadır
Başlangıçta günde iki kez 30 mg apremilast almak üzere randomize edilen 497 hasta içerisinden 375 hasta (%75) 52. haftada halen bu tedaviye devam etmekteydi. Bu hastalarda 52. haftada ACR 20/50/70 yanıtları sırasıyla %57, %25 ve %11 idi. Başlangıçta günde iki kez 30 mg apremilast almak üzere randomize edilen 497 hastadan 375'i (%75) uzun süreli genişletme çalışmalarına girdi ve bunlardan 221'i (%59) 260. haftada hala bu tedaviyi alıyordu. ACR yanıtları, uzun vadeli açık etiketli genişletme çalışmalarında 5 yıla kadar korunmuştur.
Apremilast ile tedavi edilen grupta gözlenen yanıtlar, MTX dahil olmak üzere eşzamanlı DMARD alan ve almayan hastalarda benzerdi. Daha önce DMARD veya apremilast alan biyolojik ürünlerle tedavi edilen hastalar, 16. haftada plasebo alan hastalara göre daha büyük bir ACR 20 yanıtı elde etmiştir.
DIP dahil farklı psöriatik artrit alt tiplerine sahip hastalarda benzer ACR yanıtları gözlendi. Artrit mutilansları ve baskın spondilit alt tipleri olan hastaların sayısı anlamlı değerlendirilebilmek için çok küçüktü.
PALACE 1, PALACE 2 ve PALACE 3’te, Hastalık Aktivitesi Ölçeği (DAS) 28 C-reaktif protein (CRP) ve modifiye psöriatik artrit yanıt kriterlerine (PsARC) elde eden hastaların oranındaki gelişmeler, 16. haftada plaseboya kıyasla apremilast grubunda daha fazlaydı ( nominal p-değeri sırasıyla p < 0,0004, p-değeri ≤ 0,0017).
Bu iyileşmeler 24. haftada devam etmiştir. Çalışma başlangıcında randomize edildikleri apremilast tedavisini sürdüren hastalar arasında DAS28 (CRP) skoru ve PsARC yanıtı 52. haftaya kadar korunmuştur.
- 16. ve 24. haftalarda, apremilast ile tedavi edilen hastalarda psöriazis artritin periferik aktivite özelliğine ilişkin parametrelerde (örn., şiş eklem sayısı, ağrılı/hassas eklem sayısı, daktilit ve entezit) ve psöriazisin deri bulgularında iyileşmeler görülmüştür. Çalışmanın başlangıcında randomize edildikleri apremilast tedavisini sürdüren hastalarda bu iyileşmeler 52. haftaya kadar korunmuştur.
Açık etiketli uzatma çalışmalarında 5 yıla varan tedavi boyunca psöriazisin deri bulgularında ve aynı periferik aktivite parametrelerindeki klinik yanıtlar korunmuştur.
Fiziksel fonksiyon ve sağlıkla ilgili yaşam kalitesi
Apremilast ile tedavi edilen hastalar, PALACE 1, PALACE 2 ve PALACE 3 çalışmalarında ve birleştirilmiş çalışmalarda, 16. haftada plaseboya kıyasla, sağlık değerlendirme anketinin engellilik indeksinde (HAQ-DI) başlangıca göre değişiklikle değerlendirildiğinde fiziksel fonksiyonda istatistiksel olarak anlamlı bir iyileşme göstermiştir. HAQ-DI skorlarındaki iyileşme 24. haftada korunmuştur.
Başlangıçta günde iki kez 30 mg apremilast tedavisine randomize edilen hastalar arasında, PALACE 1, PALACE 2 ve PALACE 3 çalışmalarının açık etiket fazının birleştirilmiş analizinde, günde iki kez 30 mg apremilast grubunda 52. haftada HAQ-DI skorundaki başlangıca göre değişiklik -0,333 olmuştur.
PALACE 1, PALACE 2 ve PALACE 3 çalışmalarında, 16 ve 24. haftalarda plaseboya kıyasla apremilast ile tedavi edilen hastalarda Kısa Form Sağlık Anketi versiyon 2’nin (SF-36v2) fiziksel işlevsellik (PF) domeninde ve Fonksiyonel Kronik Hastalık Tedavisi Değerlendirmesi – Yorgunluk (FACIT-yorgunluk) skorlarında başlangıca göre değişiklikte sağlıkla ilişkili yaşam kalitesinde anlamlı iyileşmeler gösterilmiştir. Çalışma başlangıcında randomize edildikleri apremilast tedavisine sürdüren hastalar arasında, fiziksel işlevde ve FACIT yorgunluğunda iyileşme 52. haftaya kadar korunmuştur.
HAQ-DI ve SF36v2PF domeni ve FACIT-yorgunluk skorları ile değerlendirildiğinde iyileşmiş fiziksel fonksiyon açık etiketli uzatma çalışmalarında 5 yıllık tedavi boyunca korunmuştur.
Psöriyazis
Apremilast'ın güvenliliği ve etkililiği, orta şiddette ila şiddetli plak psöriazisli, (≥ %10 vücut yüzey alanı (BSA) tutulumu görülen, Psöriazis Alan ve Ciddiyet İndeks (PASI) skoru ≥ 12 olan, statik Hekim Genel Değerlendirmesi (sPGA) ≥ 3 (orta şiddette veya şiddetli) ve fototerapi ya da sistemik tedaviye aday, toplamda 1257 hastanın kaydedildiği iki çok merkezli, randomize, çift kör, plasebo kontrollü çalışmada (ESTEEM 1 ve ESTEEM 2 Çalışmaları) değerlendirilmiştir.
Bu çalışmalar 32. hafta boyunca benzer tasarıma sahipti. Her iki çalışmada da hastalar 2:1 oranında 16 hafta boyunca apremilast 30 mg BID veya plaseboya (plasebo kontrollü faz) randomize edilmiş ve 16-32. haftalar arası tüm hastalar apremilast 30 mg BID (idame fazı) almıştır.
Randomize tedavinin Geri Çekilme Fazı sırasında (32-52. haftalar) orijinal olarak apremilasta randomize edilmiş, PASI skorlarında %75 azalma (PASI-75) (ESTEEM 1) veya PASI skorlarında %50 azalma (PASI-50) (ESTEEM 2) elde etmiş hastalar 32. haftada yeniden plasebo veya apremilast 30 mg BID’ye randomize edilmiştir. Plaseboya yeniden randomize edilen ve PASI-75 yanıtını kaybeden (ESTEEM 1) veya başlangıca kıyasla 32. haftada PASI iyileşmesinin %50'sini kaybeden hastalar (ESTEEM 2) günde iki kez 30 mg apremilast ile yeniden tedavi edildi. 32. haftada belirlenen PASI yanıtına ulaşamayan veya başlangıçta plaseboya randomize edilen hastalar 52. haftaya kadar apremilastta kaldı. Çalışmalar boyunca yüz, koltuk altı ve kasıkta düşük potensli topikal kortikosteroidlerin, kömür katranlı şampuan ve/veya salisilik asit saç derisi preparatlarının kullanımına izin verildi. Ek olarak, 32. haftada, ESTEEM 1'de PASI-75 yanıtı veya ESTEEM 2'de PASI-50 yanıtı elde edemeyen gönüllülerin, günde iki kez 30 mg apremilast tedavisine ek olarak topikal psöriyazis tedavileri ve/veya fototerapi kullanmasına izin verildi.
52 haftalık tedaviyi tedaviden sonra, hastalar ESTEEM 1 ve ESTEEM 2 çalışmalarının uzun vadeli uzatma çalışmalarıyla 5 yıla kadar toplam tedavi süresi boyunca (260 hafta) açık etiketli apremilast 30mg kullanmaya devam edebilmiştir.
Her iki çalışmada da majör sonlanım noktası, 16. haftada PASI-75'e elde eden hastaların oranıydı. majör ikincil sonlanım noktası, 16. Haftada temiz (0) veya neredeyse temiz (1) sPGA skoruna elde eden hastaların oranıdır.
Ortalama başlangıç PASI skoru 19,07 (medyan 16,80) idi ve başlangıçta sPGA skoru 3 (orta) ve 4 (şiddetli) olan hastaların oranı %25,19’luk ortalama BYA tutulumu (medyan %21,0) ile sırasıyla %70,0 ve %29,8 idi. Tüm hastaların yaklaşık %30'u psöriazis tedavisi için 11 daha önce fototerapi ve %54’ü daha önce konvansiyonel sistemik ve/veya biyolojik tedavi görmüş olup (tedavi başarısızlıkları dahil), %37’si daha önce konvansiyonel sistemik tedavi ve %30’u daha önce biyolojik tedavi görmüştü. Hastaların yaklaşık üçte biri daha önce fototerapi, konvansiyonel sistemik veya biyolojik tedavi görmemişti. Hastaların toplam %18'i psöriatik artrit öyküsüne sahipti.
PASI-50, -75 ve -90 yanıtları elde eden ve sPGA skoru temiz (0) veya neredeyse temiz (1) olan hastaların oranı aşağıdaki Tablo 4’te sunulmaktadır. Apremilast ile tedavi Plaseboya kıyasla 16. haftada PASI-75 yanıtına sahip hastaların oranı ile gösterildiği üzere orta şiddette ila şiddetli plak tipi psöriaziste anlamlı iyileşme ile sonuçlanmıştır. 16. Haftada sPGA, PASI- 50 ve PASI90 yanıtları ile ölçülen klinik iyileşme gösterilmiştir. Buna ilaveten apremilast kaşıntı, tırnak hastalığı, saç derisi tutulumu ve yaşam kalitesi ölçümleri dahil olmak üzere çeşitli psöriazis bulgularında tedavi faydası göstermiştir.
Tablo 4. ESTEEM 1 ve ESTEEM 2 çalışmalarında 16. haftadaki klinik yanıt (FAS a,LOCFb)
| ESTEEM 1 | ESTEEM 2 | ||||||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Plasebo | 30 mg günde iki kez APR* | Plasebo | 30 mg günde iki kez APR* | ||||||||||||||||
| N | 282 | 562 | 137 | 274 | |||||||||||||||
| PASIc, n (%) | 15 (5,3) | 186 (33,1) | 8 (5,8) | 79 (28,8) | |||||||||||||||
sPGAd , Temiz veya Neredeyse Temiz, n (%) | 11 (3,9) | 122 (21,7) | 6 (4,4) | 56 (20,4) | |||||||||||||||
| PASI 50, (%) n | 48 (17,0) | 330 (58,7) | 27 (19,7) | 152 (55,5) | |||||||||||||||
| PASI 90, (%) n | 1 (0,4) | 55 (9,8) | 2 (1,5) | 24 (8,8) | |||||||||||||||
| Yüzde değişim BSAe (%) ortalama ± SD | -6,9 ± 38,95 | -47,8 ± 38,48 | -6,1 ± 47,57 | -48,4 ± 40,78 | |||||||||||||||
Kaşıntı VAS’ında değişiklikf (mm), ortalama±SD | -7,3 ± 27,08 | -31,5 ± 32,43 | -12,2 ± 30,94 | -33,5 ± 35,46 | |||||||||||||||
| DLQI'deki değişiklikg, ortalama ± SD | -2,1 ± 5,69 | -6,6 ± 6,66 | -2,8 ± 7,22 | -6,7 ± 6,95 | |||||||||||||||
| SF-36 MCS 'deki değişiklik h, ortalama ± SD | -1,02 ± 9,161 | 2,39 ± 9,504 | 0,00 ± 10,498 | 2,58 ± 10,129 | |||||||||||||||
Sırasıyla p=0,0042 ve p=0,0078 değerleri ile ESTEEM 2 PASI 90 ve SF-36 MCS’deki Değişiklik haricinde plaseboya karşı apremilast için p<0,0001
a FAS = Tam Analiz Seti
b LOCF = Son Gözlem İleri Taşıma
c PASI = Psöriazis Alan ve Ciddiyet İndeksi
d sPGA = Statik Hekim Genel Değerlendirmesi
e BSA = Vücut Yüzey Alanı
f VAS = Görsel Analog
g DLQI = Dermatoloji Yaşam Kalitesi İndeksi; 0 = en iyi, 30 = en kötü
h SF-36 MCS = Medikal Sonuç Çalışması Kısa Form 36-Maddeli Sağlık Anketi, Ruhsal Bileşen Özeti
Apremilastın klinik faydası, başlangıç demografikleri ve başlangıç klinik hastalık özellikleri ile tanımlanan (psöriazis hastalığı süresi ve psöriatik artrit öyküsü olan hastalar dahil) çok sayıda alt grup arasında gösterilmiştir. Apremilastın klinik faydası aynı zamanda önceki psöriyazis ilacı kullanımı ve önceki psöriazis tedavilerine verilen yanıta bakılmaksızın gösterilmiştir. Tüm kilo aralıklarında benzer yanıt oranları gözlenmiştir.
Apremilasta yanıt 2. hafta itibariyle plaseboya kıyasla PASI, deride rahatsızlığı/ağrı ve kaşıntı dahil olmak üzere psöriyazisin bulgu ve semptomlarında anlamlı olarak daha fazla iyileşmelerle hızlıydı. Genel olarak, PASI yanıtları 16. haftada elde edildi ve 32. hafta boyunca sürdürüldü.
Genelde PASI yanıtları 16. hafta itibariyle elde edilmiş ve 32. haftaya kadar devam etmiştir. Her iki çalışmada da PASI’da başlangıca göre ortalama yüzde iyileşme 32. Haftada apremilasta yeniden randomize edilmiş hastalar için Randomize Tedaviden Çekilme Fazı sırasında stabil kalmıştır (Tablo 5).
Tablo 5. 0. Haftada APR 30 BID’ye randomize edilmiş ve 32. hafta ila 52. haftada APR
30 BID’ye yeniden randomize edilmiş deneklerdeki etkinin kalıcılığı
| Zaman Noktası | ESTEEM 1 | ESTEEM 2 | |
|---|---|---|---|
|
| ||
| PASI’da başlangıca göre Yüzde Değişiklik (%) ± SDa |
| -77,7 ± 20,30 | -69,7 ± 24,23 |
| -88±8,30 | -76,7 ± 13,42 | |
| -80,5 ± 12,60 | -7,8 ± 6,41 | |
| DLQI'de başlangıca göre değişiklik, ortalama ± SDa |
| -8,3 ± 6,26 | -74,4 ± 18,91 |
| -8,9 ± 6,68 | -7,8 ± 6,41 | |
| -7,8 ± 5,75 | -7,7 ± 5,92 | |
| Saç Derisi Psöriyazis PGA (ScPGA) 0 veya 1 olan gönüllülerin oranı, n/N (%)b |
| 40/48 (83,3) | 21/37 (56,8) |
| 39/48 (81,3) | 27/37 (73,0) | |
| 35/48 (72,9) | 20/37 (54,1) |
a Değerlendirilen çalışma haftasında başlangıç değeri ve başlangıç sonrası değere sahip 32. haftada APR 30 BID’ye yeniden randomize edilmiş denekleri içerir.
b N, 32. haftada APR 30 BID’ye yeniden randomize edilmiş başlangıçta orta şiddette veya daha fazla saç derisi psöriazisi olan deneklere dayanmaktadır. Verileri eksik denekler yanıt vermeyenler olarak sayılmıştır.
ESTEEM 1 çalışmasında, 32. haftada apremilast ile yeniden randomize edilen hastaların yaklaşık %61'i 52. haftada PASI-75 yanıtı vermiştir. Randomize bir tedavi bırakma fazı sırasında 32. haftada plaseboya yeniden randomize edilen en az PASI-75 yanıtı olan hastalardan %11,7'si, 52. haftada PASI-75 yanıtı vermiştir. Plaseboya yeniden randomize edilen hastalarda PASI-75 yanıtının kaybına kadar geçen medyan süre 5.1 haftaydı.
ESTEEM 2 çalışmasında, 32. haftada apremilast ile yeniden randomize edilen hastaların yaklaşık %80,3'ü 52. haftada PASI-50 yanıtı vermiştir. 32. Haftada plaseboya yeniden randomize edilmiş en az PASI-50 yanıtına sahip hastalardan %24,2’si 52. haftada PASI-50 yanıtı veren hastalardı. 32. Hafta PASI iyileşmelerinde %50 kayba kadar geçen medyan süre 12.4 haftaydı.
- 32. haftada randomize tedaviden geri çekilme sonrasında, ESTEEM 1 Çalışmasındaki hastaların yaklaşık %70’i ve ESTEEM 2 Çalışmasındaki hastaların %65,6’sı apremilast tedavisinin yeniden başlatılmasından sonra PASI-75 (ESTEM 1) veya PASI-50 (ESTEEM 2) yanıtlarını yeniden kazanmıştır. Çalışma tasarımından dolayı yeniden tedavinin süresi değişken olup, 2.6 ile 22.1 hafta arasında değişmiştir.
ESTEEM 1 Çalışmasında, çalışmanın başlangıcında apremilasta randomize edilmiş 32. haftada PASI-75 yanıtı elde etmemiş hastaların, 32 ve 52. haftalar arasında eşzamanlı topikal tedaviler ve/veya UVB fototerapisi kullanmalarına izin verilmiştir. Bu hastalardan %12’si 52. haftada apremilast artı topikal tedavi ve/veya fototerapi ile PASI-75 yanıtı elde etmiştir.
ESTEEM 1 ve ESTEEM 2 Çalışmalarında, 16. haftada plasebo ile tedavi edilen hastalara kıyasla apremilast alan hastalarda Tırnak Psöriazis Şiddet İndeksinde (NAPSI) başlangıca göre ortalama değişiklik yüzdesi ile ölçüldüğü üzere tırnak psöriazisinde anlamlı iyileşmeler (azalmalar) gözlenmiştir (sırasıyla p<0,0001 ve p=0,0052). Apremilast ile tedavi edilmeye devam eden hastalarda 32. haftada tırnak psöriazisinde ilave iyileşmeler gözlenmiştir.
ESTEEM 1 ve ESTEEM 2 çalışmalarında, plasebo ile tedavi edilen hastalara kıyasla apremilast alan hastalarda 16. haftada Saç Derisi Psöriazisi Hekimin Genel Değerlendirmesi (ScPGA) temiz (0) ya da minimum (1) skoru elde etmiş hastaların oranı ile ölçüldüğü üzere en az orta şiddette (≥ 3) saç derisi psöriazisinde anlamlı iyileşmeler gözlenmiştir. İyileşmeler apremilasta yeniden randomize edilmiş deneklerde 32. haftadan 52. haftaya genellikle korunmuştur (Tablo 5).
ESTEEM 1 ve ESTEEM 2 çalışmalarında, plasebo ile tedavi edilen hastalara kıyasla apremilast kullanan hastalarda Dermatoloji Yaşam Kalitesi İndeksi (DLQI) ve SF-36v2MCS ile ölçülen yaşam kalitesinde önemli iyileşmeler görülmüştür. (Tablo 4). DLQI'deki iyileşmeler, 32. haftada apremilasta yeniden randomize edilen deneklerde 52. haftaya kadar korunmuştur (tablo 5). Buna ilaveten, ESTEEM 1 çalışmasında, plaseboya kıyasla apremilast alan hastalarda İş Kısıtlamaları Anketinde (WLQ-25) anlamlı iyileşme elde edilmiştir.
Başlangıçta günde iki kez 30 mg apremilast almak üzere randomize edilen 832 hastadan 443'ü (%53) ESTEEM 1 ve ESTEEM 2'nin açık etiketli uzatma çalışmalarına girmiş olup, bunlardan 115 hasta (%26) 260. haftada halen tedavi görmekteydi. ESTEEM 1 ve ESTEEM 2 çalışmalarının açık etiketli uzatmasında apremilasta devam eden hastalar için PASI skoru, etkilenmiş BSA, kaşıntı, tırnak ve yaşam kalitesi ölçümlerinde iyileşmeler genellikle 5 yıla kadar korunmuştur.
Psöriatik artrit ve psöriazis görülen hastalarda günde iki kez 30 mg apremilastın uzun dönem güvenliliği 5 yıla varan toplam tedavi süresince değerlendirilmiştir. Apremilast ile açık etiketli uzatma çalışmalarında uzun dönemli deneyim genellikle 52 haftalık çalışmalardakine benzer olmuştur.
5.2. Farmakokinetik özellikler
Genel özellikler
Emilim:
Apremilast yaklaşık 2.5 saatlik medyan sürede (tmaks) meydana gelen pik plazma konsantrasyonları (Cmaks) eşliğinde yaklaşık %73 mutlak oral biyoyararlanım ile iyi düzeyde emilmektedir. Apremilast farmakokinetiği doğrusal olup, günlük 10 ile 100 mg doz aralığında sistemik maruziyette dozla orantılı bir artış söz konusudur. Birikim apremilast günde bir kez uygulandığında minimum ve günde iki kez uygulandığında sağlıklı gönüllülerde yaklaşık %53 ve psöriazisli gönüllülerde %68’dir. Gıdalarla birlikte uygulama biyoyararlanımı değiştirmediğinden apremilast aç veya tok karnına uygulanabilir.
Dağılım:
Apremilastın insan plazma proteinlerine bağlanması yaklaşık %68'dir. Ortalama görünür dağılım hacmi (Vd), 87L olup, ekstravasküler dağılıma işaret eder
Biyotransformasyon:
Apremilast, oksidasyon, hidroliz ve konjugasyon dahil yaygın olarak hem CYP aracılı hem de CYP dışı yolaklarla metabolize edilir; bu da tek bir klirens yolağının inhibisyonunun belirgin bir ilaç-ilaç etkileşimine neden olmasının muhtemel olmadığını düşündürür. Apremilastın oksidatif metabolizmasına başlıca CYP3A4 aracılık ederken CYP1A2 ve CYP2A6'dan minör katkılar söz konusudur. Apremilast, oral uygulamayı takiben dolaşımdaki majör bileşendir. Apremilast, uygulanan ana bileşenin sırasıyla sadece %3 ve %7'si idrar ve dışkıda geri kazanılmasıyla yoğun bir metabolizmaya maruz kalır. Dolaşımdaki ana inaktif metabolit, O-demetillenmiş apremilastın (M12) glukuronid konjugatıdır. Apremilastın bir CYP3A4 substratı olmasıyla tutarlı olarak, güçlü bir CYP3A4 indükleyicisi olan rifampisin ile eşzamanlı uygulandığında azalır.
In vitro apremilast, sitokrom P450 enzimlerinin inhibitörü ya da indükleyicisi değildir. Bu nedenle, CYP enzimlerinin substratları ile birlikte uygulanan apremilastın, CYP enzimleri ile metabolize edilen etkin maddelerin klirensini ve maruziyetini etkilemesi olası değildir.
İn vitro apremilast bir P-glikoprotein substratı ve zayıf inhibitörüdür (IC50>50μM), bununla birlikte P-gp aracılığıyla klinik açıdan ilgili ilaç etkileşimlerinin meydana gelmesi beklenmemektedir.
İn vitro olarak, apremilast, Organik Anyon Taşıyıcı (OAT)1 ve OAT3, Organik Katyon Taşıyıcı (OCT)2, Organik Anyon Taşıyıcı Polipeptit (OATP)1B1 ve OATP1B3 veya meme kanseri direnç proteini (BCRP) üzerinde inhibe edici etkiye sahip değildir veya çok az etki söz konusudur ve bu taşıyıcılar için bir substrat değildir. Bu nedenle apremilast bu taşıyıcıların substratları veya inhibitörleri ile birlikte uygulandığında klinik açıdan ilgili ilaç-ilaç etkileşimleri olası değildir.
Eliminasyon:
Apremilastın plazma klerensi, yaklaşık 9 saatlik bir terminal eliminasyon yarılanma ömrü ile sağlıklı kişilerde ortalama yaklaşık 10 L/saat'tir. Radyo-etiketli apremilastın oral yolla uyulanmasını takiben, radyoaktivitenin yaklaşık %58'i ve %39'u sırasıyla idrar ve feçeste, radyoaktif dozun sırasıyla %3'ü ve %7'si apremilast olarak idrar ve feçeste geri kazanılır.
Özel popülasyonlar:
Geriyatrik popülasyon:
Apremilast, genç ve yaşlı sağlıklı gönüllülerde araştırılmıştır. Yaşlı gönüllülerde (65 ila 85 yaş) maruziyet, genç gönüllülere (18 ila 55 yaş) göre apremilast için EAA'da yaklaşık %13 daha yüksek ve Cmaks'ta yaklaşık %6 daha yüksektir. Klinik çalışmalarda 75 yaşın üzerindeki gönüllülerde farmakokinetik veriler sınırlıdır . Yaşlı hastalar için doz ayarlaması gerekli değildir.
Böbrek yetmezliği
Hafif veya orta şiddette böbrek yetmezliği olan gönüllüler ve eşleştirilmiş sağlıklı gönüllüler arasında apremilastın FK’sında anlamlı bir fark yoktur (her biri N=8). Bulgular, hafif ve orta derecede böbrek yetmezliği (eGFR <30 mL/dakika/1,73 m2 veya CLcr < 30 mL/dakika) olan hastalarda apremilast dozu günde bir kez 30 mg’a azaltılır. 30 mg’lık tek doz apremilast uygulanan şiddetli böbrek yetmezliği olan 8 gönüllüde apremilastın EAA ve Cmaks değerleri sırasıyla yaklaşık %89 ve %42 artmıştır.
Karaciğer yetmezliği:
Apremilast ve majör metaboliti M12’nin farmakokinetiği orta şiddette veya şiddetli karaciğer yetmezliğinden etkilenmez. Karaciğer yetmezliği olan hastalar için herhangi bir doz ayarlaması gerekli değildir.
5.3. Klinik öncesi güvenlilik verileri
Klinik dışı veriler konvansiyonel güvenlilik farmakolojisi ve tekrarlanan doz toksisitesi çalışmaları temelinde insanlar için özel bir tehlikeyi ortaya koymamıştır. İmmünotoksik potansiyel, dermal irritasyon veya fototoksik potansiyel için kanıt yoktur.
Fertilite ve erken embriyonik gelişim
Bir erkek fare fertilite çalışmasında 1, 10, 25 ve 50 mg/kg/günlük oral dozlarda apremilast erkek 15 fertilitesi üzerinde bir etkiye yol açmamıştır; erkek fertilitesi için advers etki gözlenmeyen düzey (NOAEL) 50 mg/kg/günden fazladır (klinik maruziyetin 3 katı).
10, 20, 40 ve 80 mg/kg/gün oral dozlarla kombine bir dişi fare fertilitesi ve embriyo-fetal gelişimsel toksisite çalışmasında, 20 mg/kg/gün ve üzerinde östrus sikluslarda uzama ve çiftleşmeye kadar geçen sürede artış gözlenmiştir; buna rağmen farelerin tümü çiftleşmiş ve gebelik oranları etkilenmemiştir. Dişi fertilitesi için advers etki gözlenmeyen düzey (NOEL) 10 mg/kg/gündür (klinik maruziyetin 1,0 katı).
Embriyo-fetal gelişim
10, 20, 40 ve 80 mg/kg/gün oral dozajlarla birleştirilmiş kombine bir dişi fare fertilitesi ve embriyo-fetal gelişimsel toksisite çalışmasında, maternal hayvanların mutlak ve/veya nispi kalp ağırlıkları 20, 40 ve 80 mg/kg/günde artmıştır. Artmış erken rezorpsiyon sayısı ve azalmış kemikleşmiş tarsal sayısı 20, 40 ve 80 mg/kg/günde gözlenmiştir. 40 ve 80 mg/kg/günde supraoksipital kafatası kemiğinin osifikasyonunda gecikme ve azalmış fetal ağırlıklar gözlenmiştir. Faredeki maternal ve gelişimsel NOEL, 10 mg/kg/gün (klinik maruziyetin 1,3 katı) idi.
Bir maymun embriyo-fetal gelişimsel toksisite çalışmasında, 20, 50, 200 ve 1000 mg/kg/gün'lük oral dozajlar, 50 mg/kg/gün ve üzerindeki dozajlarda doğum öncesi kayıpta (düşüklerde) doza bağlı bir artışla sonuçlanmıştır; 20 mg/kg/gün'de (klinik maruziyetin 1,4 katı) doğum öncesi kayıpta test maddesiyle ilgili herhangi bir etki gözlenmemiştir.
Pre-natal ve post-natal gelişim
Bir pre-natal ve post-natal çalışmada apremilast gebe dişi farelere 10, 80 ve 300 mg/kg/gün dozajlarında 6. gestasyon gününden (GG) laktasyonun 20. gününe kadar oral yolla uygulanmıştır. 300 mg/kg/günde maternal vücut ağırlığı ve kilo artışında azalmalar ve yavruların doğurulmasında güçlükle ilişkili bir ölüm gözlenmiştir. Yavruların doğumu ile ilişkili maternal toksisitenin fiziksel belirtileri, 80 ve 300 mg/kg/gün dozlarının her birinde bir farede de gözlenmiştir. ≥80 mg/kg/günde (klinik maruziyetin ≥4,0 katı) artmış pre- natal ve postnatal yavru ölümleri ve laktasyonun ilk haftası sırasında azalmış yavru vücut ağırlıkları gözlenmiştir. Gebelik süresi, gestasyon periyodunun sonunda gebe farelerin sayısı, yavru doğuran farelerin sayısı üzerinde apremilast ile ilişkili etkiler veya doğum sonrası 7. gün ötesinde yavrularda herhangi bir gelişimsel etkiler söz konusu değildir. Postnatal periyodun ilk haftası sırasında gözlenen yavru gelişimsel etkileri muhtemelen apremilast ile ilişkili yavru toksisitesi (azalmış yavru kilosu ve canlılığı) ve/veya maternal bakım eksikliği (yavruların midesinde süt olmaması açısından daha yüksek insidans) ile ilişkilidir. Tüm gelişimsel etkiler postnatal periyodun ilk haftası sırasında gözlenmiştir; sütten kesme öncesi ve sonrası periyotların geri kalanında cinsel olgunlaşma, davranış, çiftleşme, fertilite ve uterin parametreleri dahil olmak üzere apremilastla ilişkili hiçbir etki görülmemiştir. Maternal toksisite ve F1 jenerasyonu için faredeki NOEL 10 mg/kg/gündür (klinik EAA’nın 1,3 katı).
Karsinojenite çalışmaları
Farelerde ve sıçanlarda karsinojenisite çalışmaları, apremilast tedavisi ile ilişkili karsinojenisite kanıtı göstermemiştir.
Genotoksisite çalışmaları
Apremilast genotoksik değildir. Apremilast Ames analizinde mutasyonları veya metabolik aktivasyon varlığında veya yokluğunda kültürlenmiş insan periferik kan lenfositlerinde kromozom anomalilerini indüklememiştir. Apremilast 2000 mg/kg/güne varan dozlarda in vivo fare mikronukleus analizinde klastojenik bulunmamıştır.
Diğer çalışmalar
İmmünotoksik, dermal irritasyon veya fototoksik potansiyele dair kanıta rastlanmamıştır.
6. FARMASÖTİK ÖZELLİKLER
6.1. Yardımcı maddelerin listesi
Mikrokristalin selüloz
Laktoz monohidrat (sığır sütünden elde edilmiştir)
Kroskarmelloz sodyum
Magnezyum stearat
İzopropil alkol
MİLASTO 10 mg film tablet için film kaplama
(Insta Moistshield Aqua II A22G10736 Pembe)
Polivinil alkol
Polietilen glikol
Talk
Titanyum dioksit
Kırmızı demir oksit
MİLASTO 20 mg film tablet için film kaplama
(Insta Moistshield Aqua II A22G10737 Kahverengi)
Polivinil alkol
Polietilen glikol
Talk
Titanyum dioksit
Kırmızı demir oksit
Sarı demir oksit
MİLASTO 30 mg film tablet için film kaplama
(Insta Moistshield Aqua II A22G10817 Kahverengi)
Polivinil alkol
Polietilen glikol
Talk
Titanyum dioksit
Kırmızı demir oksit
Sarı demir oksit
Siyah demir oksit
6.2. Geçimsizlikler
MİLASTO’nun herhangi bir ilaç ya da madde ile geçimsizliği olduğuna dair bir kanıt bulunmamaktadır.
6.3. Raf ömrü
24 ay
6.4. Saklamaya yönelik özel tedbirler
30ºC altındaki oda sıcaklığında saklayınız.
Çocukların göremeyeceği, erişemeyeceği yerlerde ve ambalajında saklayınız.
6.5. Ambalajın niteliği ve içeriği
PVC/ Alüminyum blisterde; 4 adet MİLASTO 10 mg film kaplı tablet ve 4 adet MİLASTO 20 mg film kaplı tablet ve 19 adet MİLASTO 30 mg film kaplı tablet olmak üzere karton kutu içerisinde toplamda 27 adet film kaplı tablet.
6.6. Beşeri tıbbi üründen arta kalan maddelerin imhası ve diğer özel önlemler
Kullanılmamış ürünler ya da atık materyaller “Tıbbi Atıkların Kontrolü Yönetmeliği” ve “Ambalaj Atıklarının Kontrolü Yönetmeliği’ne uygun olarak imha edilmelidir.
7. RUHSAT SAHİBİ
Farma-Tek İlaç San. ve Tic. A.Ş.
Şerifali Mah. Bayraktar Bulvarı Beyan Sok.
No:12 34775 Ümraniye / İSTANBUL
8. RUHSAT NUMARASI
2025/225
9. İLK RUHSAT TARİHİ/RUHSAT YENİLEME TARİHİ
İlk ruhsat tarihi: 18.06.2025
Ruhsat yenileme tarihi:-
10. KÜB’ÜN YENİLENME TARİHİ
-