


KISA ÜRÜN BİLGİSİ - LENVAPEM 4 MG SERT KAPSÜL
1. BEŞERİ TIBBİ ÜRÜNÜN ADI
LENVAPEM 4 mg sert kapsül
2. KALİTATİF VE KANTİTATİF BİLEŞİM
Etkin madde:
Her bir kapsül 4 mg lenvatinibe eşdeğer 4,9 mg lenvatinib mesilat içerir.
Yardımcı maddeler:
Dehidrate alkol 39 mcg
Yardımcı maddeler için 6.1'e bakınız.
3. FARMASÖTİK FORM
Sert kapsül.
Açık beyaz ile soluk sarı arası renkte granül toz içeren, siyah mürekkeple gövdesine "18" ve kapak üzerine SML basılmış, pembe opak gövdeli ve pembe opak kapaklı sert hipromelloz kapsül.
4. KLİNİK ÖZELLİKLER
4.1 Terapötik endikasyonlar
Diferansiye Tiroid Karsinomu (DTC)
LENVAPEM; radyoaktif iyota (RAI) refrakter olup, RAI sonrası radyolojik progresyon gösteren lokal ileri veya metastatik evre, diferensiye (papiller/foliküler/Hürthle hücreli) tiroid karsinomu (DTC) tedavisinde monoterapi olarak endikedir. Progresyon sonrası kombinasyon veya monoterapi olarak kullanılamaz.
Hepatosellüler Karsinom (HSK)
LENVAPEM, daha önce sistemik tedavi almamış, lokal tedavi yöntemlerinin uygun olmadığı ve fonksiyonel karaciğer rezervinin Child Pugh A evresinde olduğu klinik ve laboratuvar bulgularıyla belirtilen, lokal ileri veya metastatik hepatosellüler kanserli olguların tedavisinde endikedir.
Endometriyal Karsinom (EC)
LENVAPEM; pembrolizumab ile kombinasyon halinde, adjuvan veya neoadjuvan platin bazlı tedaviden sonraki 12 ay içinde hastalığı progresyon göstermiş olan ve küratif cerrahi ya da radyoterapiye uygun olmayan ileri evre, tekrarlayan veya metastatik mikrosatellit stabil (MMR proficient) endometriyal karsinom (EC) tedavisinde endikedir. Karsinosarkom alt tipinde kullanılamaz.
LENVAPEM; pembrolizumab ile kombinasyon halinde, adjuvan veya neoadjuvan platin bazlı tedaviden sonraki 12 aydan sonra hastalığı progresyon göstermiş olan ve küratif cerrahi ya da radyoterapiye uygun olmayan ve ilave bir basamak kemoterapi almış ileri evre, tekrarlayan 
veya metastatik mikrosatellit stabil (MMR proficient) endometriyal karsinom (EC) tedavisinde endikedir. Karsinosarkom alt tipinde kullanılamaz.
4.2 Pozoloji ve uygulama şekli
Pozoloji/uygulama sıklığı ve süresi:
LENVAPEM tedavisi anti-kanser tedavilerde deneyimli bir hekim tarafından başlatılmalı ve denetlenmelidir.
LENVAPEM tedavisine ara verilmeden veya doz azaltılmadan önce bulantı, kusma ve diyare için optimal tıbbi müdahale (tedavi ya da terapi) başlatılmalıdır; böbrek disfonksiyon veya böbrek yetmezliği riskinin azaltılması amacıyla gastrointestinal toksisite etkili bir şekilde tedavi edilmelidir (bkz. Bölüm 4.4).
Hastanın bir dozu unutması ve ilacın 12 saat içinde alınamaması halinde, ilgili doz atlanmalı ve bir sonraki doz normal zamanında alınmalıdır.
Klinik yarar sağlandığı ve kabul edilemez bir toksisite meydana gelmediği sürece tedaviye devam edilmelidir.
Diferansiye tiroid kanseri (DTC)
DTC için önerilen LENVAPEM dozu günde 1 defa 24 mg'dır (iki adet 10 mg kapsül ve bir 4 mg kapsül). Günlük doz, doz/toksisite yönetim planına göre gerektiği şekilde değiştirilmelidir.
Advers reaksiyonların yönetimi, LENVAPEM dozuna ara verilmesini, dozun ayarlanmasını ya da tedavinin durdurulmasını gerektirebilir (bkz. Bölüm 4.4). Hafif ila orta şiddetli advers reaksiyonlar (ör. Derece 1 veya 2) optimum yönetime rağmen hastada intolerans olmadığı sürece genellikle LENVAPEM’e ara verilmesini gerektirmez. Şiddetli (ör. Derece 3) veya tolere edilemeyen advers reaksiyonlar, söz konusu reaksiyon Derece 0-1 ya da başlangıç derecesine gerileyene kadar LENVAPEM’e ara verilmesini gerektirir.
Advers reaksiyonun Derece 0-1 ya da başlangıç derecesine gerilemesiyle LENVAPEM’e ilişkin toksisitelerde (Tablo 3) tedaviye, Tablo 1'de belirtildiği gibi azaltılmış LENVAPEM dozu ile devam edilmelidir.
| Tablo 1: DTC Hastalarında Önerilen Günlük LENVAPEM Dozlarına Göre Doz Ayarlamalarıa | ||
| Doz düzeyi | Günlük doz | Kapsül sayısı |
| Önerilen günlük doz | Günde bir kez oral yoldan 24 mg | İki adet 10 mg'lık kapsül artı bir adet 4 mg'lık kapsül |
| İlk doz azaltımı | Günde bir kez oral yoldan 20 mg | İki adet 10 mg'lık kapsül |
| İkinci doz azaltımı | Günde bir kez oral yoldan 14 mg | Bir adet 10 mg'lık kapsül artı bir adet 4 mg'lık kapsül |
| Üçüncü doz azaltımı | Günde bir kez oral yoldan 10 mga | Bir adet 10 mg'lık kapsül |
| a:Ek doz azaltımı, 10 mg'ın altındaki dozlara yönelik veriler sınırlı olduğundan hastalar bireysel olarak değerlendirilerek gerçekleştirilmelidir. | ||
Yaşamı tehdit edici olmadığı yönünde değerlendirilen laboratuvar anormallikleri haricinde, 
yaşamı tehdit edici reaksiyonların görülmesi durumunda tedavi durdurulmalı ve bu durumda, meydana gelen reaksiyonlar şiddetli reaksiyonlar gibi yönetilmelidir (Derece 3).
Hepatosellüler Karsinom (HSK)
HSK için önerilen LENVAPEM dozu vücut ağırlığı < 60 kg olan hastalar için günde 1 defa 8 mg (iki adet 4 mg'lık kapsül), ≥ 60 kg olan hastalar için ise günde 1 defa 12 mg'dır (üç adet 4 mg'lık kapsül). Doz ayarlamaları tedavi sürecinde meydana gelen vücut ağırlığı değişikliklerine değil, yalnızca gözlemlenen toksisitelere dayanmaktadır. Günlük doz, doz/toksisite yönetim planına göre gerektiği şekilde değiştirilmelidir.
Bazı advers reaksiyonların yönetimi LENVAPEM dozuna ara verilmesini, dozun ayarlanmasını ya da tedavinin durdurulmasını gerektirebilir. Hafif ila orta şiddetli advers reaksiyonlar (ör. Derece 1 veya 2) optimum yönetime rağmen hastada intolerans olmadığı sürece genellikle LENVAPEM’e ara verilmesini gerektirmez. İzlem, doz ayarlaması ya da tedavinin durdurulması ile ilgili ayrıntılar Tablo 2'de verilmiştir.
| Tablo 2: HSK Hastalarında Önerilen Günlük LENVAPEM Dozlarına Göre Doz Ayarlamaları | |||
| Başlangıç Dozu | ≥60 kg VA 12 mg (günde bir kez oral yoldan üç adet 4 mg'lık kapsül) | <60 kg VA 8 mg (günde bir kez oral yoldan iki adet 4 mg'lık kapsül) | |
| Persistan ve Tolere Edilemeyen Derece 2 ya da 3 Toksisitelera | |||
Advers Reaksiyon | Modifikasyon | Ayarlanan Dozb (≥60 kg VA) | Ayarlanan Dozb (<60 kg VA) |
| Reaksiyonun ilk ortaya çıkışı c | Derece 0-1 ya da başlangıç derecesine gerileyene kadar ara verilird | Günde bir kez oral yoldan 8 mg (iki adet 4 mg'lık kapsül) | Günde bir kez oral yoldan 4 mg (bir adet 4 mg'lık kapsül) |
Reaksiyonun ikinci ortaya çıkışı (aynı reaksiyon ya da yeni bir reaksiyon) | Derece 0-1 ya da başlangıç derecesine gerileyene kadar ara verilird | Günde bir kez oral yoldan 4 mg (bir adet 4 mg'lık kapsül) | İki günde bir kez oral yoldan 4 mg (bir adet 4 mg'lık kapsül) |
Reaksiyonun üçüncü ortaya çıkışı (aynı reaksiyon ya da yeni bir reaksiyon) | Derece 0-1 ya da başlangıç derecesine gerileyene kadar ara verilird | İki günde bir kez oral yoldan 4 mg (bir adet 4 mg'lık kapsül) | Tedavi durdurulur |
| Yaşamı tehdit edici toksisiteler (Derece 4): tedavi durdurulure | |||
a. Bulantı, kusma veya diyare için doza ara verilmeden ya da doz azaltılmadan önce tıbbi tedaviye başlanır b. Bir önceki doz düzeyine bağlı olarak, kademeli bir şekilde doz azaltılır (12 mg, 8 mg, 4 mg ya da iki günde bir 4 mg). c. Hematolojik toksisite ya da proteinüri ilk ortaya çıktığında doz ayarlaması gerektirmez. d. Doz uygulamasına, hematolojik toksisitede Derece 2'ye gerileme halinde, proteinüride ise 2g/24 saatin altına düşüş sağlandığında devam edilebilir. e. Derece 3 olarak yönetilmesi gereken, yaşamı tehdit edici olmadığı yönünde değerlendirilen laboratuvar anormallikleri hariç. | |||
Dereceler, Ulusal Kanser Enstitüsü (NCI) Advers Olaylar İçin Ortak Terminoloji Kriterleri'ne (CTCAE) dayanmaktadır.
Endometriyal Karsinom (EC)
EC için önerilen LENVAPEM dozu, kabul edilemez toksisite veya hastalık progresyonu görülünceye kadar, 30 dakika boyunca intravenöz infüzyon olarak uygulanan üç haftada bir 200 mg ya da 6 haftada bir 400 mg pembrolizumab ile kombinasyon halinde olmak üzere, günde 1 kez oral yoldan alınan 20 mg'dır (bkz. Bölüm 5.1).
Ek doz uygulama bilgileri için Pembrolizumab Kısa Ürün Bilgisi'ne (KÜB) bakınız.
LENVAPEM ile ilişkili toksisiteler için Tablo 4'e bakınız. LENVAPEM’in pembrolizumab ile kombinasyon halinde uygulanması durumunda, uygun şekilde LENVAPEM’e ara verilir, doz azaltılır ya da tedavi durdurulur (bkz. Tablo 3). Pembrolizumab KÜB'ündeki talimatlara göre pembrolizumaba ara verilir ya da tedavi durdurulur. Pembrolizumab için herhangi bir doz azaltımı önerilmemektedir.
| Tablo 3: EC Hastalarında Önerilen Günlük LENVAPEM Dozlarına Göre Doz Ayarlamalarıa | ||
| Pembrolizumab ile Kombinasyon Halinde Başlangıç Dozu | Günde bir kez oral yoldan 20 mg (iki adet 10 mg'lık kapsül) | |
| Persistan ve Tolere Edilemeyen Derece 2 ya da 3 Toksisiteler | ||
| Advers Reaksiyon | Modifikasyon | Ayarlanan Doz |
| Reaksiyonun ilk ortaya çıkışı | Derece 0-1 ya da başlangıç derecesine gerileyene kadar ara verilir | Günde bir kez oral yoldan 14 mg (bir adet 10 mg'lık kapsül + bir adet 4 mg'lık kapsül) |
Reaksiyonun ikinci ortaya çıkışı (aynı reaksiyon ya da yeni bir reaksiyon) | Derece 0-1 ya da başlangıç derecesine gerileyene kadar ara verilir | Günde bir kez oral yoldan 10 mg (bir adet 10 mg'lık kapsül) |
Reaksiyonun üçüncü ortaya çıkışı (aynı reaksiyon ya da yeni bir reaksiyon) | Derece 0-1 ya da başlangıç derecesine gerileyene kadar ara verilir | Günde bir kez oral yoldan 8 mg (iki adet 4 mg'lık kapsül) |
| Yaşamı tehdit edici toksisiteler (Derece 4): tedavi durdurulurb | ||
a. 8 mg'ın altındaki dozlara yönelik veriler sınırlıdır. b. Yaşamı tehdit edici olmadığı yönünde değerlendirilen laboratuvar anormallikleri haricinde, yaşamı tehdit edici reaksiyonların görülmesi durumunda tedavi durdurulmalı ve bu durumda, meydana gelen reaksiyonlar şiddetli reaksiyonlar gibi yönetilmelidir (Derece 3). | ||
| Tablo 4: LENVAPEM dozunun ayarlanmasını gerektiren advers reaksiyonlar | |||
| Advers reaksiyon | Şiddet | Prosedür | LENVAPEM dozu azaltılır ve tedaviye devam edilir |
| Hipertansiyon | Derece 3 (optimum hipertansif tedaviye rağmen) | Tedaviye ara verilir | Derece 0, 1 ya da 2'ye geriler. Ayrıntılı kılavuz için Bölüm 4.4'teki Tablo 4'e bakınız. |
| Derece 4 | Tedavi durdurulur | Devam edilmez | |
| Proteinüri | ≥ 2 g / 24 saat | Tedaviye ara verilir | 2 g / 24 saatin altına düşer |
| Nefrotik sendrom | ------- | Tedavi durdurulur | Devam edilmez |
Böbrek disfonksiyonu veya böbrek yetmezliği | Derece 3 | Tedaviye ara verilir | Derece 0-1 ya da başlangıç derecesine geriler. |
| Derece 4* | Tedavi durdurulur | Devam edilmez | |
Kardiyak disfonksiyon | Derece 3 | Tedaviye ara verilir | Derece 0-1 ya da başlangıç derecesine geriler. |
| Derece 4 | Tedavi durdurulur | Devam edilmez | |
Posterior geri dönüşümlü ensefalopati sendromu (PRES)/geri dönüşümlü posterior lökoensefalopati sendromu (RPLS) | Tüm dereceler | Tedaviye ara verilir | Derece 0-1'e gerilemesi halinde, azaltılmış dozda tedaviye devam edilmesi değerlendirilir |
| Hepatotoksisite | Derece 3 | Tedaviye ara verilir | Derece 0-1 ya da başlangıç derecesine geriler. |
| Derece 4* | Tedavi durdurulur | Devam edilmez | |
Arteriyel tromboembolizmler | Tüm dereceler | Tedavi durdurulur | Devam edilmez |
| Hemoraji | Derece 3 | Tedaviye ara verilir | Derece 0-1'e geriler |
| Derece 4 | Tedavi durdurulur | Devam edilmez | |
| Gİ perforasyon veya fistül | Derece 3 | Tedaviye ara verilir | Derece 0-1 ya da başlangıç derecesine geriler. |
| Derece 4 | Tedavi durdurulur | Devam edilmez | |
| Gİ olmayan fistül | Derece 4 | Tedavi durdurulur | Devam edilmez |
| QT aralığında uzama | >500 ms | Tedaviye ara verilir | <480 ms ya da başlangıç derecesine geriler. |
| Diyare | Derece 3 | Tedaviye ara | Derece 0-1 ya da başlangıç |
| verilir | derecesine geriler. | ||
Derece 4 (tıbbi müdahaleye rağmen) | Tedavi durdurulur | Devam edilmez | |
| *Derece 4 laboratuvar anormalliklerinin yaşamı tehdit edici olmadığı, şiddetli reaksiyonlar (Derece 3) gibi yönetilebileceği sonucuna varılmıştır. | |||
Uygulama şekli:
LENVAPEM, oral olarak aç karnına veya yemekle beraber her gün yaklaşık olarak aynı zamanda alınmalıdır (bkz. Bölüm 5.2). Kapsüller su ile birlikte bütün olarak yutulmalıdır. Kapsül içeriğine tekrarlanan maruziyetin önlenmesi amacıyla hastanın bakımını üstlenen kişiler kapsülü açmamalıdır.
Alternatif olarak, LENVAPEM kapsüller küçük bir bardak içinde bir yemek kaşığı su ya da elma suyuna kırılmadan ya da ezilmeden atılarak bir süspansiyon elde edilebilir. Kapsüller, kapsül kılıflarının çözdürülmesi için en az 10 dakika sıvı içinde bırakılmalı ve en az 3 dakika boyunca karıştırılmalıdır. Hazırlanan süspansiyon içilir. İçildikten sonra, aynı miktarda su veya elma suyu (bir yemek kaşığı) bardağa koyularak bardak birkaç kez çalkalanmalıdır. Bu sıvı da içilmelidir.
Özel popülasyonlara ilişkin ek bilgiler:
DTC:
≥75 yaşında, Asyalı, komorbiditeleri bulunan (hipertansiyon, karaciğer ya da böbrek disfonksiyonu gibi) veya vücut ağırlığı 60 kg'ın altında olan hastaların Lenvatinibi daha az tolere ettiği gözlemlenmiştir (bkz. Bölüm 4.8, Özel popülasyonlar). Şiddetli karaciğer ya da böbrek fonksiyonu bozukluğu olan hastalar hariç (aşağıya bakınız) tüm hastalarda, önerilen doz olan 24 mg ile tedaviye başlanmalı ve daha sonra bireysel tolerabilite düzeylerine göre doz ayarlanmalıdır.
HSK:
≥75 yaşındaki, beyaz ırktan ya da kadın olan veya başlangıçta karaciğer disfonksiyonu olan (Child Pugh A skoru 5'e kıyasla 6) hastaların Lenvatinibi daha az tolere ettiği görülmektedir. Orta düzeyde ve şiddetli karaciğer disfonksiyonu veya şiddetli böbrek disfonksiyonu olanlar haricindeki HSK hastalarından, vücut ağırlığı < 60 kg olanlarda önerilen başlangıç dozu olan 8 mg (iki adet 4 mg'lık kapsül) ve ≥ 60 kg olanlarda 12 mg (üç adet 4 mg'lık kapsül) ile tedaviye başlanmalı ve daha sonra bireysel tolerabilite durumunda göre doz ayarlanmalıdır.
Hipertansiyon:
Kan basıncı, LENVAPEM tedavisinden önce kapsamlı bir şekilde kontrol edilmeli ve tedavi sırasında da düzenli olarak izlenmelidir (bkz. Bölüm 4.4).
Böbrek/Karaciğer disfonksiyonu:
DTC
Hafif (Child Pugh A) veya orta şiddetli (Child Pugh B) karaciğer disfonksiyonu olan hastalarda, fonksiyon bozukluğuna dayalı olarak başlangıç dozunda ayarlama yapılması gerekmemektedir. Şiddetli (Child Pugh C) karaciğer disfonksiyonu olan hastalarda, önerilen başlangıç dozu günde bir kez alınan 14 mg'dır. Hastaların bireysel tolerabilitelerine göre daha fazla doz ayarlaması gerekebilir. Ayrıca bkz. Bölüm 4.8.
Hafif veya orta şiddetli böbrek disfonksiyonu olan hastalarda, böbrek fonksiyonuna dayalı olarak başlangıç dozunda ayarlama yapılması gerekmemektedir. Şiddetli böbrek disfonksiyonu olan hastalarda, önerilen başlangıç dozu günde bir kez alınan 14 mg'dır.
Hastaların bireysel tolerabilitelerine göre daha fazla doz ayarlaması gerekebilir. Son dönem böbrek hastalığı olan hastalar incelenmemiştir; dolasıyla, LENVAPEM’in bu hastalarda kullanımı önerilmemektedir (bkz. Bölüm 4.8).
HSK
HSK çalışmasına kaydedilen hasta popülasyonlarında, hafif şiddetli karaciğer disfonksiyonu (Child Pugh A) olan hastalarda fonksiyon bozukluğu nedeniyle doz ayarlaması gerekmemiştir. Mevcut olan sınırlı veriler, orta şiddetli karaciğer disfonksiyonu (Child Pugh B) olan HSK hastalarına yönelik bir doz önerisinin yapılması için yetersizdir. Bu hastalarda genel güvenliliğin yakından izlenmesi önerilir (bkz. Bölüm 4.4 ve Bölüm 5.2). Lenvatinib, şiddetli karaciğer disfonksiyonu (Child Pugh C) olan hastalar üzerinde incelenmemiştir ve bu hastalarda kullanılması önerilmemektedir.
Hafif veya orta şiddetli böbrek disfonksiyonu olan hastalarda, böbrek fonksiyonuna dayalı olarak doz ayarlaması gerekmemektedir. Mevcut veriler, HSK ve şiddetli böbrek disfonksiyonu olan hastalar için doz önerisi yapılmasına olanak tanımamaktadır.
EC
Karaciğer disfonksiyonu olan hastalarda pembrolizumab ile kombinasyon halinde Lenvatinib kullanımıyla ilgili sınırlı veri bulunmaktadır. Hafif (Child Pugh A) veya orta şiddetli (Child Pugh B) karaciğer disfonksiyonu olan hastalarda, fonksiyon bozukluğuna dayalı olarak kombinasyon tedavisinin başlangıç dozunda ayarlama yapılması gerekmemektedir. Şiddetli (Child Pugh C) karaciğer disfonksiyonu olan hastalarda, LENVAPEM’in önerilen başlangıç dozu günde bir kez alınan 10 mg'dır. Karaciğer disfonksiyonu olan hastalarda doz uygulaması için lütfen pembrolizumab KÜB'üne bakınız. Hastaların bireysel tolerabilitelerine göre daha fazla doz ayarlaması gerekebilir.
Hafif veya orta şiddetli böbrek disfonksiyonu olan hastalarda, böbrek fonksiyonuna dayalı olarak başlangıç dozunda ayarlama yapılması gerekmemektedir. Şiddetli böbrek disfonksiyonu olan hastalarda, önerilen LENVAPEM başlangıç dozu günde bir kez alınan 10 mg'dır. Böbrek disfonksiyonu olan hastalarda doz uygulaması için lütfen pembrolizumab KÜB'üne bakınız. Hastaların bireysel tolerabilitelerine göre daha fazla doz ayarlaması gerekebilir. Son dönem böbrek hastalığı olan hastalar incelenmemiştir; dolasıyla, LENVAPEM’in bu hastalarda kullanımı önerilmemektedir.
Geriyatrik popülasyon:
Yaşa göre doz ayarlaması gerekmemektedir. ≥75 yaşındaki hastalarda kullanıma ilişkin sınırlı miktarda veri bulunmaktadır (bkz. Bölüm 4.8).
Pediyatrik popülasyon:
LENVAPEM, hayvan çalışmalarında tanımlanan güvenlilik sorunları nedeniyle 2 yaşından küçük çocuklarda kullanılmamalıdır (bkz. Bölüm 5.3). LENVAPEM’in 2 ila <18 yaş aralığında olan çocuklardaki güvenliliği ve etkililiği henüz belirlenmemiştir (bkz. Bölüm 5.1). Herhangi bir veri mevcut değildir.
Özel popülasyon:
Irka göre doz ayarlaması gerekmemektedir (bkz. Bölüm 5.2). Beyaz ırk ya da Asyalı ırkın dışındaki etnik kökenlerden olan hastalarda kullanım ile ilgili sınırlı veri bulunmaktadır (bkz. Bölüm 4.8).
4.3 Kontrendikasyonlar
Lenvatinib veya LENVAPEM kapsüllerin bileşenlerinden herhangi birine karşı aşırı duyarlılığı olan hastalarda kontrendikedir.
Laktasyon döneminde olan kadınlarda kontrendikedir (bkz. Bölüm 4.6).
4.4 Özel uyarılar ve kullanım önlemleri
Hipertansiyon
Lenvatinib ile tedavi edilen hastalarda, genellikle tedavi sürecinin erken dönemlerinde ortaya çıkan hipertansiyon bildirilmiştir (bkz. Bölüm 4.8, Seçilen advers reaksiyonların tanımı). Kan basıncı (KB), LENVAPEM tedavisinden önce kapsamlı bir şekilde kontrol edilmeli ve hastaların hipertansif olduklarının bilinmesi durumunda, hastalara LENVAPEM tedavisinden önce en az 1 hafta boyunca stabil dozda anti-hipertansif tedavi uygulanmalıdır. Aort diseksiyonu dahil olmak üzere yeterli düzeyde kontrol altına alınamayan hipertansiyon ile ilişkili ciddi komplikasyonlar bildirilmiştir. Hipertansiyonun erken saptanması ve etkili bir şekilde yönetilmesi, LENVAPEM tedavisine ara verilmesi ya da doz azaltma ihtiyacının en aza indirilmesi açısından önemlidir. Kan basıncının (KB) yükseldiği doğrulanır doğrulanmaz antihipertansif ajanlara başlanmalıdır. LENVAPEM tedavisine başlandıktan 1 hafta sonra, daha sonra ilk 2 ay boyunca 2 haftada bir kez ve sonrasında aylık olarak KB izlemi yapılmalıdır. Antihipertansif tedavi seçimi hastanın klinik durumuna göre kişiye özel hale getirilmeli ve standart tıbbi uygulamalara uygun olmalıdır. Önceden normotansif olan gönüllülerde KB'nin yükseldiği gözlemlendiğinde anti-hipertansif ilaç sınıfından bir ilaçla monoterapiye başlanmalıdır. Halihazırda anti-hipertansif bir tıbbi ürün kullanmakta olan hastalar için, uygun olması halinde, mevcut ajanın dozu arttırılabilir ya da farklı bir anti-hipertansif ilaç sınıfından bir veya daha fazla ajan eklenmelidir. Gerekli durumlarda, hipertansiyon Tablo 5'te önerildiği şekilde yönetilir.
| Tablo 5: Önerilen Hipertansiyon Yönetimi | |
| Kan Basıncı (KB) Düzeyi | Önerilen İşlem |
| ≥140 mmHg ila <160 mmHg arası sistolik KB veya ≥90 mmHg ila <100 mmHg arası diyastolik KB | Lenvatinibe devam edilir ve halihazırda alınmıyorsa anti-hipertansif tedaviye başlanır VEYA Lenvatinibe devam edilir ve mevcut anti-hipertansif tedavinin dozu arttırılır veya ek anti-hipertansif tedaviye başlanır |
| Optimum anti-hipertansif tedaviye rağmen ≥160 mmHg sistolik KB veya ≥100 mmHg diyastolik KB |
|
Yaşamı tehdit edici sonuçlar (malign hipertansiyon, nörolojik defisit veya hipertansif kriz) | Acil müdahale endikedir. LENVAPEM tedavisi durdurulur ve uygun tıbbi müdahale yapılır |
Anevrizmalar ve arter diseksiyonları
Hipertansiyonu olan veya olmayan hastalarda VEGF yolağı inhibitörlerinin kullanılması, anevrizmaların ve/veya arteriyel diseksiyonların oluşumuna katkıda bulunabilir. LENVAPEM tedavisine başlamadan önce, hipertansiyon veya anevrizma öyküsü gibi risk faktörleri bulunan hastalarda bu risk dikkatle değerlendirilmelidir.
Proteinüri
Lenvatinib ile tedavi edilen hastalarda, genellikle tedavi sürecinin erken dönemlerinde ortaya çıkan proteinüri bildirilmiştir (bkz. Bölüm 4.8, Seçilen advers reaksiyonların tanımı). İdrar proteini düzenli olarak izlenmelidir. İdrar ölçüm çubuğu ile proteinürinin ≥2+ olarak saptanması halinde doza ara verilmesi, dozun ayarlanması veya tedavinin durdurulması gerekebilir (bkz. Bölüm 4.2). Lenvatinib kullanan hastalarda nefrotik sendrom olguları bildirilmiştir. Nefrotik sendrom söz konusu olduğunda LENVAPEM tedavisi durdurulmalıdır.
Hepatotoksisite
DTC'de, Lenvatinib ile tedavi edilen hastalarda en yaygın olarak bildirilen karaciğer ile ilişkili advers reaksiyonlar alanin aminotransferaz (ALT), aspartat aminotransferaz (AST) ve kandaki bilirubin düzeylerinde görülen artışları içermiştir. Lenvatinib ile tedavi edilen DTC hastalarında karaciğer yetmezliği ve akut hepatit (<1%; bkz. Bölüm 4.8, Seçilen advers reaksiyonların tanımı) bildirilmiştir. Karaciğer yetmezliği olguları genellikle progresif metastatik karaciğer hastalığı olan hastalarda bildirilmiştir.
REFLECT araştırmasında Lenvatinib ile tedavi edilen HSK hastalarında, hepatik ensefalopati ve karaciğer fonksiyon yetmezliği dahil olmak üzere karaciğer ile ilişkili advers reaksiyonlar (ölümcül reaksiyonlar dahil), sorafenib ile tedavi edilen hastalara kıyasla daha yüksek bir sıklıkta (bkz. Bölüm 4.8) bildirilmiştir. Başlangıçta daha şiddetli karaciğer disfonksiyonu ve/veya daha yüksek karaciğer tümör yükü olan hastalarda, hepatik ensefalopati ve karaciğer yetmezliği gelişme riski daha yüksek olmuştur. Hepatik ensefalopati ayrıca 75 yaş ve üzeri hastalarda daha sık meydana gelmiştir. Karaciğer yetmezliği olaylarının yaklaşık olarak yarısı ve hepatik ensefalopati olaylarının üçte biri hastalık progresyonu görülen hastalarda bildirilmiştir.
Orta şiddetli karaciğer disfonksiyonu (Child Pugh B) olan HSK hastalarındaki veriler sınırlıdır ve mevcut durumda şiddetli karaciğer disfonksiyonu (Child Pugh C) olan HSK hastalarıyla ilgili herhangi bir veri bulunmamaktadır. Lenvatinib esas olarak karaciğer metabolizması yoluyla elimine edildiğinden, orta ila şiddetli düzeyde karaciğer disfonksiyonu olan hastalarda maruziyet düzeyinde artış beklenir.
EC'de, pembrolizumab ile kombinasyon halinde Lenvatinib ile tedavi edilen hastalarda en yaygın olarak bildirilen karaciğer ile ilişkili advers reaksiyonlar alanin aminotransferaz (ALT) ve aspartat aminotransferaz (AST) düzeylerinde görülen artışları içermiştir. Lenvatinib ve pembrolizumab ile tedavi edilen EC hastalarında karaciğer yetmezliği ve hepatit (<1%; bkz. Bölüm 4.8) bildirilmiştir.
Hafif veya orta şiddetli karaciğer disfonksiyonu olan hastalarda genel güvenliliğin yakından izlenmesi önerilir (ayrıca bkz. Bölüm 4.2 ve 5.2). Karaciğer fonksiyon testleri tedaviye başlanmadan önce, daha sonra ilk 2 ay boyunca 2 haftada bir kez, sonrasında ise ayda bir kez izlenmelidir. HSK hastaları hepatik ensefalopati dahil olmak üzere kötüleşen karaciğer fonksiyonları açısından izlenmelidir. Hepatotoksisite durumunda doza ara verilmesi, dozun ayarlanması ya da tedavinin durdurulması gerekebilir (bkz. Bölüm 4.2).
Böbrek yetmezliği ve böbrek disfonksiyonu
Lenvatinib ile tedavi edilen hastalarda böbrek disfonksiyonu ve böbrek yetmezliği bildirilmiştir (bkz. Bölüm 4.8, Seçilen advers reaksiyonların tanımı). Tanımlanan primer risk faktörü gastrointestinal toksisite kaynaklı dehidrasyon ve/veya hipovolemi olmuştur. Böbrek disfonksiyonu veya böbrek yetmezliği gelişme riskinin azaltılması için gastrointestinal toksisite aktif olarak yönetilmelidir. Doza ara verilmesi, dozun ayarlanması ya da tedavinin durdurulması gerekebilir (bkz. Bölüm 4.2).
Hastalarda şiddetli böbrek disfonksiyonu olması halinde LENVAPEM’in başlangıç dozu ayarlanmalıdır (bkz. Bölüm 4.2 ve Bölüm 5.2).
Diyare
Lenvatinib ile tedavi edilen hastalarda, genellikle tedavi sürecinin erken dönemlerinde ortaya çıkan diyare sıklıkla bildirilmiştir (bkz. Bölüm 4.8, Seçilen advers reaksiyonların tanımı). Dehidrasyonu önlemek için diyareye karşı derhal tıbbi tedavi uygulanmalıdır. Tıbbi tedaviye rağmen Derece 4 diyarenin devam etmesi halinde LENVAPEM tedavisi durdurulmalıdır.
Kardiyak disfonksiyon
Lenvatinib ile tedavi edilen hastalarda kardiyak disfonksiyon (<%1) ve sol ventrikül ejeksiyon fraksiyonunda azalma (bkz. Bölüm 4.8, Seçilen advers reaksiyonların tanımı) bildirilmiştir. Doza ara verilmesi, dozun ayarlanması ya da tedavinin durdurulması gerekebileceğinden, hastalar kardiyak dekompansasyonun klinik belirti ve bulguları açısından izlenmelidir (bkz. Bölüm 4.2).
Posterior Reversibl Ensefalopati Sendromu (PRES) / Posterior Reversibl Lökoensefalopati Sendromu (RPLS)
Lenvatinib ile tedavi edilen hastalarda RPLS olarak da bilinen PRES (<%1; bkz. Bölüm 4.8, Seçilen advers reaksiyonların tanımı) bildirilmiştir. PRES; baş ağrısı, nöbet, letarji, konfüzyon, mental fonksiyon değişikliği, körlük ve diğer görsel ya da nörolojik sorunlarla ortaya çıkabilen nörolojik bir hastalıktır. Hafif ila şiddetli düzeyde hipertansiyon meydana gelebilir. PRES tanısının doğrulanması için manyetik rezonans görüntüleme gereklidir. Kan basıncının kontrol altında tutulması için gerekli önlemler alınmalıdır (bkz. Bölüm 4.4, Hipertansiyon). PRES bulguları veya belirtileri olan hastalarda doza ara verilmesi, dozun ayarlanması ya da tedavinin durdurulması gerekebilir (bkz. Bölüm 4.2).
Arteriyel tromboembolizmler
Lenvatinib ile tedavi edilen hastalarda arteriyel tromboembolizmler (serebrovasküler olay, geçici iskemik atak ve miyokard enfarktüsü) bildirilmiştir (bkz. Bölüm 4.8, Seçilen advers reaksiyonların tanımı). Lenvatinib önceki 6 ay içinde arteriyel tromboembolizm meydana gelen hastalarda araştırılmamıştır; dolayısıyla, bu hastalarda dikkatli bir şekilde kullanılmalıdır. Tedaviye, hastaların bireysel yarar/risk değerlendirmelerine göre karar verilmelidir. Arteriyel trombotik olay sonrasında LENVAPEM tedavisi durdurulmalıdır.
Çocuk doğurma potansiyeli olan kadınlar
Çocuk doğurma potansiyeli olan kadınlar, LENVAPEM tedavisi sırasında ve tedavi sonlandırıldıktan sonra bir ay boyunca yüksek etkili kontraseptifler kullanmalıdır (bkz. Bölüm 4.6). Lenvatinib’in oral kontraseptiflerle birlikte kullanıldığında tromboembolik olay riskini arttırıp arttırmadığı henüz bilinmemektedir.
Hemoraji
Klinik araştırmalarda ölümcül hemorajik olaylar dahil olmak üzere tümör ile ilişkili ciddi kanamalar meydana gelmiş ve bu olaylar pazarlama sonrası deneyimlerde de bildirilmiştir (bkz. Bölüm 4.8, Seçilen advers reaksiyonların tanımı). Pazarlama sonrası gözetim döneminde, ciddi ve ölümcül karotid arter hemorajileri, anaplastik tiroid karsinomlu (ATC) hastalarda DTC veya diğer tümör tipleri olan hastalara kıyasla daha sık görülmüştür. LENVAPEM tedavisini takiben gerçekleşen tümör küçülmesi/nekrozuyla ilişkili olası şiddetli hemoraji riski nedeniyle, majör kan damarlarının (ör. karotid arter) tümör invazyonu/infiltrasyon derecesi göz önünde bulundurulmalıdır. Bazı kanama olguları, tümör küçülmesine ve fistül oluşumuna (ör. trakeoözofageal fistüller) sekonder olarak meydana gelmiştir. Beyin metastazları olan veya olmayan bazı hastalarda ölümcül intrakraniyal hemoraji olguları bildirilmiştir. Beyin dışındaki bölgelerde de kanama (ör. trake, batın içi,
akciğer) meydana gelmiştir. Bir HSK hastasında ölümcül karaciğer tümörü hemorajisi bildirilmiştir.
Karaciğer sirozu olan hastalarda LENVAPEM tedavisine başlamadan önce bakım standardına göre özofageal varisler için tarama yapılmalı ve daha sonra tedavi uygulanmalıdır.
Kanama durumunda doza ara verilmesi, dozun ayarlanması ya da tedavinin durdurulması gerekebilir (bkz. Bölüm 4.2, Tablo 3).
Gastrointestinal perforasyon ve fistül oluşumu
Lenvatinib ile tedavi edilen hastalarda gastrointestinal perforasyon ya da fistüller bildirilmiştir (bkz. Bölüm 4.8). Olguların büyük bir kısmında, gastrointestinal perforasyon ya da fistüller önceden cerrahi müdahale yapılmış ya da radyoterapi görmüş olmak gibi risk faktörleri taşıyan hastalarda meydana gelmiştir. Gastrointestinal perforasyon ve fistül oluşumu durumunda doza ara verilmesi, dozun ayarlanması ya da tedavinin durdurulması gerekebilir (bkz. Bölüm 4.2).
Gastrointestinal olmayan fistüller
Hastalar, LENVAPEM ile tedavi edildiklerinde fistül oluşumu açısından yüksek risk altında olabilir. Klinik araştırmalarda ve pazarlama sonrası deneyimde, vücudun mide veya bağırsak dışındaki diğer bölgelerinde fistül oluşumu ve büyümesi gözlemlenmiştir (ör. trakeal, trakeoözofageal, özofageal, kutanöz fistüller ve kadınlarda genital kanal fistülleri). Buna ek olarak, bronkoplevral fistüle ilişkin açık bir kanıtın bulunduğu ya da bulunmadığı pnömotoraks olguları da bildirilmiştir. Bildirilen bazı fistül ve pnömotoraks olguları tümör regresyonu veya nekrozu ile ilgilidir. Önceden cerrahi müdahale yapılmış ya da radyoterapi görmüş olmak söz konusu olgulara katkıda bulunan risk faktörleri olabilir. Akciğer metastazları da pnömotoraks riskini arttırabilir. Kötüleşmenin engellenmesi için fistülleri olan hastalarda LENVAPEM’e başlanmamalı, özofageal ya da trakeobronşiyal yolunda tutulum ve herhangi bir Derece 4 fistülü olan hastalarda LENVAPEM tedavisi kalıcı olarak durdurulmalıdır (bkz. Bölüm 4.2); diğer olayların yönetiminde doza ara verme veya doz azaltma yaklaşımının kullanılmasına yönelik veriler sınırlıdır ancak bazı olgularda kötüleşme gözlemlenmiştir ve bu nedenle dikkatli olunmalıdır. Lenvatinib, aynı sınıftaki diğer ajanlarda da olduğu gibi yara iyileşme sürecini olumsuz yönde etkileyebilir.
QT aralığı uzaması
QT/QTc aralığı uzaması, plasebo ile tedavi edilen hastalara kıyasla Lenvatinib ile tedavi edilen hastalarda daha yüksek bir insidansla bildirilmiştir (bkz. Bölüm 4.8, Seçilen advers reaksiyonların tanımı). Başta konjenital uzun QT sendromu, konjestif kalp yetmezliği, bradiaritmisi olan hastalar ve Sınıf Ia ve III anti-aritmikler dahil QT aralığı uzamasına neden olduğu bilinen tıbbi ürünler kullanan hastalar olmak üzere, tüm hastalarda elektrokardiyogramlar başlangıçta ve tedavi boyunca düzenli olarak yakından izlenmelidir. 500 ms'den büyük olan QT aralığı uzamalarının ortaya çıkması halinde Lenvatinib tedavisi durdurulmalıdır. QTc aralığı uzaması <480 ms ya da başlangıç düzeyine gerilediğinde Lenvatinib’e dozu azaltılarak devam edilebilir.
Hipokalemi, hipokalsemi ve hipomagnezemi gibi elektrolit sorunları QT uzaması riskini arttırmaktadır; dolayısıyla, elektrolit anormallikleri tedaviye başlamadan önce tüm hastalarda izlenmeli ve düzeltilmelidir. Elektrolitler (magnezyum, potasyum ve kalsiyum), tedavi sırasında düzenli aralıklarla izlenmelidir. Kandaki kalsiyum düzeyleri LENVAPEM tedavisi boyunca en az ayda bir kez izlenmeli ve gerektiğinde kalsiyum takviyesi yapılmalıdır. Şiddet düzeyine, EKG değişikliklerinin varlığına ve hipokalseminin sürekliliğine bağlı olarak, gerektiği şekilde LENVAPEM dozuna ara verilmeli ya da doz ayarlanmalıdır.
Tiroid uyarıcı hormon supresyonunun bozulması / Tiroid disfonksiyonu Lenvatinib ile tedavi edilen hastalarda hipotiroidizm bildirilmiştir (bkz. Bölüm 4.8, Seçilen advers reaksiyonların tanımı). Tiroid fonksiyonu, LENVAPEM tedavisine başlamadan önce ve tedavi süresince düzenli aralıklarla izlenmelidir. Hipotiroidizm, ötiroid durumunu korumak için standart tıbbi uygulamaya göre tedavi edilmelidir.
Lenvatinib, ekzojen tiroid supresyonunu bozmaktadır (bkz. Bölüm 4.8, Seçilen advers reaksiyonların tanımı). Tiroid uyarıcı hormon (TSH) düzeyleri düzenli olarak izlenmeli ve hastanın terapötik hedeflerine göre, uygun TSH düzeylerine ulaşılması için tiroid hormonu dozu ayarlanmalıdır.
Yara İyileşmesine İlişkin Komplikasyonlar
Lenvatinibin yara iyileşmesi üzerindeki etkisine ilişkin resmi bir klinik çalışma yürütülmemiştir. Lenvatinib alan hastalarda yara iyileşmesinde bozukluklar bildirilmiştir. Majör cerrahi işlemlerin yapıldığı hastalarda LENVAPEM’e geçici olarak ara verilmesi düşünülmelidir. Majör cerrahi işlemin ardından Lenvatinibe ne zaman yeniden başlanması gerektiği konusunda sınırlı klinik deneyim mevcuttur. Dolayısıyla, bir majör cerrahi işleminden sonra LENVAPEM’e devam etme kararı, yeterli yara iyileşmesi ile ilgili klinik değerlendirmeye dayalı olarak verilmelidir.
Çenede osteonekroz
Lenvatinib ile tedavi edilen hastalarda çene osteonekrozu olguları bildirilmiştir. Anti-rezorptif kemik tedavisi ve/veya diğer anjiyojenez inhibitörleri (ör. bevacizumab, TKI, mTOR inhibitörleri) ile önceden veya eş zamanlı olarak tedavi edilen hastalarda birkaç olgu bildirilmiştir. Bu nedenle, LENVAPEM anti-rezorptif tedavi ve/veya diğer anjiyojenez inhibitörleri ile eş zamanlı veya ardışık olarak kullanılırken dikkatli olunmalıdır.
İnvazif diş prosedürleri tanımlanmış bir risk faktörüdür. Lenvatinib ile tedaviden önce diş muayenesi ve uygun önleyici dişçilik uygulamaları değerlendirilmelidir. Daha önce intravenöz bisfosfonat almış olan veya intravenöz bisfosfonat almakta olan hastalarda, mümkünse invazif diş prosedürlerinden kaçınılmalıdır (bkz. bölüm 4.8).
Özel popülasyonlara ilişkin ek bilgiler:
Özel popülasyon:
Beyaz ırk veya Asya ırkları dışındaki etnik kökenlere mensup olan hastalar ve ≥75 yaşındaki hastalar için sınırlı veri mevcuttur. Asya ırklarından olan hastaların ve yaşlı hastaların nispeten daha az tolere edebilmesi nedeniyle lenvatinib bu hastalarda dikkatli kullanılmalıdır (bkz. Bölüm 4.8).
Sorafenib ve diğer anti-kanser tedavilerinden hemen sonra lenvatinib kullanımıyla ilgili herhangi bir veri mevcut değildir ve tedaviler arasında yeterli bir arınma süresi olmadığı sürece ilave toksisitelerin meydana gelmesi bakımından potansiyel bir risk söz konusu olabilir. Klinik araştırmalardaki minimum arınma süresi 4 hafta olmuştur.
ECOG PS ≥ 2 olan hastalar (tiroid karsinomu hariç) klinik çalışmalara dahil edilmemiştir.
4.5 Diğer tıbbi ürünlerle etkileşimler ve diğer etkileşim şekilleri
Diğer tıbbi ürünlerin LENVAPEM üzerindeki etkisi:
Kemoterapötik ajanlar
Lenvatinib, karboplatin ve paklitakselin eş zamanlı uygulanmasının, bu 3 maddeden herhangi birinin farmakokinetiği üzerinde anlamlı bir etkisi yoktur.
Lenvatinibin’in diğer tıbbi ürünler üzerindeki etkisi:
Kanser hastalarında yapılan bir klinik ilaç-ilaç etkileşimi (DDI) çalışmasında, lenvatinib varlığında, midazolamın (duyarlı bir CYP3A ve Pgp substratı) plazma konsantrasyonlarının değişmediği belirlenmiştir. Dolayısıyla lenvatinib ve diğer CYP3A4/Pgp substratları arasında anlamlı bir ilaç-ilaç etkileşimi beklenmemektedir.
Oral kontraseptifler
Lenvatinibin hormonal kontraseptiflerin etkililiğini azaltıp azaltmadığı bilinmemektedir, dolayısıyla oral yoldan hormonal kontraseptif alan kadın hastaların tedavisine bir bariyer yöntemi eklenmelidir (bkz. Bölüm 4.6).
Özel popülasyonlara ilişkin ek bilgiler:
Pediyatrik popülasyon:
Bu popülasyonla ilgili herhangi bir etkileşim çalışması yapılmamıştır.
4.6 Gebelik ve laktasyon
Genel tavsiye
Gebelik kategorisi: D
Çocuk doğurma potansiyeli bulunan kadınlar
Çocuk doğurma potansiyeli olan kadınlar, gebe kalmaktan kaçınmalı ve LENVAPEM tedavisi sırasında ve tedaviyi tamamladıktan sonra en az bir ay boyunca yüksek etkili kontraseptifler kullanmalıdır. Lenvatinibin hormonal kontraseptiflerin etkililiğini azaltıp azaltmadığı bilinmemektedir, dolayısıyla oral yoldan hormonal kontraseptif alan kadın hastaların tedavisine bir bariyer yöntemi eklenmelidir.
Gebelik dönemi
Gebe kadınlarda Lenvatinib kullanımına ilişkin herhangi bir veri mevcut değildir. Lenvatinib sıçanlara ve tavşanlara verildiğinde embriyotoksik ve teratojenik etkiler yaratmıştır (bkz. Bölüm 5.3).
Lenvatinib, açıkça gerekli olmadığı sürece gebelik döneminde kullanılmamalı ve kullanılacaksa annenin ihtiyaçları ve fetüse yönelik risk dikkatli bir şekilde değerlendirildikten sonra kullanılmalıdır.
Laktasyon dönemi
Lenvatinibin insanlarda anne sütüne geçip geçmediği bilinmemektedir. Lenvatinib ve metabolitleri sıçan sütüne geçmektedir (bkz. Bölüm 5.3). Yeni doğanlar veya bebekler için risk varlığı dışlanamamaktadır ve bu nedenle emzirme döneminde LENVAPEM kullanımı kontrendikedir.
Üreme yeteneği/Fertilite
İnsanlar üzerindeki etkileri bilinmemektedir. Bununla birlikte, sıçanlarda, köpeklerde ve maymunlarda testis ve yumurtalık toksisitesi gözlenmiştir (bkz. Bölüm 5.3).
4.7 Araç ve makine kullanımı üzerindeki etkiler
LENVAPEM, yorgunluk ve baş dönmesi gibi istenmeyen etkileri nedeniyle araç ve makine kullanımı yeteneği üzerinde minor etkilere sahiptir. Bu belirtilerin görüldüğü hastalar araç veya makine kullanırken dikkatli olmalıdır.
4.8 İstenmeyen etkiler
Güvenlilik profilinin özeti
DTC
DTC için en sık bildirilen advers reaksiyonlar (hastaların ≥%30'unda meydana gelen) hipertansiyon (%68,6), diyare (%62,8), iştahta azalma (%51,5), kilo kaybı (%49,1), yorgunluk (%45,8), mide bulantısı (%44,5), proteinüri (%36,9), stomatit (%35,8), kusma (%34,5), disfoni (%34,1), baş ağrısı (%34,1) ve palmar plantar eritrodizestezi sendromu (PPE) (%32,7) olmuştur. Hipertansiyon ve proteinüri Lenvatinib tedavisinin erken dönemlerinde meydana gelme eğilimindedir (bkz. Bölüm 4.4 ve 4.8). Tedavi boyunca meydana gelen diyare ve zaman içinde kümülatif olarak görülme eğiliminde olan kilo kaybı dışındaki Derece 3 ila 4 advers reaksiyonların çoğu tedavinin ilk 6 ayında meydana gelmiştir.
En önemli ciddi advers reaksiyonlar böbrek yetmezliği ve disfonksiyonu (%2,4), arteriyel tromboembolizm (%3,9), kalp yetmezliği (%0,7), intrakraniyal tümör hemorajisi (%0,7), PRES / RPLS (%0,2), karaciğer yetmezliği (%0,2) ve arteriyel tromboembolizmler (serebrovasküler olay (%1,1), geçici iskemik atak (%0,7) ve miyokard enfarktüsü (%0,9)) olmuştur.
RAI tedavisine refrakter olan 452 DTC hastasında, hastaların sırasıyla %63,1'inde ve %19,5'inde advers reaksiyonlara karşı alınan önlemler dozun azaltılması ve tedavinin durdurulması olmuştur. Doz azaltımına neden olan en yaygın advers reaksiyonlar (hastaların %≥5'inde meydana gelen) hipertansiyon, proteinüri, diyare, yorgunluk, PPE, kilo kaybı ve iştahta azalma olarak belirlenmiştir. Lenvatinib tedavisinin kesilmesine neden olan en yaygın advers reaksiyonlar proteinüri, asteni, hipertansiyon, serebrovasküler olay, diyare ve pulmoner emboli olmuştur.
HSK
HSK için en sık bildirilen advers reaksiyonlar (hastaların %≥30'unda meydana gelen) hipertansiyon (%44), diyare (%38,1), iştahta azalma (%34,9), yorgunluk (%30,6) ve kilo kaybı (%30,4) olmuştur.
En önemli ciddi advers reaksiyonlar karaciğer yetmezliği (%2,8), hepatik ensefalopati (%4,6), özofageal varis hemorajisi (%1,4), serebral hemoraji (%0,6); miyokard enfarktüsü (%0,8), serebral enfarktüs (%0,4) ve serebrovasküler olay (%0,4) dahil olmak üzere arteriyel tromboembolik olaylar (%2) ve böbrek yetmezliği/disfonksiyonu (%1,4) olarak belirlenmiştir. HSK hastalarında, enfeksiyon, sepsis veya bakteriyel peritonit ile ilişkili olmayan nötrofil sayısında azalma insidansının daha yüksek olduğu saptanmıştır (diğer HSK dışı tümör tiplerindekine kıyasla (%1,4) Lenvatinib tedavisiyle %8,7).
HSK'si olan 496 hastada, hastaların sırasıyla %62,3'ünde ve %20,2'sinde advers reaksiyonlara karşı alınan önlemler doz değişiklikleri (doza ara verilmesi veya dozun azaltılması) ve tedavinin durdurulması olmuştur. Doz değişikliklerine neden olan en yaygın advers reaksiyonlar (hastaların %≥5'inde meydana gelen) iştahta azalma, diyare, proteinüri, hipertansiyon, yorgunluk, PPE ve trombosit sayısında azalma olarak belirlenmiştir. Lenvatinib tedavisinin kesilmesine neden olan en yaygın advers reaksiyonlar hepatik ensefalopati, yorgunluk, kandaki bilirubin düzeyinde artış, proteinüri ve karaciğer yetmezliği olmuştur.
EC
EC için Lenvatinibin pembrolizumab ile kombinasyon halinde kullanıldığında sergilediği güvenlilik profili, günde bir kez 20 mg Lenvatinib ve 3 haftada bir kez 200 mg pembrolizumab alan 530 ileri evre EC hastasında değerlendirilmiştir. En yaygın olarak görülen (hastaların ≥%20'sinde meydana gelen) advers reaksiyonlar hipertansiyon (%63), diyare (%57), hipotiroidizm (%56), mide bulantısı (%51), iştahta azalma (%47), kusma (%39), yorgunluk (%38), kilo kaybı (%35), artralji (%33), proteinüri (%29), konstipasyon (%27), baş ağrısı (%27), idrar yolu enfeksiyonu (%27), disfoni (%25), abdominal ağrı (%23), asteni (%23), palmar plantar eritrodizestezi sendromu (%23), stomatit (%23), anemi (%22) ve hipomagnezemi (%20) olmuştur.
En yaygın olarak görülen (hastaların ≥%5'inde meydana gelen) şiddetli (Derece≥3) advers reaksiyonlar ise hipertansiyon (%37,2), kilo kaybı (%9,1), diyare (%8,1), lipaz artışı (%7,7), iştahta azalma (%6,4), asteni (%6), yorgunluk (%6), hipokalemi (%5,7), anemi (%5,3) ve proteinüri (%5,1) olarak belirlenmiştir.
Advers reaksiyon nedeniyle hastaların %30,6'sında Lenvatinib tedavisi ve %15,3'ünde hem Lenvatinib hem de pembrolizumab tedavisi kesilmiştir. Lenvatinib tedavisinin kesilmesine neden olan en yaygın (hastaların %≥1'inde meydana gelen) advers reaksiyonlar hipertansiyon (%1,9), diyare (%1,3), asteni (%1,3), iştahta azalma (%1,3), proteinüri (%1,3) ve kilo kaybı (%1,1) olmuştur.
Advers reaksiyon nedeniyle hastaların %63,2'sinde Lenvatinib tedavisine ara verilmiştir. Advers reaksiyon nedeniyle hastaların %34,3'ünde Lenvatinib ve pembrolizumab dozuna ara verilmiştir. Lenvatinib tedavisine ara verilmesine neden olan en yaygın (hastaların %≥5'inde meydana gelen) advers reaksiyonlar hipertansiyon (%12,6), diyare (%11,5), proteinüri (%7,2), kusma (%7), yorgunluk (%5,7) ve iştahta azalma (%5,7) olmuştur.
Advers reaksiyonlar nedeniyle hastaların %67'sinde Lenvatinib dozu azaltılmıştır. Lenvatinib dozunun azaltılmasıyla sonuçlanan en yaygın (hastaların ≥%5'inde meydana gelen) advers reaksiyonlar hipertansiyon (%16,2), diyare (%12,5), palmar plantar eritrodizestezi sendromu (%9,1), yorgunluk (%8,7), proteinüri (%7,7), iştahta azalma (%6,6), mide bulantısı (%5,5), asteni (%5,1) ve kilo kaybı (%5,1) olmuştur.
Advers reaksiyonların tablolaştırılmış listesi
Monoterapi olarak Lenvatinibin güvenlilik profili 452 DTC hastasından ve 496 HSK hastasından elde edilen verilere dayanmaktadır, böylece DTC ve HSK hastalarında yalnızca yaygın olan advers ilaç reaksiyonlarının karakterize edilmesi mümkün olmuştur. Bu bölümde sunulan advers reaksiyonlar hem DTC hem de HSK hastalarından elde edilen güvenlilik verilerine dayanmaktadır (bkz. Bölüm 5.1).
Lenvatinibin kombinasyon tedavisi olarak uygulandığında sergilediği güvenlilik profili, pembrolizumab ile kombinasyon halinde Lenvatinib ile tedavi edilen 530 EC hastasından elde edilen verilere dayanmaktadır (bkz. Bölüm 5.1).
DTC, HSK ve EC klinik araştırmalarında gözlemlenen ve Lenvatinibin pazarlama sonrası kullanımı sırasında bildirilen advers reaksiyonlar Tablo 6'da listelenmiştir. Advers reaksiyonların sıklık kategorisi, bireysel popülasyonlardan elde edilen en konservatif sıklık tahminlerini temsil etmektedir. Tek başına verilen Lenvatinib veya kombinasyon tedavisi bileşenleri ile meydana geldiği bilinen advers reaksiyonlar, kombinasyon tedavisinin incelendiği klinik çalışmalarda bildirilmemiş olsa da, bu tıbbi ürünlerle kombinasyon halinde uygulanan tedavi sırasında da meydana gelebilir.
Lenvatinibin kombinasyon tedavisi olarak kullanıldığında sergilediği güvenliliğe dair ek bilgiler ve ilgili kombinasyon tedavisi bileşeni (pembrolizumab) için KÜB'e başvurunuz.
Sıklık düzeyleri, çok yaygın (≥1/10), yaygın (≥1/100<1/10), yaygın olmayan (≥ 1/1.000 ila < 1/100), seyrek (≥1/10.000 ila <1/1.000), çok seyrek (<1/10.000), bilinmiyor (eldeki verilerden hareketle tahmin edilemiyor) olarak tanımlanmaktadır.
| Tablo 6: Lenvatinib ile tedavi edilen hastalarda bildirilen advers reaksiyonlar§ | ||
| Sistem Organ Sınıfı | Lenvatinib monoterapisi | Pembrolizumab ile kombinasyon tedavisi |
| (MedDRA terminolojisi) | ||
| Enfeksiyonlar ve enfestasyonlar | ||
| Çok yaygın | İdrar yolu enfeksiyonu | İdrar yolu enfeksiyonu |
| Yaygın olmayan | Perineal apse | Perineal apse |
| Kan ve lenf sistemi hastalıkları | ||
| Çok yaygın | Trombositopenia, ‡ | Trombositopeni a, ‡ |
| Lenfopeni a, ‡ | Lenfopeni a, ‡ | |
| Lökopeni a, ‡ | Lökopeni a, ‡ | |
| Nötropeni a, ‡ | Nötropeni a, ‡ | |
| Anemi | ||
| Yaygın olmayan | Splenik enfarktüs | |
| Endokrin hastalıklar | ||
| Çok yaygın | Hipotiroidizm | Hipotiroidizm |
| Kandaki tiroid uyarıcı hormon | Kandaki tiroid uyarıcı hormon | |
| düzeyinde artış *, ‡ | düzeyinde artış* | |
| Hipertiroidizm | ||
| Yaygın | Adrenal yetersizlik | |
| Yaygın Olmayan | Adrenal yetersizlik | |
| Metabolizma ve beslenme hastalıkları | ||
| Çok yaygın | Hipokalsemi*, ‡ | Hipokalsemi*,‡ |
| Hipokalemi‡ | ||
| Hipokalemi‡ | Hiperkolesterolemib,‡ | |
| Hiperkolesterolemib,‡ | ||
| Hipomagnezemib, ‡ | ||
| Vücut ağırlığında azalma | Hipomagnezemib,‡ | |
| İştahta azalma | Vücut ağırlığında azalma | |
| İştahta azalma | ||
| Yaygın | Dehidrasyon | Dehidrasyon |
| Psikiyatrik hastalıklar | ||
| Çok yaygın | Uykusuzluk | |
| Yaygın | Uykusuzluk | |
| Sinir sistemi hastalıkları | ||
| Çok yaygın | Baş dönmesi | Baş dönmesi |
| Baş ağrısı | Baş ağrısı | |
| Disguzi | Disguzi | |
| Yaygın | Serebrovasküler olay† | |
| Yaygın olmayan | Posterior reversibl | Posterior reversibl ensefalopati |
| ensefalopati sendromu | sendromu | |
| Monoparezi | Serebrovasküler olay† | |
| Geçici iskemik atak | Monoparezi | |
| Geçici iskemik atak | ||
| Kardiyak hastalıklar | ||
| Yaygın | Miyokard enfarktüsüc, † | Elektrokardiyogramda QT uzaması |
| Kalp yetmezliği | ||
| Elektrokardiyogramda QT | ||
| uzaması | ||
| Ejeksiyon fraksiyonunda | ||
| azalma | ||
| Yaygın olmayan | Miyokard enfarktüsüc,† Kalp yetmezliği Ejeksiyon fraksiyonunda azalma | |
| Vasküler hastalıklar | ||
| Çok yaygın | Hemorajid, *,† Hipertansiyone,* Hipotansiyon | Hemorajid, *,† Hipertansiyone,* |
| Yaygın | Hipotansiyon | |
| Bilinmeyen | Anevrizmalar ve arter diseksiyonları | |
| Solunum sistemi, toraks ve mediasten hastalıkları | ||
| Çok yaygın | Disfoni | Disfoni |
| Yaygın | Pulmoner embolizm† | Pulmoner embolizm† |
| Yaygın olmayan | Pnömotoraks | Pnömotoraks |
| Gastrointestinal hastalıklar | ||
| Çok yaygın | Diyare Gastrointestinal ve abdominal ağrılarf Kusma Mide bulantısı Oral enflamasyong Oral ağrıh Konstipasyon Dispepsi Ağız kuruluğu Lipaz artışı‡ Amilaz artışı‡ | Diyare Gastrointestinal ve abdominal ağrılarf Kusma Mide bulantısı Oral enflamasyong Oral ağrıh Konstipasyon Ağız kuruluğu Lipaz artışı Amilaz artışı‡ |
| Yaygın | Anal fistül Flatulans Gastrointestinal perforasyon | Pankreatiti Flatulans Dispepsi Kolit Gastrointestinal perforasyon |
| Yaygın olmayan | Pankreatiti Kolit | Anal fistül |
| Hepatobiliyer hastalıklar | ||
| Çok yaygın | Kan bilirubin düzeyinde artışj,*,‡ Hipoalbüminemij,*,‡ Alanin aminotransferaz artışı*, Aspartat aminotransferaz artışı*,‡ Kan alkalin fosfataz düzeyinde artış‡ Gama glutamiltransferaz artışı‡ | ‡ Kan bilirubin düzeyinde artışj,*,‡ Hipoalbüminemij,*,‡ Alanin aminotransferaz artışı*, ‡ Aspartat aminotransferaz artışı*, ‡ Kan alkalin fosfataz düzeyinde artış‡ |
| Yaygın | Karaciğer yetmezliğik,*,† Hepatik ensefalopatil,*,† Anormal karaciğer fonksiyonu Kolesistit | Kolesistit Anormal karaciğer fonksiyonu Gama glutamiltransferaz artışı |
| Yaygın olmayan | Hepatoselüler hasar/hepatitm | Karaciğer yetmezliğik,*† Hepatik ensefalopatil,† Hepatoselüler hasar/hepatitm |
| Deri ve subkutanöz doku hastalıkları | ||
| Çok yaygın | Palmar-plantar eritrodizestezi sendromu Döküntü Alopesi | Palmar-plantar eritrodizestezi sendromu Döküntü |
| Yaygın | Hiperkeratoz | Alopesi |
| Yaygın olmayan | Hiperkeratoz | |
| Kas-iskelet sistemi ve bağ doku hastalıkları | ||
| Çok yaygın | Sırt ağrısı Artralji Miyalji Ekstremitelerde ağrı Kas-iskelet sistemi ağrısı | Sırt ağrısı Artralji Miyalji Ekstremitelerde ağrı |
| Yaygın | Kas-iskelet sistemi ağrısı | |
| Yaygın olmayan | Çene osteonekrozu | |
| Böbrek ve idrar yolu hastalıkları | ||
| Çok yaygın | Proteinüri* Kanda kreatinin artışı‡ | Proteinüri* Kanda kreatinin artışı‡ |
| Yaygın | Böbrek yetmezliğin, *,† Böbrek yetmezliği* Kanda üre artışı | Böbrek yetmezliğin, *,† |
| Yaygın olmayan | Nefrotik sendrom | Böbrek yetmezliği* Kanda üre artışı |
| Genel bozukluklar ve uygulama bölgesine ilişkin hastalıklar | ||
| Çok yaygın | Yorgunluk Asteni Periferik ödem | Yorgunluk Asteni Periferik ödem |
| Yaygın | Halsizlik | Halsizlik |
| Yaygın olmayan | Bozulmuş yara iyileşmesi | Bozulmuş yara iyileşmesi |
| Bilinmeyen | Gastrointestinal olmayan fistüller |
§: Tablo 6'da verilen advers reaksiyon sıklıkları tamamen Lenvatinib ile ilişkilendirilemeyebilecek olup altta yatan bir hastalıktan veya kombinasyon halinde kullanılan diğer tıbbi ürünlerden kaynaklanıyor olabilir.
*: Karakterizasyona ilişkin ayrıntılar için bkz. Bölüm 4.8 Seçilen advers reaksiyonların tanımı.
†: Ölümle sonuçlanan olguları içermektedir.
‡: Sıklık laboratuvar verilerine dayanmaktadır.
Aşağıdaki terimler birleştirilmiştir:
a: Trombositopeni, trombositopeniyi ve trombosit sayısında azalmayı kapsamaktadır. Nötropeni, nötropeniyi ve nötrofil sayısında azalmayı kapsamaktadır. Lökopeni, lökopeniyi ve kandaki beyaz kan hücresi sayısındaki azalmayı kapsamaktadır. Lenfopeni, lenfopeniyi ve lenfosit sayısında azalmayı kapsamaktadır.
b: Hipomagnezemi, hipomagnezemiyi ve kandaki magnezyum düzeyindeki azalmayı kapsamaktadır. Hiperkolesterolemi, hiperkolesterolemiyi ve kandaki kolesterol düzeyindeki artışı kapsamaktadır.
c: Miyokard enfarktüsü, miyokard enfarktüsünü ve akut miyokard enfarktüsünü kapsamaktadır.
d: Tüm hemoraji terimlerini kapsamaktadır.
Beş veya daha fazla DTC hastasında meydana gelen hemoraji terimleri şunlardır: epistaksis, hemoptizi, hematüri, kontüzyon, hematokezi, diş eti kanaması, peteşi, pulmoner hemoraji, rektal hemoraji, kanda üre bulunması, hematom ve vajinal hemoraji.
Beş veya daha fazla HSK hastasında meydana gelen hemoraji terimleri şunlardır: epistaksis, hematüri, diş eti kanaması, hemoptizi, özofageal varis hemorajisi, hemoroid hemorajisi, ağız hemorajisi, rektal hemoraji ve üst gastrointestinal bölge hemorajisi.
Beş veya daha fazla EC'li gönüllüde meydana gelen hemoraji terimi şudur: vajinal hemoraji. e: Hipertansiyon şunları kapsamaktadır: hipertansiyon, hipertansif kriz, diyastolik kan basıncında artış, ortostatik hipertansiyon ve kan basıncında artış.
f: Gastrointestinal ve abdominal ağrı şunları kapsamaktadır: abdominal rahatsızlık, abdominal ağrı, alt batın ağrısı, üst batın ağrısı, abdominal hassasiyet, epigastrik rahatsızlık ve gastrointestinal ağrı.
g: Oral enflamasyon şunları kapsamaktadır: aftöz stomatit, aftöz ülser, diş eti erozyonu, diş etinde ülserleşme, oral mukoza blisterleri, stomatit, glossit, ağızda ülserleşme ve mukozal enflamasyon.
h: Oral ağrı şunları kapsamaktadır: oral ağrı, glossodini, diş etinde ağrı, orofaringeal rahatsızlık, orofaringeal ağrı ve dilde rahatsızlık.
i: Pankreatit şunları kapsamaktadır: pankreatit ve akut pankreatit.
j: Kandaki bilirubin düzeyinde artış şunları kapsamaktadır: hiperbilirubinemi, kanda bilirubin artışı, sarılık ve konjuge bilirubin artışı. Hipoalbüminemi, hipoalbüminemiyi ve kandaki albümin düzeyinde azalmayı kapsamaktadır.
k: Karaciğer yetmezliği şunları kapsamaktadır: karaciğer yetmezliği, akut karaciğer yetmezliği ve kronik karaciğer yetmezliği.
l: Hepatik ensefalopati şunları kapsamaktadır: hepatik ensefalopati, hepatik koma, metabolik ensefalopati ve ensefalopati.
m: Hepatoselüler hasar ve hepatit şunları kapsamaktadır: ilaca bağlı karaciğer hasarı, hepatik steatoz ve kolestatik karaciğer hasarı.
n: Böbrek yetmezliği şunları kapsamaktadır: akut prerenal yetmezlik, böbrek yetmezliği, akut böbrek yetmezliği, akut böbrek hasarı ve renal tübüler nekroz.
o: Gastrointestinal olmayan fistül; trakeal, trakeoözofageal, özofageal, genital kanal fistülü ve kutanöz fistül gibi mide ve bağırsak dışında oluşan fistülleri kapsar.
Seçilen advers reaksiyonların tanımı:
Hipertansiyon (bkz. Bölüm 4.4)
DTC
Pivot Faz 3 SELECT araştırmasında (bkz. Bölüm 5.1) Lenvatinib ile tedavi edilen hastaların %72,8'inde ve plasebo ile tedavi edilen hastaların %16'sında hipertansiyon (hipertansiyon, hipertansif kriz, diyastolik kan basıncında artış ve kan basıncında artış dahil) bildirilmiştir. Lenvatinib ile tedavi edilen hastalarda olayın başlangıcına kadar geçen medyan süre 16 gün olmuştur. Derece 3 veya daha yüksek dereceli (1 Derece 4 reaksiyon dahil) reaksiyonlar, plasebo ile tedavi edilen hastaların %3,8'ine kıyasla Lenvatinib ile tedavi edilen hastaların %44,4'ünde meydana gelmiştir. Olguların çoğu, sırasıyla hastaların %13 ve %13,4'ünde doza ara verildikten veya doz azaltıldıktan sonra iyileşmiş veya düzelmiştir. Hastaların %1,1'inde hipertansiyon tedavinin kalıcı olarak sonlandırılmasına neden olmuştur.
HSK
Faz 3 REFLECT araştırmasında (bkz. Bölüm 5.1), Lenvatinib ile tedavi edilen hastaların %44,5'inde hipertansiyon (hipertansiyon, kan basıncında artış, diyastolik kan basıncında artış ve ortostatik hipertansiyon) bildirilmiş olup hastaların %23,5'inde Derece 3 hipertansiyon meydana gelmiştir. Başlangıcına kadar geçen medyan süre 26 gün olarak belirlenmiştir. Olguların çoğu, sırasıyla hastaların %3,6 ve %3,4'ünde doza ara verildikten veya doz azaltıldıktan sonra iyileşmiştir. Bir gönüllü (%0,2) hipertansiyon nedeniyle Lenvatinibi bırakmıştır.
EC
Faz 3 Çalışma 309'da (bkz. Bölüm 5.1) Lenvatinib artı pembrolizumab ile tedavi edilen gruptaki hastaların %65'inde hipertansiyon bildirilmiştir. Lenvatinib artı pembrolizumab ile tedavi edilen gruptaki hastaların %38,4'ünde Derece 3 veya daha yüksek dereceli reaksiyonlar meydana gelmiştir. Lenvatinib artı pembrolizumab ile tedavi edilen grupta başlangıca kadar geçen medyan süre 15 gün olarak belirlenmiştir. Hastaların sırasıyla %11,6, %17,7 ve %2'sinde Lenvatinib tedavisine ara verilmiş, doz azaltılmış ve tedavi durdurulmuştur.
Proteinüri (bkz. Bölüm 4.4)
DTC
Pivot Faz 3 SELECT araştırmasında (bkz. Bölüm 5.1), Lenvatinib ile tedavi edilen hastaların %33,7'sinde ve plasebo ile tedavi edilen hastaların %3,1'inde proteinüri bildirilmiştir. Başlangıcına kadar geçen medyan süre 6,7 hafta olarak belirlenmiştir. Derece 3 reaksiyonlar, Lenvatinib ile tedavi edilen hastaların %10,7'sinde meydana gelmiş olmakla birlikte plasebo ile tedavi edilen hastaların hiçbirinde meydana gelmemiştir. Olguların çoğunda, sırasıyla hastaların 16,9 ve %10,7'sinde doza ara verildikten veya doz azaltıldıktan sonra iyileşme ya da düzelme sonucu elde edilmiştir. Proteinüri hastaların %0,8'inde tedavinin tamamen sonlandırılmasına neden olmuştur.
HSK
Faz 3 REFLECT araştırmasında (bkz. Bölüm 5.1), Lenvatinib ile tedavi edilen hastaların %26,3'ünde proteinüri bildirilmiş olup Derece 3 reaksiyonlar hastaların %5,9'unda meydana gelmiştir. Başlangıca kadar geçen medyan süre 6,1 hafta olarak belirlenmiştir. Olguların çoğu, sırasıyla hastaların %6,9 ve %2,5'inde doza ara verildikten veya doz azaltıldıktan sonra iyileşmiştir. Proteinüri hastaların %0,6'sında tedavinin tamamen sonlandırılmasına neden olmuştur.
EC
Faz 3 Çalışma 309'da (bkz. Bölüm 5.1), Lenvatinib artı pembrolizumab ile tedavi edilen hastaların %29,6'sında proteinüri bildirilmiştir ve Derece ≥3 reaksiyonlar hastaların %5,4'ünde meydana gelmiştir. Başlangıca kadar geçen medyan süre 34,5 gün olarak belirlenmiştir. Hastaların sırasıyla %6,2, %7,9 ve %1,2'sinde Lenvatinib tedavisine ara verilmiş, doz azaltılmış ve tedavi durdurulmuştur.
Böbrek yetmezliği ve böbrek disfonksiyonu (bkz. Bölüm 4.4)
DTC
Pivot Faz 3 SELECT araştırmasında (bkz. Bölüm 5.1), hastaların %5'inde böbrek yetmezliği ve %1,9'unda böbrek disfonksiyonu gelişmiştir (hastaların %3,1'inde bir Derece≥3 böbrek yetmezliği veya böbrek disfonksiyonu olayı meydana gelmiştir). Plasebo grubundaki hastaların %0,8'inde böbrek yetmezliği veya böbrek disfonksiyonu gelişmiştir (%0,8'i Derece ≥ 3'tür).
HSK
Faz 3 REFLECT araştırmasında (bkz. Bölüm 5.1), Lenvatinib ile tedavi edilen hastaların %7,1'inde böbrek yetmezliği/disfonksiyonu olayı gelişmiştir. Derece 3 veya daha yüksek dereceli reaksiyonlar, Lenvatinib ile tedavi edilen hastaların %1,9'unda meydana gelmiştir.
EC
Faz 3 Çalışma 309'da (bkz. Bölüm 5.1), Lenvatinib artı pembrolizumab ile tedavi edilen hastaların %18,2'sinde böbrek yetmezliği/disfonksiyonu olayı gelişmiştir. Derece ≥ 3 reaksiyonlar hastaların %4,2'sinde meydana gelmiştir. Başlangıca kadar geçen medyan süre 86 gün olarak belirlenmiştir. Hastaların sırasıyla %3,0, %1,7 ve %1,2'sinde Lenvatinib tedavisine ara verilmiş, doz azaltılmış ve tedavi durdurulmuştur.
Kardiyak disfonksiyon (bkz. Bölüm 4.4)
DTC
Pivot Faz 3 SELECT araştırmasında (bkz. Bölüm 5.1), ejeksiyon fraksiyonunda azalma/kalp yetmezliği, Lenvatinib grubundaki hastaların %6,5'inde (%1,5'i Derece ≥ 3) ve plasebo grubundaki hastaların %2,3'ünde bildirilmiştir (hiçbiri Derece ≥ 3 değildir).
HSK
Faz 3 REFLECT araştırmasında (bkz. Bölüm 5.1), Lenvatinib ile tedavi edilen hastaların %0,6'sında (%0,4'ü Derece ≥ 3) kardiyak disfonksiyon (konjestif kalp yetmezliği, kardiyojenik şok ve kardiyopulmoner yetmezlik) bildirilmiştir.
EC
Faz 3 Çalışma 309'da (bkz. Bölüm 5.1), Lenvatinib artı pembrolizumab ile tedavi edilen hastaların %1'inde kardiyak disfonksiyon bildirilmiş ve Derece ≥ 3 reaksiyonlar hastaların %0,5'inde meydana gelmiştir. Başlangıca kadar geçen medyan süre 112 gün olarak belirlenmiştir. Hem Lenvatinib dozunun azaltılması hem de tedavinin durdurulması hastaların %0,2'sinde gerçekleşmiştir.
Posterior Reversibl Ensefalopati Sendromu (PRES)/Posterior Reversibl Lökoensefalopati Sendromu (RPLS) (bkz. Bölüm 4.4)
DTC
Pivot Faz 3 SELECT araştırmasında (bkz. Bölüm 5.1), Lenvatinib ile tedavi edilen grupta 1 PRES olayı (Derece 2) bildirilmiş, plasebo grubunda ise herhangi bir olay bildirilmemiştir.
HSK
Faz 3 REFLECT araştırmasında (bkz. Bölüm 5.1), Lenvatinib ile tedavi edilen grupta 1 PRES olayı (Derece 2) bildirilmiştir.
Klinik araştırmalarda Lenvatinib monoterapisi uygulanan 1.823 hastada 5 PRES (%0,2'si Derece 3 ya da 4) olgusu (%0,3) görülmüş ve bu olguların tamamı tedaviden sonra ve/veya tedaviye ara verilmesiyle ya da tedavinin tamamen durdurulmasıyla iyileşmiştir.
EC
Faz 3 Çalışma 309'da (bkz. Bölüm 5.1), Lenvatinib artı pembrolizumab ile tedavi edilen grupta, Lenvatinib tedavisine ara verilmesine neden olan bir PRES (Derece 1) olayı meydana gelmiştir.
Hepatotoksisite (bkz. Bölüm 4.4)
DTC
Pivot Faz 3 SELECT araştırmasında (bkz. Bölüm 5.1) en yaygın olarak bildirilen karaciğer ile ilişkili advers reaksiyonlar hipoalbüminemi (Lenvatinib grubunun %9,6'sı ve plasebo grubunun %1,5'i) ve alanin aminotransferaz (Lenvatinib grubunun %7,7'si ve plasebo grubunun %0'ı) ile aspartat aminotransferaz (Lenvatinib grubunun %6,9'u ve plasebo grubunun %1,5'i) ve kandaki bilirubin düzeyi (Lenvatinib grubunun %1,9'u ve plasebo grubunun %0'ı) dahil olmak üzere karaciğer enzim düzeylerinde artış olmuştur. Lenvatinib ile tedavi edilen hastalarda karaciğer reaksiyonlarının başlangıcına kadar geçen medyan süre 12,1 hafta olmuştur. Derece 3 veya daha yüksek dereceli karaciğer ile ilişkili reaksiyonlar (1 Derece 5 karaciğer yetmezliği olgusu dahil), plasebo ile tedavi edilen hastaların %0,8'ine kıyasla Lenvatinib ile tedavi edilen hastaların %5,4'ünde meydana gelmiştir. Karaciğer ile ilişkili reaksiyonlar sırasıyla hastaların %4,6'sında ve %2,7'sinde tedaviye ara verilmesine ve dozun azaltılmasına, %0,4'ünde ise tedavinin tamamen durdurulmasına neden olmuştur.
Lenvatinib ile tedavi edilen 1.166 hasta arasında, hepsi ölümle sonuçlanan 3 karaciğer yetmezliği (%0,3) olgusu meydana gelmiştir. Bunlardan biri karaciğer metastazı olmayan bir hastadır. Ayrıca, karaciğer metastazı olmayan bir hastada da akut hepatit olgusu görülmüştür.
HSK
Faz 3 REFLECT araştırmasında (bkz. Bölüm 5.1) en yaygın olarak bildirilen hepatotoksisite advers reaksiyonları kanda bilirubin artışı (%14,9), aspartat aminotransferaz artışı (%13,7), alanin aminotransferaz artışı (%11,1), hipoalbüminemi (%9,2) hepatik ensefalopati (%8), gama glutamiltransferaz artışı (%7,8) ve kanda alkalin fosfataz artışı (%6,7) olarak belirlenmiştir. Hepatotoksisite advers reaksiyonlarının başlangıcına kadar geçen medyan süre 6,4 hafta olmuştur. Derece ≥ 3 hepatotoksisite reaksiyonları, Lenvatinib ile tedavi edilen hastaların %26,1'inde meydana gelmiştir. Karaciğer yetmezliği (12 hastada ölümle sonuçlanan olaylar dahil) hastaların %3,6'sında meydana gelmiştir (tümü Derece ≥ 3). Hepatik ensefalopati (4 hastada ölümle sonuçlanan olaylar dahil) hastaların %8,4'ünde görülmüştür (%5,5'i Derece ≥ 3). Hepatotoksisite olaylarına bağlı olarak Lenvatinib kolunda 17 (%3,6) ve sorafenib kolunda 4 (%0,8) ölüm gerçekleşmiştir. Hepatotoksisite advers reaksiyonları, Lenvatinib ile tedavi edilen hastaların sırasıyla %12,2'sinde ve %7,4'ünde tedaviye ara verilmesine ve dozun azaltılmasına, hastaların %5,5'inde ise tedavinin tamamen sonlandırılmasına neden olmuştur.
HSK dışındaki endikasyonlar için 1327 hastaya Lenvatinib monoterapisinin uygulandığı klinik çalışmalarda, 4 hastada (%0,3) karaciğer yetmezliği (ölümcül olaylar dahil), 2 hastada (%0,2) karaciğer hasarı, 2 hastada (%0,2) akut hepatit ve 1 hastada hepatoselüler hasar (%0,1) bildirilmiştir.
EC
Faz 3 Çalışma 309'da (bkz. Bölüm 5.1), Lenvatinib artı pembrolizumab ile tedavi edilen hastaların %33,7'sinde hepatotoksisite bildirilmiş ve Derece ≥ 3 reaksiyonlar hastaların %12,1'inde meydana gelmiştir. Başlangıca kadar geçen medyan süre 56,0 gün olarak belirlenmiştir. Hastaların sırasıyla %5,2, %3,0 ve %1,2'sinde Lenvatinib tedavisine ara verilmiş, doz azaltılmış ve tedavi durdurulmuştur.
Arteriyel tromboembolizmler (bkz. Bölüm 4.4)
DTC
Pivot Faz 3 SELECT araştırmasında (bkz. Bölüm 5.1), Lenvatinib ile tedavi edilen hastaların %5,4'ünde ve plasebo ile tedavi edilen hastaların %2,3'ünde arteriyel tromboembolik olaylar bildirilmiştir.
HSK
Faz 3 REFLECT araştırmasında (bkz. Bölüm 5.1), Lenvatinib ile tedavi edilen hastaların %2,3'ünde arteriyel tromboembolik olaylar bildirilmiştir.
Klinik araştırmalarda Lenvatinib monoterapisi uygulanan 1.823 hastada ölümle sonuçlanan 10 (%0,5) arteriyel tromboembolizm olgusu (5 miyokard enfarktüsü ve 5 serebrovasküler olay) bulunmaktadır.
EC
Faz 3 Çalışma 309'da (bkz. Bölüm 5.1), Lenvatinib artı pembrolizumab ile tedavi edilen hastaların %3,7'sinde arteriyel tromboembolizm bildirilmiş ve Derece ≥ 3 reaksiyonlar hastaların %2,2'sinde meydana gelmiştir. Başlangıca kadar geçen medyan süre 59,0 gün olarak belirlenmiştir. Hastaların sırasıyla %0,2 ve %2,0'ında Lenvatinib tedavisine ara verilmiş ve tedavi durdurulmuştur.
Hemoraji (bkz. Bölüm 4.4)
DTC
Pivot Faz 3 SELECT araştırmasında (bkz. Bölüm 5.1), Lenvatinib ile tedavi edilen hastaların %34,9'unda (%1,9'u Derece ≥ 3) ve plasebo ile tedavi edilen hastaların %18,3'ünde (%3,1'i Derece ≥ 3) hemoraji bildirilmiştir. Plasebodan ≥ %0,75 daha yüksek insidansla meydana gelen reaksiyonlar şunlardır: epistaksis (%11,9), hematüri (%6,5), kontüzyon (%4,6), diş eti kanaması (%2,3), hematokezi (%2,3), rektal hemoraji (%1,5), hematom (%1,1), hemoroid hemorajisi (%1,1), laringeal hemoraji (%1,1), peteşi (%1,1) ve intrakraniyal tümör hemorajisi (%0,8). Bu araştırmada, Lenvatinib ile tedavi edilen ve başlangıçta MSS metastazları olan 16 hastadan 1'inde ölümcül intrakraniyal hemoraji görülmüştür.
Lenvatinib ile tedavi edilen hastalarda başlangıcına kadar geçen medyan süre 10,1 hafta olmuştur. Lenvatinib ile ve plaseboyla tedavi edilen hastalar arasında ciddi reaksiyon (%3,4 ve %3,8), tedavinin erken bırakılmasına yol açan reaksiyon (%1,1 ve %1,5) veya tedaviye ara verilmesine (%3,4 ve %3,8) ya da dozun azaltılmasına (%0,4 ve 0) neden olan reaksiyon insidansları açısından anlamlı bir fark görülmemiştir.
HSK
Faz 3 REFLECT araştırmasında (bkz. Bölüm 5.1) hastaların %24,6'sında hemoraji bildirilmiştir ve bunlardan %5'i Derece ≥ 3 olmuştur. Derece 3 reaksiyonlar hastaların %3,4'ünde, Derece 4 reaksiyonlar ise hastaların %0,2'sinde meydana gelmiş ve 7 hastada (%1,5) serebral hemoraji, üst batın hemorajisi, intestinal hemoraji ve tümör hemorajisi dahil olmak üzere Derece 5 reaksiyonlar görülmüştür. Başlangıcına kadar geçen medyan süre 11,9 hafta olarak belirlenmiştir. Bir hemoraji olayı, hastaların sırasıyla %3,2'sinde ve %0,8'inde tedaviye ara verilmesine veya dozun azaltılmasına, %1,7'sinde ise tedavinin sonlandırılmasına neden olmuştur.
Klinik araştırmalarda HSK dışı endikasyonlar için Lenvatinib monoterapisi alan 1.327 hasta arasından hastaların %2'sinde Derece ≥ 3 veya daha yüksek dereceli hemoraji, 3 hastada (%0,2) Derece 4 hemoraji ve 8 hastada (%0,6) arteriyel hemoraji, hemorajik inme, intrakraniyal hemoraji, intrakraniyal tümör hemorajisi, hematemez, melena, hemoptizi ve tümör hemorajisi dahil olmak üzere Derece 5 reaksiyonlar görülmüştür.
EC
Faz 3 Çalışma 309'da (bkz. Bölüm 5.1), Lenvatinib artı pembrolizumab ile tedavi edilen hastaların %24,4'ünde hemoraji bildirilmiş ve Derece ≥ 3 reaksiyonlar hastaların %3'ünde meydana gelmiştir. Başlangıca kadar geçen medyan süre 65,0 gün olarak belirlenmiştir. Hastaların sırasıyla %1,7, %1,2 ve %1,7'sinde Lenvatinib tedavisine ara verilmiş, doz azaltılmış ve tedavi durdurulmuştur.
Hipokalsemi (bkz. Bölüm 4.4)
DTC
Pivot Faz 3 SELECT araştırmasında (bkz. Bölüm 5.1), plasebo kolunda herhangi bir olgu görülmemesine karşın Lenvatinib ile tedavi edilen hastaların %12,6'sında hipokalsemi bildirilmiştir. Lenvatinib ile tedavi edilen hastalarda başlangıcına kadar geçen medyan süre 11,1 hafta olmuştur. Derece 3 veya 4 şiddetindeki reaksiyonlar, Lenvatinib ile tedavi edilen hastaların %5'inde meydana gelmiş, plasebo ile tedavi edilen hastaların hiçbirinde görülmemiştir. Reaksiyonların çoğu destekleyici tedavi sonrasında, tedaviye ara verilmeksizin ya da doz azaltılmaksızın düzelmiştir; diğer hastaların sırasıyla %1,5 ve %1,1'inde tedaviye ara verilmiş veya doz azaltılmış, Derece 4 hipokalsemili 1 hastanın ise tedavisi tamamen durdurulmuştur.
HSK
Faz 3 REFLECT araştırmasında (bkz. Bölüm 5.1), hastaların %1,1'inde hipokalsemi bildirilmiş ve derece 3 reaksiyonlar hastaların %0,4'ünde meydana gelmiştir. Hipokalsemi nedeniyle bir gönüllünün (%0,2) tedavisine ara verilmiş olup doz azaltımı veya tedavinin sonlandırılması söz konusu değildir.
EC
Faz 3 Çalışma 309'da (bkz. Bölüm 5.1), Lenvatinib artı pembrolizumab ile tedavi edilen hastaların %3,9'unda hipokalsemi bildirilmiş ve Derece ≥ 3 reaksiyonlar hastaların %1'inde meydana gelmiştir. Başlangıcına kadar geçen medyan süre 148,0 gün olarak belirlenmiştir. Herhangi bir Lenvatinib doz değişikliği bildirilmemiştir.
Gastrointestinal perforasyon ve fistül oluşumu (bkz. Bölüm 4.4)
DTC
Pivot Faz 3 SELECT araştırmasında (bkz. Bölüm 5.1), Lenvatinib ile tedavi edilen hastaların %1,9'unda ve plasebo ile tedavi edilen hastaların %0,8'inde gastrointestinal perforasyon veya fistül bildirilmiştir.
HSK
Faz 3 REFLECT araştırmasında (bkz. Bölüm 5.1), Lenvatinib ile tedavi edilen hastaların %1,9'unda gastrointestinal perforasyon veya fistül bildirilmiştir.
EC
Faz 3 Çalışma 309'da (bkz. Bölüm 5.1), Lenvatinib artı pembrolizumab ile tedavi edilen hastaların 2,5'inde fistül oluşumu olayları bildirilmiş ve Derece ≥ 3 reaksiyonlar hastaların %2,5'inde meydana gelmiştir. Başlangıcına kadar geçen medyan süre 117,0 gün olarak belirlenmiştir. Hastaların %1,0'inde Lenvatinib tedavisi durdurulmuştur. Lenvatinib artı
pembrolizumab ile tedavi edilen hastaların 3,9'unda gastrointestinal perforasyon olayları bildirilmiş ve Derece ≥ 3 reaksiyonlar hastaların %3'ünde meydana gelmiştir. Başlangıcına kadar geçen medyan süre 42 gün olarak belirlenmiştir. Hastaların sırasıyla %0,5 ve %3,0'ında Lenvatinib tedavisine ara verilmiş ve tedavi durdurulmuştur.
Gastrointestinal olmayan fistüller (bkz. Bölüm 4.4)
Lenvatinib kullanımı, ölümle sonuçlanan reaksiyonlar da dahil olmak üzere fistül olguları ile ilişkilendirilmiştir. Vücudun mide veya bağırsak dışındaki diğer bölümlerinde oluşan fistüllere ilişkin raporlar farklı endikasyonlarda gözlemlenmiştir. Reaksiyonlar, Lenvatinibe başlanmasından sonra iki hafta ila 1+ yıl süren tedaviler sırasında çeşitli zaman noktalarında bildirilmiştir, bu reaksiyonların medyan gecikme süresi yaklaşık 3 aydır.
QT aralığı uzaması (bkz. Bölüm 4.4)
DTC
Pivot Faz 3 SELECT araştırmasında (bkz. Bölüm 5.1), Lenvatinib ile tedavi edilen hastaların %8,8'inde ve plasebo ile tedavi edilen hastaların %1,5'nde QT/QTc aralığı uzaması bildirilmiştir. QT aralığında 500 ms'den fazla uzamanın insidansı, plasebo grubunda herhangi bir bildirim yapılmamasına kıyasla Lenvatinib ile tedavi edilen hastalarda %2 olarak belirlenmiştir.
HSK
Faz 3 REFLECT araştırmasında (bkz. Bölüm 5.1), Lenvatinib ile tedavi edilen hastaların %6,9'unda QT/QTc aralığı uzaması bildirilmiştir. 500 ms'yi aşan QTcF aralığı uzamasının insidansı %2,4 olarak belirlenmiştir.
EC
Faz 3 Çalışma 309'da (bkz. Bölüm 5.1), Lenvatinib artı pembrolizumab ile tedavi edilen hastaların %3,9'unda QT aralığı uzaması bildirilmiş ve Derece ≥ 3 reaksiyonlar hastaların %0,5'inde meydana gelmiştir.
Başlangıcına kadar geçen medyan süre 115,5 gün olarak belirlenmiştir. Hastaların sırasıyla %0,2 ve %0,5'inde Lenvatinib tedavisine ara verilmiş ve doz azaltılmıştır.
Kandaki tiroid uyarıcı hormon düzeyinde artış (bkz. Bölüm 4.4)
DTC
Pivot Faz 3 SELECT araştırmasında (bkz. Bölüm 5.1), tüm hastaların %88'inin başlangıçtaki TSH düzeyinin 0,5 mU/L'den az veya bu değere eşit olduğu belirlenmiştir. Başlangıçtaki TSH düzeyleri normal olan hastalarda, plasebo ile tedavi edilen hastalardaki %14'e kıyasla Lenvatinib ile tedavi edilen hastaların %57'sinde başlangıçtan sonra 0,5 mU/L üzerinde TSH değerleri gözlemlenmiştir.
HSK
Faz 3 REFLECT araştırmasında (bkz. Bölüm 5.1), hastaların %89,6'sının başlangıçtaki TSH düzeyi normalin üst sınırından düşüktür. Lenvatinib ile tedavi edilen hastaların %69,6'sında başlangıçtan sonra TSH değerinin normal üst sınırının üzerine çıktığı gözlemlenmiştir.
EC
Faz 3 Çalışma 309'da (bkz. Bölüm 5.1), Lenvatinib artı pembrolizumab ile tedavi edilen hastaların %68,2'sinde hipotiroidizm bildirilmiş ve Derece ≥ 3 reaksiyonlar hastaların %1,2'sinde meydana gelmiştir. Başlangıcına kadar geçen medyan süre 62,0 gün olarak belirlenmiştir. Hastaların sırasıyla %2,2 ve %0,7'sinde Lenvatinib tedavisine ara verilmiş veya doz azaltılmıştır.
Lenvatinib artı pembrolizumab ile tedavi edilen hastaların %12,8'inde kanda TSH artışı bildirilmiştir, hiçbir hastada Derece ≥ 3 reaksiyon bildirilmemiştir. Hastaların %0,2'sinde tedaviye ara verilmiştir.
Diyare (bkz. Bölüm 4.4)
DTC
Pivot Faz 3 SELECT araştırmasında (bkz. Bölüm 5.1), diyare, Lenvatinib grubundaki hastaların %67,4'ünde (%9,2'si Derece≥3) ve plasebo grubundaki hastaların %16,8'inde (hiçbiri Derece ≥ 3 değildir) bildirilmiştir.
HSK
Faz 3 REFLECT çalışmasında (bkz. Bölüm 5.1) Lenvatinib artı pembrolizumab ile tedavi edilen hastaların %38,7'sinde diyare bildirilmiştir (%4,2'si Derece ≥ 3).
EC
Faz 3 Çalışma 309'da (bkz. Bölüm 5.1), Lenvatinib artı pembrolizumab ile tedavi edilen hastaların %54,2'sinde diyare bildirilmiştir (%7,6'sı Derece ≥ 3). Hastaların sırasıyla %10,6, %11,1 ve %1,2'sinde Lenvatinib tedavisine ara verilmiş, doz azaltılmış ve tedavi durdurulmuştur.
Özel popülasyonlara ilişkin ek bilgiler:
Pediyatrik popülasyon:
Pediyatrik Çalışma 207 ve 230’da (bkz. Bölüm 5.1), tek ajan olarak veya ifosfamid ve etoposid ile kombinasyon halinde lenvatinibin genel güvenlilik profili, lenvatinib ile tedavi edilen yetişkinlerde gözlenen ile tutarlıdır. Relaps/refrakter osteosarkomlu hastalarda pnömotoraks, DTC, HSK, RCC ve EC’li yetişkinlerde gözlenenden daha yüksek bir sıklıkta bildirilmiştir. Çalışma 207’de, tek ajan lenvatinib ile tedavi edilen 6 hastada (%10,9) ve ifosfamid ve etoposid ile kombinasyon halinde lenvatinib ile tedavi edilen 7 hastada (%16,7) pnömotoraks meydana gelmiştir. Genel olarak, 2 hasta pnömotoraks nedeniyle çalışma tedavisini bırakmıştır. Çalışma 230’da 12 hastada pnömotoraks bildirilmiştir (lenvatinib artı ifosfamid ve etoposid ile tedavi edilen 11 hasta [%28,2] ve ifosfamid ve etoposid ile tedavi edilen 1 hasta [%2,6]). Hiçbir hasta pnömotoraks nedeniyle çalışma tedavisini bırakmamıştır. Pnömotoraks oluşumunun esas olarak pulmoner metastazlar ve altta yatan hastalık ile ilişkili olduğu görülmüştür.
Çalışma 207’nin tek ajan doz bulma kohortunda en sık (≥%40) bildirilen advers ilaç reaksiyonları iştah azalması, ishal, hipotiroidizm, kusma, karın ağrısı, pireksi, hipertansiyon ve kilo azalması olmuştur; relaps veya refrakter osteosarkomlu hastaların tek ajan genişleme kohortunda en sık (≥%40) bildirilen advers ilaç reaksiyonları iştah azalması, baş ağrısı, kusma, hipotiroidizm ve proteinüri olmuştur.
Çalışma 207’nin kombinasyon doz bulma kohortunda en sık (≥%50) bildirilen advers ilaç reaksiyonları kusma, anemi, bulantı, diyare, hipotiroidizm, karın ağrısı, artralji, epistaksis, nötropeni, konstipasyon, baş ağrısı ve ekstremitede ağrı olmuştur; kombinasyon genişleme kohortunda, en sık (≥%50) bildirilen advers ilaç reaksiyonları anemi, bulantı, beyaz kan hücresi sayısında azalma, ishal, kusma ve trombosit sayısında azalma olmuştur. OLIE çalışmasında (Çalışma 230), en sık (≥%35) bildirilen advers ilaç reaksiyonları hipotiroidizm, anemi, bulantı, trombosit sayısında azalma, proteinüri, kusma, sırt ağrısı, febril nötropeni, hipertansiyon, kabızlık, diyare, nötrofil sayısında azalma ve pireksi olmuştur.
Geriyatrik popüslasyon:
DTC
Yaşı ≥75 olan hastalarda Derece 3 veya 4 hipertansiyon, proteinüri, iştahta azalma ya da dehidrasyon meydana gelme olasılığının daha yüksek olduğu belirlenmiştir.
HSK
Yaşı ≥75 olan hastalarda hipertansiyon, proteinüri, iştahta azalma, asteni, dehidrasyon, baş dönmesi, halsizlik, periferik ödem, pruritus ve hepatik ensefalopati meydana gelme olasılığının daha yüksek olduğu belirlenmiştir. ≥75 yaşındaki hastalarda (%17,2) <75 yaşındaki hastalardaki (%7,1) insidansın iki katından daha fazla insidansta hepatik ensefalopati meydana gelmiştir. Hepatik ensefalopati, başlangıçtaki advers hastalık özellikleri veya eş zamanlı tıbbi ürün kullanımı ile ilişkili olma eğilimindedir. Bu yaş grubunda arteriyel tromboembolik olaylar da daha yüksek insidansta meydana gelmiştir.
EC
≥75 yaşındaki hastalarda idrar yolu enfeksiyonu ve Derece ≥ 3 hipertansiyon görülme olasılığının daha yüksek olduğu belirlenmiştir (<65 yaşındaki hastalara kıyasla ≥ %10 daha fazladır).
Cinsiyet:
DTC
Erkeklerde ejeksiyon fraksiyonunda azalma, gastrointestinal perforasyon ve fistül oluşumu insidansının daha yüksek olduğu görülürken, kadınlarda hipertansiyon (Derece 3 veya 4 hipertansiyon), proteinüri ve PPE insidansının daha yüksek olduğu belirlenmiştir.
HSK
Kadınlarda hipertansiyon, yorgunluk, EKG QT uzaması ve alopesi insidansının daha yüksek olduğu görülmüştür. Erkeklerde disfoni (%26,5), kilo kaybı ve trombosit sayısında azalma insidansı kadınlardakinden (%12,3) daha yüksek olmuştur. Karaciğer yetmezliği olayları sadece erkek hastalarda gözlemlenmiştir.
Etnik köken:
DTC
Beyaz ırktan hastalarda diyare, kilo kaybı, mide bulantısı, kusma, konstipasyon, asteni, abdominal ağrı, ekstremitelerde ağrı ve ağız kuruluğu insidansı daha fazlayken Asya ırklarından olan hastalarda beyaz ırktan hastalara göre periferik ödem, hipertansiyon, yorgunluk, PPE, proteinüri, stomatit, trombositopeni ve miyalji insidansı daha yüksektir (≥%10'luk fark). Beyaz ırktan hastalara göre Asya ırklarından hastaların daha büyük bir kısmında Lenvatinib dozu azaltılmıştır. İlk doz azaltımına kadar geçen medyan süre ve alınan ortalama günlük doz, beyaz ırktan hastalara göre Asya ırklarından hastalarda daha fazla olmuştur.
HSK
Beyaz ırktan hastalarda yorgunluk, hepatik ensefalopati, akut böbrek hasarı, anksiyete, asteni, bulantı, trombositopeni ve kusma insidansları daha yüksekken Asya ırklarından olan hastalarda beyaz ırktan olan hastalara kıyasla proteinüri, nötrofil sayısında azalma, trombosit sayısında azalma, beyaz kan hücresi sayısında azalma ve PPE insidansı daha yüksek olmuştur.
EC
Beyaz ırktan hastalarda mukoza enflamasyonu, abdominal ağrı, diyare, idrar yolu enfeksiyonu, kilo kaybı, hipomagnezemi, baş dönmesi, asteni ve yorgunluk insidansı daha yüksekken Asya ırklarından olan hastalarda beyaz ırktan hastalara göre anemi, halsizlik,
nötrofil sayısında azalma, stomatit, trombosit sayısında azalma, proteinüri ve PPE insidansı daha yüksek olmuştur (%≥10 fark).
Başlangıç hipertansiyonu olan hastalar:
DTC
Başlangıçta hipertansiyonu olan hastaların Derece 3 veya 4 hipertansiyon, proteinüri, diyare ve dehidrasyon insidansı daha yüksektir ve bu hastalarda daha şiddetli dehidrasyon, hipotansiyon, pulmoner emboli, malign plevral efüzyon, atriyal fibrilasyon ve Gİ semptomlar (abdominal ağrı, diyare, kusma) görülmüştür.
Karaciğer yetmezliği:
DTC
Başlangıçta karaciğer disfonksiyonu olan hastalarda normal karaciğer fonksiyonları olan hastalara kıyasla hipertansiyon, PPE, Derece 3 veya 4 hipertansiyon, asteni, yorgunluk ve hipokalsemi insidansı daha yüksek olmuştur.
HSK
Başlangıçtaki Child Pugh (CP) skoru 6 olan hastaların, başlangıçtaki skoru 5 olan hastalara göre iştahta azalma, yorgunluk, proteinüri, hepatik ensefalopati ve karaciğer yetmezliği insidansı daha yüksek olmuştur. Hepatotoksisite ve hemoraji olayları da CP skoru 6 olan hastalarda, CP skoru 5 olan hastalara kıyasla daha yüksek insidansta meydana gelmiştir.
Böbrek disfonksiyonu:
DTC
Başlangıçta böbrek disfonksiyonu olan hastaların Derece 3 veya 4 hipertansiyon, proteinüri, yorgunluk, stomatit, periferik ödem, trombositopeni, dehidrasyon, QT uzaması, hipotiroidizm, hiponatremi, kandaki tiroid uyarıcı hormon düzeyinde artış ve pnömoni insidansları, böbrek fonksiyonları normal olan gönüllülere kıyasla daha yüksek olmuştur. Bu hastalarda ayrıca böbrek reaksiyonlarının insidansının daha yüksek olduğu ve daha yüksek karaciğer reaksiyonu insidansına doğru bir eğilimin söz konusu olduğu görülmüştür.
HSK
Başlangıçta böbrek disfonksiyonu olan hastaların yorgunluk, hipotiroidizm, dehidrasyon, diyare, iştahta azalma, proteinüri ve hepatik ensefalopati insidansları daha yüksek olmuştur. Bu hastaların böbrek reaksiyonu ve arteriyel tromboembolik olay insidansı da daha yüksektir.
Vücut ağırlığı <60 kg olan hastalar:
DTC
Vücut ağırlığı düşük (<60 kg) olan hastalarda PPE, proteinüri, Derece 3 veya 4 hipokalsemi ve hiponatremi insidansı daha yüksektir ve Derece 3 veya 4 iştahta azalma insidansına doğru bir eğilim söz konusudur.
Bu ilaç her bir kapsülde (a/a’lık olarak %0,03’e eşdeğer) 0,04 mg dehidrate alkol içerir. Bu ilaçtaki doz miktarı 0,00001 mL bira veya 0,000004 mL şaraba eşdeğerdir.
Şüpheli advers reaksiyonların raporlanması
Ruhsatlandırma sonrası şüpheli ilaç advers reaksiyonlarının raporlanması büyük önem taşımaktadır. Raporlama yapılması, ilacın yarar/risk dengesinin sürekli olarak izlenmesine olanak sağlar. Sağlık mesleği mensuplarının herhangi bir şüpheli advers reaksiyonu Türkiye Farmakovijilans Merkezi (TUFAM)'ne bildirmeleri gerekmektedir (www.titck.gov.tr; e- posta: tufam@titck.gov.tr; tel: 0 800 314 00 08; faks: 0 312 218 35 99)
4.9 Doz aşımı ve tedavisi
Klinik olarak incelenen en yüksek Lenvatinib dozları günde 32 mg ve 40 mg'dır. Klinik araştırmalarda tek seferde 40 ila 48 mg'lık dozların alınmasıyla sonuçlanan rastlantısal ilaç uygulama hataları meydana gelmiştir. Bu dozlarda en sık gözlemlenen advers ilaç reaksiyonları hipertansiyon, bulantı, diyare, yorgunluk, stomatit, proteinüri, baş ağrısı ve PPE agrevasyonu olmuştur. Önerilen günlük dozun 6 ila 10 katı olan ve tek seferde alınan dozlarla Lenvatinib doz aşımı da bildirilmiştir. Bu olgular, Lenvatinibin bilinen güvenlilik profiliyle uyuşan advers reaksiyonlar (böbrek yetmezliği ve kalp yetmezliği) ile ilişkilendirilmiştir, bazılarında ise herhangi bir advers reaksiyon meydana gelmemiştir.
Lenvatinib kullanımında doz aşımının tedavisi için spesifik bir antidot yoktur. Doz aşımı şüphesi söz konusu olduğunda, LENVAPEM bırakılmalı ve gerektiğinde uygun destekleyici bakım uygulanmalıdır.
5. FARMAKOLOJİK ÖZELLİKLER
5.1 Farmakodinamik özellikler
Farmakoterapötik grup: Antineoplastik ve immunomodulator ilaçlar, diğer proteinkinaz inhibitörleri
ATC kodu: L01EX08
Lenvatinib in vitro ve in vivo koşullarda ağırlıklı olarak anti-anjiyojenik özellikler sergileyen bir multikinaz inhibitörüdür ve in vitro modellerde tümör büyümesini doğrudan inhibe ettiği de gözlenmiştir.
Etki Mekanizması
Lenvatinib, FGFR1, 2, 3 ve 4 gibi fibroblast büyüme faktörü (FGF) reseptörleri, trombosit kökenli büyüme faktörü (PDGF) reseptörü, PDGFRα, KIT ve RET’nin de dahil olduğu diğer proanjiyojenik ve onkojenik yolak ile ilişkili RTK'lere ek olarak vasküler endotelyal büyüme faktörü (VEGF) reseptörleri VEGFR1 (FLT1), VEGFR2 (KDR) ve VEGFR3'ün (FLT4) kinaz aktivitelerini selektif olarak inhibe eden bir reseptör tirozin kinaz (RTK) inhibitörüdür.
Buna ek olarak lenvatinib, yine lenvatinib tarafından FGFR sinyalizasyonunun inhibe edilmesine atfedilen, aktive edilmiş FGFR sinyalizasyonuna bağlı olarak hepatosellüler hücre hatlarında selektif ve doğrudan antiproliferatif aktivite gösterir.
Singeneik tümör modellerinde lenvatinib, tümörle ilişkili makrofaj sayısını azaltmış, aktive edilmiş sitotoksik T hücresi sayısını arttırmış ve her ikisinin ayrı ayrı verilmesine kıyasla anti-PD-1 monoklonal antikoruyla verildiğinde daha fazla anti-tümör aktivite göstermiştir.
Doğrudan lenvatinib ile incelenmemiş olmasına karşın, hipertansiyona yönelik etki mekanizmasına (MOA), vasküler endotelyal hücrelerde meydana gelen VEGFR2 inhibisyonunun aracılık ettiği düşünülmektedir. Benzer şekilde, doğrudan incelenmemiş olmakla birlikte, proteinüriye yönelik MOA'ya glomerül podositlerinde meydana gelen VEGFR1 ve VEGFR2 aşağı yönlü regülasyonunun aracılık ettiği düşünülmektedir.
Hipotiroidizm için etki mekanizması tam olarak açıklık kazanmamıştır.
Klinik Çalışmalar
Radyoaktif iyot tedavisine refrakter diferansiye tiroid kanseri (DTC)
SELECT çalışması çok merkezli, randomize, çift kör ve plasebo kontrollü; kayıttan önceki 12 ay (+1 ay) içinde hastalık progresyonuna ilişkin bağımsız ve merkezi incelemeye tabi tutulmuş radyografik kanıtları bulunan 392 adet radyoaktif iyot tedavisine refrakter diferansiye tiroid kanseri hastası üzerinde yürütülmüş bir çalışmadır. Radyoaktif iyot tedavisine refrakterlik, iyot alımı yetersiz olan veya radyoaktif iyot (RAI) tedavisine rağmen progresyon gösteren ya da kümülatif RAI aktivitesi >600 mCi veya 22 GBq olan ve son dozun çalışmaya başlamadan en az 6 ay önce uygulandığı bir veya daha fazla ölçülebilir lezyon olarak tanımlanmaktadır. Randomizasyon coğrafi bölgeye (Avrupa, Kuzey Amerika ve diğerleri), VEGF hedefine yönelik/VEGFR hedefine yönelik tedavi görmüş olma durumuna (hastalar bir kez VEGF hedefine yönelik/VEGFR hedefine yönelik tedavi almış veya bu tedavileri hiç almamış olabilirler) ve yaşa göre (≤65 veya >65 yaş) katmanlandırılmıştır. Ana etkililik sonucu ölçütü, Solid Tümörlerde Yanıt Değerlendirme Kriterleri (RECIST) 1.1 kullanılarak gerçekleştirilen körleştirilmiş bağımsız radyolojik incelemeye göre belirlenen progresyonsuz sağkalımdır (PFS). Sekonder etkililik sonucu ölçütleri ise genel yanıt oranını ve genel sağkalımı içermiştir. Plasebo kolundaki hastalar, hastalık progresyonu doğrulandığında Lenvatinib tedavisi almayı tercih edebilmişlerdir.
RECIST 1.1'e göre ölçülebilir hastalığı olan uygun hastalar, günde bir kez 24 mg Lenvatinib (n=261) veya plasebo (n=131) almak üzere 2:1 oranında randomize edilmiştir. Başlangıçtaki demografik özellikler ve hastalık özellikleri iki tedavi grubunda da iyi bir dengeli dağılım göstermiştir. Randomize edilen 392 hastanın %76,3'ü önceden VEGF hedefine yönelik/VEGFR hedefine yönelik tedavi almamıştır, %49'u kadındır, %49,7'si Avrupalıdır ve medyan yaşı 63'tür. Histolojik bakımdan, hastaların %66,1'inin doğrulanmış papiller tiroid kanseri tanısı ve %14,8'i Hürthle hücreli, %3,8'i berrak hücreli olmak üzere %33,9'unun foliküler tiroid kanseri tanısı bulunmaktadır. Hastaların %99'unda metastazlar mevcuttur: %89,3'ünde akciğerlerde, %51,5'inde lenf nodlarında, %38,8'inde kemikte, %18,1'inde karaciğerde, %16,3'ünde plevrada ve %4,1'inde beyinde. ECOG performans durumu hastaların çoğunda 0'dır, hastaların %42,1'inde 1 ve %3,9'unda 1'in üzerindedir. Çalışmaya katılmadan önce uygulanan medyan kümülatif RAI aktivitesi 350 mCi'dir (12,95 GBq).
Plasebo ile tedavi edilenlere kıyasla Lenvatinib ile tedavi edilen hastalarda istatistiksel açıdan anlamlı PFS uzaması görülmüştür (p<0,0001) (bkz. Şekil 1). Yaş (65 yaş altı veya üzeri), cinsiyet, ırk, histolojik alt tip, coğrafi bölge ve daha önce 0 veya 1 VEGF hedefine yönelik/VEGFR hedefine yönelik tedavi gören hasta alt gruplarında PFS açısından pozitif etki gözlemlenmiştir. Hastalık progresyonunun bağımsız incelemeyle doğrulamasını takiben, plasebo almak üzere randomize edilen 109 (%83,2) hasta primer etkililik analizi esnasında açık etiketli Lenvatinib koluna geçiş yapmıştır.
Bağımsız radyolojik incelemeye göre belirlenen objektif yanıt oranı (tam yanıt [CR] + kısmi yanıt [PR]), plasebo ile tedavi edilen gruba kıyasla (%1,5) Lenvatinib ile tedavi edilen grupta (%64,8) anlamlı düzeyde daha yüksek olmuştur (p<0,0001). Plasebo ile tedavi edilen gönüllülerin hiçbirinde CR görülmemiş ve 2'sinde (%1,5) PR elde edilmiş olup Lenvatinib ile tedavi edilen 4 (%1,5) gönüllüde CR ve 165 gönüllüde (%63,2) PR elde edilmiştir.
İlk doz azaltımına kadar geçen medyan süre 2,8 ay olmuştur. Objektif yanıta kadar geçen medyan süre 2 (%95 GA: 1,9, 3,5) ay olarak belirlenmiştir; bununla birlikte, Lenvatinibe tam veya kısmi yanıt veren hastalardan %70,4'ünde yanıtın 24 mg dozluk tedavi sırasında veya sonrasındaki 30 gün içinde geliştiği gözlemlenmiştir.
Genel sağkalım analizinde, plasebo ile tedavi edilen ve hastalık progresyonu doğrulanan gönüllülere açık etiketli Lenvatinib koluna geçiş yapabilme seçeneğinin sunulmuş olması
nedeniyle etki karışıklığı meydana gelmiştir. Primer etkililik analizi sırasında tedavi grupları arasında genel sağkalım bakımından istatistiksel olarak anlamlı bir fark görülmemiştir (HR=0,73; %95 GA: 0,50, 1,07, p=0,1032). Lenvatinib grubunda veya plasebo çapraz geçiş grubunda medyan Genel Sağkalıma (OS) ulaşılmamıştır.
| Tablo 7: DTC hastalarındaki etkililik sonuçları | ||
| Lenvatinib N=261 | Plasebo N = 131 | |
| Progresyonsuz Sağkalım (PFS)a | ||
| Progresyon ya da ölüm sayısı (%) | 107 (41,0) | 113 (86,3) |
| Medyan PFS, ay (%95 GA) | 18,3 (15,1, NE) | 3,6 (2,2, 3,7) |
| Tehlike oranı (%99 GA)b,c | 0,21 (0,14, 0,31) | |
| P değerib | <0,0001 | |
| Önceden VEGF/VEGFR hedefine yönelik tedavi görmemiş olan hastalar (%) | 195 (74,7) | 104 (79,4) |
| Progresyon ya da ölüm sayısı | 76 | 88 |
| Medyan PFS, ay (%95 GA) | 18,7 (16,4, NE) | 3,6 (2,1, 5,3) |
| Tehlike oranı (%95 GA)b,c | 0,20 (0,14, 0,27) | |
| Önceden 1 VEGF/VEGFR hedefine yönelik tedavi görmüş olan hastalar (%) | 66 (25,3) | 27 (20,6) |
| Progresyon ya da ölüm sayısı | 31 | 25 |
| Medyan PFS, ay (%95 GA) | 15,1 (8,8, NE) | 3,6 (1,9, 3,7) |
| Tehlike oranı (%95 GA)b,c | 0,22 (0,12, 0,41) | |
| Objektif Yanıt Oranıa | ||
| Objektif yanıt veren hasta sayısı (%) | 169 (64,8) | 2 (1,5) |
| (%95 GA) | (59,0, 70,5) | (0,0, 3,6) |
| P değerib | <0,0001 | |
| Tam yanıt sayısı | 4 | 0 |
| Kısmi yanıt sayısı | 165 | 2 |
| Objektif yanıta kadar geçen medyan süre,d ay (%95 GA) | 2,0 (1,9, 3,5) | 5,6 (1,8, 9,4) |
| Yanıt süresi,d ay, medyan (%95 GA) | NE (16,8, NE) | NE (NE, NE) |
| Genel Sağkalım | ||
| Toplam ölüm sayısı (%) | 71 (27,2) | 47 (35,9) |
| Medyan OS, ay (%95 GA) | NE (22,0, NE) | NE (20,3, NE) |
| Tehlike oranı (%95 GA)b, e | 0,73 (0,50, 1,07) | |
| P değeri b, e | 0,1032 | |
GA: güven aralığı; NE: hesaplanamamaktadır; OS: genel sağkalım; PFS: progresyonsuz sağkalım; RPSFT: sıralamayı koruyan yapısal başarısızlık zaman modeli; VEGF/VEGFR: vasküler endotelyal büyüme faktörü / vasküler endotelyal büyüme faktörü reseptörü. a: Bağımsız radyolojik inceleme. b: Bölge (Avrupa-Kuzey Amerika-diğer), yaş grubu (≤65 yaş ve >65 yaş) ve önceden VEGF/VEGFR hedefine yönelik tedavi görmüş olma durumuna göre katmanlandırılmıştır (0-1). c: Cox orantılı tehlike modeliyle hesaplanmıştır. d: Kaplan Meier yöntemi kullanılarak hesaplanmıştır; %95 GA, tam yanıt veya kısmi yanıt şeklindeki en iyi genel yanıtına sahip hastalarda genelleştirilmiş Brookmeyer ve Crowley yöntemiyle oluşturulmuştur. e: Çapraz geçiş etkisine göre ayarlanmamıştır. | ||
Şekil 1: Progresyonsuz Sağkalıma Ait Kaplan-Meier Eğrileri-DTC
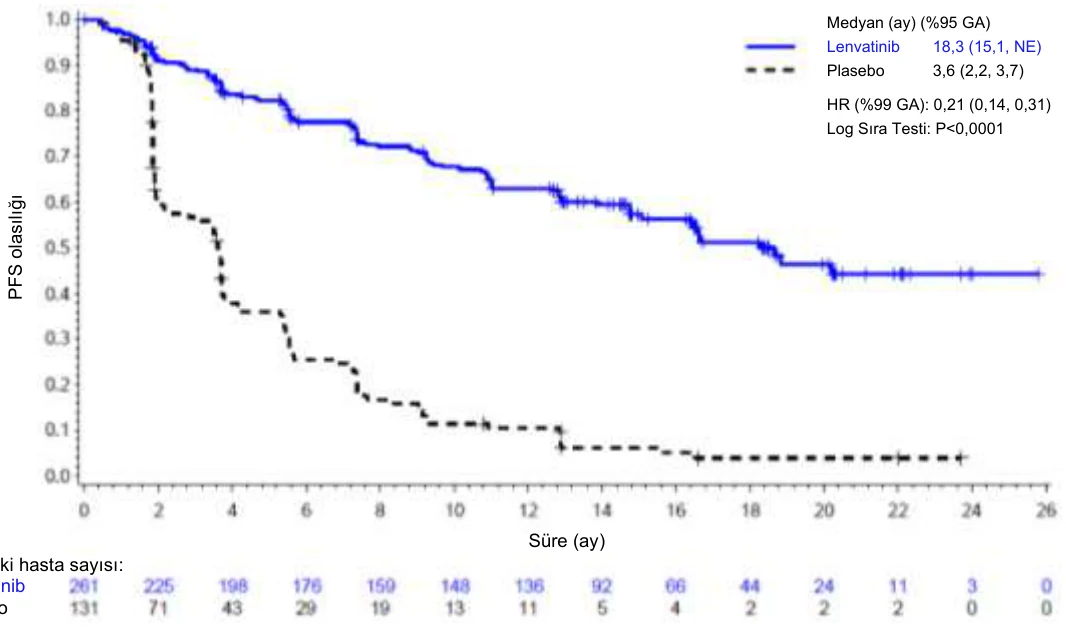
GA, güven aralığı; NE, hesaplanamamaktadır.
Hepatosellüler Karsinom (HSK)
Lenvatinibin klinik etkililiği ve güvenliliği, rezekte edilemeyen hepatosellüler karsinomu (HSK) olan hastaların incelendiği uluslararası, çok merkezli, açık etiketli ve randomize bir faz 3 çalışmasında (REFLECT) değerlendirilmiştir.
Toplamda 954 hasta 1:1 oranında randomize edilerek bu hastalara günde bir kez oral yoldan Lenvatinib (12 mg [başlangıçtaki vücut ağırlığı ≥60 kg] ya da 8 mg [başlangıçtaki vücut ağırlığı ≥60 kg]) veya günde iki kez oral yoldan 400 mg sorafenib verilmiştir.
Hastalar, Child Pugh sınıf A karaciğer fonksiyon durumu ve 0 veya 1 puanlık Doğu Onkoloji İş Birliği Grubu Performans Durumu (ECOG PS) skoruna sahip olmaları halinde çalışmaya katılabilmiştir. Daha önce ileri evre/rezekte edilmeyen HSK için sistemik anti-kanser tedavisi veya herhangi bir anti-VEGF tedavisi almış olan hastalar çalışmaya dahil edilmemiştir. Daha önceden radyoterapi veya lokorejyonel tedavi uygulanmış hedef lezyonlarda hastalık progresyonu için radyografik kanıt gösterilmesi gerekmiştir. Karaciğer tutulumu %≥50 olan, görüntülemesinde safra kanalında veya portal venin (Vp4) ana dallarında belirgin invazyon olan hastalar da dahil edilmemiştir.
Demografik özelliklerin ve başlangıçtaki hastalık özelliklerinin Lenvatinib ve sorafenib grupları arasında benzer olduğu belirlenmiş olup randomize edilen 954 hastanın tümüne ait veriler aşağıda gösterilmiştir:
- Medyan yaş: 62
- Erkek: %84
- Beyaz ırk: %29, Asyalı: %69, Siyah ırk veya Afrika kökenli Amerikalı: %1,4
- Vücut ağırlığı: <60 kg - %31, 60-80 kg - %50, >80 kg - %19
Doğu Onkoloji İş Birliği Grubu Performans Durumu 0 (ECOG PS): %63, ECOG PS 1:
%37
- Child Pugh A: %99, Child Pugh B: %1
- Etiyoloji: Hepatit B(%50), Hepatit C (%23), alkol (%6)
- Makroskopik portal ven invazyonu bulunmaması (MPVI): %79
- MPVI, ekstra-hepatik tümör yayılımı (EHS) veya her ikisinin de bulunmaması: %30
Altta yatan siroz (bağımsız görüntüleme incelemesine göre): %75
Süre (ay) P
FS
ol
asılı
ğı
Medyan (ay) (%95 GA)
Lenvatinib 18,3 (15,1, NE) Plasebo 3,6 (2,2, 3,7)
HR (%99 GA): 0,21 (0,14, 0,31) Log Sıra Testi: P<0,0001
Risk altındaki hasta sayısı:
Lenvatinib
Plasebo
- Barselona Klinik Karaciğer Kanseri (BCLC) evre B: %20; BCLC evre C: %80
Önceki tedaviler: hepatektomi (%28), radyoterapi (%11), transarteriyel
(kemo)embolizasyon (%52), radyofrekans ablasyon (%21) ve perkütanöz etanol enjeksiyonu (4%) dahil lokorejyonel tedaviler
Primer etkililik sonlanım noktası Genel Sağkalım (OS) olmuştur. Lenvatinibin, 12,3 aya karşı 13,6 aylık bir medyan OS ve HR = 0,92 [%95 GA (0,79, 1,06)] ile OS bakımından sorafenib ile eş değer etkili olduğu belirlenmiştir (bkz. Tablo 7 ve Şekil 2). Vekil sonlanım noktası sonuçları (PFS ve ORR) aşağıdaki Tablo 8'de verilmiştir.
| Tablo 8: HSK'deki REFLECT Çalışmasının Etkililik Sonuçları | ||||||||||||||||||
Etkililik parametresi | Tehlike oranıa’ b (%95 GA) | P değerid | Medyan (%95 GA) e | |||||||||||||||
| Lenvatinib | Sorafenib | |||||||||||||||||
| (N= 478) | (N=476) | |||||||||||||||||
| OS | 0,92 (0,79, 1,06) | Mevcut değil | 13,6 (12,1, 14,9) | 12,3 (10,4, | ||||||||||||||
| 13,9) | ||||||||||||||||||
| PFSg (mRECIST) | 0,64 (0,55, 0,75) | <0,00001 | 7,3 (5,6, 7,5) | 3,6 (3,6, 3,7) | ||||||||||||||
| Oranlar (%95 GA) | ||||||||||||||||||
| ORRc,f,g (mRECIST) | Mevcut değil | <0,00001 | %41 (%36, %45) | %12 (%9, | ||||||||||||||
| %15) | ||||||||||||||||||
| Veri kesim tarihi: 13 Kasım 2016. | ||||||||||||||||||
| a. Tehlike oranı, tedavi grubunun bir faktör olarak dahil edildiği Cox modeline dayalı olarak, | ||||||||||||||||||
| sorafenibe karşı Lenvatinib için belirlenmiştir. | ||||||||||||||||||
| b. Bölge (Bölge 1: Asya-Pasifik; Bölge 2: Batı), makroskopik portal ven invazyonu veya | ||||||||||||||||||
| ekstrahepatik yayılım ya da her ikisi (evet, hayır), ECOG PS (0, 1) ve vücut ağırlığına (<60 | ||||||||||||||||||
| kg, ≥60 kg) göre katmanlandırılmıştır. | ||||||||||||||||||
| c. Sonuçlar hem doğrulanmış hem de doğrulanmamış yanıtlara dayanmaktadır. | ||||||||||||||||||
| d. P değeri Lenvatinib ile sorafenibin kıyaslandığı üstün etkililik testi içindir. | ||||||||||||||||||
| e. Çeyreklik dilimler Kaplan Meier yöntemi kullanılarak, %95 GA değerleri ise | ||||||||||||||||||
| genelleştirilmiş Brookmeyer ve Crowley yöntemi kullanılarak hesaplanmıştır. | ||||||||||||||||||
| f. Yanıt oranı (tam veya kısmi yanıt) | ||||||||||||||||||
| g. Bağımsız radyoloji incelemesinin retrospektif analizine göre. Medyan objektif yanıt süresi, | ||||||||||||||||||
| Lenvatinib kolunda 7,3 (%95 GA 5,6, 7,4) ay ve sorafenib kolunda 6,2 (%95 GA 3,7, 11,2) | ||||||||||||||||||
| ay olarak belirlenmiştir. | ||||||||||||||||||
Şekil 2 Genel Sağkalıma İlişkin Kaplan-Meier Eğrisi - HSK
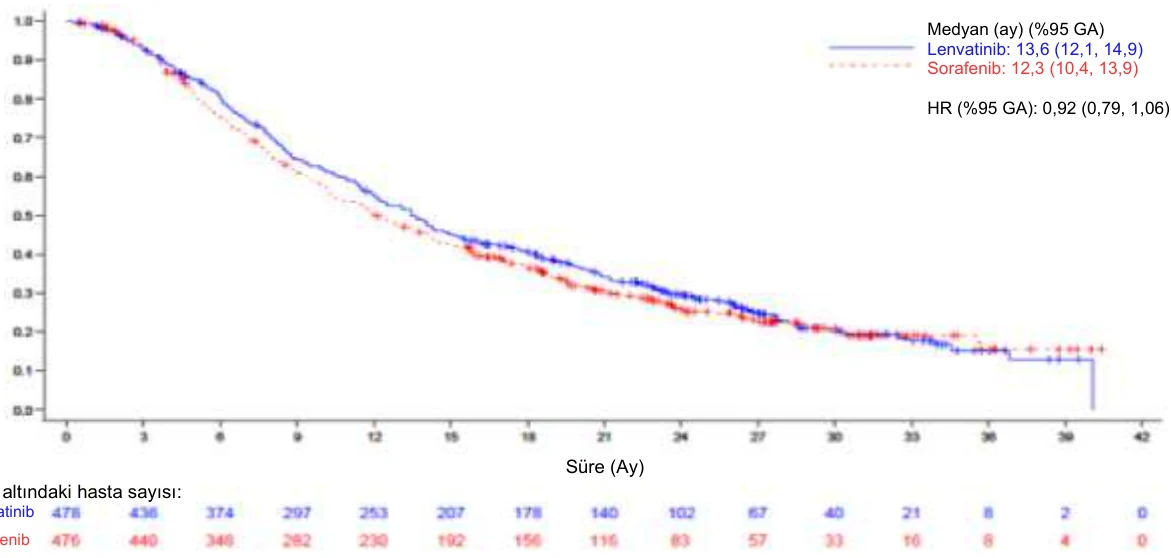
- 1. Veri kesim tarihi: 13 Kasım 2016.
- 2. Tehlike oranının eş değer etkililik marjı (HR: sorafenibe karşı Lenvatinib = 1,08)
- 3. Medyan değer Kaplan Meier yöntemi kullanılarak hesaplanmış, %95 GA değerleri ise genelleştirilmiş bir Brookmeyer ve Crowley yöntemi kullanılarak oluşturulmuştur.
- 4. HR, tedavinin bağımsız değişken olarak belirlendiği Cox orantılı tehlike modeliyle hesaplanmış ve IxRS katmanlandırma faktörleriyle katmanlandırılmıştır. Eşitlikler için Efron yöntemi kullanılmıştır.
- 5. + = sansürlenmiş gözlemler.
Katmanlandırma faktörlerine göre (tek başına MPVI, EHS ya da her ikisinin varlığı ya da yokluğu, ECOG PS=0 veya 1, VA<60 kg veya ≥60 kg, bölge) gerçekleştirilen alt grup analizlerinde, Batı bölgesi [1,08 HR (%95 GA 0,82, 1,42], EHS'si olmayan hastalar [1,01 HR (%95 GA 0,78, 1,30)] ve MPVI, EHS ya da her ikisi de bulunmayan hastalar [1,05 HR (0,79, 1,40)] istisna olmak üzere, HR tutarlı bir şekilde sorafenibe kıyasla Lenvatinib lehine sonuçlanmıştır. Alt grup analizlerinin sonuçları dikkatle yorumlanmalıdır.
Medyan tedavi süresi Lenvatinib kolunda 5,7 ay (Q1: 2,9, Q3: 11,1) ve sorafenib kolunda 3,7 ay (Q1: 1,8, Q3: 7,4) olarak belirlenmiştir.
REFLECT çalışmasının her iki tedavi kolunda da medyan OS, tedavi sonrası anti-kanser tedavisi alan gönüllülerde almayanlara kıyasla yaklaşık olarak 9 ay daha fazla olmuştur. Lenvatinib kolunda medyan OS, tedavi sonrası anti-kanser tedavisi alan gönüllüler için (%43) 19,5 ay (%95 GA: 15,7, 23,0) ve almayan gönüllüler için 10,5 ay olarak belirlenmiştir (%95 GA: 8,6, 12,2). Sorafenib kolunda medyan OS, tedavi sonrası anti-kanser tedavisi alan gönüllüler için (%51) 17 ay (%95 GA: 14,2, 18,8), almayan gönüllüler için ise 7,9 ay olmuştur (%95 GA: 6,6, 9,7). Medyan OS, her iki gönüllü alt grubunda da (tedavi sonrası anti-kanser tedavi alanlar ve almayanlar) sorafenib koluna kıyasla Lenvatinib kolunda yaklaşık 2,5 ay daha fazladır.
Endometriyal karsinom (EC)
Lenvatinib ile kombinasyon halinde kullanılan Lenvatinibin etkililiği, neoadjuvan ve adjuvan koşullar dahil olmak üzere herhangi bir koşulda platin içeren en az bir kemoterapi rejimiyle daha önce tedavi edilmiş ileri evre EC hastalarında yapılan ve randomize, çok merkezli, açık etiketli ve aktif kontrollü bir çalışma olan Çalışma 309'da incelenmiştir. Biri neoadjuvan veya adjuvan tedavi koşullarında uygulandığı sürece, katılımcılar toplamda en fazla 2 platin içeren tedavi almış olabilir. Endometriyal sarkomu (karsinosarkom dahil), aktif bir otoimmün
Süre (Ay)
Medyan (ay) (%95 GA)
Lenvatinib: 13,6 (12,1, 14,9) Sorafenib: 12,3 (10,4, 13,9)
HR (%95 GA): 0,92 (0,79, 1,06)
Olasılık
Risk altındaki hasta sayısı:
Lenvatinib
Sorafenib
hastalığı veya immünosupresyon gerektiren herhangi bir tıbbi durumu olan hastalar çalışmaya dahil edilmemiştir. Randomizasyon, valide edilmiş bir IHC testi kullanılarak yanlış eşleşme onarım (MMR) durumuna (dMMR veya pMMR [dMMR değil]) göre katmanlandırılmıştır. pMMR katmanı, ECOG performans durumuna, coğrafi bölgeye ve pelvik radyasyon geçmişine göre daha ileri düzeyde katmanlandırılmıştır. Hastalar aşağıdaki tedavi kollarından birine randomize edilmiştir:
- Her 3 haftada bir intravenöz yoldan uygulanan 200 mg pembrolizumab ile kombinasyon halinde günde bir kez oral yoldan alınan 20 mg Lenvatinib.
- Her 3 haftada bir 60 mg/m2 doksorubisin ya da 3 hafta kullanım-1 hafta ara şeklinde haftalık olarak alınan 80 mg/m2 paklitakselden oluşan araştırmacının seçimi.
Lenvatinib artı pembrolizumab ile tedaviye, BICR ile doğrulandığı üzere RECIST v1.1 kullanılarak tanımlanan hastalık progresyonuna veya kabul edilemez toksisiteye kadar ya da pembrolizumab için en fazla 24 ay boyunca devam edilmiştir. Tedaviyi uygulayan araştırmacının hastanın tedaviden klinik yarar sağladığını düşünmesi veya tedavinin tolere edilmesi durumunda, RECIST'e göre tanımlanan hastalık progresyonundan sonra çalışma tedavisinin uygulanmasına izin verilmiştir. Lenvatinib artı pembrolizumab ile tedavi edilen hastaların toplamda 121/411'i (%29) RECIST'e göre tanımlanan hastalık progresyonundan sonra çalışma tedavisi almaya devam etmiştir. Progresyon sonrası tedavinin medyan süresi 2,8 ay olarak belirlenmiştir. Tümör durumu değerlendirmesi 8 haftada bir gerçekleştirilmiştir.
Toplam 827 hasta çalışmaya kaydedilmiş ve pembrolizumab ile kombinasyon halinde Lenvatinib (n=411) veya araştırmacının tercihi olan doksorubisin (n=306) ya da paklitaksel (n=110) tedavisine randomize edilmiştir. Bu hastaların başlangıçtaki özellikleri şu şekildedir: medyan yaş 65 (yaş aralığı: 30 ila 86), 65 yaş ve üzeri hasta oranı %50; Beyaz ırka mensup hasta oranı %61, Asya ırklarına mensup hasta oranı %21 ve Siyah ırka mensup hasta oranı %4; ECOG PS skoru 0 (%59) veya 1 (%41), pMMR tümör durumu olan hasta oranı %84 ve dMMR tümör durumu olan hasta oranı %16. Histolojik alt tipler endometrioid karsinom (%60), seröz (%26), berrak hücreli karsinom (%6), hibrit (%5) ve diğer (%3) olarak belirlenmiştir. Bu 827 hastanın tümü EC için önceden sistemik tedavi almıştır: bu hastaların %69'u bir, %28'i iki ve %3'ü üç veya daha fazla sistemik tedavi almıştır. Hastaların yüzde otuz yedisi daha önce sadece neoadjuvan veya adjuvan tedavi almıştır.
Çalışma tedavisinin medyan süresi 7,6 ay olarak belirlenmiştir (aralık: 1 gün ila 26,8 ay). Lenvatinibe maruziyetin medyan süresi 6,9 ay olmuştur (aralık: 1 gün ila 26,8 ay).
Primer etkililik sonucu ölçütleri OS ve PFS (RECIST 1.1 kullanılarak gerçekleştirilen BICR değerlendirmesinde) olarak belirlenmiştir. Sekonder etkililik sonucu ölçütleri, RECIST 1.1 kullanılarak BICR tarafından değerlendirilen ORR'yi içermiştir. Medyan takip süresi 11,4 ay olmuştur (aralık: 0,3 ila 26,9 ay). MMR alt gruplarına göre etkililik sonuçları, genel çalışma sonuçlarıyla tutarlı bulunmuştur. Etkililik ölçütleri Tablo 9'da özetlenmiş olup OS ve PFS'ye ait Kaplan-Meier eğrileri sırasıyla Şekil 3 ve Şekil 4'te verilmiştir.
| Tablo 9: Çalışma 309'da Endometriyal Karsinoma Ait Etkililik Sonuçları | ||
| Sonlanım Noktası | Lenvatinib + pembrolizumab N=411 | Doksorubisin ya da Paklitaksel N=416 |
| OS | ||
| Olay görülen hasta sayısı (%) | 276 (%67) | 329 (%79) |
| Medyan süre, ay (%95 GA) | 18,7 (15,6, 21,3) | 11,9 (10,7, 13,3) |
| Tehlike oranıa (%95 GA) | 0,65 (0,55 - 0,77) | |
| P değerib | <0,0001 | |
| PFSd | ||
| Olay görülen hasta sayısı (%) | 281 (%68) | 286 (%69) |
| Medyan süre, ay (%95 GA) | 7,2 (5,7, 7,6) | 3,8 (3,6, 4,2) |
| Tehlike oranıa (%95 GA) | 0,56 (0,47, 0,66) | |
| P değeric | <0,0001 | |
| Objektif Yanıt Oranıd | ||
| ORRd, (%95 GA) | %32 (27, 37) | %15 (11,18) |
| Tam yanıt | %7 | %3 |
| Kısmi yanıt | %25 | %12 |
| P değerif | <0,0001 | |
| Yanıt Süresid | ||
| Medyan süre, ayg, (aralık) | 14,4 (1,6+, 23,7+) | 5,7 (0,0+, 24,2+) |
a Katmanlandırılmış Cox regresyon modeline dayanmaktadır b Tek yönlü nominal p değeri, katmanlandırılmış log sıra testlerine dayanmaktadır(son analiz). Medyan takip süresi 11,4 ay olan (aralık: 0,3 ila 26,9 ay) OS'nin önceden belirlenmiş ara analizinde, lenvatinib ve pembrolizumab ile doksorubisin veya paklitaksel kombinasyonunu karşılaştıran OS için istatistiksel olarak anlamlı üstünlük elde edilmiştir. (HR: 0,62) [%95 GA: 0,51, 0,75] p-Değeri <0,0001). c Tek yönlü p değeri, katmanlandırılmış log sıra testlerine dayanmaktadır d Önceden belirlenmiş ara analizde e Yanıt: Doğrulanmış tam yanıt ya da kısmı yanıt olarak en iyi objektif yanıt f ECOG performans durumu, coğrafi bölge ve pelvik radyasyon öyküsüne göre katmanlandırılmış Miettinen ve Nurminen yöntemine dayanmaktadır. g Kaplan Meier tahminine dayanmaktadır | ||
Şekil 3 Çalışma 309'daki Genel Sağkalım için Kaplan Meier Eğrileri*
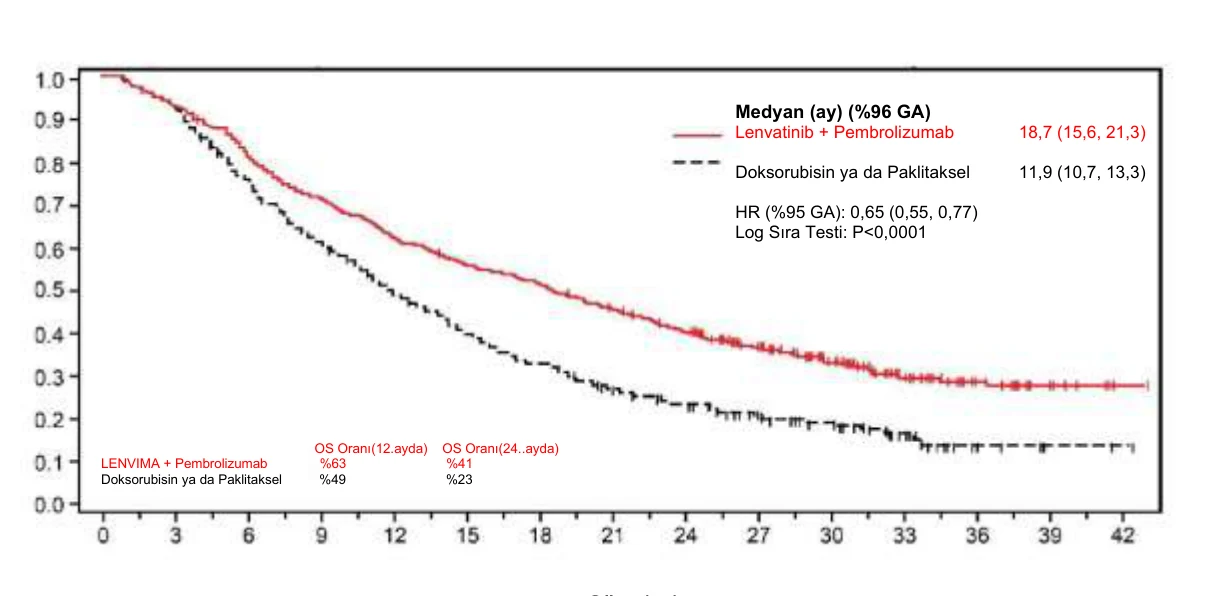
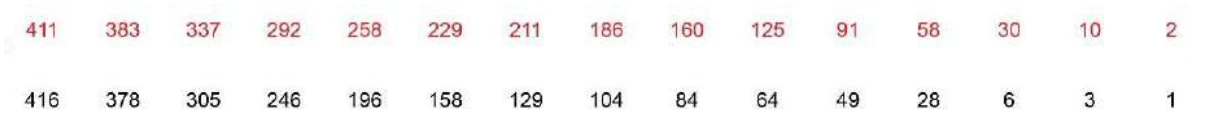
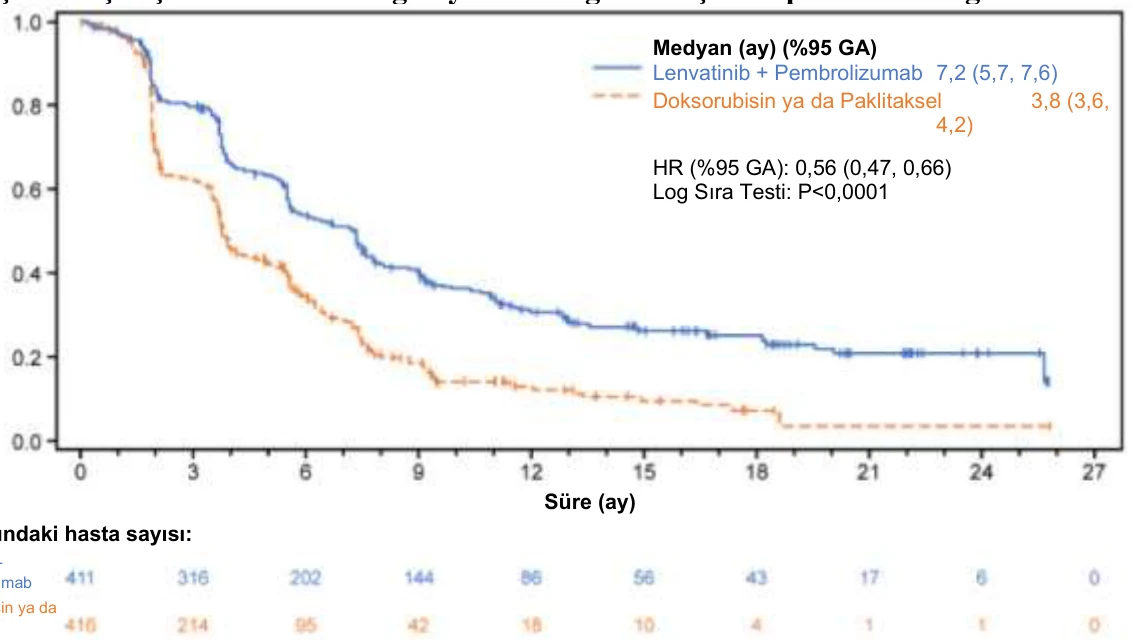
*Protokolde belirtilen son analize dayanmaktadır
Şekil 4 Çalışma 309'daki Progresyonsuz Sağkalım için Kaplan Meier Eğrileri
QT aralığı uzaması
Sağlıklı gönüllüler üzerinde gerçekleştirilen kapsamlı bir QT çalışmasından elde edilen sonuçlara göre 32 mg'lık tek bir Lenvatinib dozu QT/QTc aralığını uzatmamıştır; bununla
P
rogresyonsuz
S
ağkal
ım
S
ağkalı
m
Ol
ası
lı
ğı
Medyan (ay) (%95 GA)
Lenvatinib + Pembrolizumab 7,2 (5,7, 7,6)
Doksorubisin ya da Paklitaksel 3,8 (3,6,
4,2)
HR (%95 GA): 0,56 (0,47, 0,66)
Log Sıra Testi: P<0,0001
Süre (ay)
Risk altındaki hasta sayısı:
Lenvatinib+
Pembrolizumab
Doksorubisin ya da
Paklitaksel
Süre (ay)
Medyan (ay) (%96 GA)
Lenvatinib + Pembrolizumab 18,7 (15,6, 21,3)
Doksorubisin ya da Paklitaksel 11,9 (10,7, 13,3)
HR (%95 GA): 0,65 (0,55, 0,77)
Log Sıra Testi: P<0,0001
OS Oranı(12.ayda) OS Oranı(24..ayda) LENVIMA + Pembrolizumab %63 %41
Doksorubisin ya da Paklitaksel %49 %23
Risk altındaki hasta sayısı:
Lenvatinib +
Pembrolizumab
Doksorubisin ya da
Paklitaksel
birlikte, QT/QTc aralığında uzama, plasebo ile tedavi edilen hastalara kıyasla Lenvatinib ile tedavi edilen hastalarda daha yüksek bir insidansla bildirilmiştir (bkz. Bölüm 4.4 ve 4.8).
Özel popülasyonlara ilişkin ek bilgiler:
Pediyatrik popülasyon:
Avrupa İlaç Ajansı; radyoaktif iyot tedavisine refrakter diferansiye tiroid kanseri, hepatoselüler karsinom (HSK) ve endometriyal karsinom (EK) tedavisinde bir veya birden fazla pediyatrik popülasyon alt grubunda Lenvatinib ile yapılan çalışmaların sonuçlarını sunma zorunluluğunu ertelemiştir (bkz. Bölüm 4.2 ve 4.8).
Pediyatrik çalışmalar
Lenvatinibin etkinliği iki açık etiketli çalışmada değerlendirilmiş ancak belirlenmemiştir: Çalışma 207, nükseden veya refrakter solid tümörleri olan pediyatrik hastalarda (2 ila <18 yaş; osteosarkom için 2 ila ≤25 yaş) tek ajan olarak ve ifosfamid ve etoposid ile kombinasyon halinde lenvatinibin Faz 1/2, açık etiketli, çok merkezli, doz bulma ve aktivite tahmin çalışmasıdır. Toplam 97 hasta çalışmaya dahil edilmiştir. Lenvatinib tek ajan doz bulma kohortuna 23 hasta kaydedilmiş ve 3 doz seviyesinde (11, 14 veya 17 mg/m2) günde bir kez oral olarak lenvatinib uygulanmıştır. İfosfamid ve etoposid ile kombinasyon halinde lenvatinib doz bulma kohortuna toplam 22 hasta kaydedilmiş ve 2 doz seviyesinde (11 veya 14 mg/m2) lenvatinib verilmiştir. Lenvatinibin tek ajan olarak ve ifosfamid ve etoposid ile kombinasyon halinde önerilen dozu günde bir kez oral yoldan 14 mg/m2 olarak belirlenmiştir. Relaps veya refrakter DTC'nin lenvatinib tek ajan genişleme kohortunda, birincil etkinlik sonuç ölçütü objektif yanıt oranıydı (ORR; tam yanıt [CR] + kısmi yanıt [PR]). Bir hasta kaydedilmiş ve bu hasta PR elde etmiştir. Hem lenvatinib tek ajan hem de ifosfamid ve etoposid ile kombinasyon relaps veya refrakter osteosarkom genişleme kohortlarında, birincil etkinlik sonuç ölçütü 4 ayda progresyonsuz sağkalım oranıdır (PFS-4); tek ajan olarak lenvatinib ile tedavi edilen 31 hastanın tümünü içeren binom tahmini ile PFS-4 %29 (%95CI:
- 14. 2, 48,0); ifosfamid ve etoposid genişleme kohortu ile kombinasyon halinde lenvatinib ile tedavi edilen 20 hastanın tümünde binom tahmini ile PFS-4 %50 (%95CI: 27,2, 72,8).
OLIE çalışması (Çalışma 230), nükseden veya refrakter osteosarkomlu hastalarda (2 ila ≤25 yaş arası) Faz 2, açık etiketli, çok merkezli, randomize, kontrollü bir çalışmadır. Toplam 81 hasta 1:1 oranında (tedavi edilen 78; her kolda 39) ifosfamid 3000 mg/m2 ve etoposid 100 mg/m2 (Kol A) veya ifosfamid 3000 mg/m2 ve etoposid 100 mg/m2 (Kol B) ile kombinasyon halinde lenvatinib 14 mg/m2'ye randomize edilmiştir. İfosfamid ve etoposid, maksimum 5 döngü boyunca her 21 günlük döngünün 1 ila 3. günlerinde intravenöz olarak uygulanmıştır. Lenvatinib ile tedaviye, Kör Bağımsız Merkezi İnceleme (BICR) tarafından doğrulanan RECIST v1.1 tanımlı hastalık progresyonuna veya kabul edilemez toksisiteye kadar izin verilmiştir. Birincil etkinlik sonuç ölçütü BICR tarafından RECIST 1.1'e göre progresyonsuz sağkalım (PFS) olmuştur. Çalışma medyan PFS'de istatistiksel olarak anlamlı bir fark göstermemiştir: ifosfamid ve etoposid ile kombinasyon halinde lenvatinib için 6,5 ay (%95CI: 5,7, 8,2) ve ifosfamid ve etoposid için 5,5 ay (%95CI: 2,9, 6,5) (HR=0,54 [%95CI: 0,27, 1,08]).
5.2 Farmakokinetik özellikler
Genel özellikler
Lenvatinibin farmakokinetik parametreleri, sağlıklı erişkin gönüllülerde ve karaciğer disfonksiyonu, böbrek disfonksiyonu ve solid tümörleri olan erişkin gönüllülerde incelenmiştir.
Emilim:
Lenvatinib, tipik olarak tmaks değerleri doz uygulamasından sonraki 1 ila 4 saat arasında elde edilerek oral uygulamadan sonra hızla emilir. Yiyecekler emilim miktarını etkilememekte ancak emilim hızını düşürmektedir. Sağlıklı gönüllülere gıdalarla birlikte uygulandığında, pik plazma konsantrasyonları 2 saat gecikmektedir. İnsanlarda mutlak biyoyararlanım belirlenememiştir; bununla birlikte, bir kütle-denge çalışmasından elde edilen veriler biyoyararlanımın yaklaşık %85 olduğunu göstermektedir. Lenvatinib, köpeklerde (%70,4) ve maymunlarda (%78,4) iyi bir oral biyoyararlanım göstermiştir.
Dağılım:
Lenvatinibin insan plazma proteinlerine in vitro bağlanma oranı yüksek olmakla birlikte %98 ila %99 arasındadır (0,3-30 μg/ml, mesilat). Bu bağlanma, esas olarak albümin ile gerçekleşmekle birlikte α1-asit glikoprotein ve γ-globulin proteinlerinde minimum düzeydedir.
İn vitro olarak, Lenvatinibin kan/plazma konsantrasyonu oranı 0,589 ila 0,608 (0,1 - 10 μg/ml, mesilat) aralığında değişmiştir.
Lenvatinib bir P-gp ve BCRP substratıdır. Lenvatinib OAT1, OAT3, OATP1B1, OATP1B3, OCT1, OCT2, MATE1, MATE2-K veya safra tuzu atım pompası BSEP'nin substratı değildir.
Hastalarda, ilk dozun medyan görünür dağılım hacmi (Vz/F) 50,5 L ila 92 arasında değişmiş ve 3,2 ila 32 mg aralığındaki doz grupları arasında genellikle tutarlı olmuştur.
Kararlı durumdaki analog medyan görünür dağılım hacmi (Vz/Fss) de genellikle tutarlı olmakla birlikte 43,2 L ila 121 L arasında değişmiştir.
Biyotransformasyon:
İn vitro olarak, sitokrom P450 3A4'ün lenvatinibin P450 aracılı metabolizmasında rol oynayan baskın (>%80) izoform olduğu gösterilmiştir. Bununla birlikte, in vivo veriler P450 aracılı olmayan yolakların, genel lenvatinib metabolizmasının önemli bir kısmına katkıda bulunduğunu göstermiştir. Sonuçta in vivo olarak, CYP 3A4'ün indükleyici ve inhibitörlerinin Lenvatinib maruziyeti üzerindeki etkisi minimum düzeydedir (bkz. Bölüm 4.5).
İnsan karaciğeri mikrozomlarında, lenvatinibin demetile formu (M2) ana metabolit olarak tanımlanmıştır. İnsan dışkısındaki ana metabolitler olan M2’ ve M3’ aldehit oksidaz tarafından sırasıyla M2 ve lenvatinibden oluşturulmuştur.
Uygulamadan 24 saat sonrasına kadar toplanan plazma örneklerinde lenvatinibin, plazma radyokromatogramlarındaki radyoaktivitenin %97'sini oluştururken M2 metabolitinin %2,5 daha fazlasını oluşturduğu görülmüştür. EAA(0 – sonsuz) değerine göre, lenvatinib plazma ve kandaki radyoaktivitenin sırasıyla %60'ını ve %64'ünü oluşturmuştur.
Bir insan kütle dengesi/atılım çalışmasından elde edilen veriler, lenvatinibin insanlarda büyük ölçüde metabolize edildiğini göstermektedir. İnsanlardaki ana metabolik yolaklar; aldehit oksidazla oksidasyon, CYP3A4 ile demetilasyon, O-aril grubunun (klorofenil kısmı) eliminasyonuyla glutatyon konjugasyonu ve bu yolakların kombinasyonu sonrası devam eden biyotransformasyonlar (ör. glukuronidasyon, glutatyon kısmının hidrolizi, sistein kısmının degradasyonu ve sisteinilglisin ve sistein konjugatlarının intramoleküler rearanjmanı sonrası dimerizasyon) olarak tanımlanmıştır. Bu in vivo metabolik yollar insan biyomateryallerinin kullanıldığı in vitro çalışmalardan elde edilen verilerle uyuşmaktadır.
İn vitro taşıyıcı çalışmaları:
OAT1, OAT3, OATP1B1, OCT1, OCT2 ve BSEP taşıyıcıları için klinik olarak ilişkili inhibisyon, IC50> 50 x Cmaks,bağlolm sınırına dayalı olarak dahil edilmemiştir.
Lenvatinib, P-gp aracılı ve meme kanseri direnç proteini (BCRP) aracılı taşıma aktivitelerine karşı minimum düzeyde inhibitör aktivitesi göstermiş veya hiç inhibitör aktivitesi göstermemiştir. Benzer şekilde, P-gp mRNA ekspresyonu indüksiyonu da gözlemlenmemiştir.
Lenvatinib, OATP1B3 ve MATE2-K üzerinde minimum düzeyde inhibisyon etkisi göstermiş veya hiç inhibisyon etkisi göstermemiştir. Lenvatinib, MATE1'i zayıf bir şekilde inhibe etmektedir. Lenvatinib insan karaciğer sitozolünde aldehit oksidaz aktivitesini inhibe etmemiştir.
Atılım:
Plazma konsantrasyonları Cmaks'ı takiben bi-eksponansiyel olarak azalmaktadır. Lenvatinib’in ortalama terminal eksponansiyel yarılanma ömrü yaklaşık olarak 28 saattir. Radyoaktif olarak işaretlenmiş lenvatinibin solid tümörleri olan 6 hastaya verilmesini takiben, radyoaktif işaretlerin yaklaşık üçte ikisi ve dörtte biri sırasıyla dışkı ve idrarda atılmıştır. M3 metaboliti dışkıda ağırlıklı olarak görülen analittir (dozun ~%17'si) ve M3'ü M2' (dozun ~%11'i) ve M2 (dozun ~%4,4'ü) takip etmektedir.
Doğrusal olma/olmama durumu:
Doz orantılılığı ve birikimi
Günde bir kez tek veya çoklu doz Lenvatinib verilmiş olan solid tümörlü hastalarda, Lenvatinibe maruziyet (Cmaks ve EAA) 3,2 ila 32 mg gündelik doz aralığında verilen dozla doğru orantılı olarak artmıştır.
Lenvatinib kararlı durumda minimum birikim gösterir. Bu aralıkta medyan birikim endeksinin (Rac) 0,96 (20 mg) ila 1,54 (6,4 mg) arasında değiştiği belirlenmiştir. Hafif ve orta dereceli karaciğer disfonksiyonu olan HSK gönüllülerindeki Rac değeri, diğer solid tümörler için bildirilenlerle benzer olmuştur.
Hastalardaki karakteristik özellikler
Karaciğer yetmezliği:
Lenvatinibin farmakokinetiği 10 mg'lık tek bir dozun ardından hafif ve orta şiddetli karaciğer disfonksiyonu olan (sırasıyla Child-Pugh A ve Child-Pugh B) 6 gönüllüde değerlendirilmiştir. 5 mg'lık başka bir doz şiddetli karaciğer disfonksiyonu (Child-Pugh C) olan 6 gönüllüde değerlendirilmiştir. Sağlıklı ve demografik olarak eşleştirilmiş sekiz gönüllü ise kontrol grubu görevi görmüş ve bu gönüllülere 10 mg doz verilmiştir. Doza göre ayarlanmış EAA0-t ve EAA0-sonsuz verilerine göre Lenvatinib maruziyeti; hafif, orta ve şiddetli düzeyde karaciğer disfonksiyonu olan gönüllülerde sırasıyla normalin %119, %107 ve %180'i olarak belirlenmiştir. Karaciğer disfonksiyonu olan gönüllülerden alınan plazmadaki plazma proteinin bağlanmasının, ilgili eşleştirilmiş ve sağlıklı gönüllülerdekine benzer olduğu ve herhangi bir konsantrasyon bağımlılığının gözlemlenmediği belirlenmiştir. Doz uygulama önerileri için bkz. Bölüm 4.2.
Child Pugh skoru B olan (orta şiddetli karaciğer disfonksiyonu, pivot çalışmada Lenvatinib ile tedavi edilen 3 hasta) HSK hastaları ile ilgili yeterli veri bulunmamaktadır ve Child Pugh skoru C (şiddetli karaciğer disfonksiyonu) olan HSK hastaları için herhangi bir veri mevcut değildir. Lenvatinib ağırlıklı olarak karaciğer tarafından elimine edilmekte olup bu hasta popülasyonlarında maruziyet artabilir.
Hafif, orta ve şiddetli karaciğer disfonksiyonu olan gönüllülerdeki medyan yarılanma ömrü, karaciğer işlevi normal olan insanlardakiyle benzerdir ve 26 ila 31 saat aralığında değişmiştir. İdrarda atılan Lenvatinib dozunun yüzdesi tüm kohortlarda düşüktür (tedavi kohortları genelinde <%2,16).
Böbrek yetmezliği:
24 mg'lık tek dozun ardından Lenvatinibin farmakokinetiği; hafif, orta ve şiddetli düzeyde böbrek disfonksiyonu olan 6 gönüllüde değerlendirilmiş ve 8 sağlıklı ve demografik olarak eşleştirilen gönüllü ile karşılaştırılmıştır. Son dönem böbrek hastalığı olan hastalar incelenmemiştir.
EAA0-sonsuz verilerine göre Lenvatinib maruziyeti; hafif, orta ve şiddetli düzeyde böbrek disfonksiyonu olan gönüllüler için sırasıyla normalin %101, %90 ve %122'si olarak belirlenmiştir Böbrek disfonksiyonu olan gönüllülerden alınan plazmadaki plazma proteinin bağlanmasının, ilgili eşleştirilmiş sağlıklı gönüllülerdekine benzer olduğu ve herhangi bir konsantrasyon bağımlılığının gözlemlenmediği belirlenmiştir. Doz uygulama önerileri için bkz. Bölüm 4.2.
Yaş, cinsiyet, vücut ağırlığı, ırk:
Günde bir kez 24 mg'a kadar Lenvatinib alan hastaların popülasyon farmakokinetiği analizine göre yaş, cinsiyet, kilo ve ırkın (Japon ve diğer, beyaz ırktan ve diğer) klirens üzerinde klinik açıdan önemli bir etkisi olmamıştır (bkz. Bölüm 4.2).
Pediyatrik popülasyon
Lenvatinib pediyatrik programında 2 ila <3 yaş arası 3 pediyatrik hasta, ≥3 ila <6 yaş arası 28 pediyatrik hasta ve 6 ila ≤12 yaş arası 89 pediyatrik hastadan elde edilen verileri içeren 1100 pediyatrik, ergen ve yetişkin denekten elde edilen havuzlanmış veriler üzerinde yapılan popülasyon farmakokinetiği analizine göre, lenvatinib oral klerensi (CL/F) vücut ağırlığından etkilenmiş ancak yaştan etkilenmemiştir. Kararlı durumda eğri altında kalan alan (AUCss) açısından 14 mg/m2 alan pediyatrik hastalarda öngörülen maruziyet düzeyleri, 24 mg sabit doz alan yetişkin hastalardakilerle karşılaştırılabilir düzeydedir. Bu çalışmalarda, lenvatinib etkin maddesinin farmakokinetiğinde çocuklar (2-12 yaş), ergenler ve çalışılan tümör tiplerine sahip genç erişkin hastalar arasında belirgin bir farklılık görülmemiştir, ancak çocuklardaki veriler kesin sonuçlara varmak için nispeten sınırlıdır (bkz. bölüm 4.2).
5.3 Klinik öncesi güvenlilik verileri
Tekrarlanan doz toksisitesi çalışmalarında (39 haftaya kadar) Lenvatinib, Lenvatinibin beklenen farmakolojik etkilerine bağlı olarak çeşitli organ ve dokularda toksikolojik değişikliklere neden olmuştur; bu değişiklikler arasında sıçanlarda, köpeklerde ve sinomolgus maymunlarında meydana gelen glomerülopati, testiküler hiposelülerite, ovaryan foliküler atrezi, gastrointestinal değişiklikler, kemik değişiklikleri, adrenal bezlerde değişiklikler (sıçanlarda ve köpeklerde) ve arteriyel (arteriyel fibrinoid nekroz, medial dejenerasyon veya hemoraji) lezyonlar yer almıştır. Hepatotoksisite bulgularıyla ilişkili yüksek transaminaz düzeyleri sıçanlarda, köpeklerde ve maymunlarda da gözlenmiştir. İncelenen tüm hayvan türlerinde 4 haftalık iyileşme döneminin sonunda toksikolojik değişikliklerin tersine çevrilebildiği gözlemlenmiştir.
Genotoksisite
Lenvatinibin genotoksik olmadığı belirlenmiştir.
Karsinojenite
Lenvatinib ile karsinojenisite çalışmaları yapılmamıştır.
Üreme ve Gelişim Toksisitesi
Fertilite üzerindeki etkisinin değerlendirilmesi için hayvanlarda Lenvatinib ile herhangi bir özel çalışma gerçekleştirilmemiştir. Bununla birlikte, hayvanlarda yapılan tekrarlanan doz çalışmalarında, insanlar tarafından tolere edilen maksimum doz düzeyinde beklenen klinik maruziyetin (EAA'ya göre) 11 ila 15 katı (sıçan) veya 0,6 ila 7 katı (maymun) maruziyetlerde testis(seminiferöz epitelde hiposelülerite) ve over değişiklikleri (foliküler atrezi) gözlemlenmiştir. Bu bulgular, 4 haftalık iyileşme döneminin sonunda tersine döndürülebilir nitelikte olmuştur.
Lenvatinibin organogenez sırasında uygulanması, sıçanlarda (fetal eksternal ve skeletal anomaliler) insanlar tarafından tolere edilen maksimum dozdaki klinik maruziyetin altında (EAA'ya göre) olan maruziyet düzeylerinde ve tavşanlarda (fetal eksternal, viseral veya skeletal anomaliler) insanlar tarafından tolere edilen maksimum doz düzeyinde vücut yüzey alanına göre (mg/m2) embriyoletalite ve teratojenite ile sonuçlanmıştır. Bu bulgular, muhtemelen bir antianjiyojenik ajan olarak Lenvatinibin farmakolojik aktivitesiyle ilişkili bir şekilde, Lenvatinibin teratojenik bir potansiyele sahip olduğunu göstermektedir.
Lenvatinib ve metabolitleri sıçan sütüne geçmektedir.
Jüvenil Hayvan Toksisitesi Çalışmaları
Mortalite, 7. postnatal günde (PND) veya 21. PND'de doz uygulamasına başlanan jüvenil sıçanlarda doz sınırlayıcı toksisite olarak belirlenmiş ve erişkin sıçanlarda mortalitenin görüldüğü maruziyet düzeylerine kıyasla sırasıyla 125 veya 12 kat daha düşük düzeylerde gözlemlenmiş olup bu durum, yaş azaldıkça toksisiteye karşı duyarlılığın arttığını düşündürmektedir. Dolayısıyla mortalite, gelişmemiş hedef organlardaki ek toksisitelerden kaynaklanması muhtemel olmak üzere, primer duodenal lezyonlarla ilgili komplikasyonlarla ilişkilendirilebilir.
Lenvatinibin toksisitesi, PND21'de doz uygulamasına başlanan sıçanlara kıyasla daha genç olan sıçanlarda (doz uygulamasına PND7'de başlanmıştır) daha belirgin olmuş ve mortalite ve bazı toksisiteler, aynı doz düzeyinin uygulandığı erişkin sıçanlara kıyasla jüvenil sıçanlarda 10 mg/kg doz düzeyinde daha erken dönemde gözlemlenmiştir. Jüvenil sıçanlarda aynı zamanda büyüme geriliği, fiziksel gelişimde sekonder gecikme ve farmakolojik etkilerle ilişkilendirilebilen lezyonlar (kesici dişler, femur [epifiz büyüme plağı], böbrekler, adrenal bezler ve duodenum) da gözlemlenmiştir.
6 FARMASÖTİK ÖZELLİKLER
6.1 Yardımcı maddelerin listesi
Kapsül içeriği:
Kalsiyum hidroksit (E526)
Mannitol (E421)
Mikrokristalize selüloz (E460 (i))
Hidroksipropil selüloz (E463)
Düşük substitüye hidroksipropil selüloz (E463a)
Potasyum hidroksit (E525)
Talk (E553b)
Saf su
Kapsül kılıfı:
Hipromelloz
Titanyum dioksit (E171)
Kırmızı demir oksit (E172)
Baskı mürekkebi:
Shellac (böcek kaynaklı)
Dehidrate alkol
İzopropil alkol
Butil alkol
Propilen glikol (E1520)
Güçlü amonyak çözeltisi (E527)
Siyah demir oksit (E172)
Potasyum hidroksit (E525)
Saf su
6.2 Geçimsizlikler
Geçerli değildir.
6.3 Raf ömrü
24 ay
6.4 Saklamaya yönelik özel tedbirler
30°C'nin altındaki sıcaklıklarda saklanmalıdır.
Nemden korumak için orijinal blister ambalajında saklanmalıdır.
6.5 Ambalajın niteliği ve içeriği
LENVAPEM 4 mg Sert Kapsül 30 kapsül içeren OPA-Alu-PVC/Alu blister ambalaj içerisinde ambalajlanmaktadır.
6.6 Beşeri tıbbi üründen arta kalan maddelerin imhası ve diğer özel önlemler
Kullanılmamış olan ürünler ya da atık materyaller “Tıbbi Atıkların Kontrolü Yönetmeliği” ve “Ambalaj Atıklarının Kontrolü Yönetmeliği”ne uygun olarak imha edilmelidir.
Kapsül içeriğine tekrarlanan maruziyetin önlenmesi amacıyla hastanın bakımını üstlenen kişiler kapsülü açmamalıdır.
7. RUHSAT SAHİBİ
INPHARMUS İlaç Sanayi Ticaret A.Ş.
Büyükdere Cad. Kanyon Ofis Bloğu. No: 185
K: 14 34394 Levent-Şişli / İSTANBUL
Tel: 0 212 386 31 52
Faks: 0 212 355 13 80
8. RUHSAT NUMARASI
9. İLK RUHSAT TARİHİ/RUHSAT YENİLEME TARİHİ
İlk ruhsat tarihi: 10.11.2025
Ruhsat yenileme tarihi:
10. KÜB’ÜN YENİLENME TARİHİ