


KISA ÜRÜN BİLGİSİ - ICLUSIG 15 MG FİLM KAPLI TABLET
1. BEŞERİ TIBBİ ÜRÜNÜN ADI
ICLUSIG 15 mg film kaplı tablet
2. KALİTATİF VE KANTİTATİF BİLEŞİM
Etkin madde:
Ponatinib… ....................... 15 mg (ponatinib hidroklorür olarak)
Yardımcı madde(ler):
Laktoz monohidrat ............. 40 mg
Yardımcı maddelerin tüm listesi için 6.1’e bakınız.
3. FARMASÖTİK FORM
Film kaplı tablet
Bir yüzünde “A5” baskısı bulunan, beyaz, bikonveks, yaklaşık 6 mm çapında yuvarlak film kaplı tablet
4. KLİNİK ÖZELLİKLER
4.1. Terapötik endikasyonlar
ICLUSIG erişkinlerde aşağıdaki durumlar için endikedir;
- dasatinib ya da nilotinibe dirençli, dasatinib ya da nilotinibi tolere edemeyen veya imatinib ile sonraki tedavinin uygun olmadığı ya da T315I mutasyonu bulunan kronik faz, akselere faz ya da blastik faz kronik miyeloid lösemi (KML) hastası olan erişkinler,
- dasatinib ya da nilotinibe dirençli, dasatinib ya da nilotinibi tolere edemeyen veya imatinib ile sonraki tedavinin uygun olmadığı ya da T315I mutasyonu bulunan Philadelphia kromozomu pozitif akut lenfoblastik lösemi (Ph+ ALL) hastası olan erişkinler
Tedavi başlangıcından önce kardiyovasküler durum değerlendirmesi için bölüm 4.2’ye ve alternatif tedavinin düşünülmesi gereken durumlar için bölüm 4.4’e bakınız.
4.2. Pozoloji ve uygulama şekli
Tedavi, lösemi hastalarının tanı ve tedavisinde deneyimli bir hekim tarafından başlatılmalıdır. Klinik açıdan endike olması halinde tedavi sırasında trombosit transfüzyonu ve hematopoietik büyüme faktörleri gibi hematolojik destek kullanılabilir.
Ponatinib tedavisine başlamadan önce, hastanın öyküsü ve fiziksel muayene dahil olmak üzere kardiyovasküler durumu değerlendirilmeli ve kardiyovasküler risk faktörleri etkin şekilde yönetilmelidir. Ponatinib tedavisi sırasında kardiyovasküler durum izlenmeye devam edilmeli ve kardiyovasküler riske katkıda bulunan durumlar için destekleyici tedavi optimize edilmelidir.
Pozoloji/uygulama sıklığı ve süresi:
Önerilen ponatinib başlangıç dozu günde bir kez 45 mg’dır. Günde bir kez 45 mg standart doz için 45 mg’lık film kaplı tablet mevcuttur. Hasta, hastalık ilerlemesi veya kabul edilemez toksisite kanıtı göstermediği sürece tedaviye devam edilmelidir.
Hastalar, standart klinik kılavuzlara göre yanıt açısından izlenmelidir. 3 ay (90 gün) boyunca tam bir hematolojik yanıt oluşmamışsa, ponatinib tedavisinin kesilmesi düşünülmelidir.
Arteriyel oklüzif olay riskinin doza bağlı olması muhtemeldir. Bireysel hasta değerlendirmesinde aşağıdaki faktörler dikkate alınarak majör sitogenetik yanıt elde eden KF- KML hastaları için ICLUSIG dozunun 15 mg'a düşürülmesi düşünülmelidir: kardiyovasküler risk, ponatinib tedavisinin yan etkileri, yanıta kadar geçen süre ve BCR ABL transkript seviyeleri (bkz. Bölüm 4.4 ve 5.1). Doz azaltımı yapılırsa, yanıtın yakından izlenmesi önerilir. Yanıt kaybı olan hastalarda, ICLUSIG dozu, daha önce tolere edilen günde bir kez 30 mg veya 45 mg oral doza yeniden yükseltilebilir.
Toksisitelerin yönetimi
Hematolojik ya da hematolojik olmayan toksisitelerin yönetimi için doz değişiklikleri ya da dozun kesilmesi düşünülmelidir. Şiddetli advers reaksiyonlar durumunda tedavi durdurulmalıdır.
Advers reaksiyonların iyileştiği ya da şiddetinin azaldığı hastalar için ICLUSIG yeniden başlatılabilir ve klinik açıdan uygun olması halinde dozun yeniden advers reaksiyon öncesinde kullanılmakta olan günlük doza çıkarılması düşünülebilir.
Günde bir kez 30 mg ya da 15 mg doz için 15 mg ve 30 mg film kaplı tabletler mevcuttur.
Miyelosupresyon
Lösemi ile ilişkili olmayan nötropeni (MNS* < 1x 10⁹/L) ve trombositopeni (trombosit < 50 x 109/L) için doz değişiklikleri Tablo 1’de özetlenmiştir.
Tablo 1: Miyelosupresyon için doz değişiklikleri
MNS* < 1x 10⁹/L ya da Trombosit < 50 x 109/L | İlk ortaya çıkışı:
|
|---|---|
45 mg’da nüks:
| |
30 mg’da nüks:
| |
| * MNS: Mutlak Nötrofil Sayısı | |
Arteryel oklüzyon ve venöz tromboembolizm
Arteryel oklüzif olay ya da venöz tromboembolizm meydana geldiğinden şüphelenilen hastada ICLUSIG derhal kesilmelidir. Olay çözüldükten sonra ICLUSIG tedavisini yeniden başlatma kararında bir fayda-risk değerlendirmesi rehber alınmalıdır (bkz. Bölüm 4.4 ve 4.8).
Hipertansiyon, arteryel oklüzif olaylara katkıda bulunabilir. Hipertansiyonun tıbbi olarak kontrol altına alınamaması halinde ICLUSIG tedavisi geçici olarak kesilmelidir.
Pankreatit
Pankreasla ilgili advers reaksiyonlar için önerilen değişiklikler Tablo 2’de özetlenmektedir.
Tablo 2: Pankreatit ve lipaz/amilaz artışı için doz değişiklikleri
| ICLUSIG tedavisine aynı dozda devam edilmelidir. |
|---|---|
| Yalnızca grade 3 ya da 4 asemptomatik amilaz / lipaz artışı (> 2,0 x IULN*) | 45 mg’da ortaya çıkışı:
|
| Grade 3 pankreatit | 45 mg’da ortaya çıkışı:
15 mg’da ortaya çıkışı:
|
| 30 mg’da ortaya çıkışı: | |
| Grade 4 pankreatit | ICLUSIG bırakılmalıdır. |
| *IULN = kurum normalinin üst sınırı | |
Hepatik toksisite
Tablo 3’te açıklandığı gibi doza ara verilmesi ya da dozun bırakılması gerekebilir.
Tablo 3: Hepatik toksisite için önerilen doz değişiklikleri
Karaciğer transaminazında artış > 3 × ULN* İnatçı 2. derece (7 günden daha uzun)
| 45 mg’da ortaya çıkışı:
30 mg’da ortaya çıkışı:
15 mg’da ortaya çıkışı:
|
|---|---|
Bilirubin > 2 × ULN ve alkalin fosfataz < 2 × ULN artışı ile eşzamanlı olarak AST ya da ALT ≥ 3 × ULN artışı | ICLUSIG bırakılmalıdır. |
*ULN = Test laboratuvarı için normalin üst sınırı
Uygulama şekli:
ICLUSIG, oral kullanıma yöneliktir. Tabletler bütün olarak yutulmalıdır. Hastalar tabletleri ezmemeli ya da çözmemelidir. ICLUSIG aç veya tok karnına alınabilir.
Hastalar, şişe içerisinde bulunan nem çekici kanisteri yutmamaları konusunda uyarılmalıdır.
Özel popülasyonlara ilişkin ek bilgiler:
Böbrek yetmezliği:
Böbrek yoluyla atılım ponatinibin ana eliminasyon yolu değildir. ICLUSIG böbrek yetmezliği bulunan hastalarda incelenmemiştir. Tahmini kreatinin klirensi ≥ 50 mL/dak olan hastalar, ICLUSIG’i doz ayarlaması olmadan güvenle alabilirler. Tahmini kreatinin klirensi < 50 mL/dak olan ya da son evre böbrek hastalığı olan hastalarda ICLUSIG uygulaması sırasında dikkatli olunması önerilmektedir.
Karaciğer yetmezliği:
Karaciğer yetmezliği bulunan hastalar önerilen başlangıç dozunu alabilir. Karaciğer yetmezliği bulunan hastalara ICLUSIG uygulanırken dikkatli olunması önerilmektedir (bkz. Bölüm 4.4 ve 5.2).
Pediyatrik popülasyon:
ICLUSIG’in 18 yaşından küçük hastalarda güvenlilik ve etkililiği kanıtlanmamıştır. Veri mevcut değildir.
Geriyatrik popülasyon:
ICLUSIG klinik çalışmasında 449 hastadan 155’i (%35) ≥ 65 yaşındaydı. < 65 yaşındaki hastalarla kıyaslandığında, daha yaşlı hastalarda advers reaksiyonlar görülmesi daha olasıdır.
4.3. Kontrendikasyonlar
ICLUSIG, etkin maddeye veya bölüm 6.1’de listelenen yardımcı maddelerinden herhangi birine karşı aşırı duyarlılığı olanlarda kontrendikedir.
4.4. Özel kullanım uyarıları ve önlemleri
Önemli advers reaksiyonlar
Miyelosupresyon
ICLUSIG, şiddetli (Advers Olaylar için Ulusal Kanser Enstitüsü Genel Terminoloji Kriterleri derece 3 ya da 4) trombositopeni, nötropeni ve anemi ile ilişkilendirilir. 3. veya 4. Derece trombosit sayısında düşüş, anemi veya nötropeni hastalarının çoğunda bu tedavinin ilk 3 ayında meydana gelmiştir. Bu olayların sıklığı, akselere faz KML (AF-KML)ya da blastik faz KML (BF-KML) / Ph+ALL hastalarında kronik faz KML (KF-KML) hastalarından daha yüksektir. İlk 3 ay boyunca her 2 haftada bir ve ardından ayda bir ya da klinik açıdan belirtildiği şekilde tam kan sayımı yapılmalıdır. Miyelosupresyon genellikle reversibl olup, çoğunlukla ICLUSIG’e geçici olarak ara verilerek ya da doz azaltılarak kontrol altına alınmıştır (bkz. Bölüm 4.2).
Arteriyel oklüzyon
ICLUSIG ile tedavi edilen hastalarda ölümcül miyokard enfarktüsü, inme, bazı durumlarda kalıcı görme bozukluğu veya görme kaybı ile ilişkili retinal arter oklüzyonları, beynin geniş atardamarlarının stenozu, şiddetli periferik vasküler hastalık, renal arter stenozu (kötüleşen, kararsız veya tedaviye dirençli hipertansiyonla ilişkili) dahil olmak üzere arteriyel oklüzyonlar görülmüş ve acil revaskülarizasyon prosedürlerine ihtiyaç duyulmuştur. 50 yaş ve altındaki hastalar da dahil olmak üzere kardiyovasküler risk faktörleri olan ve olmayan hastalarda bu olaylar meydana gelmiştir. Arteriyel oklüzyon advers olayları, artan yaşlarda ve iskemi, hipertansiyon, diyabet veya hiperlipidemi öyküsü olan hastalarda daha sık görülmüştür.
Arteriyel oklüzif olaylar riskinin doza bağlı olması muhtemeldir. (bkz Bölüm 4.2 ve 5.1).
PACE faz 2 çalışmasında ciddi reaksiyonlar da dahil olmak üzere arteriyel oklüzif advers reaksiyonlar meydana gelmiştir (bkz. Bölüm 4.8). Bazı hastalar birden fazla olay tipi yaşamıştır.
İlk kardiyovasküler, serebrovasküler ve periferik vasküler arteriyel oklüzif olayların başlangıcına kadar geçen medyan süre sırasıyla 351, 611 ve 605 gündü.
ICLUSIG, miyokard enfarktüsü, revaskülarizasyon veya inme öyküsü olan hastalarda, tedavinin potansiyel faydası potansiyel riskinden daha fazla olmadıkça kullanılmamalıdır (bkz. Bölüm 4.2 ve 4.8). Bu hastalarda, ponatinib tedavisine başlamadan önce alternatif tedavi seçenekleri değerlendirilmelidir.
Ponatinib tedavisine başlamadan önce, hastanın öyküsü ve fiziksel muayene dahil olmak üzere kardiyovasküler durumu değerlendirilmeli ve kardiyovasküler risk faktörleri etkin şekilde yönetilmelidir. Ponatinib tedavisi sırasında kardiyovasküler durum izlenmeye devam edilmeli ve kardiyovasküler riske katkıda bulunan durumlar için destekleyici tedavi optimize edilmelidir.
Arteriyel oklüzyon belirtileri izlenmeli ve görmede azalma ya da bulanık görme meydana gelmesi halinde oftalmik muayene (fundoskopi dahil olmak üzere) yapılmalıdır. Arteriyel oklüzyon durumunda ICLUSIG derhal kesilmelidir. ICLUSIG tedavisini yeniden başlatma kararında bir fayda-risk değerlendirmesi rehber alınmalıdır (bkz. Bölüm 4.2 ve 4.8).
Venöz tromboembolizm (VTE)
PACE faz 2 çalışmasında ciddi reaksiyonlar dahil olmak üzere venöz tromboembolik advers reaksiyonlar meydana gelmiştir (bkz. Bölüm 4.8).
Tromboembolizm belirtileri izlenmelidir. Tromboembolizm durumunda ICLUSIG derhal kesilmelidir. ICLUSIG tedavisini yeniden başlatma kararında bir fayda-risk değerlendirmesi rehber alınmalıdır (bkz. Bölüm 4.2 ve 4.8).
ICLUSIG ile tedavi edilen hastalarda bazı durumlarda kalıcı görme bozukluğu veya görme kaybı ile ilişkili retinal ven oklüzyonları meydana gelmiştir. Görmede azalma ya da bulanık görme meydana gelmesi halinde oftalmik muayene (fundoskopi dahil olmak üzere) yapılmalıdır.
Hipertansiyon
Hipertansiyon, renal arter stenozu dahil olmak üzere arteriyel trombotik olay riskinin artmasına neden olabilir. ICLUSIG tedavisi sırasında kan basıncı izlenmeli ve her klinik ziyaretinde kontrol edilmeli ve normale dönene dek hipertansiyon tedavisi yapılmalıdır.
Hipertansiyonun tıbbi olarak kontrol altına alınamaması halinde ICLUSIG tedavisi geçici olarak kesilmelidir (bkz Bölüm 4.2).
Kötüleşen, kararsız veya tedaviye dirençli hipertansiyon durumunda tedavi kesilmeli ve renal arter stenozunun değerlendirilmesi düşünülmelidir.
ICLUSIG tedavisi gören hastalarda tedaviyle ortaya çıkan hipertansiyon (hipertansif kriz dahil olmak üzere) meydana gelmiştir. Konfüzyon, baş ağrısı, göğüs ağrısı veya nefes darlığı ile ilişkili hipertansiyon için hastalara acil klinik müdahalede bulunulması gerekebilir.
Anevrizmalar ve arter diseksiyonları
Hipertansiyonu olan veya olmayan hastalarda VEGF yolu inhibitörlerinin kullanılması, anevrizma ve/veya arter diseksiyonlarının oluşumunu teşvik edebilir. ICLUSIG’e başlamadan önce, hipertansiyon veya anevrizma öyküsü gibi risk faktörleri olan hastalarda bu risk dikkatlice değerlendirilmelidir.
Konjestif kalp yetmezliği
ICLUSIG ile tedavi edilen hastalarda, önceki vasküler oklüzif olaylarla ilgili olaylar dahil olmak üzere, ölümcül ve ciddi kalp yetmezliği veya sol ventrikül disfonksiyonu meydana gelmiştir. Hastalar kalp yetmezliği ile tutarlı belirtiler ve semptomlar açısından izlenmeli ve ICLUSIG’in bırakılması dahil olmak üzere klinik açıdan endike olduğu şekilde tedavi edilmelidir. Ciddi kalp yetmezliği meydana gelen hastalarda ponatinibin bırakılması düşünülmelidir (bkz. Bölüm 4.2 ve 4.8).
Pankreatit ve serum lipaz
ICLUSIG pankreatit ile ilişkilendirilmektedir. Pankreatit sıklığı ilk 2 aylık kullanım sırasında daha yüksektir. Serum lipaz ilk 2 ay boyunca her 2 haftada bir ardından periyodik olarak kontrol edilmelidir. Dozun kesilmesi ya da azaltılması gerekebilir. Lipaz artışlarına abdominal semptomların eşlik etmesi durumunda ICLUSIG bırakılmalı ve hastalar pankreatit belirtisi açısından değerlendirilmelidir (bkz. Bölüm 4.2). Pankreatit ya da alkol bağımlılığı öyküsü olan hastalarda dikkat edilmesi önerilir. Şiddetli ya da çok şiddetli hipertrigliseridemi hastaları pankreatit riskini azaltmak üzere uygun şekilde kontrol altında tutulmalıdır.
Hepatotoksisite
ICLUSIG, ALT, AST, bilirubin ve alkalin fosfatazda artışa neden olabilir. Bir hepatotoksisite olayı yaşayan hastaların çoğu, ilk olaylarını tedavinin ilk yılında yaşamıştır. Karaciğer yetmezliği (ölümcül sonuçları da içeren) gözlenmiştir. Tedaviye başlamadan önce karaciğer fonksiyon testleri yapılmalı ve klinik açıdan belirtildiği şekilde periyodik olarak izlenmelidir.
Hemoraji
ICLUSIG tedavisi gören hastalarda ölüm vakaları dahil olmak üzere şiddetli hemoraji meydana gelmiştir. AF-KML, BF-KML ve Ph+ ALL hastalarında şiddetli kanama olaylarının insidansı daha yüksekti. Gastrointestinal hemoraji ve subdural hematom en yaygın bildirilen Grade 3/4 kanama olaylarıydı. Hepsi olmasa da hemorajik olayların çoğu Grade 3/4 trombositopeni hastalarında meydana gelmiştir. ICLUSIG kesilmeli ve hastalar ciddi ya da şiddetli hemoraji açısından değerlendirilmelidir.
Hepatit B’nin reaktivasyonu
Kronik hepatit B taşıyıcılarında, söz konusu hastalar BCR-ABL tirosin kinaz inhibitörleri aldıktan sonra bu virüsün yeniden aktivasyonu görülmüştür. Bazı vakalar akut karaciğer yetmezliği veya fulminan hepatitle sonuçlanmış ve karaciğer nakli veya ölümcül sonuçlara yol açmıştır.
ICLUSIG tedavisine başlanmadan önce hastalar HBV enfeksiyonu açısından test edilmelidir. Pozitif hepatit B serolojisine sahip (aktif hastalığı olanlar dahil) ve tedavi sırasında HBV enfeksiyonu yönünden pozitif test sonuçları alınan hastalarda tedavi başlatılmadan önce, karaciğer hastalığı ve hepatit B’nin tedavisi konusunda uzman kimselere danışılmalıdır.
ICLUSIG tedavisine ihtiyaç duyan HBV taşıyıcıları, tedavi süresince ve tedavi bitiminden sonraki birkaç ay içerisinde HBV enfeksiyonunun belirti ve semptomları yönünden yakından izlenmelidir (bkz. Bölüm 4.8).
Posterior Reversibl Ensefalopati Sendromu
ICLUSIG tedavisi gören hastalarda pazarlama sonrası Posterior Reversibl Ensefalopati Sendromu (PRES) vakaları bildirilmiştir.
PRES, kendisini nöbet, baş ağrısı, dikkat eksikliği, mental durum değişikliği, görme kaybı ile diğer görsel ve nörolojik bozukluklar gibi belirti ve semptomlarla gösteren nörolojik bir hastalıktır.
Tanı konması halinde, ICLUSIG tedavisine ara verilmeli ve yalnızca durum düzeldiğinde ve devam eden tedavinin faydası PRES riskinden fazla olduğunda tedaviye devam edilmelidir.
Tıbbi ürün etkileşimleri
Orta ve güçlü CYP3A inhibitörleri ile orta ve güçlü CYP3A indükleyicilerinin ICLUSIG ile eşzamanlı kullanımı sırasında dikkatli olunmalıdır (bkz. Bölüm 4.5).
Kanama olayları riski altında olabilecek hastalarda ponatinibin pıhtılaşma önleyici ajanlarla eşzamanlı kullanımında dikkatli olunmalıdır (bkz. “Miyelosupresyon” ve “Hemoraji”). Ponatinibin pıhtılaşmayı önleyici tıbbi ürünlerle birlikte spesifik çalışmaları yürütülmemiştir.
QT uzaması
ICLUSIG’in QT aralığı uzatma potansiyeli 39 lösemi hastasında değerlendirilmiş ve klinik olarak anlamlı QT uzaması gözlenmemiştir (bkz. Bölüm 5.1). Bununla birlikte, kapsamlı bir QT çalışması gerçekleştirilmediğinden QT üzerindeki klinik açıdan anlamlı etki dışlanamaz.
Yardımcı maddeler
Bu tıbbi ürün laktoz monohidrat içermektedir. Galaktoz intoleransı, Lapp laktaz eksikliği ve glukoz-galaktoz malabsorpsiyonu gibi nadir kalıtımsal sorunları olan hastalar bu ilacı kullanmamalıdır.
4.5. Diğer tıbbi ürünler ile etkileşimler ve diğer etkileşim şekilleri
Ponatinib serum konsantrasyonlarını arttırabilecek maddeler
CYP3A inhibitörleri
Ponatinib, CYP3A4 tarafından metabolize edilmektedir.
Güçlü bir CYP3A inhibitörü olan ketokonazol (günde 400 mg) varlığında tek bir 15 mg oral ICLUSIG dozunun birlikte uygulanması, ponatinib sistemik maruziyetinde ponatinib EAA0-∞ ve Cmaks değerlerinin ponatinib tek başına uygulandığında görülenlerden sırasıyla %78 ve %47 daha yüksek olduğu hafif artışlarla sonuçlanmıştır.
Klaritromisin, indinavir, itrakonazol, ketokonazol, nefazodon, nelfinavir, ritonavir, sakinavir, telitromisin, troleandomisin, vorikonazol ve greyfurt suyu gibi güçlü CYP3A inhibitörlerinin eşzamanlı kullanımı sırasında dikkatli olunmalı ve ICLUSIG başlangıç dozunun 30 mg’a düşürülmesi düşünülmelidir.
Ponatinib serum konsantrasyonlarını azaltabilecek maddeler
CYP3A indükleyicileri
Güçlü bir CYP3A indükleyicisi olan rifampin varlığında (günde 600 mg) tek bir 45 mg ICLUSIG dozunun 19 sağlıklı gönüllüye birlikte uygulanması, tek başına ponatinib uygulamasıyla karşılaştırıldığında ponatinibin EAA0-∞ ve Cmaks değerlerini sırasıyla %62 ve %42 oranında azaltmıştır.
Karbamazepin, fenobarbital, fenitoin, rifabutin, rifampisin ve St. John’s Wort gibi güçlü CYP3A4 indükleyicilerinin ponatinib ile birlikte uygulanmasından kaçınılmalı ve fayda ponatinib maruziyeti riskinden fazla olmadığı sürece, CYP3A4 indükleyicisine alternatifler araştırılmalıdır.
Serum konsantrasyonları ponatinible değişebilecek maddeler
Taşıyıcı substratlar
İn vitro olarak ponatinib, P-gp ve BCRP’nin bir inhibitörüdür. Bu nedenle, ponatinib, birlikte uygulanan P-gp (ör. digoksin, dabigatran, kolşisin, pravastatin) veya BCRP substratlarının (ör. metotreksat, rosuvastatin, sülfasalazin) plazma konsantrasyonlarını artırma potansiyeline sahip olabilir ve bunların terapötik etkisini ve advers reaksiyonlarını artırabilir. Ponatinib bu tıbbi ürünlerle birlikte uygulandığında yakından klinik gözetim önerilmektedir.
Özel popülasyonlara ilişkin ek bilgiler:
Özel popülasyonlara ilişkin herhangi bir etkileşim çalışması yapılmamıştır.
Pediyatrik popülasyon:
Etkileşim çalışmaları yalnızca erişkinlerle yapılmıştır. Pediyatrik popülasyona ilişkin veri bulunmamaktadır.
4.6. Gebelik ve laktasyon Genel tavsiye
Gebelik kategorisi: D
Çocuk doğurma potansiyeli bulunan kadınlar/Doğum kontrolü (Kontrasepsiyon)
ICLUSIG ile tedavi edilen çocuk doğurma potansiyeli bulunan kadınlara hamile kalmamaları ve ICLUSIG ile tedavi edilen erkeklere tedavi sırasında çocuk sahibi olmamaları tavsiye edilmelidir. Tedavi sırasında etkin bir kontrasepsiyon yöntemi kullanılmalıdır. Ponatinibin sistemik hormonal doğum kontrol yöntemlerinin etkililiğini etkileyip etkilemediği bilinmemektedir. Alternatif ya da ek doğum kontrol yöntemi kullanılmalıdır.
Gebelik dönemi
Hamile kadınlarda ICLUSIG kullanımına ilişkin yeterli veri mevcut değildir. Hayvanlarda yapılan çalışmalar üreme toksisitesi göstermiştir (bkz. Bölüm 5.3). İnsanlara yönelik potansiyel risk bilinmemektedir. ICLUSIG hamilelik sırasında ancak açıkça gerektiğinde kullanılmalıdır. Hamilelik sırasında kullanılması durumunda hasta fetüs açısından potansiyel risk konusunda bilgilendirilmelidir.
Laktasyon dönemi
ICLUSIG’in anne sütüne geçip geçmediği bilinmemektedir. Mevcut farmakodinamik ve toksikolojik veriler, anne sütüne geçme potansiyelini dışlayamaz. ICLUSIG ile tedavi sırasında emzirmeye son verilmelidir.
Üreme yeteneği/Fertilite
Ponatinibin insanlarda fertilite üzerindeki etkilerine ilişkin herhangi bir veri yoktur. Sıçanlarda ponatinib tedavisi dişi fertilitesi üzerinde etkiler göstermiştir ve erkek fertilitesi etkilenmemiştir (bkz. Bölüm 5.3). Bu bulguların insan fertilitesi açısından klinik anlamlılığı bilinmemektedir.
4.7. Araç ve makine kullanımı üzerindeki etkiler
ICLUSIG araç ve makine kullanımı üzerinde çok düşük etkiye sahiptir. Letarji, baş dönmesi ve bulanık görme gibi advers reaksiyonlar ICLUSIG ile ilişkilendirilmiştir. Bu nedenle araç ve makine kullanırken dikkatli olunması önerilmelidir.
4.8. İstenmeyen etkiler
Güvenlilik profilinin özeti
PACE faz-2 çalışmasında (bkz. Bölüm 5.1) ; en yaygın ciddi advers reaksiyonlar >%2 (tedavi ile ilişkili sıklıkta) pnömoni (%7,3), pankreatit (%5,8), abdominal ağrı (%4,7), atriyal fibrilasyon (%4,5), pireksi (%4,5), miyokard enfarktüsü (%4) periferik arteriyel oklüzif hastalık (%3,8), anemi (%3,8), anjina pektoris (%3,3), azalan trombosit sayısı (%3,1), febril nötropeni (%2,9), hipertansiyon (%2,9), koroner arter hastalığı (%2,7), konjestif kalp yetmezliği (%2,4), serebrovasküler olay (%2,4), sepsis(%2,4), selülit (%2,2), akut böbrek hasarı (%2), idrar yolu enfeksiyonu (%) ve lipaz artışı (%2) şeklindeydi.
Ciddi arteriyel kardiyovasküler, serebrovasküler ve periferik vasküler oklüzif advers reaksiyonlar (tedaviyle ortaya çıkan sıklıklar) ICLUSIG tedavisi gören hastaların sırasıyla
%10, %7 ve %9’unda meydana gelmiştir. Ciddi venöz oklüzif reaksiyonlar (tedavi ile ilişkili sıklıkta) hastaların%5’inde meydana gelmiştir.
Arteriyel kardiyovasküler, serebrovasküler ve periferik vasküler oklüzif advers reaksiyonlar (tedaviyle ortaya çıkan sıklıklar) ICLUSIG tedavisi gören hastaların sırasıyla %13, %9 ve
%11’inde meydana gelmiştir. Genel olarak arteriyel oklüzif advers reaksiyonlar minimum 64 aylık takip ile PACE faz 2 çalışmasından ICLUSIG ile tedavi edilen hastaların %25’inde meydana gelmiş olup ciddi advers reaksiyonlar hastaların %20’sinde meydana gelmiştir. Bazı hastalarda birden fazla olay türü meydana gelmiştir.
Venöz tromboembolik reaksiyonlar (tedaviyle ortaya çıkan sıklıklar) hastaların %6’sında meydana gelmiştir. Ph+ ALL ya da BF-KML hastalarında tromboembolik olayların insidansı AF-KML ya da KF-KML hastalarından daha yüksektir. Venöz oklüzif olaylardan hiçbiri ölümcül değildi.
Minimum 64 aylık takip süresinden sonra tedaviyi bırakma ile sonlanan advers reaksiyonların oranları KF-KML’de %20, AF-KML’de %11, BF-KML’de %15 ve Ph+ ALL’da %9’du.
Medyan takip süresi 31.1 ay olan OPTIC faz 2 çalışmasında (bkz. Bölüm 5.1), ICLUSIG ile tedavi edilen hastaların %10'unda (45 mg kohort) genel arteriyel oklüzif advers reaksiyonlar meydana geldi ve bu hastaların %4,3'ünde (45 mg kohort) ciddi advers reaksiyonlar meydana geldi. Arteriyel kardiyovasküler, serebrovasküler ve periferik vasküler tıkayıcı advers reaksiyonlar (tedaviyle ortaya çıkan sıklıklar) ICLUSIG ile tedavi edilen hastaların (45 mg kohort) sırasıyla %4,3, %2,1 ve %3,2'sinde meydana geldi. 45 mg kohortundaki 94 hastadan 1'inde venöz tromboembolik reaksiyon görülmüştür.
Advers reaksiyonların tablo şeklindeki listesi
Advers reaksiyonların sıklığı, PACE faz 2 çalışmasında ponatinibe maruz kalan 449 KML ve Ph+ALL hastasına dayanmaktadır. Araştırmaya katılanların temel özellikleri hakkında bilgi için Bölüm 5.1'e bakın. Tüm KML ve Ph+ ALL hastalarında bildirilen advers reaksiyonlar, sistem organ sınıfına ve sıklığa göre Tablo 4'te listelenmiştir.
Sıklık kategorileri çok yaygın (≥1/10), yaygın (≥1/100 ila <1/10), yaygın olmayan (≥1/1,000 ila <1/100), seyrek (≥1/10,000 ila <1/1,000), çok seyrek (<1/10,000) ve bilinmiyor (mevcut verilerden hesaplanamamıştır) şeklindedir. Her bir sıklık grubunda istenmeyen etkiler azalan ciddiyet düzeyine göre listelenmektedir.
Tablo 4: KML ve Ph+ ALL hastalarında gözlenen advers reaksiyonlar - tedaviyle ortaya çıkan olayların insidansına göre bildirilen sıklık
| Sistem organ sınıfı | Sıklık | Advers reaksiyonlar |
|---|---|---|
| Enfeksiyonlar ve enfestasyonlar | Çok yaygın | üst solunum yolu enfeksiyonu |
| Yaygın | pnömoni, sepsis, follikülit, selülit | |
| Bilinmiyor | hepatit B reaktivasyonu | |
| Kan ve lenfatik sistem hastalıkları | Çok yaygın | anemi, trombosit sayısında düşüş, nötrofil sayısında düşüş |
| Yaygın | pansitopeni, febril nötropeni, lökosit sayısında düşüş, lenfosit sayısında düşüş | |
| Endokrin hastalıklar | Yaygın | hipotiroidizm |
| Metabolizma ve beslenme hastalıkları | Çok yaygın | iştah kaybı |
| Yaygın | dehidrasyon, sıvı tutulumu, hipokalsemi, hiperglisemi,hiperürisemi, hipofosfatemi, hipertrigliseridemi,hipokalemi,kilo kaybı, hiponatremi | |
Yaygın olmayan Sinir sistemi hastalıkları | tümör lizis sendromu | |
| Psikiyatrik hastalıklar | Çok yaygın | uykusuzluk |
| Çok yaygın | baş ağrısı, sersemlik | |
| Yaygın | serebrovasküler olay, serebral enfarktüs, periferik nöropati, letarji, migren, hiperestezi, hipoestezi, parestezi, geçici iskemik atak | |
| Yaygın olmayan | serebral arter stenozu, serebral hemoraji, intrakraniyal hemoraji, posterior reversibl ensefalopati sendromu* | |
| Göz hastalıkları | Yaygın | bulanık görme, göz kuruluğu, periorbital ödem, göz kapağı ödemi, konjunktuvit, görme bozukluğu |
| Yaygın olmayan | retina ven trombozu, retinal ven oklüzyonu, retinal arter oklüzyonu | |
| Kardiyak hastalıklar | Yaygın | kalp yetmezliği, miyokard enfarktüsü, konjestif kalp yetmezliği, koroner arter hastalığı, anjina pektoris, perikard efüzyonu, atriyal fibrilasyon, ejeksiyon fraksiyonunda azalma, akut koroner sendrom, atriyal çarpıntı |
| Yaygın olmayan | miyokard iskemisi, kardiyak rahatsızlık, iskemik kardiyomiyopati, koroner arter spazmı, sol ventrikül fonksiyon bozukluğu, | |
| Vasküler hastalıklar | Çok yaygın | hipertansiyon |
| Yaygın | periferik arteriyel oklüzif hastalık, periferik iskemi, periferik arter stenozu, intermitan klodikasyon, derin ven trombozu, sıcak basması, yüzde kızarıklık | |
| Yaygın olmayan | zayıf periferik sirkülasyon, dalak enfarktüsü, venöz embolizm, venöz tromboz, hipertansif kriz, renal arter stenozu | |
| Bilinmiyor | anevrizmalar ve arter diseksiyonları | |
| Solunum sistemi, göğüs ve mediastinal hastalıklar | Çok yaygın | dispne, öksürük |
| Yaygın | pulmoner embolizm, plevral efüzyon, epistaksis, disfoni, pulmoner hipertansiyon | |
Gastrointestinal hastalıklar Çok yaygın | Çok yaygın | abdominal ağrı, diyare, kusma, konstipasyon, bulantı, lipaz artışı |
| Yaygın | pankreatit, kan amilazında artış, gastroözofageal reflü hastalığı, stomatit, dispepsi, abdominal şişkinlik, abdominal rahatsızlık, ağız kuruluğu, gastrik hemoraji | |
| Hepatobiliyer hastalıklar | alanin aminotransferazda artış, aspartat aminotransferazda artış | |
| Yaygın | kan bilirubininde artış, kan alkalin fosfatazda artış, gama glutamiltransferazda artış | |
| Yaygın olmayan | hepatotoksisite, karaciğer yetmezliği, sarılık | |
| Deri ve deri altı doku hastalıkları | Çok yaygın | döküntü, cilt kuruluğu, prürit |
| Yaygın | prüritik döküntü, eksfoliatif döküntü, eritem, alopesi, cilt soyulması, gece terlemeleri, hiperhidroz, peteşi, ekimoz, cilt ağrısı, eksfoliatif dermatit, hiperkeratoz, cilt hiperpigmentasyonu | |
| Seyrek | pannikülit (eritem nodosum dahil) | |
| Kas iskelet sistemi , bağ doku ve kemik hastalıkları | Çok yaygın | kemik ağrısı, artralji, miyalji, ekstremite ağrısı, sırt ağrısı, kas spazmları |
| Yaygın | kas iskelet sistemi ağrısı, boyun ağrısı kas iskelet sistemi göğüs ağrısı | |
| Üreme sistemi ve meme hastalıkları | Yaygın | erektil fonksiyon bozukluğu |
| Genel bozukluklar ve uygulama bölgesine ilişkin | Çok yaygın | yorgunluk, asteni, periferik ödem, pireksi, ağrı |
| hastalıklar | Yaygın | üşüme, grip benzeri hastalık, kardiyak dışı göğüs ağrısı, kitle, yüzde ödem |
* Pazarlama sonrası deneyimden spontan bildirimler
Seçilen advers reaksiyonların açıklaması
Vasküler oklüzyon (bkz. Bölüm 4.2 ve 4.4)
ICLUSIG ile tedavi edilen hastalarda kardiyovasküler, serebrovasküler ve periferik vasküler olaylar ile venöz trombotik olaylar dahil olmak üzere ciddi vasküler oklüzyon meydana gelmiştir. 50 yaş ve altındaki hastalar da dahil olmak üzere kardiyovasküler risk faktörleri olan ve olmayan hastalarda bu olaylar meydana gelmiştir. Arteriyel oklüzif advers olaylar, artan yaşlarda ve iskemi, hipertansiyon, diyabet veya hiperlipidemi öyküsü olan hastalarda daha sık görülmüştür.
Minimum 64 aylık takip süresi olan PACE faz 2 çalışmasında (bkz. Bölüm 5.1), ICLUSIG ile tedavi edilen hastaların %13'ünde, %9'unda ve %11'inde sırasıyla arteriyel kardiyovasküler, serebrovasküler ve periferik vasküler tıkayıcı advers reaksiyonlar (tedaviyle ortaya çıkan sıklıklar) meydana geldi. Genel olarak, PACE faz 2 denemesinden ICLUSIG ile tedavi edilen hastaların %25'inde arteriyel oklüzif advers reaksiyonlar meydana geldi ve hastaların %20'sinde ciddi advers reaksiyonlar meydana geldi. Bazı hastalar birden fazla olay türü yaşadı. İlk kardiyovasküler, serebrovasküler ve periferik vasküler arteriyel tıkayıcı olayların başlamasına kadar geçen medyan süre, PACE çalışmasında sırasıyla 351, 611 ve 605 gündü. Hastaların %6'sında venöz tromboembolik reaksiyonlar (tedaviyle ortaya çıkan sıklıklar) meydana geldi.
Medyan 31.1 aylık takip süresine sahip OPTIC faz 2 çalışmasında (bkz. Bölüm 5.1), ICLUSIG ile tedavi edilen hastaların %4,3'ünde, %2,1'inde ve %3,2'sinde sırasıyla arteriyel kardiyovasküler, serebrovasküler ve periferik vasküler tıkayıcı advers reaksiyonlar (tedaviyle ortaya çıkan sıklıklar) meydana geldi (45 mg kohort). Genel olarak, ICLUSIG ile tedavi edilen hastaların %10'unda (45 mg kohort) arteriyel tıkayıcı advers reaksiyonlar meydana geldi ve hastaların %4,3'ünde (45 mg kohort) ciddi advers reaksiyonlar meydana geldi. OPTIC çalışmasında ilk kardiyovasküler, serebrovasküler ve periferik vasküler arteriyel tıkayıcı olayların başlamasına kadar geçen medyan süre sırasıyla 295, 379 ve 23 gündü. OPTIC'deki (45 mg kohort) 94 hastanın 1'inde venöz tromboembolik reaksiyon görülmüştür.
Miyelosupresyon
Miyelosupresyon tüm hasta popülasyonlarında yaygın şekilde bildirilmiştir. AF-KML ve BF KML/Ph+ ALL hastalarında derece 3 veya 4 trombositopeni, nötropeni ve anemi sıklığı, KF- KML hastalarına göre daha yüksektir (bkz. Tablo 5). Başlangıç laboratuvar değerleri normal olan hastalarda ve önceden laboratuvar anomalileri olan hastalarda miyelosupresyon bildirilmiştir.
Tedavinin miyelosupresyon nedeniyle kesilmesi seyrektir (trombositopeni %4, nötropeni ve aneminin her biri < %1).
Hepatit B reaktivasyonu
BCR-ABL TKI’larla ilişkili olarak hepatit B reaktivasyonu bildirilmiştir. Bazı vakalarda karaciğer nakliyle veya ölümle sonuçlanan akut karaciğer yetmezliği veya fulminan hepatit ortaya çıkmıştır (bkz. Bölüm 4.4).
Şiddetli Kutanöz Advers Reaksiyonlar (SCAR’lar)
Bazı BCR-ABL Tirozin Kinaz İnhibitörleri ile şiddetli cilt reaksiyonları (Stevens-Johnson Sendromu gibi) bildirilmiştir. Hastalar, özellikle kabarma, soyulma, mukozal tutulum veya sistemik semptomlarla ilişkiliyse, şüpheli cilt reaksiyonlarını derhal bildirmeleri konusunda uyarılmalıdır.
Tablo 5: Faz 2 Çalışmasındaki (N = 449) herhangi bir hastalık grubundaki hastaların ≥
%2’sinde klinik olarak ilişkili Grade 3/4* laboratuvar anomalilerinin insidansı: devam eden tüm hastalar için minimum 64 aylık takip
| Laboratuvar testi | Tüm Hastalar (N = 449) (%) | KF-KML (N = 270) (%) | AF-KML (N = 85) (%) | BF- KML/Ph+ ALL (N = 94) (%) |
|---|---|---|---|---|
| Hematoloji | ||||
| Trombositopeni (azalan trombosit sayısı) | 40 | 35 | 49 | 46 |
| Nötropeni (azalan ANC) | 34 | 23 | 52 | 52 |
| Lökopeni (azalan WBC) | 25 | 12 | 37 | 53 |
| Anemi (azalan Hgb) | 20 | 8 | 31 | 46 |
| Lenfopeni | 17 | 10 | 25 | 28 |
| Biyokimya | ||||
| Artan lipaz | 14 | 14 | 13 | 14 |
| Azalan fosfor | 10 | 10 | 13 | 9 |
| Artan glukoz | 7 | 8 | 13 | 1 |
| Artan ALT | 6 | 4 | 8 | 7 |
| Azalan sodyum | 5 | 6 | 6 | 2 |
| Artan AST | 4 | 3 | 5 | 3 |
| Artan amilaz | 4 | 4 | 4 | 3 |
| Azalan potasyum | 2 | < 1 | 6 | 2 |
| Artan potasyum | 2 | 2 | 1 | 3 |
| Artan alkalin fosfataz | 2 | 2 | 4 | 2 |
| Bilirubin | 1 | < 1 | 2 | 1 |
| Azalan kalsiyum | 1 | < 1 | 2 | 1 |
ALT=alanin aminotransferaz, ANC=mutlak nötrofil sayımı, AST=aspartat aminotransferaz, Hgb=hemoglobin, WBC=akyuvar sayısı. *Advers Olaylar için Ulusal Kanser Enstitüsü Ortak Terminoloji Kriterleri, Versiyon 4.0 kullanılarak bildirilmiştir. | ||||
Şüpheli advers reaksiyonların raporlanması
Ruhsatlandırma sonrası şüpheli ilaç advers reaksiyonlarının raporlanması büyük önem taşımaktadır. Raporlama yapılması, ilacın yarar/risk dengesinin sürekli olarak izlenmesine olanak sağlar. Sağlık mesleği mensuplarının herhangi bir şüpheli advers reaksiyonu Türkiye Farmakovijilans Merkezi (TÜFAM)’ne bildirmeleri gerekmektedir (www.titck.gov.tr; e- posta: tufam@titck.gov.tr; tel: 0 800 314 00 08; faks: 0 312 218 35 99)
4.9. Doz aşımı ve tedavisi
Klinik çalışmalarda, ICLUSIG ile kasıtsız doz aşımına ilişkin münferit vakalar bildirilmiştir. İki hastada 165 mg’lık tek dozlar ve tahmini 540 mg doz klinik açıdan anlamlı advers reaksiyonlara yol açmamıştır. Bir hastada 12 gün boyunca günde 90 mg’lık çoklu dozlar pnömoni, sistemik enflamatuvar yanıt, atriyal fibrilasyon ve asemptomatik, orta derecede perikard efüzyon ile sonuçlanmıştır. Tedaviye ara verilmiş, olaylar düzelmiş ve ICLUSIG günde bir kez 45 mg ile yeniden başlatılmıştır. ICLUSIG doz aşımı durumunda hasta gözlemlenmeli ve uygun destekleyici tedavi uygulanmalıdır.
5. FARMAKOLOJİK ÖZELLİKLER
5.1. Farmakodinamik özellikler
Farmakoterapötik grup: Antineoplastik ajanlar, Protein kinaz inhibitörleri ATC kodu: L01EA05
Etki mekanizması
Ponatinib, doğal BCR-ABL’ye ve ABL kinazın mutant formlarına yüksek afiniteli bağlanmayı sağlayan, bir karbon-karbon üçlü bağı da dahil olmak üzere yapısal elementlere sahip güçlü bir pan BCR-ABL inhibitörüdür. Ponatinib, sırasıyla 0,4 ve 2 nM IC50 değerleriyle ABL ve T315I mutant ABL’nin tirozin kinaz aktivitesini inhibe eder. Hücresel çalışmalarda, ponatinib, BCR-ABL kinaz alan mutasyonlarının aracılık ettiği imatinib, dasatinib ve nilotinib direncinin üstesinden gelebilmiştir. Klinik öncesi mutajenez çalışmalarında, 40 nM, test edilen tüm BCR-ABL mutantlarını eksprese eden hücrelerin canlılığını > %50 oranında (T315I dahil) inhibe etmeye ve mutant klonların ortaya çıkışını bastırmaya yeterli ponatinib konsantrasyonu olarak belirlenmiştir. Hücre bazlı hızlandırılmış bir mutajenez çalışmasında, BCR-ABL’de 40 nM ponatinibe direnç ortaya koyabilecek hiçbir mutasyon tespit edilmemiştir.
Ponatinib, doğal veya T315I mutant BCR-ABL’yi eksprese eden tümörleri taşıyan farelerde tümör küçülmesine ve uzun süreli sağkalım sağlamıştır.
30 mg veya daha yüksek dozlarda, ponatinibin en düşük plazma kararlı durum konsantrasyonları tipik olarak 21 ng/mL’yi (40 nM) aşmaktadır. 15 mg veya daha yüksek dozlarda, 34 hastanın 32’si (%94), periferik kan mononükleer hücrelerinde BCR-ABL inhibisyonunun bir biyobelirteci olan CRK-benzeri (CRKL) fosforilasyonunda ≥ %50 azalma göstermiştir.
Ponatinib, IC50 değerleri 20 nM’nin altında olan diğer klinik olarak ilgili kinazların aktivitesini inhibe etmektedir ve RET, FLT3 ve KIT ile FGFR, PDGFR ve VEGFR kinaz ailelerinin üyelerine karşı hücresel aktivite sergilemiştir.
Klinik etkililik ve güvenlilik
PACE çalışması
ICLUSIG’in önceki tirozin kinaz inhibitörü (TKI) tedavisine dirençli veya intoleransı olan KML ve Ph+ ALL hastalarında güvenliliği ve etkililiği, tek kollu, açık etiketli, uluslararası, çok merkezli bir çalışmada değerlendirilmiştir. Tüm hastalara günde bir kez 45 mg ICLUSIG uygulanmış olup doz azaltma ve doz kesintileri ve ardından dozun yeniden başlatılması ve yeniden yükseltilmesi olasılığı bulunuyordu. Hastalar, hastalık evresine (KF-KML; AF-KML; ya da BP-KML/Ph+ ALL), dasatinib veya nilotinibe karşı direnç ya da intoleransa (R/I) ve T315I mutasyonu varlığına göre altı kohorttan birine atanmıştır.
KP-KML’de direnç, dasatinib veya nilotinib tedavisi sırasında tam bir hematolojik yanıt (3 ayda), minör sitogenetik yanıt (6 ayda) veya majör sitogenetik yanıt (12 ayda) elde edilememesi olarak tanımlanmıştır. Dasatinib veya nilotinib ile herhangi bir zamanda tam bir sitogenetik yanıt veya AF-KML veya BF-KML’ye progresyon olmadığında yanıt kaybı veya kinaz alan mutasyonu gelişimi yaşayan KF-KML hastaları da dirençli olarak kabul edilmiştir. AF-KML ve BF-KML/Ph+ ALL’de direnç, majör hematolojik yanıtın elde edilememesi (3 ayda AF-KML, 1 ayda BF-KML/Ph+ ALL), majör hematolojik yanıt kaybı (herhangi bir zamanda) veya dasatinib veya nilotinib kullanırken majör bir hematolojik yanıt olmadığında kinaz alanı mutasyonunun gelişimi olarak tanımlanmıştır.
İntolerans, KF-KML hastaları için tam bir sitogenetik yanıt veya AF-KML, BF-KML veya Ph+ ALL hastaları için majör hematolojik yanıt olmadığında ideal yönetime rağmen toksisiteler nedeniyle dasatinib veya nilotinibin kesilmesi olarak tanımlanmıştır.
KF-KML’de primer etkililik sonlanım noktası, 12 aya kadar tam ve kısmi sitogenetik yanıtları (CCyR ve PCyR) kapsayan majör sitogenetik yanıttı (MCyR). KF-KML’deki sekonder etkililik sonlanım noktaları, tam hematolojik yanıt (CHR) ile majör moleküler yanıttı (MMR).
AF-KML ve BF-KML/Ph+ ALL’de primer etkililik sonlanım noktası, tam hematolojik yanıt (CHR) veya lösemi kanıtı olmaması (NEL) olarak tanımlanan majör hematolojik yanıttı (MaHR). AF-KML ve BF-KML/Ph+ ALL’deki sekonder sonlanım noktaları MCyR ve MMR idi.
Tüm hastalar için ek ikincil etkililik sonlanım noktaları arasında doğrulanmış MCyR, yanıta kadar geçen süre, yanıt süresi, progresyonsuz sağkalım ve genel sağkalım bulunuyordu. Ayrıca, kısa süreli sitogenetik (MCyR) ve moleküler (MMR) yanıt sonuçları ile PFS ve OS’nin uzun süreli sonuçları, doz azaltımından sonra yanıtın korunması (MCyR ve MMR) ve Arteriyel Oklüzif Olay durumuna göre PFS ve OS arasındaki ilişkiyi değerlendirmek üzere post-hoc analizler yapılmıştır.
Çalışmaya 449 hasta kaydedilmiş olup analiz için 444 hasta uygundu: 267 KF-KML hastası (R/I Kohortu: n=203, T315I Kohortu: n=64), 83 AF-KML hastası (R/I Kohortu: n=65, T315I Kohortu: n=18), 62 BF-KML (R/I Kohortu: n=38, T315I Kohortu: n=24) ve 32 Ph+ ALL hastası (R/I Kohortu: n=10, T315I Kohortu: n=22). Dasatinib veya nilotinib için önceki MCyR veya daha iyisine (MCyR, MMR veya CMR) KF-KML’li hastaların sadece %26’sında ulaşılmıştır ve önceki MaHR veya daha iyisine (MaHR, MCyR, MMR veya CMR) sadece AF-KML ve BF-KML hastalarının sırasıyla %21’i ve %24’ünde ulaşılmıştır. Başlangıç demografik özellikleri aşağıda Tablo 6’da açıklanmaktadır.
Tablo 6: PACE çalışması için demografik bilgiler ve hastalık özellikleri
| Başlangıçtaki hasta özellikleri | Toplam güvenlilik popülasyonu N = 449 |
|---|---|
| Yaş | |
| Medyan, yıl (aralık) | 59 (18 – 94) |
| Cinsiyet, n (%) | |
| Erkek | 238 (%53) |
| Irk, n (%) | |
| Asyalı | 59 (%13) |
| Siyah/Afro-Amerikalı | 25 (%6) |
| Beyaz | 352 (%78) |
| Diğer | 13 (%3) |
| ECOG Performans Durumu, n (%) | |
| ECOG=0 ya da 1 | 414 (%92) |
| Hastalık öyküsü | |
| Tanıdan ilk doza kadar geçen süre, yıl (aralık) | 6,09 (0,33 – 28,47) |
| Önceki TKI Tedavisine Dirençlia *, n (%) | 374 (%88) |
| Önceki TKI Tedavisi - rejim sayısı, n (%) | |
| 1 | 32 (%7) |
| 2 | 155 (%35) |
| ≥ 3 | 262 (%58) |
| Başlangıçta tespit edilen BCR-ABL mutasyonu, n (%)b | |
| Yok | 198 (%44) |
| 1 | 192 (%43) |
| ≥ 2 | 54 (%12) |
| Komorbiditeler | |
| Hipertansiyon | 159 (35%) |
| Diyabet | 57 (13%) |
| Hiperkolesterolemi | 100 (22%) |
| İskemik kalp hastalığı öyküsü | 67 (15%) |
a* dasatinib ya da nilotinib ile önceki TKI tedavisi bildiren 427 hastadan b Başlangıçta bir ya da daha fazla BCR-ABL kinaz alan mutasyonları tespit edilen hastalar arasında 37 benzersiz mutasyon tespit edilmiştir. | |
Genel olarak, hastaların %55’inde girişte bir veya daha fazla BCR-ABL kinaz alanı mutasyonu vardı ve bunların en sık olanları: T315I (%29), F317L (%8), E255K (4) ve F359V (%4). R/I kohortundaki KF-KML hastalarının %67’sinde, çalışmaya girişte herhangi bir mutasyon tespit edilmemiştir.
Etkililik sonuçları Tablo 7, Tablo 8 ve Tablo 9’da özetlenmiştir.
Tablo 7: Dirençli ya da intoleransı olan kronik faz KML hastalarında ICLUSIG’in etkililiği
| Genel (N = 267) | Dirençli ya da İntoleransı olan | ||
|---|---|---|---|
| R/I Kohort (N= 203) | T315I Kohort (N= 64) | ||
| Sitogenetik Yanıt | |||
Majör (MCyR)a % (%95 GA) | %55 (49– 62) | %51 (44 – 58) | %70 (58– 81) |
Tam (CCyR) % (%95 GA) | %46 (40– 52) | %40 (33 – 47) | %66 (53– 77) |
Majör Moleküler Yanıtb % (%95 GA) | %40 (35– 47) | %35 (28 – 42) | %58 (45– 70) |
a KF-KML Kohortları için primer sonlanım noktası, hem tam (Tespit edilebilir Ph+ hücresi yok) hem de kısmi (%1 ila %35 Ph+ hücreleri) sitogenetik yanıtları birleştiren MCyR idi. b Periferik kanda ölçülmüştür. Kantitatif ters transkriptaz polimeraz zincir reaksiyonu (qRT PCR) ile ölçülen periferik kanda Uluslararası Ölçekte (IS) BCR-ABL’nin ABL transkriptlerine ≤ %0,1 oranı olarak tanımlanmıştır (yani ≤ %0,1 BCR-ABLIS; hastalarda b2a2/b3a2 (p210) transkripti bulunmalıdır). Veri tabanı veri kesme tarihi 6 Şubat 2017. | |||
Daha önce daha az TKI alan KF-KML hastaları daha yüksek sitogenetik, hematolojik ve moleküler yanıtlar elde etmiştir. Daha önce bir, iki, üç veya dört TKI ile tedavi edilen KF- KML hastalarının sırasıyla %75’i (12/16), %68’i (66/97), %44’ü (63/142) ve %58’i (7/12) ICLUSIG kullanırken birMCyR’ye ulaşmıştır. Medyan doz yoğunluğu 28 mg/gün veya beklenen 45 mg dozun %63'ü olmuştur.
Başlangıçta hiç mutasyon tespit edilmeyen KF-KML hastalarından %49’u (66/136) bir MCyR’ye ulaşmıştır.
Başlangıçta birden fazla KF-KML hastasında tespit edilen her BCR-ABL mutasyonu için ICLUSIG tedavisinin ardından bir MCyR’ye ulaşılmıştır.
MCyR’ye ulaşan KF-KML hastalarında, MCyR’ye kadar geçen medyan süre 2,8 ay (aralık: 1,6 ila 11,3 ay) ve MMR’ye ulaşan hastalarda MMR’ye kadar geçen medyan süre 5,5 aydı (aralık: 1,8 ila 55,5 ay). Devam eden hastaların tümünde minimum 64 aylık takiple güncellenmiş bildirim sırasında, MCyR ve MMR’nin medyan sürelerine henüz ulaşılmamıştı. Kaplan-Meier hesaplamasına dayanarak, bir MCyR’ye ulaşan KF-KML (medyan tedavi süresi: 32,2 ay) hastalarının %82’sinin (%95 GA: [%74 - %88]) bu yanıtı 48 ay koruyacağı ve bir MMR’ye ulaşan KF-KML hastalarının %61’inin (%95 GA: [%51 - %70]) bu yanıtı 36 ay koruyacağı öngörülmektedir. KF-KML’li tüm hastaların MCyR ve MMR’yi koruma olasılığı, analiz 5 yıla uzatıldığında daha fazla değişmemiştir.
Minimum 64 aylık takip ile KF-KML hastalarının %3,4’ünün (9/267) hastalığı AF-KML veya
BF-KML’ye dönmüştür.
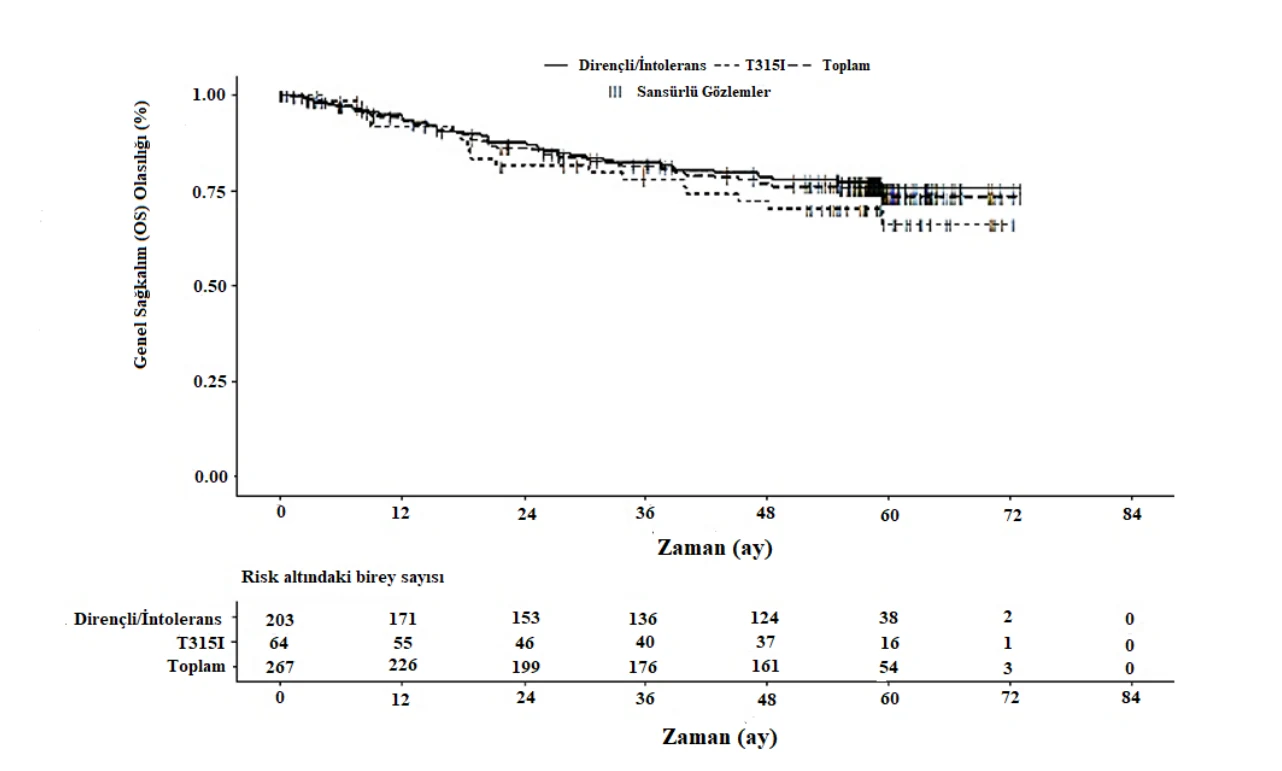
KF-KML hastalarının genelinin (N = 267) yanı sıra KF-ML R/I Kohort A hastaları (N = 203) ve T315I Kohort B hastaları (N = 64) için medyan OS’ye ulaşılamamıştır. Genel KF-KML hastalık grubu için, 2, 3, 4 ve 5 yıldaki sağkalım olasılığı Şekil 1’de gösterildiği gibi sırasıyla
%86, %81,2, %76,9 ve %73,3 olarak tahmin edilmektedir.
Şekil 1 - KF-KML popülasyonunda genel sağkalım için Kaplan-Meier eğrileri (Tedavi Edilen Popülasyon)
Tedavinin ilk yılında MCyR veya MMR yanıtına ulaşan KF-KML hastaları, bu tedavi kilometre taşlarını karşılamayan hastalara kıyasla progresyonsuz (PFS) ve genel sağkalımda (OS) istatistiksel olarak anlamlı derecede iyileşme göstermiştir. 3 aylık dönüm noktasındaki bir MCyR, PFS ve OS ile güçlü ve istatistiksel olarak anlamlı bir korelasyon göstermiştir (sırasıyla, p < 0,0001 ve p = 0,0006). 12 aylık dönüm noktasında PFS ve OS’nin MCyR ile korelasyonunda istatistiksel anlamlılık sağlanmıştır (sırasıyla p = < 0,0001 ve p=0,0012).
Tablo 8: Dirençli ya da intoleransı olan ileri evre KML hastalarında ICLUSIG’in etkililiği
| Hızlanmış Evre KML | Blast Evre KML | |||||||||
|---|---|---|---|---|---|---|---|---|---|---|
| Genel (N = 83) | Dirençli ya da İntoleransı olan | Genel (N = 62) | Dirençli ya da İntoleransı olan | |||||||
R/I Kohort Genel (N = 65) | T315I Kohor t Genel (N = 18) | R/I Kohort Genel (N = 38) | T315I Kohor t Genel (N = 24) | |||||||
| Hematolojik Yanı t Oranı | ||||||||||
| Majöra (MaHR) | ||||||||||
| % | %57 | %57 | %56 | %31 | %32 | %29 | ||||
| (%95 GA) | (45– 68) | (44 – 69) | (31– 79) | (20– 44) | (18– 49) | (13– 51) | ||||
| Tamb (CHR) | ||||||||||
| % | %51 | %49 | %56 | %21 | %24 | %17 | ||||
| (%95 GA) | (39– 62) | (37 – 62) | (31– 79) | (12– 33) | (11– 40) | (5 - 37) | ||||
Majör Sitogenetik Yanıt(MCyR) c | ||||||||||
% (%95 GA) | %39 (28– 50) | %34 (23 – 47) | %56 (31– 79) | %23 (13– 35) | %18 (8 - 34) | %29 (13– 51) | ||||
a AF-KML ve BF-KML/Ph+ ALL Kohortları için primer sonlanım noktası, tam hematolojik yanıtları ve lösemi kanıtı olmamasını (NEL) birleştiren MaHR idi. b CHR: WBC ≤ kurumsal ULN, ANC ≥ 1,000/mm3, trombositler ≥ 100,000/mm3, periferik kanda blastlar ya da promiyelositler yok, kemik iliği blastları ≤ %5, periferik kanda < %5 miyelositler artı metamiyelositler, periferik kanda bazofiller < %5, ekstramedüller tutulum yok (hepatomegali ya da splenomegali dahil olmak üzere). c MCyR hem tam (Tespit edilebilir Ph+ hücresi yok) hem de kısmi (%1 ila %35 Ph+ hücreleri) sitogenetik yanıtları birleştirmektedir Veri tabanı veri kesme tarihi 6 Şubat 2017 | ||||||||||
AF-KML hastalarında medyan doz yoğunluğu 32 mg/gün olmuştur.
Tablo 9: Dirençli ya da intoleransı olan Ph+ ALL hastalarında ICLUSIG’in etkililiği
| Genel (N = 32) | Dirençli ya da İntoleransı olan | ||
|---|---|---|---|
R/I Kohort (N = 10) | T315I Kohort (N= 22) | ||
| Hematolojik Yanıt Oranı | |||
Majöra (MaHR) % (%95 GA) | %41 (24– 59) | %50 (19 – 81) | %36 (17– 59) |
Tamb (CHR) % (%95 GA) | %34 (19– 53) | %40 (12 – 74) | %32 (14 - 55) |
Majör Sitogenetik Yanıtc % (%95 GA) | %47 (29– 65) | %60 (26 – 88) | %41 (21 - 64) |
a AF-KML ve BF-KML/Ph+ ALL Kohortları için primer sonlanım noktası, tam hematolojik yanıtları ve lösemi kanıtı olmamasını birleştiren MaHR idi. b CHR: WBC ≤ kurumsal ULN, ANC ≥ 1,000/mm3, trombositler ≥ 100,000/mm3, periferik kanda blastlar ya da promiyelositler yok, kemik iliği blastları ≤ %5, periferik kanda < %5 miyelositler artı metamiyelositler, periferik kanda bazofiller < %5, ekstramedüller tutulum yok (hepatomegali ya da splenomegali dahil olmak üzere). c MCyR hem tam (Tespit edilebilir Ph+ hücresi yok) hem de kısmi (%1 ila %35 Ph+ hücreleri) sitogenetik yanıtları birleştirmektedir Veri tabanı veri kesme tarihi 6 Şubat 2017 | |||
BF-CML/Ph+ ALL hastalarında medyan doz yoğunluğu 44 mg/gün olmuştur.
AF-KML, BF-KML ve Ph+ ALL hastalarında MaHR’ye kadar medyan süre sırasıyla 0,7 ay (aralık: 0,4 ila 5,8 ay), 1ay (aralık: 0,4 ila 3,7 ay), 0,7 aydı (aralık: 0,4 ila 5,5 ay). Devam eden hastaların tümünde minimum 64 aylık takiple güncellenmiş bildirim sırasında, MaHR medyan süresi AF-KML (medyan tedavi süresi: 19,4 ay) BF-KML (medyan tedavi süresi: 2,9 ay) ve Ph+ ALL (medyan tedavi süresi: 2,7 ay) hastaları için sırasıyla 12,9 ay (aralık: 1,2 ila 68,4 ay), 6ay (aralık: 1,8 ila 59,6 ay), 3,2 aydı (aralık: 1,8 ila 12,8 ay) olarak hesaplanmıştır.
PACE faz 2 çalışmasındaki tüm hastalar için doz yoğunluğu-güvenlilik ilişkisi, günde bir kez 15 ila 45 mg doz aralığında derece ≥ 3 advers olaylarda (kalp yetmezliği, arteriyel tromboz, hipertansiyon, trombositopeni, pankreatit, nötropeni, döküntü, ALT artışı, AST artışı, lipaz artışı, miyelosupresyon, artralji) anlamlı artışlar olduğunu göstermiştir.
PACE faz 2 çalışmasındaki doz yoğunluğu-güvenlilik ilişkisinin analizinde, eş değişkenler için ayarlama yapıldıktan sonra, genel doz yoğunluğunun, her 15 mg’lık artış için yaklaşık 1,6’lık bir olasılık oranıyla, artan vasküler oklüzyon riski ile önemli ölçüde ilişkili olduğu sonucuna varılmıştır. Ek olarak, faz 1 çalışmasındaki hastalardan alınan verilerin lojistik regresyon analizlerinden elde edilen sonuçlar, sistemik maruziyet (EAA) ile arteriyel trombotik olayların oluşumu arasında bir ilişki olduğunu düşündürmektedir. Dozda bir azalmanın vasküler oklüzif olay riskini azaltması beklenmektedir, ancak analiz, daha yüksek dozların bir "devralma" etkisinin olabileceğini, öyle ki bir doz azaltımının risk azalmasıyla sonuçlanmasının birkaç ay sürebileceğini öne sürmüştür. Bu analizde vasküler oklüzif olayların oluşumu ile istatistiksel olarak anlamlı bir ilişki gösteren diğer eş değişkenler, tıbbi iskemi öyküsü ve yaştır.
KF-KML hastalarında doz azaltımı
PACE faz 2 çalışmasında, advers olayların ardından doz azaltımı önerilmiştir. Vasküler oklüzif olay riskini azaltmak amacıyla bu çalışmada advers olayların yokluğunda tüm KF- KML hastalarında ileriye dönük doz azaltılmasına yönelik ek öneriler sunulmuştur.
Minimum 48 aylık takip ve ileriye dönük doz azaltma önerisinden yaklaşık 2 yıl sonra, devam eden 110 KF-KML hastası bulunuyordu. Bu devam eden hastaların çoğunluğunun (82/110 hasta; %75) son dozda 15 mg aldığı, 24/110 hastanın (%22) 30 mg aldığı ve 4/110 hastanın (%4) 45 mg aldığı bildirilmiştir. Çalışmanın sonlandırıldığı tarihte (en az 64 aylık takip ve ileriye dönük doz azaltma önerisinden 3 yıldan fazla bir süre sonra), 99 KF-KML hastası devam ediyordu ve bu hastaların 77’si (%78) çalışmadaki son dozları olarak 15 mg almıştır.
Güvenlilik
PACE faz 2 çalışmasında, 86 KF-KML hastası 45 mg dozda MCyR’ye ulaşmış, 45 KF-KML hastası, çoğunlukla advers olaylar sebebiyle 30 mg’a doz azaltılmasından sonra MCyR’ye ulaşmıştır.
Bu 131 hastanın 44’ünde vasküler oklüzif olaylar meydana gelmiştir. Bu olayların çoğu, hastanın MCyR’ye ulaştığı dozda meydana gelmiştir; doz azaltımından sonra daha az olay meydana gelmiştir.
Tablo 10: 45 mg veya 30 mg’da MCyR’ye ulaşan KF-KML hastalarında ilk vasküler oklüzif advers olaylar (veri çıkarma 7 Nisan 2014)
| İlk vasküler oklüzif Olayın başlangıcındaki en son doz | |||||||
|---|---|---|---|---|---|---|---|
| 45 mg | 30 mg | 15 mg | |||||
| 45 mg’da MCyR’ye ulaşıldı (N = 86) | 19 | 6 | 0 | ||||
| 30 mg’da MCyR’ye ulaşıldı (N = 45) | 1 | 13 | 5 | ||||
İlk kardiyovasküler, serebrovasküler ve periferik vasküler arteriyel oklüzif olayların başlangıcına kadar geçen medyan süre sırasıyla 351, 611 ve 605 gündü. Maruziyete göre ayarlandığında, ilk arteriyel oklüzif olayların insidansı, takibin ilk iki yılında en yüksekti ve günlük doz yoğunluğu azaldıkça düşmüştür (ileriye dönük doz azaltma önerisinin ardından). Doz dışındaki diğer faktörler de arteriyel oklüzyon riskine katkıda bulunabilmektedir.
Etkililik
Herhangi bir nedenle doz azaltımı uygulanan tüm KF-KML hastalarında yanıtın korunmasına (MCyR ve MMR) ilişkin olarak PACE faz 2 çalışmasından elde edilen veriler mevcuttur. Tablo 11, 45 mg’da MCyR ve MMR’ye ulaşan hastalar için bu verileri göstermektedir; 30 mg’da MCyR ve MMR’ye ulaşan hastalar için benzer veriler mevcuttur.
Doz azaltımı uygulanan hastaların çoğu, şu anda devam eden takip süresi boyunca yanıtı (MCyR ve MMR) korumuştur. Bireysel fayda-risk değerlendirmesi esas alınarak hastaların bir bölümünde doz azaltımına gidilmemiştir.
Tablo 11: 45 mg dozda MCyR’ye ulaşan KF-KML hastalarında yanıtın korunması (veri çıkarma 6 Şubat 2017)
MCyR’ye 45 mg’da ulaşan (N=86) | MMR’ye 45 mg’da ulaşan (N=63) | ||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|
| Hasta sayısı | MCyR’yi koruyan | Hasta sayısı | MMR’yi koruyan | ||||||||
| Doz azaltımı yok | 19 | 13 (%68) | 18 | 11 (%61) | |||||||
| Sadece 30 mg’a kadar doz azaltımı | 15 | 13 (%87) | 5 | 3 (%60) | |||||||
| 30 mg’da ≥ 3 aylık azaltma | 12 | 10 (%83) | 3 | 2 (%67) | |||||||
| 30 mg’da ≥ 6 aylık azaltma | 11 | 9 (%82) | 3 | 2 (%67) | |||||||
| 30 mg’da ≥ 12 aylık azaltma | 8 | 7 (%88) | 3 | 2 (%67) | |||||||
| 30 mg’da ≥ 18 aylık azaltma | 7 | 6 (%86) | 2 | 2 (%100) | |||||||
| 30 mg’da ≥ 24 aylık azaltma | 6 | 6 (%100) | 2 | 2 (%100) | |||||||
| 30 mg’da ≥ 36 aylık azaltma | 1 | 1 (%100) | -- | -- | |||||||
| 15 mg’a kadar herhangi bir doz azaltımı | 52 | 51 (%98) | 40 | 36 (%90) | |||||||
| 15 mg’da ≥ 3 aylık azaltma | 49 | 49 (%100) | 39 | 36 (%92) | |||||||
| 15 mg’da ≥ 6 aylık azaltma | 47 | 47 (%100) | 37 | 35 (%95) | |||||||
| 15 mg’da ≥ 12 aylık azaltma | 44 | 44 (%100) | 34 | 33 (%97) | |||||||
| 15 mg’da ≥ 18 aylık gün azaltma | 38 | 38 (%100) | 29 | 29 (%100) | |||||||
| 15 mg’da ≥ 24 aylık azaltma | 32 | 32 (%100) | 23 | 23 (%100) | |||||||
| 15 mg’da ≥ 36 aylık azaltma | 8 | 8 (%100) | 4 | 4 (%100) | |||||||
ICLUSIG’in anti-lösemik aktivitesi, 65 KML ve Ph+ ALL hastasını kapsayan bir faz 1 doz yükseltme çalışmasında da değerlendirilmiştir; çalışma tamamlanmıştır. 43 KF-KML hastasından 31’inde 55,5 aylık medyan takip süresinde MCyR’ye ulaşılmıştır (aralık: 1,7 ila 91,4 ay). Bildirim sırasında 25 KF-KML hastası MCyR’deydi (MCyR medyan süresine ulaşılmamıştır).
OPTIC açık etiketli randomize Faz 2 çalışması
ICLUSIG'in güvenliği ve etkililiği, bir doz optimizasyon denemesi olan OPTIC faz 2 çalışmasında değerlendirilmiştir. Uygun hastalarda, hastalığı önceden en az 2 kinaz inhibitörüne dirençli olduğu düşünülen veya T315I mutasyonuna sahip olan KF-KML vardı. Önceki bir kinaz inhibitöründeyken KF-KML'deki direnç, tam bir hematolojik yanıt (3 ay), küçük bir sitogenetik yanıt (6 ay) veya büyük bir sitogenetik yanıt (12 ay) elde edilememesi veya yeni bir BCR-ABL1 kinaz alanı mutasyonu veya yeni klonal evrim gelişimi olarak tanımlanmıştır. Hastaların çalışma girişinde>% 1 BCR-ABL1IS ((gerçek zamanlı polimeraz zincir reaksiyonu ile) olması gerekmekteydi.
Hastalara üç başlangıç dozundan biri verilmiştir: oral olarak günde bir kez 45 mg, oral olarak günde bir kez 30 mg veya oral olarak günde bir kez 15 mg. Oral olarak günde bir kez 45 mg veya 30 mg'lık bir ponatinib başlangıç dozu alan hastalarda, <%1 BCR-ABL1IS elde edilmesi üzerine günde bir kez 15 mg'a zorunlu doz azaltımı yapılmıştır. Primer etkililik sonlanım noktası, 12 ayda <% 1 BCR-ABL1IS elde edilmesine dayanan moleküler bir yanıttı. Tüm hastalar primer analiz verilerinin kesilmesiyle 12 aylık zaman noktasına (primer sonlanım noktası) ulaşmıştır.
45 Mg kohortu için medyan takip süresi (N=94) 31.1 aydı (% 95 GA: 24,1, 36). Sadece önerilen 45 mg başlangıç dozu için etkinlik sonuçları aşağıda açıklanmıştır. Toplam 282 hastaya ICLUSIG verilmiştir: 94'ü 45 mg başlangıç dozu, 94'ü 30 mg başlangıç dozu ve 94'ü 15 mg başlangıç dozu almıştır. Başlangıç dozu 45 mg olan hastalar için başlangıç demografik özellikleri Tablo 12'de açıklanmıştır.
Tablo 12: OPTIC çalışması için demografik bilgiler ve hastalık özellikleri
| Girişteki hasta özellikleri | ICLUSIG 45 mg → 15 mg (N = 94) |
|---|---|
| Yaş | |
| Medyan, yıl (aralık) | 46 (19 – 81) |
| Cinsiyet, n (%) | |
| Erkek | 50 (%53) |
| Irk, n (%) | |
| Beyaz | 73 (%78) |
| Asyalı | 16 (%17) |
| Diğer/Bilinmeyen | 4 (%4) |
| Siyah ya da Afro-Amerikalı | 1 (%1) |
| ECOG Performans Durumu, n (%) | |
| ECOG=0 ya da 1 | 93 (%99) |
| Hastalık öyküsü | |
| Tanıdan ilk doza kadar geçen süre, yıl (aralık) | 5,5 (1 – 21) |
| Önceki Kinaz İnhibitör Tedavisine Dirençlia *, n (%) | 92 (%98) |
| Bir veya daha fazla BCR-ABL kinaz alanı mutasyonunun varlığı, n (%) | 41(%44) |
| Önceki Kinaz İnhibitör sayısı, n (%) | |
| 1 | 1 (%1) |
| 2 | 43 (%46) |
| ≥ 3 | 50 (%53) |
| Başlangıçtaki T315I mutasyonu | 25 (%27) |
| Komorbiditeler | |
| Hipertansiyon | 29 (31%) |
| Diyabet | 5 (5%) |
| Hiperkolesterolemi | 3 (3%) |
| İskemik kalp hastalığı öyküsü | 3 (3%) |
Etkililik sonuçları Tablo 13 ‘de özetlenmiştir.
45 mg'lık bir başlangıç dozu alan hastalarda primer sonlanım noktasına ulaşılmıştır.
Genel olarak, hastaların %44'ünde en sık T315I (%27) olmak üzere çalışmaya girişte bir veya daha fazla BCR-ABL kinaz alanı mutasyonu vardı. Başlangıç T315I mutasyon durumuna dayalı alt grup analizi, T315I olan ve olmayan hastalarda 2 ayda benzer ≤ %1 BCR-ABL1IS oranları gösterdi (aşağıdaki Tablo 13'e bakın). 45 mg'lık başlangıç dozunu alan hastaların
%54'ü için çalışma girişinde herhangi bir mutasyon saptanmamıştır.
CP KML hastaları arasında en az iki yıllık takip ile, hastalıklarının AP KML veya BP KML'ye dönüşümünü yaşayan hastaların oranı sırasıyla %10,6 ve %3,2'dir.
Tablo 13: OPTIC Faz 2 Çalışmasında 45 mg Başlangıç Dozunda ICLUSIG Alan KF-
KML Hastalarında Etkililik Sonuçları
ICLUSIG 45 mg → 15 mg (N = 93) (a) | ||
|---|---|---|
| 12 Aydaki Moleküler Yanıt b | ||
| Genel <% 1 BCR-ABL1IS Oranı | 44% (41/93) | |
| % (n/N) | (32%, 57%) | |
| (%98,3 GA) (c) | ||
| T315I mutasyonu olan hastalar | ||
| % (n/N) | 44% (11/25) | |
| (%95 GA) | (24%, 65%) | |
| T315I mutasyonu olmayan hastalar | 44% (29/66) (d) | |
| % (n/N) | (32%, 57%) | |
| (%95 GA) | ||
| 12 Aydaki Sitogenik Yanıt | ||
| Majör (MCyR)e | 48% (44/91) (f) | |
| % (n/N) | (38%, 59%) | |
| (%95 GA) | ||
| T315I mutasyonu olan hastalar | 52% (13/25) | |
| % (n/N) | (31%, 72%) | |
| (%95 GA) | ||
| T315I mutasyonu olmayan hastalar | 46% (30/65) (g) | |
| % (n/N) | (34%, 59%) | |
| (%95 GA) | ||
- (a) ITT popülasyonu (N = 93) b2a2 / b3a2 BCR ABL1 transkriptleri olan hastalar olarak tanımlanmıştır.
- (b) Birincil sonlanım noktası 12 ayda <% 1 BCR-ABL1IS oranıydı. Kantitatif ters transkriptaz polimeraz zincir reaksiyonu (qRT PCR) ile ölçülen periferik kanda BCR ABL'nin Uluslararası Ölçekte (IS) ABL transkriptlerine ≥% 1 oranı olarak tanımlanır (yani, <% 1 BCR-ABL1IS; hastalar b2a2 / b3a2 (p210) transkriptine sahip olmalıdır).
- (c) %98,3 GA, binomial kesin (Clopper-Pearson) yöntemi kullanılarak hesaplanmıştır (d) 93 hastadan iki hastada başlangıç mutasyon değerlendirmesi yapılmamıştır ve mutasyon analizi ile yanıttan çıkarılmıştır.
- (e) İkincil sonlanım noktası, hem tam (saptanabilir Ph + hücresi olmayan) hem de kısmi (en az 20 metafazda% 1 ila% 35 Ph + hücre) sitogenetik yanıtları birleştiren 12 ay boyunca MCyR idi.
- (f) Analiz, incelenen en az 20 metafaz ile başlangıçta sitogenetik değerlendirme yapılan hastalar olarak tanımlanan ITT sitogenetik popülasyonuna (N = 91) 114 dayanmaktadır. Başlangıçta tam sitogenetik yanıtı olan bir hasta analiz dışı bırakılmıştır.
- (g) 91 Hastanın birinde başlangıç mutasyon değerlendirmesi yapılmamıştır ve mutasyon analizi ile yanıttan çıkarılmıştır.
İkincil etkililik sonlanım noktaları arasında 12 ayda tam sitogenik yanıt (CCyR), 12 ve 24 ayda majör moleküler yanıt (MMR), 3 ayda tam hematolojik yanıt, yanıt zamanı, yanıt süresi, yanıtın sürdürülmesi, progresyonsuz sağkalım (PFS) ve genel sağkalım (OS) yer almaktadır. Ayrıca, ek değerlendirme, ≤1% BCR-ABL1IS 'nın başarısına dayanarak 36 ay boyunca 3 aylık aralıklarla her hasta ziyaretinde moleküler yanıt oranlarını içermiştir.
- 12 Ayda, hastaların%34'ü (31/91) ve%17'si (16/93) sırasıyla CCyR ve MMR elde etti. 24 Ayda hastaların%24'ü (18/75) MMR elde etti. Medyan MMR süresine henüz ulaşılamamıştı.
- Medyan ponatinib tedavi süresi 21 aydı.
- ≤1% BCR-ABL1IS elde edildikten sonra doz azaltımı yapılan 45 hastanın 28'i (% 62) yanıtını en az 90 gün boyunca azaltılmış dozda sürdürmüştür. 28 Hastanın 18'i (% 64) yanıtı en az bir yıl sürdürmüştür. Medyan yanıt süresine (MR2) ulaşılamamıştır. MR2'yi 12 ayda ve 24 ayda sürdürme olasılıkları sırasıyla %79,13 ve %73,17 idi.
- 12 Aydaki moleküler yanıt oranları (≤1% BCR-ABL1IS 'nın başarısı ile ölçülen), önceden ≤2 TKI ile tedavi görmüş hastalarda, ≥3 TKI ile tedavi gören hastalara kıyasla (sırasıyla %40'a karşı %48) daha düşüktü.
Kardiyak elektrofizyoloji
ICLUSIG’in QT aralığı uzatma potansiyeli, günde bir kez 30 mg, 45 mg veya 60 mg ICLUSIG alan 39 lösemi hastasında değerlendirilmiştir. Ponatinib’in QT aralıkları üzerindeki etkisini değerlendirmek üzere başlangıçta ve kararlı durumda üç kopya halinde seri EKG’ler toplanmıştır. Çalışmada ortalama QTc aralığında (ör. >20 ms) başlangıca göre klinik açıdan anlamlı değişiklikler tespit edilmemiştir. Ek olarak, farmakokinetik-farmakodinamik modeller, 60 mg grubu için Cmaks’ta tahmini -6,4 ms (üst güven aralığı -0,9 ms) QTcF ortalama değişikliği ile maruziyet-etki ilişkisi göstermemektedir.
Pediyatrik popülasyon
Avrupa İlaç Kurumu, KML ve Ph+ ALL’da doğumdan bir yaşına kadar olan çocuklarda ICLUSIG ile yapılan çalışmalardan elde edilen bulguların sunulması zorunluluğundan feragat etmiştir. Avrupa İlaç Kurumu, pediyatrik hastalarda ICLUSIG ile yapılan çalışmaların sonuçlarını sunma yükümlülüğünü KML ve Ph+ ALL'de 1 yıldan 18 yıla kadar ertelemiştir ((pediyatrik kullanıma ilişkin bilgiler için bölüm 4.2’ye bakınız).
5.2. Farmakokinetik özellikler
Genel özellikler
Emilim:
Pik ponatinib konsantrasyonları oral uygulamadan yaklaşık 4 saat sonra gözlenmektedir. Hastalarda değerlendirilen klinik olarak ilgili dozlar aralığında (15 mg ila 60 mg), ponatinib hem Cmaks hem de EAA’da dozla orantılı artışlar sergilemiştir. Kararlı durumda günlük 45 mg ponatinib için elde edilen geometrik ortalama (%CV) Cmaks ve EAA(0-τ) maruziyetleri sırasıyla 77 ng/mL (%50) ve 1296 ng•sa/mL (%48) olmuştur. Yüksek yağlı ve düşük yağlı bir öğünün ardından plazma ponatinib maruziyetleri (Cmaks ve EAA) açlık koşullarına göre farklı değildi. ICLUSIG aç veya tok karnına alınabilir. ICLUSIG’in güçlü bir gastrik asit sekresyonu inhibitörü ile birlikte uygulanması, EAA0-∞’de bir azalma olmaksızın ponatinib Cmaks’ta küçük bir düşüşle sonuçlanmıştır.
Dağılım:
Ponatinib, in vitro olarak plazma proteinlerine yüksek oranda (> %99) bağlanır. Ponatinib kan/plazma oranı 0,96’dır. Ponatinib, ibuprofen, nifedipin, propranolol, salisilik asit veya varfarinin birlikte uygulanmasıyla uzaklaştırılmaz. Günlük 45 mg dozlarda, geometrik ortalama (%CV) belirgin kararlı durum dağılım hacmi 1101 L’dir (%94), bu da ponatinibin ekstravasküler boşlukta yaygın olarak dağıldığını göstermektedir İn vitro çalışmalar ponatinibin hem P-gp hem de meme kanseri direnç proteini BCRP için bir substrat ya da zayıf substrat olmadığını düşündürmüştür. Ponatinib, OATP1B1, OATP1B3 polipeptitlerini taşıyan insan organik anyonu ve organik katyon taşıyıcı OCT-1 için bir substrat değildir.
Biyotransformasyon:
Ponatinib, esterazlar ve/veya amidazlar tarafından inaktif bir karboksilik aside metabolize edilir ve CYP3A4 tarafından ponatinibden 4 kat daha az aktif olan bir N-desmetil metabolitine metabolize edilir. Karboksilik asit ve N-desmetil metaboliti, dolaşımdaki ponatinib düzeylerinin sırasıyla %58 ve %2’sini oluşturmaktadır.
Terapötik serum konsantrasyonlarında ponatinib, OATP1B1 veya OATP1B3, OCT1 veya OCT2’yi, organik anyon taşıyıcıları OAT1 veya OAT3’ü veya safra tuzu eksport pompasını (BSEP) in vitro olarak inhibe etmemiştir. Bu nedenle, bu taşıyıcılar için substratların ponatinib aracılı inhibisyonunun bir sonucu olarak klinik tıbbi ürün etkileşimlerinin meydana gelmesi olası değildir. İn vitro çalışmalar, CYP1A2, CYP2B6, CYP2C8, CYP2C9, CYP2C19, CYP3A veya CYP2D6 için substratların metabolizmasının ponatinib aracılı inhibisyonunun bir sonucu olarak klinik tıbbi ürün etkileşimlerinin ortaya çıkmasının olası olmadığını göstermektedir.
İnsan hepatositlerindeki bir in vitro çalışma, CYP1A2, CYP2B6 veya CYP3A için substratların metabolizmasının ponatinib aracılı indüksiyonunun bir sonucu olarak klinik tıbbi ürün etkileşimlerinin ortaya çıkmasının da olası olmadığını göstermektedir.
Eliminasyon:
Tekli ve çoklu 45 mg ICLUSIG dozlarını takiben, ponatinibin terminal eliminasyon yarı ömrü 22 saattir ve kararlı durum koşulları genellikle sürekli dozlamanın ardından 1 hafta içinde sağlanmaktadır. Günde bir kez doz uygulaması ile, ponatinib plazma maruziyetleri, ilk doz ve kararlı durum koşulları arasında yaklaşık 1,5 kat artmaktadır. Plazma ponatinib maruziyetleri sürekli doz uygulaması ile kararlı durum seviyelerine yükselse de, bir popülasyon farmakokinetik analizi, sürekli dozun ilk iki haftasında klinik olarak anlamlı kabul edilmeyen belirgin oral klirenste sınırlı bir artış öngörmektedir. Ponatinib esas olarak dışkı ile elimine edilmektedir. [14C] etiketli ponatinibin tek bir oral dozunun ardından, radyoaktif dozun yaklaşık %87’si dışkıda ve yaklaşık %5’i idrarda tespit edilmektedir. Değişmemiş ponatinib, sırasıyla feçeste ve idrarda uygulanan dozun %24'ünü ve < %1'ini oluştururken, dozun geri kalanı metabolitleri içerir.
Doğrusallık/Doğrusal Olmayan Durum:
Ponatinib, hastalarda değerlendirilen klinik olarak anlamlı dozlar aralığında (15 mg ila 60 mg) lineer farmakokinetik sergilemektedir.
Hastalardaki karakteristik özellikler
Böbrek yetmezliği
ICLUSIG böbrek yetmezliği bulunan hastalarda incelenmemiştir. Renal atılım, ponatinib eliminasyonunun ana yolu olmamasına rağmen, orta veya şiddetli böbrek yetmezliğinin hepatik eliminasyonu etkileme potansiyeli belirlenmemiştir (bkz. Bölüm 4.2).
Karaciğer yetmezliği
Hafif, orta veya şiddetli karaciğer yetmezliği olan hastalara ve normal karaciğer fonksiyonuna sahip sağlıklı gönüllülere tek doz 30 mg ponatinib uygulanmıştır. Ponatinib Cmaks, hafif karaciğer yetmezliği olan hastalarda ve normal karaciğer fonksiyonuna sahip sağlıklı gönüllülerde benzerdi. Orta veya şiddetli karaciğer yetmezliği olan hastalarda, hafif, orta ve şiddetli karaciğer yetmezliği olan hastalarda ponatinib Cmaks ve EAA0-∞ daha düşüktü ve ponatinib plazma eliminasyon yarı ömrü daha uzundu, ancak karaciğer fonksiyonu normal olan sağlıklı gönüllülerden klinik olarak anlamlı bir farklılık göstermemiştir.
İn vitro verilerde, sağlıklı gönüllülerin ve karaciğer yetmezliği (hafif, orta ve şiddetli) olan gönüllülerin plazma örneklerinde plazma protein bağlanmasında hiçbir fark görülmemiştir. Normal karaciğer fonksiyonuna sahip sağlıklı gönüllülerle karşılaştırıldığında, değişen derecelerde karaciğer yetmezliği olan hastalarda ponatinib FK’de önemli farklılıklar gözlenmemiştir. Karaciğer yetmezliği olan hastalarda ICLUSIG’in başlangıç dozunun azaltılması gerekli değildir (bkz. Bölüm 4.2 ve 4.4).
Karaciğer yetmezliği bulunan hastalara ICLUSIG uygulanırken dikkatli olunması önerilmektedir (bkz. Bölüm 4.2 ve 4.4).
ICLUSIG, karaciğer yetmezliği olan hastalarda (Child-Pugh skoru A, B ve C) 30 mg’ın üzerindeki dozlarda incelenmemiştir.
Ponatinib farmakokinetiğini etkileyen intrinsik faktörler
Cinsiyet, yaş, ırk ve vücut ağırlığının ponatinib farmakokinetiği üzerindeki etkilerini değerlendirmek için özel bir çalışma yapılmamıştır. Ponatinib için tamamlanmış bir entegre popülasyon farmakokinetik analizi, yaşın ponatinib belirgin oral klerensi (CL/F) açısından değişkenliğin belirleyicisi olabileceğini düşündürmektedir. Cinsiyet, ırk ve vücut ağırlığı, ponatinibin bireyler arası farmakokinetik değişkenliğini açıklamada belirleyici değildi.
5.3. Klinik öncesi güvenlilik verileri
ICLUSIG, güvenlilik farmakolojisi, tekrarlı doz toksisitesi, genotoksisite, üreme toksisitesi, fototoksisite ve karsinojenisite çalışmalarında değerlendirilmiştir.
Ponatinib, standart in vitro ve in vivo sistemlerde değerlendirildiğinde genotoksik özellikler sergilememiştir.
Klinik çalışmalarda görülmeyen ancak hayvanlarda klinik maruziyet düzeylerine yakın ilaca maruziyet düzeylerinde görülen ve klinik kullanım açısından anlamlı olma olasılığı olan yan etkiler aşağıda açıklanmaktadır.
Sıçanlarda ve sinomolgus maymunlarında tekrarlı doz toksisitesi çalışmalarında lenfoid organların deplesyonu gözlemlenmiştir. Tedavinin kesilmesinden sonra etkilerin reversibl olduğu görülmüştür.
Sıçanlarda tekrarlı doz toksisitesi çalışmalarında fizisteki kondrositlerin hiper/hipoplastik değişiklikleri kaydedilmiştir.
Sıçanlarda, kronik doz uygulamasının ardından prepusyal ve klitoral bezlerde nötrofiller, monositler, eozinofiller ve fibrinojen düzeylerinde artışların eşlik ettiği enflamatuvar değişiklikler bulunmuştur.
Sinomolgus maymunlarında yapılan toksisite çalışmalarında kabuk, hiperkeratoz veya eritem şeklinde cilt değişiklikleri gözlemlenmiştir. Sıçanlarda yapılan toksisite çalışmalarında pullanmış kuru deri gözlemlenmiştir.
Sıçanlarda yapılan bir çalışmada, 5 ve 10 mg/kg ponatinib ile tedavi edilen hayvanlarda nötrofilik hücre infiltrasyonu ile birlikte yaygın kornea ödemi ve lentiküler epitelde hafif bir fototoksik reaksiyonu düşündüren hiperplastik değişiklikler gözlenmiştir.
Sinomolgus maymunlarında, tek doz toksisite çalışmasında 5 ve 45 mg/kg ile ve 4 haftalık tekrarlı doz toksisitesi çalışmasında 1, 2,5 ve 5 mg/kg ile tedavi edilen hayvanların her birinde makroskopik veya mikroskobik korelasyonları olmayan sistolik kalp üfürümleri kaydedilmiştir. Bu bulgunun klinik anlamlılığı bilinmemektedir.
Sinomolgus maymunlarında yapılan 4 haftalık tekrarlı doz toksisitesi çalışmasında, çoğunlukla T3 seviyelerinde bir azalmanın ve artan TSH seviyelerine doğru bir eğilimin eşlik ettiği tiroid bezi foliküler atrofisi gözlemlenmiştir.
Sinomolgus maymunlarındaki tekrarlı doz toksisitesi çalışmalarında, 5 mg/kg ponatinib ile tedavi edilen hayvanlarda yumurtalıklarda (artmış foliküler atrezi) ve testislerde (minimal germ hücre dejenerasyonu) ponatinib ile ilişkili mikroskobik bulgular kaydedilmiştir.
Ponatinib, sıçanlarda yapılan güvenlilik farmakolojisi çalışmalarında, 3, 10 ve 30 mg/kg dozlarında idrar miktarı ve elektrolit atılımlarında artışa ve mide boşaltımında azalmaya neden olmuştur.
Sıçanlarda, maternal toksik dozlarda implantasyon sonrası kayıp, düşük fetal vücut ağırlığı ve çoklu yumuşak doku ve iskelet değişiklikleri şeklinde embriyo-fetal toksisite gözlenmiştir. Maternal toksik olmayan dozlarda çoklu fetal yumuşak doku ve iskelet değişiklikleri de gözlenmiştir.
Erkek ve dişi sıçanlarda yapılan bir fertilite çalışmasında, insandaki klinik maruziyetlere karşılık gelen doz seviyelerinde dişi fertilite parametreleri azalmıştır. Dişi sıçanlarda implantasyon öncesi ve sonrası embriyo kaybına ilişkin kanıtlar bildirilmiştir ve bu nedenle ponatinib dişi fertilitesine zarar verebilmektedir. Erken sıçan fertilite parametreleri üzerinde etkisi bulunmamıştır. Bu bulguların insan fertilitesi açısından klinik anlamlılığı bilinmemektedir.
Jüvenil sıçanlarda, 3 mg/kg/gün ile tedavi edilen hayvanlarda enflamatuvar etkilere bağlı ölüm gözlenmiş ve sütten kesme öncesi ve erken sütten kesme sonrası tedavi aşamalarında 0,75, 1,5 ve 3 mg/kg/gün dozlarında vücut ağırlığı artışında azalmalar gözlemlenmiştir. Ponatinib, jüvenil toksisite çalışmasındaki önemli gelişim parametrelerini olumsuz etkilememiştir.
Erkek ve dişi sıçanlardaki iki yıllık karsinojenisite çalışmasında, erkeklerde 0,05, 0,1 ve 0,2 mg/kg/gün ve dişilerde 0,2 ve 0,4 mg/kg/gün şeklindeki oral ponatinib uygulaması herhangi bir tümörijenik etkiyle sonuçlanmamıştır. Dişilerde 0,8 mg/kg/gün doz, günde 15 mg ila 45 mg doz aralığında genellikle insan maruziyetine eşdeğer veya daha düşük bir plazma maruziyet düzeyi ile sonuçlanmıştır. Bu dozda, klitoral bezin skuamöz hücreli karsinom insidansında istatistiksel olarak anlamlı bir artış gözlenmiştir. Bu bulgunun insanlar açısından klinik önemi bilinmemektedir.
6. FARMASÖTİK ÖZELLİKLER
6.1. Yardımcı maddelerin listesi
Tablet çekirdeği
Laktoz monohidrat (inek sütü kaynaklı) Mikrokristalin selüloz
Sodyum nişasta glikolat Kolloidal susuz silika Magnezyum stearat
Tablet kaplaması Talk
Makrogol 4000 Poli(vinil alkol) Titanyum dioksit (E171)
6.2. Geçimsizlikler
Bilinen herhangi bir geçimsizliği bulunmamaktadır.
6.3. Raf ömrü
48 ay
6.4. Saklamaya yönelik özel tedbirler
Işıktan korumak için orijinal ambalajında saklayınız.
Şişede, bir moleküler elek nem çekici olan mühürlü kanister bulunmaktadır. Kanisteri şişede bırakınız.
25°C altındaki oda sıcaklığında saklayınız.
6.5. Ambalajın niteliği ve içeriği
30 film kaplı tablet içeren vidalı kapaklı yüksek yoğunluklu polietilen (HDPE) şişe ve moleküler elek nem çekicisi plastik kanister.
6.6. Beşeri tıbbi üründen arta kalan maddelerin imhası ve diğer özel önlemler
- Kullanılmamış olan ürünler ya da atık materyaller ‘Tıbbi Atıkların Kontrolü Yönetmeliği’ ve ‘Ambalaj Atıklarının Kontrolü Yönetmelikleri’ne uygun olarak imha edilmelidir.
7. RUHSAT SAHİBİ
GEN İLAÇ VE SAĞLIK ÜRÜNLERİ SAN. ve TİC. A.Ş.,
Mustafa Kemal Mah., 2119.Sok. No:3 D:2-3 06520, Çankaya/ANKARA.
8. RUHSAT NUMARASI
2025/164
9. İLK RUHSAT TARİHİ/RUHSAT YENİLEME TARİHİ
İlk ruhsat tarihi: 13.03.2025
Ruhsat yenileme tarihi: