


KISA ÜRÜN BİLGİSİ - FRADİNE 49 MG/51 MG FİLM KAPLI TABLET
1. BEŞERİ TIBBİ ÜRÜNÜN ADI
FRADİNE 49 mg / 51 mg film kaplı tablet
2. KALİTATİF VE KANTİTATİF BİLEŞİM
Etkin madde:
Her film kaplı tablet, 48,6 mg sakubitrile eşdeğer 51,2 mg sakubitril sodyum ve 51,4 mg valsartana eşdeğer 56,6 mg valsartan disodyum içerir.
Yardımcı maddeler:
Yardımcı maddeler için bölüm 6.1’e bakınız.
3. FARMASÖTİK FORM
Film kaplı tablet
Sarı oblong, bikonveks film kaplı tabletler
4. KLİNİK ÖZELLİKLER
4.1. Terapötik endikasyonlar
FRADİNE, kronik kalp yetersizliği olan erişkin hastalarda kardiyovasküler ölüm ve kalp yetersizliği nedeniyle hastaneye yatış riskini azaltmak için endikedir. Yararları en açık şekilde sol ventrikül ejeksiyon fraksiyonu (LVEF) normalin altında olan hastalarda görülür.
4.2. Pozoloji ve uygulama şekli
Pozoloji:
FRADİNE’nin hedef dozu günde iki kez 97 mg /103 mg’dır.
FRADİNE’nin önerilen başlangıç dozu, aşağıda belirtilen durumlar hariç, günde iki kez 49 mg / 51 mg’dır. Hastanın toleransına göre FRADİNE’nin dozu 2-4 haftada bir iki katına çıkarılarak günde iki kez 97 mg /103 mg hedef dozuna yükseltilmelidir.
Eğer hastalar tolerabilite sorunları yaşarsa (sistolik kan basıncı [SKB] ≤ 95 mmHg, semptomatik hipotansiyon, hiperkalemi, böbrek fonksiyon bozukluğu), eşzamanlı verilen ilaçlarda ayarlama yapılması, FRADİNE dozunun geçici olarak azaltılması ya da FRADİNE tedavisine ara verilmesi önerilir (bkz. bölüm 4.4).
Halen bir anjiyotensin-dönüştürücü enzim (ADE) inhibitörü veya anjiyotensin II reseptör blokeri (ARB) kullanmayan ya da bu tıbbi ürünlerin düşük dozlarını alan hastalarda günde iki kez 24 mg / 26 mg başlangıç dozu ve yavaş doz titrasyonu (3-4 haftada bir iki katına çıkarma) önerilir (bkz. bölüm 5.1).
Serum potasyum düzeyi >5,4 mmol/L veya SKB <100 mmHg olan hastalarda tedavi başlatılmamalıdır (bkz. bölüm 4.4). SKB değeri 100-110 mmHg arasında olan hastalarda günde iki kez 24 mg / 26 mg başlangıç dozu düşünülmelidir.
FRADİNE bir ADE inhibitörü veya bir ARB ile eşzamanlı uygulanmamalıdır. Bir ADE inhibitörü ile eş zamanlı uygulandığında potansiyel olarak anjiyoödem riski söz konusu olduğundan, ADE inhibitörü tedavisi kesildikten sonra 36 saat geçene kadar FRADİNE tedavisine başlanmamalıdır (bkz. bölüm 4.3, 4.4 ve 4.5).
FRADİNE formülasyonunda yer alan valsartanın biyoyararlanımı, piyasada bulunan diğer tablet formülasyonlarındakinden daha fazladır (bkz. bölüm 5.2).
Uygulama sıklığı ve süresi:
Bir doz atlanırsa, hasta ek bir doz almamalı, reçetede belirtilen bir sonraki dozunu almalıdır.
Uygulama şekli:
FRADİNE oral kullanım içindir. Aç veya tok karnına alınabilir (bkz. bölüm 5.2). Tabletler bir bardak su ile yutulmalıdır. Tabletler bölünmemeli veya kırılmamalıdır.
Özel popülasyonlara ilişkin ek bilgiler:
Böbrek yetmezliği:
Hafif böbrek bozukluğu (eGFR (Tahmini Glomerüler Filtrasyon Hızı) 60-90 mL/dk/1,73 m2) olan hastalar için herhangi bir doz ayarlaması gerekli değildir.
Orta dereceli böbrek bozukluğu (eGFR 30-60 mL/dk/1,73 m2) olan hastalarda günde iki kez 24 mg / 26 mg başlangıç dozu düşünülmelidir. Şiddetli böbrek bozukluğu (eGFR < 30 mL/dk/1,73 m2) olan hastalarda sınırlı veri mevcuttur; bu nedenle bu hastalarda FRADİNE kullanılırken dikkatli olunması ve günde iki kez 24 mg / 26 mg başlangıç dozu kullanılması önerilir (bkz. bölüm 5.2).
Son dönem böbrek hastalığı olan kişilerde deneyim bulunmadığından FRADİNE kullanımı önerilmez.
Karaciğer yetmezliği:
Hafif dereceli karaciğer bozukluğu (Child-Pugh A sınıflandırması) olan hastalara FRADİNE uygulanırken herhangi bir doz ayarlaması gerekmemektedir.
Orta dereceli karaciğer bozukluğu (Child-Pugh B sınıfı) veya AST/ALT değerleri normal aralığın üst sınırının iki katından fazla olan hastalarda sınırlı klinik deneyim bulunmaktadır. FRADİNE bu hastalarda dikkatle kullanılmalıdır ve önerilen başlangıç dozu günde iki kez 24 mg / 26 mg’dır (bkz. bölüm 4.4 ve 5.2).
Şiddetli karaciğer bozukluğu (Child-Pugh C sınıfı), safra sirozu veya kolestazı olan hastalarda kontrendikedir (bkz. bölüm 4.3).
Pediyatrik popülasyon:
FRADİNE’nin 18 yaşın altındaki pediyatrik hastalardaki güvenliliği ve etkililiği henüz belirlenmemiştir. Veri bulunmamaktadır.
Geriyatrik popülasyon:
Doz, yaşlı hastaların böbrek fonksiyonuna göre ayarlanmalıdır.
4.3. Kontrendikasyonlar
Sakubitrile, valsartana veya yardımcı maddelerin herhangi birine aşırı duyarlılık (bkz.
- ADE inhibitörleri ile eşzamanlı kullanım (bkz. bölüm 4.4, bölüm 4.5). ADE inhibitörü tedavisi kesildikten sonra 36 saat geçene kadar FRADİNE uygulanmamalıdır.
Önceki ADE inhibitörü veya ARB tedavisine bağlı olarak bilinen anjiyoödem öyküsü (bkz.
- Herediter veya idiyopatik anjiyoödem (bkz.bölüm 4.4).
- Diyabeti veya böbrek fonksiyon bozukluğu (eGFR < 60 mL/dk/1,73 m2) olan hastalarda aliskiren ile eşzamanlı kullanım (bkz. bölüm 4.4 ve 4.5).
- Şiddetli karaciğer bozukluğu, biliyer siroz ve kolestaz (bkz. bölüm 4.2).
- Gebelikte kontrendikedir (bkz. bölüm 4.6).
4.4. Özel kullanım uyarıları ve önlemleri
Renin-Anjiyotensin-Aldosteron Sisteminin (RAAS) ikili blokajı:
- Duyarlı kişilerde, özellikle bu sistemi etkileyecek kombinasyon kullanımlarında hipotansiyon, senkop, inme, hiperkalemi ve renal fonksiyonlarda değişiklikler (akut renal yetmezlik dahil) rapor edilmiştir. RAAS’ın dual blokajına yol açtığından ARB veya ADE inhibitörlerinin aliskiren ile beraber kullanımı önerilmemektedir. Aliskirenin ARB’ler veya ADE inhibitörleri ile beraber kullanımı diyabetes mellitus veya böbrek yetmezliği (GFR<60 ml/dak/1,73 m2) olan hastalarda kontrendikedir (bkz. bölüm 4.3).
Anjiyoödem riski nedeniyle FRADİNE, bir ADE inhibitörü ile birlikte uygulanmamalıdır.
ADE inhibitörü tedavisinin son dozundan sonra 36 saat geçene kadar FRADİNE tedavisine başlanmamalıdır. FRADİNE ile tedavi durdurulursa, FRADİNE’nin son dozundan sonra 36 saat geçene kadar ADE inhibitörü tedavisine başlanmamalıdır (bkz. bölüm 4.2, 4.3 ve 4.5).
FRADİNE’nin, aliskiren gibi direkt renin inhibitörleri ile birlikte kullanılması önerilmez
(bkz. bölüm 4.3 ve 4.5). FRADİNE, diyabeti veya böbrek fonksiyon bozukluğu (eGFR < 60 mL/dk/1,73 m2) olan hastalarda aliskiren ile birlikte uygulanmamalıdır (bkz. bölüm 4.3).
FRADİNE’nin anjiyotensin II reseptörlerini bloke edici (valsartan) aktivitesi nedeniyle
FRADİNE, bir ARB ile bir arada uygulanmamalıdır (bkz. bölüm 4.2 ve 4.5).
Hipotansiyon:
SKB ≥ 100 mmHg olmadığı sürece tedaviye başlanmamalıdır. SKB <100 mmHg olan hastalar araştırılmamıştır (bkz. bölüm 5.1). Klinik çalışmalar sırasında FRADİNE ile tedavi edilen hastalarda, özellikle de ≥ 65 yaş hastalarda, böbrek hastalığı olanlarda ve SKB değeri düşük (<112 mmHg) olan hastalarda semptomatik hipotansiyon vakaları bildirilmiştir (bkz. bölüm 4.8). FRADİNE ile tedaviye başlanırken ve doz titrasyonu sırasında kan basıncı rutin olarak izlenmelidir. Hipotansiyon gelişirse, dozun geçici olarak düşürülmesi veya FRADİNE tedavisinin durdurulması önerilir (bkz. bölüm 4.2). Diüretiklerin ve eşzamanlı antihipertansif ilaçların dozunda ayarlama yapılması ve hipotansiyonun diğer sebeplerinin (örn., hipovolemi) tedavi edilmesi düşünülmelidir. Hastada hacim deplesyonu (örn., diüretik tedaviye, diyette tuz kısıtlamasına, diyareye ve kusmaya bağlı olarak) söz konusu olmuşsa, semptomatik hipotansiyonun ortaya çıkma olasılığı daha fazladır.
FRADİNE ile tedaviye başlanmadan önce sodyum ve/veya hacim deplesyonu düzeltilmelidir ancak yapılacak müdahale aşırı hacim yüklemesi riskine karşı dikkatle değerlendirilmelidir.
Böbrek yetmezliği:
Kalp yetersizliği olan hastaların değerlendirmesi her zaman böbrek fonksiyonunu da içermelidir. Hafif ve orta dereceli böbrek bozukluğu olan hastalar hipotansiyon gelişimi açısından daha yüksek risk altındadır (bkz. bölüm 4.2). Şiddetli böbrek bozukluğu (tahmini GFR <30 ml/dk/1,73m2) olan hastalar ile çok sınırlı klinik deneyim mevcuttur ve bu hastalar daha yüksek hipotansiyon riski altında olabilir (bkz. bölüm 4.2). Son dönem böbrek hastalığı olan kişilerde deneyim bulunmamaktadır ve FRADİNE kullanımı önerilmez.
Böbrek fonksiyonunun kötüleşmesi:
FRADİNE kullanımı, böbrek fonksiyonunda azalma ile ilişkili olabilir. Dehidratasyon veya steroid yapıda olmayan antiinflamatuvar ilaçların (NSAID) kullanımı ile birlikte bu risk daha da artabilir (bkz. bölüm 4.5). Böbrek fonksiyonunda klinik olarak anlamlı düşüş gelişen hastalarda dozun azaltılması düşünülmelidir.
Hiperkalemi:
Serum potasyum düzeyi >5,4 mmol/L ise tedaviye başlanmamalıdır. FRADİNE’nin kullanımı hiperkalemi riskinde artış ile ilişkili olabilir fakat hipokalemi de görülebilir (bkz.bölüm 4.8). Özellikle şiddetli böbrek bozukluğu, diyabet, hipoaldosteronizm gibi risk faktörleri olan ya da yüksek oranda potasyum içeren diyet uygulayan veya mineralokortikoid antagonistleri kullanan hastalarda olmak üzere, serum potasyum düzeylerinin izlenmesi önerilir (bkz. bölüm 4.2 Pozoloji ve uygulama şekli). Şayet hasta klinik olarak anlamlı hiperkalemi yaşarsa, eşlik eden ilaçların dozunun ayarlanması ya da FRADİNE dozunun geçici olarak azaltılması veya tedavinin kesilmesi göz önünde bulundurulmalıdır. Serum potasyum düzeyi >5,4 mmol/L ise tedavinin durdurulması düşünülmelidir.
Anjiyoödem:
Sakubitril/valsartan ile tedavi edilen hastalarda anjiyoödem bildirilmiştir. Anjiyoödem gelişirse FRADİNE tedavisi derhal kesilmeli; bulgu ve semptomlarda tam ve kalıcı düzelme olana kadar uygun tedavi verilmeli ve izlem sürdürülmelidir. FRADİNE bir daha uygulanmamalıdır. Şişliğin yüz ve dudaklar ile sınırlı kaldığı doğrulanmış anjiyoödem olgularında bu durum genellikle tedavi verilmeksizin ortadan kalkmışsa da semptomların rahatlatılmasında antihistaminikler faydalı olmuştur.
Larenks ödemi ile ilişkili anjiyoödem ölümcül olabilir. Solunum yolu tıkanmasına neden olabilecek dil, glotis veya larenks tutulumunun söz konusu olduğu durumlarda derhal subkutan 1 mg/1 mL adrenalin çözeltisi (0,3-0,5 mL) gibi uygun bir tedavi ve/veya solunum yolunun açık kalmasının sağlanması için gereken önlemler uygulanmalıdır.
Önceden anjiyoödem öyküsü olan hastalar araştırılmamıştır. Anjiyoödem açısından daha yüksek risk altında olduklarından, bu hastalarda FRADİNE kullanılacaksa dikkatli olunması önerilir. Önceki ADE inhibitörü veya ARB tedavisine bağlı olarak bilinen anjiyoödem öyküsü olan hastalarda veya kalıtsal veya idiyopatik anjiyoödemi olan hastalarda FRADİNE kullanılmamalıdır (bkz. bölüm 4.3).
Siyahi hastalarda anjiyoödem gelişimine yatkınlık daha fazladır (bkz. bölüm 4.8).
Bağırsak anjiyoödemi:
Anjiyotensin II reseptörü blokerleri ile tedavi edilen hastalarda bağırsak anjiyoödemi bildirilmiştir [sakubitril/valsartan dahil] (bkz. bölüm 4.8). Bu hastaların abdominal ağrı, bulantı, kusma ve ishal şikayetleri olmuştur. Anjiyotensin II reseptörü blokeri kesildikten sonra semptomları düzelmiştir. Bağırsak anjiyoödemi teşhisi konulursa, FRADİNE tedavisi durdurulmalı ve semptomlar tam olarak düzelene kadar uygun izlem başlatılmalıdır.
Renal arter stenozu olan hastalar:
FRADİNE çift veya tek taraflı renal arter stenozu olan hastalarda kan üre ve serum kreatinin düzeylerini yükseltebilir. Renal arter stenozu olan hastalarda dikkatli olunması gerekir ve böbrek fonksiyonunun izlenmesi önerilir.
New York Kalp Derneği (NYHA) fonksiyonel sınıf IV hastalar:
Bu popülasyondaki sınırlı deneyim nedeniyle, NYHA fonksiyonel sınıf IV hastalarda FRADİNE tedavisine başlanırken dikkatli olunmalıdır.
B tipi natriüretik peptid (BNP):
Neprilisin substratı olduğundan BNP, FRADİNE ile tedavi edilen hastalarda kalp yetersizliği için uygun bir belirteç değildir (bkz. bölüm 5.1).
Karaciğer bozukluğu olan hastalar:
Orta dereceli karaciğer bozukluğu (Child-Pugh B sınıfı) veya AST/ALT değerleri normal aralığın üst sınırının iki katından fazla olan hastalarda klinik deneyim sınırlıdır. Bu hastalarda maruziyet daha yüksek olabilir ve güvenlilik kanıtlanmamıştır. Bu nedenle, bu hastalarda FRADİNE kullanılırken dikkatli olunması önerilir (bkz. bölüm 4.2 ve 5.2). FRADİNE şiddetli karaciğer bozukluğu, biliyer sirozu veya kolestazı (Child-Pugh C sınıfı) olan hastalarda kontrendikedir (bkz. bölüm 4.3).
Psikiyatrik bozukluklar:
Psikotik olaylar bağlamında halüsinasyonlar, paranoya ve uyku bozuklukları gibi psikiyatrik olaylar, sakubitril/valsartan kullanımı ile ilişkilendirilmiştir. Bir hasta bu tür olaylar yaşarsa, FRADİNE tedavisinin kesilmesi düşünülmelidir.
4.5. Diğer tıbbi ürünler ile etkileşimler ve diğer etkileşim şekilleri
Kontrendikasyona neden olan etkileşimler
ADE inhibitörleri
FRADİNE’nin ADE inhibitörleri ile eşzamanlı uygulanması kontrendikedir; zira neprilisin (NEP) ve ADE inhibitörü tedavisinin eşzamanlı inhibisyonu, anjiyoödem riskini artırabilir. ADE inhibitörü tedavisinin son dozundan sonra 36 saat geçene kadar FRADİNE tedavisine başlanmamalıdır. FRADİNE’nin son dozundan sonra 36 saat geçene kadar ADE inhibitörü tedavisine başlanmamalıdır (bkz. bölüm 4.2 ve 4.3).
Aliskiren
Diyabeti veya böbrek fonksiyon bozukluğu (eGFR < 60 mL/dk/1,73 m2) olan hastalarda FRADİNE’nin aliskiren ile birlikte kullanılması kontrendikedir (bkz. bölüm 4.3). FRADİNE’nin aliskiren gibi direkt renin inhibitörleri birlikte kullanılması önerilmez (bkz. bölüm 4.4). FRADİNE’nin aliskiren ile kombinasyonu; hipotansiyon, hiperkalemi ve böbrek fonksiyonunda azalma (akut böbrek yetmezliği dahil) gibi advers reaksiyonların potansiyel olarak daha yüksek sıklıkta görülmesi ile ilişkilidir (bkz. bölüm 4.3 ve 4.4).
Eşzamanlı kullanımın önerilmemesine neden olan öngörülen etkileşimler FRADİNE valsartan içerir ve bu nedenle başka bir ARB ile bir arada uygulanmamalıdır (bkz. bölüm 4.4).
Önlem gerektiren etkileşimler
OATP1B1 ve OATP1B3 substratları, örn.statinler
İn vitro veriler sakubitrilin OATP1B1 ve OATP1B3 taşıyıcılarını inhibe ettiğine işaret etmektedir. Dolayısıyla FRADİNE, statinler gibi OATP1B1 ve OATP1B3 substratlarının sistemik maruziyetini artırabilir. FRADİNE’nin eşzamanlı uygulanması atorvastatin ve metabolitlerinin Cmaks değerini 2 kata kadar ve EAA değerini 1,3 kata kadar artırmıştır. Dolayısıyla, FRADİNE’nin statinler ile bir arada uygulanmasında dikkatli olunmalıdır. Sakubitril/valsartan simvastatin ile bir arada uygulandığında klinik olarak anlamlı herhangi bir etkileşim görülmemiştir.
Sildenafil dahil PDE5 inhibitörleri
Hipertansiyon hastalarında sildenafilin tek dozunun kararlı durumda sakubitril/valsartan’a eklenmesi, sakubitril/valsartan’ın tek başına uygulanması ile karşılaştırıldığında kan basıncında daha büyük bir düşüşle ilişkilendirilmiştir. Bu nedenle, FRADİNE ile tedavi edilen hastalarda sildenafil veya başka bir PDE-5 inhibitörü ile tedavi başlatıldığında dikkatli olunmalıdır.
Potasyum
Potasyum tutucu diüretiklerin (örn., triamteren, amilorid), mineralokortikoid antagonistlerinin (örn., spironolakton, eplerenon), potasyum desteklerinin ve potasyum içeren tuz yerine geçen maddelerin ve diğer ajanların (örn. heparin) eşzamanlı kullanımı, serum potasyum düzeyinde yükselmelere ve serum kreatinin düzeylerinde artışa yol açabilir. Eğer FRADİNE bu ajanlarla bir arada uygulanacaksa, serum potasyum düzeylerinin izlenmesi önerilir (bkz. bölüm 4.4).
Steroid yapıda olmayan anti-inflamatuvar ajanlar (NSAİİ’ler) (selektif siklooksijenaz-2 inhibitörleri [COX-2 İnhibitörleri] dahil
Yaşlı hastalarda, hacim deplesyonu olan hastalarda (diüretik tedavi görmekte olan hastalar dahil) veya böbrek fonksiyonu riskli olan hastalarda FRADİNE’nin ve NSAİİ’lerin eşzamanlı kullanımı sonucunda böbrek fonksiyonunda kötüleşme riskinde artış olabilir. Bu nedenle, FRADİNE tedavisinin yanı sıra NSAİİ alan hastalarda tedaviye başlanırken veya tedavi düzenlenirken böbrek fonksiyonunun takibi önerilmektedir (bkz. Bölüm 4.4).
Lityum
Lityum ile ADE inhibitörleri veya anjiyotensin II reseptör antagonistleri birlikte kullanıldığında serum lityum konsantrasyonlarında artışlar ve toksisite bildirilmiştir. Bu nedenle, bu kombinasyon önerilmemektedir. Birlikte kullanımları zorunlu olduğunda serum lityum düzeylerinin dikkatle izlenmesi önerilir. Eğer bir diüretik de kullanılacaksa, lityum toksisitesi riski daha da artabilir.
Furosemid
Sakubitril/valsartan ve furosemidin birlikte uygulanmasının, sakubitril/valsartan farmakokinetiği üzerinde bir etkisi olmamıştır fakat furosemidin Cmaks ve EAA değerlerini sırasıyla %50 ve %28 azaltmıştır. İdrar hacminde bir değişiklik olmamıştır ancak eşzamanlı uygulamadan sonraki 4 saat ve 24 saat içinde idrarla sodyum atılımı azalmıştır. Sakubitril/valsartan ile tedavi edilen hastalarda PARADIGM-HF çalışmasının başlangıcından sonuna kadar ortalama günlük furosemid dozunda değişiklik olmamıştır.
Nitratlar, örn. Nitrogliserin
Sakubitril/valsartan ile intravenöz yolla uygulanan nitrogliserin arasında, kan basıncında azalma açısından klinik olarak anlamlı herhangi bir etkileşim söz konusu olmamıştır. Nitrogliserin ile sakubitril/valsartan’ın bir arada uygulanması, tek başına nitrogliserin uygulaması ile karşılaştırıldığında kalp atım hızında 5 atım/dakika’lık bir fark ile ilişkilendirilmiştir. FRADİNE dilaltı, oral veya transdermal nitratlar ile birlikte kullanıldığında kalp atım hızında benzer bir etki ortaya çıkabilir. Genel olarak herhangi bir doz ayarlaması gerekli değildir.
OATP ve MRP2 taşıyıcıları
Sakubitrilin aktif metaboliti (LBQ657) ve valsartan OATP1B1, OATP1B3, OAT1 ve OAT3 substratlarıdır; valsartan ayrıca MRP2 substratıdır. Bu nedenle, FRADİNE’nin OATP1B1, OATP1B3, OAT3 (örn., rifampisin, siklosporin), OAT1 (örn. tenofovir, sidofovir) veya MPR2 inhibitörleri (örn., ritonavir) ile bir arada uygulanması LBQ657 veya valsartan sistemik maruziyetini artırabilir. Bu gibi ilaçlarla tedaviye başlanırken veya tedavi sonlandırılırken gerekli dikkat gösterilmelidir.
Metformin
Sakubitril/valsartan’ın metformin ile birlikte uygulanması metforminin hem Cmaks hem de EAA değerini %23 düşürmüştür. Bu bulgunun klinik önemi bilinmemektedir. Bu nedenle, metformin kullanan hastalarda FRADİNE ile tedaviye başlanırken hastanın klinik durumu değerlendirilmelidir.
Anlamlı olmayan etkileşimler
Sakubitril/valsartan’ın ve digoksin, varfarin, hidroklorotiyazid, amlodipin, omeprazol, karvedilol veya levonorgestrel/etinil estradiol kombinasyonu ile birlikte kullanıldığında klinik olarak anlamlı herhangi bir etkileşim gözlenmemiştir.
Özel popülasyonlara ilişkin ek bilgiler
Böbrek yetmezliği
Böbrek yetmezliği olan hastalarla ilgili bir etkileşim çalışması yapılmamıştır.
Karaciğer yetmezliği
Karaciğer yetmezliği olan hastalarla ilgili bir etkileşim çalışması yapılmamıştır.
Pediyatrik popülasyon:
Pediyatrik hastalarla ilgili bir etkileşim çalışması yapılmamıştır.
4.6. Gebelik ve laktasyon
Genel tavsiye
Gebelik kategorisi D.
Çocuk doğurma potansiyeli bulunan kadınlar/Doğum kontrolü (Kontrasepsiyon) Çocuk doğurma potansiyeli bulunan kadınlar FRADİNE ile tedavi süresince ve son dozlarından sonraki 1 hafta boyunca etkili doğum kontrol yöntemleri kullanmalıdır.
Gebelik dönemi
FRADİNE, gebeliğin ilk üç ayında önerilmez; gebeliğin ikinci ve üçüncü üç aylık dönemlerinde kontrendikedir (bkz. bölüm 4.3).
Valsartan
Gebeliğin ilk üç ayında ADE inhibitörlerine maruziyet sonrasındaki teratojenisite riskine ilişkin epidemiyolojik kanıtlar kesin bir sonuca işaret etmemektedir, ancak küçük bir artışı olasılık dışı bırakılamamaktadır. ARB’ler ile ilişkili riske dair kontrollü epidemiyolojik veriler olmamakla birlikte, bu tıbbi ürün sınıfı için de benzer riskler bulunabilir. ARB tedavisine devam edilmesi zorunlu değilse; gebelik planlayan hastalar, gebelikte kullanımının güvenli olduğu gösterilmiş alternatif antihipertansif tedavilere geçirilmelidir. Gebelik tanısı konulduğunda, ARB’ler ile tedavi hemen durdurulmalı ve alternatif bir tedaviye başlanmalıdır. Gebeliğin ikinci ve üçüncü üç aylık dönemlerinde ARB’lere maruziyetin insanlarda fetotoksisiteye (böbrek fonksiyonunda azalma, oligohidramniyoz ve kafatası osifikasyonu geriliği) ve neonatal toksisiteye (böbrek yetmezliği, hipotansiyon, hiperkalemi) neden olduğu bilinmektedir.
Gebeliğin ikinci üç aylık döneminden itibaren ARB’lere maruziyet söz konusu olmuşsa, böbrek fonksiyonunun ve kafatasının USG ile incelenmesi önerilir. Anneleri ARB kullanmış olan bebekler hipotansiyon açısından yakından izlenmelidir (bkz. bölüm 4.3).
Sakubitril
Gebe kadınlarda sakubitril kullanımı hakkında veri bulunmamaktadır. Hayvanlarla gerçekleştirilen çalışmalar üreme toksisitesi göstermiştir (bkz. bölüm 5.3).
Sakubitril/valsartan
Sakubitril/valsartan’ın gebe kadınlarda kullanımı hakkında veri bulunmamaktadır. Sakubitril/valsartan ile gerçekleştirilen hayvan çalışmaları üreme toksisitesi göstermiştir (bkz. bölüm 5.3).
Laktasyon dönemi
Sakubitril/valsartan’ın insan sütü ile atılıp atılmadığı bilinmemektedir. FRADİNE’nin bileşenleri olan sakubitril ve valsartan, laktasyondaki sıçanların sütü ile atılmıştır (bkz. bölüm 5.3). Emzirilen yenidoğanlarda/bebeklerde advers ilaç reaksiyonları potansiyeli nedeniyle, emzirme sırasında FRADİNE önerilmemektedir. FRADİNE’nin anne için faydası dikkate alınarak, emzirmeden kaçınılıp kaçınılmayacağı veya emzirme sırasında FRADİNE tedavisinin kesilip kesilmeyeceği yönünde bir karar verilmelidir.
Üreme yeteneği/Fertilite
Sakubitril/valsartan’ın insan fertilitesi üzerindeki etkisine dair mevcut veri yoktur. Erkek ve dişi sıçanlarda sakubitril/valsartan ile yürütülen çalışmalarda fertilitede herhangi bir bozukluk gösterilmemiştir (bkz. bölüm 5.3).
4.7. Araç ve makine kullanımı üzerindeki etkiler
Araç ve makine kullanma yeteneği üzerinde minör etkiye sahiptir.
Araç ve makine kullanma durumlarında, seyrek olarak baş dönmesi ve yorgunluk görülebileceği konusunda dikkatli olunmalıdır.
4.8. İstenmeyen etkiler
Güvenlilik profilinin özeti:
Sakubitril/valsartan ile tedavi sırasında en yaygın olarak bildirilen advers reaksiyonlar hipotansiyon (17,6), hiperkalemi (11,6) ve böbrek bozukluğu (10,1) olmuştur (bkz. bölüm 4.4). Sakubitril/valsartan ile tedavi edilen hastalarda anjiyoödem (0,5) bildirilmiştir (bkz. seçili advers reaksiyonların tanımı).
Sakubitril/valsartan’ın kronik kalp yetersizliği olan hastalardaki güvenliliği, günde iki kez sakubitril/valsartan 97 mg/103 mg (n=4.203) veya enalapril 10 mg (n=4.229) ile tedavi edilen hastaların karşılaştırıldığı PARADIGM-HF pivot faz 3 çalışmasında değerlendirilmiştir. Sakubitril/valsartan koluna randomize edilen hastalar 4,3 yıla kadar süreyle tedavi görmüş olup ortanca maruziyet süresi 24 aydır; 3.271 hasta bir yıldan uzun süreyle tedavi edilmiştir.
PARADIGM-HF çalışmasında hastalar önceden ADE inhibitörleri ve/veya ARB’ler ile tedavi edilmiş, ayrıca randomize çift kör dönem öncesinde ardışık enalapril ve sakubitril/valsartan alıştırma fazını (medyan ilaç maruziyet sırasıyla 15 ve 29 gün) başarıyla tamamlamıştır. Enalapril alıştırma fazında, 1.102 hasta (%10,5) çalışmadan ayrılmıştır; %5,6 hastada çalışmayı bırakma nedeni advers reaksiyondur: En yaygın görülenler böbrek fonksiyon bozukluğu (%1,7), hiperkalemi (%1,7) ve hipotansiyon (%1,4). Sakubitril/valsartan alıştırma fazında hastaların %10,4’ü çalışmadan ayrılmış olup hastaların %5,9’unda sebep advers reaksiyondur: En yaygın görülenler böbrek fonksiyon bozukluğu (%1,8), hipotansiyon (%1,7) ve hiperkalemi (%1,3) olmuştur. Alıştırma döneminde çalışmadan ayrılan hastalar nedeniyle aşağıdaki listede sunulan advers reaksiyon oranları, klinik pratikte beklenen advers reaksiyon oranlarından düşük olabilir.
PARADIGM-HF çalışmasının çift kör döneminde sakubitril/valsartan ile tedavi edilen 450 (%10,7) ve enalapril alan 516 (%12,2) hasta advers reaksiyon nedeniyle çalışmadan ayrılmıştır.
Advers ilaç reaksiyonları Sistem Organ Sınıfına ve ardından sıklığa göre, en sık reaksiyon ilk belirtilecek şekilde, aşağıdaki sistem kullanılarak sıralanmıştır: çok yaygın (≥1/10); yaygın (≥1/100 ila <1/10); yaygın olmayan (≥1/1,000 ila <1/100); seyrek (≥1/10,000 ila <1/1,000); çok seyrek (<1/10,000) (izole raporlar dahil). Her bir sıklık gruplandırması içinde advers olaylar azalan ciddilik derecesine göre sıralanmaktadır.
Liste 1 Advers İlaç Reaksiyonları
Kan ve lenf sistemi hastalıkları
Yaygın: Anemi
Bağışıklık sistemi hastalıkları
Yaygın olmayan: Aşırı duyarlılık
Metabolizma ve beslenme hastalıkları
Çok yaygın: Hiperkalemi*
Yaygın: Hipokalemi, hipoglisemi
Yaygın olmayan: Hiponatremi
Psikiyatrik hastalıklar
Seyrek: Halüsinasyonlar**, uyku bozuklukları
Çok seyrek: Paranoya
Sinir sistemi hastalıkları
Yaygın: Sersemlik hali, baş ağrısı, senkop
Yaygın olmayan: Postüral sersemlik hali
Kulak ve iç kulak hastalıkları
Çok yaygın: Vertigo
Vasküler hastalıklar
Çok yaygın: Hipotansiyon*
Yaygın: Ortostatik hipotansiyon
Solunum, göğüs hastalıkları ve mediastinal hastalıklar
Yaygın: Öksürük
Gastrointestinal hastalıklar
Yaygın: Diyare, bulantı, gastrit
Çok seyrek: Bağırsak anjiyoödemi
Deri ve deri altı doku hastalıkları
Yaygın olmayan: Kaşıntı, döküntü, anjiyoödem*
Böbrek ve idrar yolu hastalıkları
Çok yaygın: Böbrek bozukluğu
Yaygın: Böbrek yetmezliği (böbrek yetmezliği, akut böbrek yetmezliği)
Genel bozukluklar ve uygulama bölgesine ilişkin hastalıklar
Yaygın: Yorgunluk, asteni
*bkz. seçili advers reaksiyonların tanımı
**işitsel ve görsel halüsinasyonlar dahil
Seçili advers reaksiyonların tanımı:
Anjiyoödem
Sakubitril/valsartan ile tedavi edilen hastalarda anjiyoödem bildirilmiştir. PARADIGM-HF çalışmasında anjiyoödem, sakubitril/valsartan ile tedavi edilen hastaların %0,5’inde, enalapril ile tedavi edilen hastaların ise %0,2’sinde bildirilmiştir. Sakubitril/valsartan (%2,4) ve enalapril (%0,5) ile tedavi edilen Siyahi hastalarda daha yüksek bir anjiyoödem insidansı gözlenmiştir (bkz. bölüm 4.4).
Bağırsak anjiyoödemi
Anjiyotensin II reseptör blokerlerinin kullanımından sonra bağırsak anjiyoödemi vakaları bildirilmiştir (bkz. bölüm 4.4).
Hiperkalemi ve serum potasyum
PARADIGM-HF çalışmasında, hiperkalemi ve >5,4 mmol/L serum potasyum konsantrasyonları sakubitril/valsartan ile tedavi edilen hastaların sırasıyla %11,6’sı ve %19,7’sinde; enalapril ile tedavi edilenlerin ise sırasıyla %14,0’ü ve %21,1’inde bildirilmiştir.
Kan basıncı
PARADIGM-HF çalışmasında, hipotansiyon ve klinik açıdan anlamlı düşük sistolik kan basıncı (<90 mmHg ve başlangıca göre >20 mmHg azalma), sakubitril/valsartan ile tedavi edilen hastaların sırasıyla %17,6 ve %4,76’sında, enalapril ile tedavi edilen hastaların ise %11,9 ve %2,67’sinde bildirilmiştir.
Böbrek bozukluğu
PARADIGM-HF çalışmasında böbrek bozukluğu, sakubitril/valsartan ile tedavi edilen hastaların %10,1’inde, enalapril ile tedavi edilen hastaların ise %11,5’inde bildirilmiştir.
PARAGON-HF çalışmasında daha önceki çalışmalardakilere ek herhangi bir yeni advers reaksiyon bildirilmemiştir.
Şüpheli advers reaksiyonların raporlanması:
Ruhsatlandırma sonrası şüpheli ilaç advers reaksiyonlarının raporlanması büyük önem taşımaktadır. Raporlama yapılması, ilacın yarar / risk dengesinin sürekli olarak izlenmesine olanak sağlar. Sağlık mesleği mensuplarının herhangi bir şüpheli advers reaksiyonu Türkiye Farmakovijilans Merkezi (TUFAM)'ne bildirmeleri gerekmektedir (www.titck.gov.tr; e- posta: tufam@titck.gov.tr; tel: 0 800 314 00 08; faks: 0 312 218 35 99).
4.9. Doz aşımı ve tedavisi
İnsanlarda sakubitril/valsartan ile doz aşımına dair sınırlı veri mevcuttur. Sağlıklı gönüllülerde sakubitril/valsartan’ın 583 mg sakubitril/617 mg valsartan’lık tek dozu ve 437 mg sakubitril/463 mg valsartan’lık çoklu dozları (14 gün) çalışılmıştır ve iyi tolere edilmiştir.
Sakubitril/valsartan’ın kan basıncını düşürücü etkisi nedeniyle doz aşımının en olası semptomu hipotansiyondur. Semptomatik tedavi verilmelidir.
Yüksek oranda proteine bağlanması nedeniyle sakubitril/valsartan’ın hemodiyaliz ile uzaklaştırılması olası değildir (bkz. bölüm 5.2).
5. FARMAKOLOJİK ÖZELLİKLER
5.1. Farmakodinamik özellikler
Farmakoterapötik grup: Renin-anjiyotensin sistemi üzerinde etki eden ajanlar; anjiyotensin II reseptör blokerleri (ARB’ler) ve kombine formları, valsartan ve sakubitril
ATC kodu: C09DX04
Etki mekanizması
Sakubitril/valsartan, eşzamanlı olarak bir anjiyotensin reseptörü olan neprilisini (nötral endopeptidaz; NEP) ön ilaç sakubitrilin aktif metaboliti olan LBQ657 yoluyla inhibe etmek ve anjiyotensin II tip 1 (AT1) reseptörünü valsartan ile bloke etmek suretiyle anjiyotensin reseptörü neprilisin inhibitörü etki mekanizması sergiler. Sakubitril/valsartan’ın kalp yetersizliği olan hastalardaki tamamlayıcı kardiyovasküler faydaları natriüretik peptidler (NP) gibi, neprilisin tarafından parçalanan peptidlerin LBQ657 tarafından korunmasına ve eşzamanlı olarak anjiyotensin II’nin zararlı etkilerinin valsartan tarafından inhibisyonuna bağlanmaktadır. NP’ler etkilerini membrana bağlanan guanilil siklaza bağlı reseptörü aktive ederek gösterir ve bunun sonucunda ikincil mesajcı siklik guanozin monofosfat (cGMP) konsantrasyonlarını artırarak ve bu şekilde vazodilatasyonu, natriürezi ve diürezi, artmış glomerüler filtrasyon hızını ve renal kan akışını, renin ve aldosteron salımının inhibisyonunu, sempatik aktivitenin azalmasını ve anti-hipertrofik ve anti-fibrotik etkilerin azalmasını destekleyerek gösterir.
Valsartan, AT1 reseptörünü selektif olarak bloke ederek anjiyotensin II’nin zararlı kardiyovasküler ve renal etkilerini inhibe eder ve ayrıca anjiyotensin II’ye bağımlı aldosteron salımını da inhibe eder. Bu sayede vasokonstiksiyona, renal sodyum ve sıvı tutulumuna, hücre büyümesi ve proliferasyonunun aktivasyonuna ve buna bağlı maladaptif kardiyovasküler remodelling neden olacak renin-anjiyotensin-aldosteron sisteminin sürekli aktivasyonu önlenir.
Farmakodinamik etkiler:
Sakubitril/valsartan’ın farmakodinamik etkileri sağlıklı gönüllülerde ve kalp yetersizliği olan hastalarda tek ve çoklu doz uygulamalarından sonra değerlendirilmiştir ve eşzamanlı neprilisin inhibisyonu ve RAAS blokajı ile uyumludur. Ejeksiyon fraksiyonu azalmış (DEF-KY: Düşük ejeksiyon fraksiyonlu kalp yetersizliği) hastalarda valsartan kontrollü 7 günlük bir çalışmada, valsartan ile karşılaştırıldığında sakubitril/valsartan uygulaması, natriürezde anlamlı fakat sürekli olmayan artış, idrar cGMP değerinde artış ve plazma MR-proANP (orta bölge pro-atriyal natriüretik peptid) ve NT-proBNP (N terminal prohormon beyin natriüretik peptid) değerlerinde azalma ile sonuçlanmıştır. DEF-KY hastalarındaki 21 günlük bir çalışmada sakubitril/valsartan, başlangıç değerlerine göre idrar ANP (atriyal natriüretik peptid) ve cGMP ile plazma cGMP değerini anlamlı düzeyde artırmış; plazma NT-proBNP, aldosteron ve endotelin-1 düzeylerini düşürmüştür. Sakubitril/valsartan ayrıca plazma renin aktivitesindeki ve plazma renin konsantrasyonlarındaki artıştan anlaşıldığı üzere AT1-reseptörünü bloke etmiştir. PARADIGM-HF çalışmasında, sakubitril/valsartan, enalapril ile karşılaştırıldığında, plazma NT-proBNP değerini düşürmüş ve plazma BNP ve idrar cGMP değerlerini yükseltmiştir. BNP bir neprilisin substratı iken, NT-proBNP neprilisin substratı değildir. Bu nedenle, sakubitril/valsartan ile tedavi edilen kalp yetersizliği hastalarının izleminde NT-proBNP uygun bir biyolojik belirteçtir (BNP değildir).
LVEF ≥ %45 olan kalp yetersizliği olan hastalarda günde iki kez 97/103 mg sakubitril/valsartan (n=149) ile 160 mg valsartanı (n=152) karşılaştıran randomize, çift kör, 36 haftalık bir çalışma olan PARAMOUNT’ta 12. haftada sakubitril/valsartan, NT-proBNP’yi %17 azaltırken valsartan, NT-proBNP’yi %8 artırmıştır (p = 0,005).
PARAGON-HF’de sakubitril/valsartan NT-proBNP’yi %24 (16. Hafta) ve %19 (48. Hafta) oranında azaltırken bu değerler valsartan ile sırasıyla %6 ve %3 olmuştur.
QT Uzaması: Sağlıklı erkek gönüllülerde yürütülen detaylı bir QTc klinik çalışmasında tek doz olarak uygulanan 194 mg sakubitril / 206 mg valsartan ve 583 mg sakubitril / 617 mg valsartan sakubitril/valsartan’ın kardiyak repolarizasyon üzerinde herhangi bir etkisi olmamıştır.
Neprilisin, amiloid-β’nin (Aβ) beyin ve beyin-omurilik sıvısından (BOS) temizlenmesinde rolü olan çok sayıda enzimden biridir. Sağlıklı gönüllülere 2 hafta süreyle sakubitril/valsartan’ın günde bir kez 194 mg sakubitril / 206 mg valsartan dozunda uygulanması, plasebo ile karşılaştırıldığında BOS Aβ 1-38 değerinde artış ile ilişkilendirilmiştir; BOS Aβ 1-40 ve 1-42 konsantrasyonlarında herhangi bir değişiklik olmamıştır. Bu bulgunun klinik anlamı bilinmemektedir (bkz. bölüm 5.3).
Kan Basıncı: Hipertansiyonlu hastalarda kararlı durumda sakubitril/valsartan’a 50 mg tek doz sildenafil eklenmesi (5 gün boyunca günde bir kez 194 mg sakubitril/206 mg valsartan), tek başına sakubitril/valsartan uygulamasına kıyasla, ilave kan basıncı (KB) düşüşü (~5/4 mmHg, sistolik/diyastolik KB) ile ilişkilendirilmiştir.
Sakubitril/valsartan’ın birlikte uygulanması, intravenöz nitrogliserinin BP etkisini önemli ölçüde değiştirmemiştir.
Klinik etkililik ve güvenlilik:
PARADIGM-HF (enalaprile karşı) ve PARAGON-HF (valsartana karşı) klinik çalışmalarında toplam 6.622 kalp yetersizliği hastası sakubitril/valsartan ile tedavi edilmiştir. Bunlardan 5.085’inde maruziyet süresi en az 1 yıl olmuştur.
PARADIGM-HF
PARADIGM-HF, 8.442 hastayı içeren çok uluslu, randomize, çift kör bir çalışma olup NYHA sınıf II – IV kronik kalp yetersizliği ve sistolik disfonksiyonu (sol ventriküler ejeksiyon fraksiyonu ≤ %40; daha sonra ≤ %35 olarak düzeltilmiştir) olan hastalara, her ikisi de başka kalp yetersizliği tedavilerine ek olarak verilen sakubitril/valsartan ile enalaprili karşılaştırmıştır. Birincil birleşik sonlanım noktası kardiyovasküler ölüm veya kalp yetersizliği sebebiyle hastaneye yatış olmuştur. SKB değeri <100 mmHg, şiddetli böbrek bozukluğu (eGFR <30 mL/dk/1,73 m2) ve şiddetli karaciğer bozukluğu olan hastalar tarama sırasında çalışmadan hariç tutulmuş dolayısıyla prospektif olarak incelenmemişlerdir.
Çalışmaya katılmadan önce hastalar, ADE inhibitörleri/ARB’leri (>%99), beta-blokerleri (%94), mineralokortikoid antagonistlerini (%58) ve diüretikleri (%82) içeren standart tedaviler ile iyi düzeyde tedavi edilmiştir. Medyan takip süresi 27 ay olup hastalar 4,3 yıla varan sürelerle tedavi edilmiştir.
Hastaların mevcut ADE inhibitörü veya ARB tedavilerini bırakmaları gerekmiştir ve hastalar, günde iki kez 10 mg enalapril, daha sonra günde iki kez 100 mg ve ardından günde iki kez 200 mg’a artırılan sakubitril/valsartan ile tedavi edildikleri ardışık, tek kör alıştırma fazına girmişlerdir (bu dönemde çalışmadan ayrılmalar için bkz. bölüm 4.8). Hastalar daha sonra günde iki kez sakubitril/valsartan 200 mg (n=4.209) veya enalapril 10 mg (n=4.233) alacakları çift kör fazına randomize edilmiştir.
İncelenen popülasyonun ortalama yaşı 64 olup %19’u 75 yaş ve üzeridir. Randomize edildikleri tarihte hastaların %70’i NYHA Sınıf II ve %24’ü Sınıf II-I ve %0,7’si IV’tür Ortalama sol ventrikül ejeksiyon fraksiyonu %29 olup 963 (%11,4) hastanın sol ventrikül ejeksiyon fraksiyonu > %35 ve ≤ %40’tır.
Sakubitril/valsartan grubunda hastaların %76’sı çalışmanın sonunda hedef doz olan günde iki kez 200 mg dozunda kalmıştır (ortalama günlük doz 375 mg). Enalapril grubunda hastaların %75’i çalışmanın sonunda hedef doz olan günde iki kez 10 mg dozunda kalmıştır (ortalama günlük doz 18,9 mg).
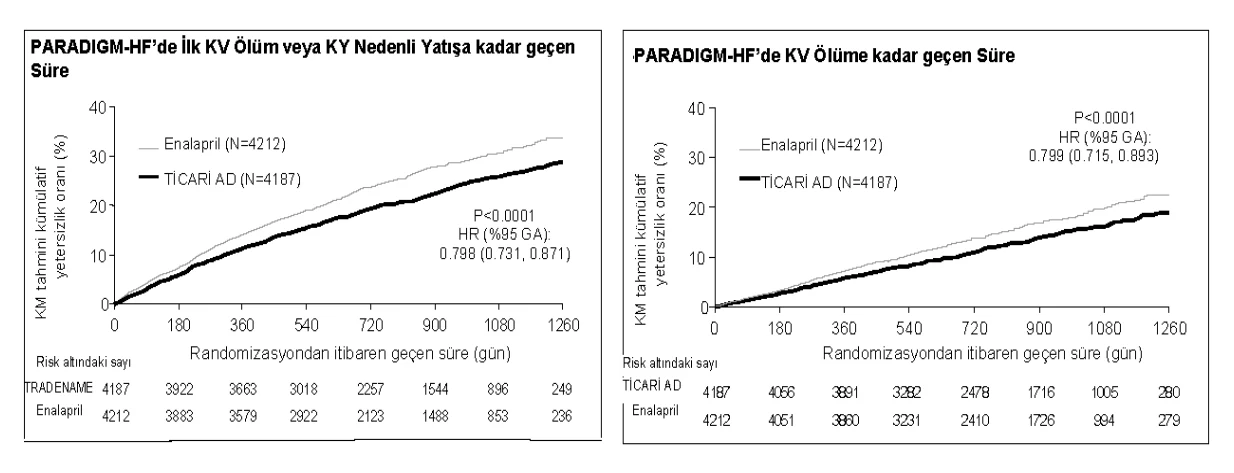
Sakubitril/valsartan, kardiyovasküler ölüm riskini veya kalp yetersizliğine bağlı hastaneye yatışları %21,8’e indirmiş ve enalaprile göre üstün (enalapril için %26,5) bulunmuştur. Mutlak risk azalması birleşik KV ölüm veya kalp yetersizliğine bağlı hastaneye yatış sonlanımı için %4,7, tek başına KV ölüm için %3,1 ve tek başına kalp yetersizliğine bağlı hastaneye yatış için %2,8 olmuştur. Rölatif risk azalması enalapril karşısında %20 olmuştur (bkz. Tablo 1). Bu etki erken dönemde görülmüş ve çalışma boyunca devam etmiştir (bkz. Şekil 1). Her iki bileşen risk azalmasına katkıda bulunmuştur (bkz.Tablo 1). Ani ölüm, kardiyovasküler ölümlerin %45’ini oluşturmuştur ve enalapril ile tedavi edilen hastalar ile karşılaştırıldığında sakubitril/valsartan ile tedavi edilen hastalarda %20 oranında düşmüştür (Tehlike oranı (HR) 0,80, p= 0,0082). Pompa yetmezliği, kardiyovasküler ölümlerin %26’sından sorumlu olmuştur ve enalapril ile tedavi edilen hastalar ile karşılaştırıldığında sakubitril/valsartan ile tedavi edilen hastalarda %21 oranında azaltılmıştır (HR 0,79, p = 0,0338).
Yaş, cinsiyet, ırk, coğrafi bölge, NYHA sınıfı (II/III), ejeksiyon fraksiyonu, böbrek fonksiyonu, diyabet veya hipertansiyon öyküsü, kalp yetersizliği öyküsü ve atriyal fibrilasyonu içeren farklı alt gruplarda riskte tutarlı azalma gözlenmiştir.
Sakubitril/valsartan, tüm nedenlere bağlı mortalitede %2,8’lik anlamlı azalma ile sağkalımı iyileştirmiştir (sakubitril/valsartan %17, enalapril %19,8). Sakubitril/valsartan ayrıca enalaprile kıyasla tüm nedenlere bağlı mortaliteyi %16 oranında azaltmıştır.
Tablo 1 Birincil birleşik sonlanım noktası, bileşenleri ve tüm nedenlere bağlı mortalite için tedavi etkisi
Sakubitril/valsartan N = 4187♯ n (%) | Enalapril N = 4212♯ n (%) | Tehlike oranı (%95 GA) | Bağıl risk azalması | p değeri *** | |
Kardiyovasküler ölüm ve kalp yetersizliğine bağlı hastaneye yatıştan oluşan birincil kompozit sonlanım noktası * | 914 (21,83) | 1117 (26,52) | 0,80 (0,73, 0,87) | %20 | 0,0000002 |
| Birincil sonlanım noktasının ayrı bileşenleri | |||||
| Kardiyovasküler ölüm ** | 558 (13,33) | 693 (16,45) | 0,80 (0,71, 0,89) | %20 | 0,00004 |
| Kalp yetersizliğine bağlı ilk hastaneye yatış | 537 (12,83) | 658 (15,62) | 0,79 (0,71, 0,89) | %21 | 0,00004 |
| İkincil sonlanım noktası | |||||
| Tüm nedenlere bağlı mortalite | 711 (16,98) | 835 (19,82) | 0,84 (0,76, 0,93) | %16 | 0,0005 |
*Birincil sonlanım noktası, ilk olaya kadar geçen süre olarak tanımlanmıştır. ** KV ölüm, önceden hastane yatıp yatmaması fark etmeksizin veri kesme tarihine kadar ölen tüm hastaları içerir
*** Tek yönlü p değeri
♯ Tam analiz seti
Şekil 1 Birincil birleşik sonlanım noktası ve kardiyovasküler ölüm bileşeni için Kaplan-Meier eğrileri
TITRATION
TITRATION, önceden ADE inhibitörü veya ARB tedavisi görmemiş ya da çeşitli dozlarda ADE inhibitörleri veya ARB’ler ile tedavi edilmiş, kronik kalp yetersizliği (NYHA sınıf II – IV) ve sistolik disfonksiyonu (sol ventriküler ejeksiyon fraksiyonu ≤ %35) olan 538 hasta ile gerçekleştirilmiş olan 12 haftalık bir güvenlilik ve tolerabilite çalışmasıdır. Hastalara günde iki kez sakubitril/valsartan 50 mg başlanmış, dozları günde iki kez 100 mg’a ve ardından hedef doz olan günde iki kez 200 mg’a yükseltilmiştir (3 veya 6 haftalık rejim ile).
Toplamda hastaların %76’sı sakubitril/valsartan’ın günde iki kez 200 mg’lık hedef dozuna ulaşmıştır ve 12 haftalık dönemde doza ara verilmeden veya dozda azaltma yapılmadan bu dozda kalmıştır. Önceden ADE inhibitörü veya ARB tedavisi görmemiş veya düşük dozla (<10 mg enalapril/güne eşdeğer) tedavi edilmiş hastalardan, 3 haftalık rejimle karşılaştırıldığında, 6 haftalık rejimle doz titrasyonu yapılanların daha büyük bölümü (sırasıyla %73,6 ve %84,8) sakubitril/valsartan 200 mg dozuna ulaşabilmiş ve bu dozda kalabilmiştir.
PARAGON-HF
PARAGON-HF, sol ventrikül ejeksiyon fraksiyonu ≥ %45, semptomatik kalp yetersizliği ve yapısal kalp hastalığı [ya sol atriyal genişleme (LAE) ya da sol ventrikül hipertrofisi (LVH)] olan 4.796 erişkin hastada sakubitril/valsartan ile valsartanı karşılaştıran çok merkezli, randomize, çift kör bir çalışmadır. Tarama sırasında sistolik kan basıncı <110 mmHg olan hastalar ve önceden herhangi bir ekokardiyografik LVEF’si < %40 olan hastalar çalışma dışı bırakılmıştır.
PARAGON-HF’nin birincil amacı, sakubitril/valsartan’ın toplam (ilk ve tekrarlayan) kalp yetersizliği (HF) nedenli hastaneye yatışları ve kardiyovasküler (CV) ölümden oluşan bileşik sonlanım noktası oranını azaltıp azaltmadığını belirlemek olmuştur.
Mevcut ADE inhibitörü veya ARB tedavisini bıraktıktan sonra hastalar, günde iki kez 80 mg valsartan ve ardından günde iki kez 100 mg sakubitril/valsartan aldıkları sıralı tek kör alıştırma dönemlerine girmişlerdir. Önceden düşük dozlarda ADEi veya ARB alan hastalar, 1-2 hafta boyunca günde iki kez 40 mg valsartan alan alıştırma dönemine başlamıştır. Sıralı alıştırma dönemlerini başarıyla tamamlayan hastalar, günde iki kez sakubitril/valsartan 200 mg (N = 2.419) veya günde iki kez 160 mg valsartan (N = 2.403) almak üzere randomize edilmiştir. Ortanca takip süresi 35 ay olup hastalar 4,7 yıla kadar tedavi edilmiştir.
Popülasyon %81 Kafkas, %13 Asyalı ve %2 Siyahtır; ortalama yaş 73 olup %52’si kadındır. Randomizasyonda, hastaların %77’si NYHA Sınıf II, %19’u NYHA Sınıf III ve %0,4’ü NYHA Sınıf IV’tür. Ortanca sol ventrikül ejeksiyon fraksiyonu %57’dir. Kalp yetersizliğinin altta yatan nedeni, hastaların %36’sında iskemik etiyolojidir. Ayrıca, %96’sında hipertansiyon öyküsü, %23’ünde miyokard enfarktüsü öyküsü, %46’sında eGFR <60 mL/dk/1,73 m2 ve %43’ünde diyabet vardır. Hastaların çoğunun beta bloker (%80) ve diüretik (%95) almakta olduğu belirlenmiştir.
PARAGON-HF, orantılı oranlar modelinin (oran oranı [RR] % 95 GA [0,75, 1,01], p = 0,06) kullanıldığı bir analize dayalı olarak, sakubitril/valsartan’ın toplam (ilk ve tekrarlayan) KY hastaneye yatışları ve KV ölüm bileşik son noktası oranında sayısal bir azalmaya sahip olduğunu göstermiştir (Tablo 2’ye bakınız). Tedavi etkisi öncelikle sakubitril/valsartan’a randomize edilen hastalarda KY hastaneye yatışları (RR 0,85; %95 GA [0,72, 1,00]) toplam sayısında azalma eşlik etmiştir.
Tablo 2: PARAGON-HF’de Birincil Bileşik Sonlanım Noktası ve Bileşenleri için Tedavi Etkisi
Sakubitril/valsartan N = 2.407 | Valsartan N = 2.389 | Etki Boyutu (%95 GA) | |||
| Etkililik Sonlanım Noktaları | N | Olay Oranıa | N | Olay Oranıa | |
| Toplam (ilk ve tekrarlayan) KY nedenli hastaneye yatışlar ve KV ölümlerin bileşimi | 894 | 12,8 | 1.009 | 14,6 | RR = 0,87 (0,75, 1,01) p-değeri 0,06 |
| Toplam KY Nedenli Hastaneye Yatış Sayısı | 690 | 9,9 | 797 | 11,6 | RR = 0,85 (0,72, 1,00) |
| KV Ölümb | 204 | 2,9 | 212 | 3,1 | HR = 0,95 (0,79, 1,16) |
Kısaltmalar: RR = oran oranı, HR = tehlike oranı. a100 hasta yılı başına bir olay oranı.
b KY nedenli hastaneye yatış olayını takiben KV ölümü olan hastaları içerir.
Şekil 2’de, zaman içinde toplam KY hastaneye yatışların ve KV ölümlerden oluşan bileşik sonlanım noktası olaylarının ortalama sayısı gösterilmektedir. 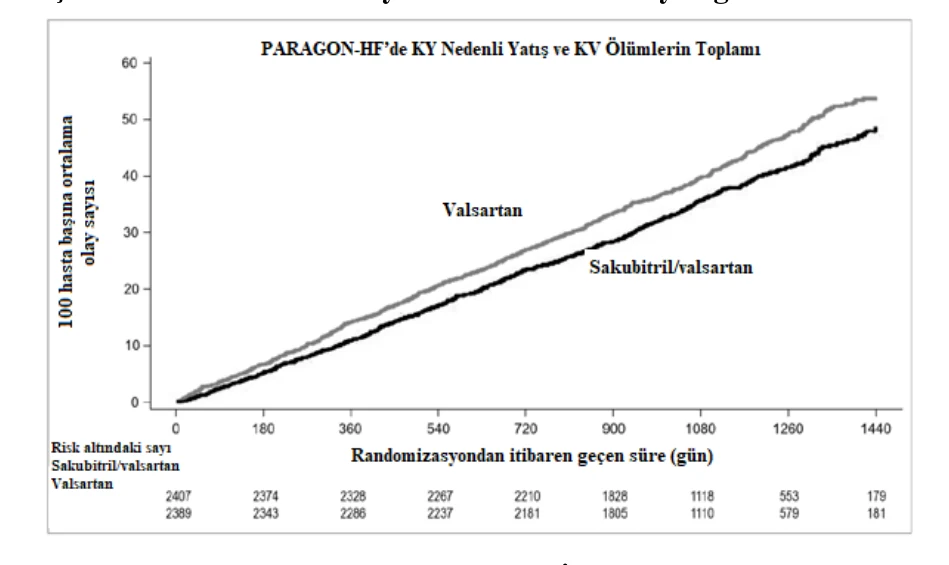
Bileşik Sonlanım Noktası için Zaman İçinde Ortalama Olay Sayısı
Çok çeşitli demografik özellikler, başlangıç hastalık özellikleri ve başlangıçtaki eşzamanlı ilaçlar, sonuçlar üzerindeki etkileri açısından incelenmiştir (Şekil 3).
Şekil 3: Toplam KV Nedenli Hastaneye Yatışlar ve KV Ölümlerden Oluşan Birincil Bileşik Sonlanım Noktası - Alt Grup Analizi (PARAGON-HF) 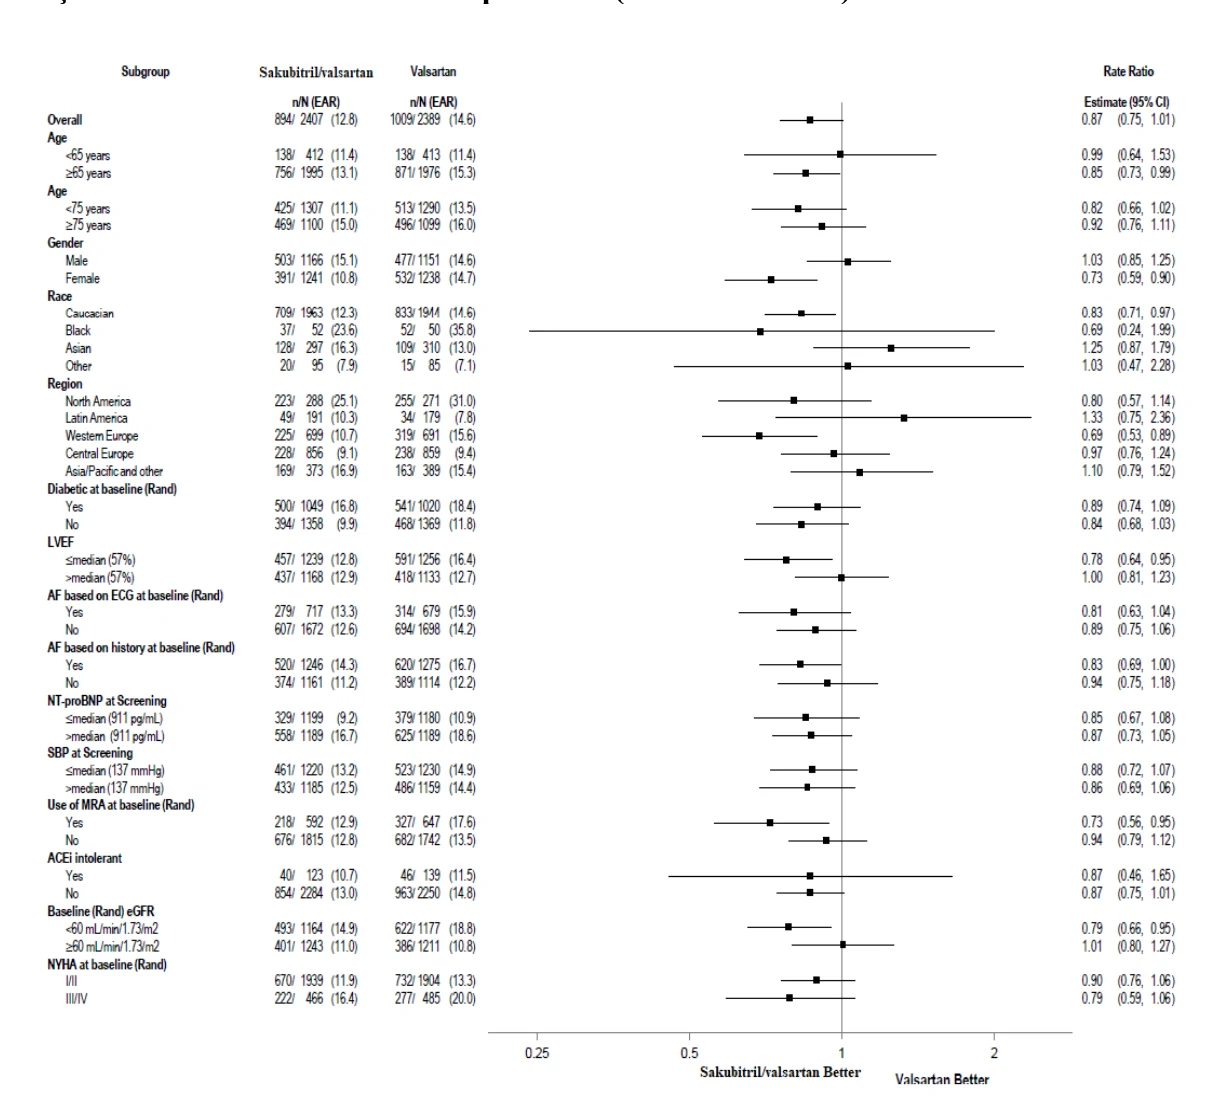
Not: Yukarıdaki şekil, tümü başlangıç karakteristikleri olan çeşitli alt gruplardaki etkileri göstermektedir. Gösterilen %95 güven sınırlarında, yapılan karşılaştırmaların sayısı hesaba katılmamaktadır ve diğer tüm faktörler için düzeltme yapıldıktan sonra belirli bir faktörün etkisini yansıtmayabilir.
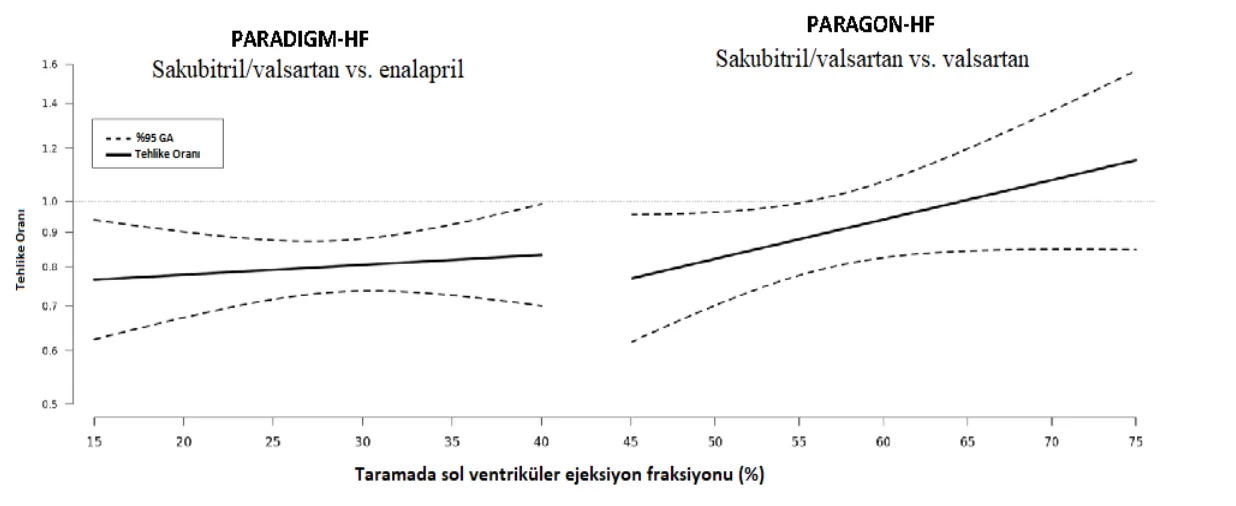
LVEF ile PARADIGM-HF ve PARAGON-HF’deki sonuç arasındaki ilişkinin bir analizinde, sakubitril/valsartan ile tedavi edilen LVEF normalin altında olan hastalarda daha fazla risk azalması görülmüştür (Şekil 4).
Şekil 4: PARADIGM-HF ve PARAGON-HF’de İlk KY Nedenli Yatış veya LVEF Nedenli KV Ölüme kadar geçen Sürenin Birincil Bileşik Sonlanım Noktası için Tedavi Etkisi
Laboratuvar Anormallikleri
Hemoglobin ve Hematokrit
PARADIGM-HF’de çift kör dönem sırasında hem sakubitril/valsartan hem de enalapril ile tedavi edilen hastaların yaklaşık %5’inde hemoglobin/hematokritte > %20’lik düşüşler gözlenmiştir. PARAGON-HF’de çift kör dönem sırasında sakubitril/valsartan ile tedavi edilen hastaların yaklaşık %7’sinde ve valsartan ile tedavi edilen hastaların yaklaşık %9’unda hemoglobin/hematokritte > %20’lik düşüşler gözlenmiştir.
Serum kreatinin
PARADIGM-HF’de çift kör dönem sırasında, hem sakubitril/valsartan hem de enalapril ile tedavi edilen hastaların yaklaşık %16’sında serum kreatininde >%50’lik artışlar olmuştur. PARAGON-HF’de çift kör dönem sırasında, sakubitril/valsartan ile tedavi edilen hastaların yaklaşık %17’si ve valsartan ile tedavi edilen hastaların yaklaşık %21’inde serum kreatininde > %50’lik artışlar olmuştur.
Serum Potasyum
PARADIGM-HF’nin çift kör dönemi sırasında, hem sakubitril/valsartan hem de enalapril ile tedavi edilen hastaların yaklaşık %16’sında potasyum konsantrasyonları > 5,5 mEq/L olmuştur. PARAGON-HF’nin çift kör dönemi sırasında, sakubitril/valsartan ile tedavi edilen hastaların yaklaşık %18’inde ve valsartan ile tedavi edilen hastaların %20’sinde potasyum konsantrasyonları > 5,5 mEq/L olmuştur.
5.2. Farmakokinetik özellikler
Genel özellikler
FRADİNE formülasyonunda yer alan valsartanın biyoyararlanımı, piyasada bulunan diğer tablet formülasyonlarına kıyasla daha fazladır; FRADİNE içindeki 26 mg, 51 mg ve 103 mg valsartan, başka tablet formülasyonlarında sırasıyla 40 mg, 80 mg ve 160 mg’a eşdeğerdir.
Emilim:
Oral uygulama sonrasında, sakubitril/valsartan, ön ilaç sakubitril ve valsartan şeklinde ayrışır. Sakubitril ve valsartanın oral mutlak biyoyararlanımı sırasıyla ≥ %60 ve %23 şeklinde hesaplanmaktadır. Sakubitril aktif metaboliti LBQ657’ye metabolize olur. Bu metabolitler maksimum plazma konsantrasyonuna sırasıyla 2, 1 ve 2 saatte ulaşır.
Sakubitril/valsartan’ın günde iki kez uygulanmasının ardından sakubitril, LBQ657 ve valsartanın kararlı durum düzeylerine 3 gün içinde ulaşılır. Kararlı durumda, sakubitril ve valsartan önemli düzeyde birikmezken LBQ657 1,6 kat birikme gösterir. Sakubitril/valsartan’ın yiyecek ile birlikte uygulanmasının sakubitril, LBQ657 ve valsartanın sistemik maruziyetleri üzerinde klinik olarak anlamlı bir etkisi bulunmamaktadır. Sakubitril/valsartan aç veya tok karnına uygulanabilir.
Dağılım:
Sakubitril/valsartan, plazma proteinlerine yüksek oranda bağlanır (%94-%97). Plazma ve BOS maruziyetleri arasındaki karşılaştırmaya göre, LBQ657 kan beyin bariyerini sınırlı oranda (%0,28) geçer. Valsartan ve sakubitrilin ortalama görünür dağılım hacmi sırasıyla 75 L ila 103 L’dir.
Biyotransformasyon:
Sakubitril karboksilesteraz lb ve lc’ler tarafından LBQ657’ye kolaylıkla dönüştürülür; LBQ657 önemli düzeyde başka bir metabolizasyona uğramaz. Valsartan minimal düzeyde metabolize olur; dozun sadece %20’si metabolitler şeklinde tespit edilir. Plazmada düşük düzeylerde (<%10) bir hidroksil metaboliti tanımlanmıştır.
Sakubitril ve valsartanın CYP450 enziminin aracılık ettiği metabolizmaları minimal düzeyde olduğundan, CYP450 enzimlerini etkileyen ilaçlarla bir arada uygulamanın farmakokinetiği etkilemesi beklenmez.
İn vitro metabolizma çalışmaları, CYP450 bazlı ilaç etkileşimleri potansiyelinin düşük olduğuna işaret etmektedir zira sakubitril/valsartan’ın CYP450 enzimleri ile metabolizması sınırlıdır. Sakubitril/valsartan CYP450 enzimlerini indüklemez veya inhibe etmez.
Eliminasyon:
Oral uygulama sonrasında, sakubitrilin %52-68’i (temelde LBQ657 olarak), valsartan ve metabolitlerinin yaklaşık %13’ü idrara atılır; sakubitrilin %37-48’i (temelde LBQ657 şeklinde), valsartan ve metabolitlerinin %86’sı feçese atılır.
Sakubitril, LBQ657 ve valsartan plazmadan sırasıyla yaklaşık 1,43, 11,48 ve 9,90 saatlik ortalama eliminasyon yarı ömrü (T1/2) ile atılır.
Doğrusallık/doğrusal olmayan durum:
Sakubitril, LBQ657 ve valsartanın farmakokinetik özellikleri test edilen doz aralığında (sakubitril/valsartan 24 mg / 26 mg’dan 97 mg / 103 mg’a) doğrusaldır.
Hastalardaki karakteristik özellikler
Yaşlılar:
LBQ657 ve valsartanın maruziyetleri yaşlı hastalarda, daha gençler ile karşılaştırıldığında sırasıyla %42 ve %30 oranlarında daha yüksektir.
Pediyatrik popülasyon (<18 yaş):
Sakubitril/valsartan pediyatrik hastalarda çalışılmamıştır.
Böbrek yetmezliği:
Hafif ila şiddetli böbrek bozukluğu olan hastalarda böbrek fonksiyonu ile LBQ657’ye sistemik maruziyet arasında bir korelasyon gözlenmiştir. Orta dereceli böbrek bozukluğu (30 mL/dk/1,73 m2 ≤eGFR< 60 mL/dk/1,73 m2) ve şiddetli böbrek bozukluğu (15 mL/dk/1,73 m2 ≤eGFR <30 mL/dk/1,73 m2) olan hastalarda LBQ657’ye maruziyet, hafif böbrek bozukluğu (60 mL/dk/1,73 m2 ≤eGFR< 90 mL/dk/1,73 m2) olan hastalar (PARADIGM-HF çalışmasına kaydedilen en büyük hasta grubu) ile karşılaştırıldığında 1,4 kat ve 2,2 kat daha yüksek olmuştur. Hafif veya orta dereceli böbrek bozukluğu olan hastalarda herhangi bir doz ayarlaması gerekmemektedir. Şiddetli böbrek bozukluğu, safra sirozu veya kolestazı olan hastalarda sınırlı veri mevcuttur; bu hastalara sakubitril/valsartan uygulanması önerilmemektedir. Valsartana maruziyet, hafif böbrek bozukluğu olan hastalar ile karşılaştırıldığında orta dereceli ve şiddetli böbrek bozukluğu olan hastalarda benzer bulunmuştur. Diyalize giren hastalarda herhangi bir çalışma gerçekleştirilmemiştir. Bununla birlikte, LBQ657 ve valsartan yüksek oranda plazma proteinlerine bağlanmaktadır ve bu nedenle diyaliz ile etkin bir şekilde uzaklaştırılması olası değildir.
Karaciğer yetmezliği:
Sağlıklı gönüllüler ile karşılaştırıldığında, hafif ila orta dereceli karaciğer bozukluğu olan hastalarda sakubitrile maruziyet sırasıyla 1,5 ve 3,4 kat, LBQ657’ye maruziyet 1,5 ve 1,9 kat ve valsartana maruziyet 1,2 ve 2,1 kat artmıştır. Diğer yandan, hafif ile orta dereceli karaciğer bozukluğu olan hastalarda serbest LBQ657 konsantrasyonlarına maruziyet, benzer özelliklere sahip sağlıklı gönüllüler ile karşılaştırıldığında sırasıyla 1,47 ve 3,08 kat artmış ve serbest valsartan konsantrasyonlarına maruziyet de sırasıyla 1,09 ve 2,20 kat yükselmiştir. Sakubitril/valsartan şiddetli karaciğer bozukluğu, biliyer sirozu veya kolestazı olan hastalarda çalışılmamıştır (bkz. bölüm 4.3 ve 4.4).
Cinsiyet etkisi:
Sakubitril/valsartan’ın (sakubitril, LBQ657 ve valsartan) farmakokinetiği erkek ve kadın gönüllüler arasında benzerdir.
5.3. Klinik öncesi güvenlilik verileri
Güvenlilik farmakolojisi, tekrarlı doz toksisitesi, genotoksisite, karsinojenik potansiyel, fertilite açısından konvansiyonel çalışmalara dayalı klinik dışı veriler (sakubitril ve valsartan bileşenleri ve/veya sakubitril/valsartan ile çalışmaları içerir) insanlar için özel bir tehlike ortaya koymamaktadır.
Fertilite, üreme ve gelişim:
Organogenez sırasında sakubitril/valsartan tedavisi sıçanlarda ≥49 mg sakubitril / 51 mg valsartan/kg/gün dozlarda [valsartan ve LBQ657’nin EAA değeri bazında MRHD’nin ≤0,72 katı] ve tavşanda ≥4,9 mg sakubitril / 5,1 mg valsartan /kg/gün dozlarda [EAA bazında MRHD’nin sırasıyla 2 ve 0,03 katı] embriyo-fetal letalitede artış ile sonuçlanmıştır. Tavşanlarda ≥4,9 mg sakubitril / 5,1 mg valsartan/kg/gün sakubitril/valsartan dozunda gözlenen, maternal toksik dozlarla ilişkili olan düşük insidanslı fetal hidrosefaliye dayalı olarak sakubitril/valsartan teratojeniktir. Anne için toksik olmayan dozda (1,46 mg sakubitril/1,54 mg valsartan/kg/gün) tavşan fetüslerinde kardiyovasküler anomaliler (başlıca kalp büyümesi) gözlenmiştir. Tavşanlarda 4,9 mg sakubitril / 5,1 mg valsartan/kg/gün sakubitril/valsartan dozunda fetal iskelet varyasyonlarında (deforme sternebra, sternebra bipartit osifikasyonu) hafif bir artış gözlenmiştir. Sakubitril/valsartan’ın advers embriyo-fetal etkileri anjiyotensin reseptör antagonist aktivitesine bağlanmaktadır (bkz. bölüm 4.6 Gebelik ve laktasyon).
Organogenez sırasında sakubitril tedavisi, tavşanda maternal toksisite ile ilişkili dozlarda (500 mg/kg/gün; LBQ657 EAA değeri bazında MRHD’nin 5,7 katı) embriyo-fetal letalite ve embriyo-fetal toksisite ile sonuçlanmıştır (fetal beden ağırlığında azalma ve iskelet malformasyonları). >50 mg/kg/gün dozlarında osifikasyonda genel ve hafif bir gecikme gözlenmiştir. Bu bulgu advers olarak değerlendirilmemiştir. Sakubitril ile tedavi edilen sıçanlarda herhangi bir embriyo-fetal toksisite ya da teratojenisite gözlenmemiştir. Sakubitril için embriyo-fetal advers etki gözlenmeyen düzey sıçanda en az 750 mg/kg/gün ve tavşanda ve 200 mg/kg/gün olmuştur (LBQ657 EAA değeri bazında MRHD’nin 2,2 katı).
750 mg/kg/gün [EAA bazında MRHD’nin 2,2 katı] dozuna kadar sakubitril ve 600 mg/kg/gün [EAA bazında MRHD’nin 0,86 katı] dozuna kadar valsartan ile sıçanlarda gerçekleştirilen prenatal ve postnatal gelişim çalışmaları organogenez, gestasyon ve laktasyon sırasında sakubitril/valsartan ile tedavinin yavru gelişimini ve sağkalımını etkileyebileceğine işaret etmektedir.
Diğer klinik öncesi bulgular:
Sakubitril/valsartan
Sakubitril/valsartan’ın beyin-omurilik sıvısındaki (BOS) ve beyin dokusundaki amiloid-β konsantrasyonları üzerindeki etkisi iki hafta süreyle sakubitril/valsartan (24 mg sakubitril / 26 mg valsartan /kg/gün) ile tedavi edilen genç (2-4 yaş) sinomolgus maymunlarında değerlendirilmiştir. Bu çalışmada sinomolgus maymunlarında sakubitril/valsartan’ın BOS Aβ klerensi üzerinde farmakodinamik etkisi olmuş, BOS Aβ 1-40, 1-42 ve 1-38 düzeylerini yükseltmiştir; beyindeki Aβ düzeylerinde buna karşılık gelen bir artış olmamıştır. BOS Aβ 1-40 ve 1-42 düzeylerindeki artışlar insandaki iki haftalık sağlıklı gönüllü çalışmasında gözlenmemiştir (bkz. bölüm 5.1 Farmakodinamik özellikler). Ayrıca, 39 hafta süreyle 146 mg sakubitril/154 mg valsartan/kg/gün dozunda sakubitril/valsartan ile tedavi edilen sinomolgus maymunları ile gerçekleştirilen bir çalışmada beyinde amiloid plakları görülmemiştir. Fakat bu çalışmada amiloid içeriği kantitatif olarak ölçülmemiştir.
Sakubitril
Sakubitril ile tedavi edilen juvenil sıçanlarda (postnatal 7-70 gün) yaşla ilişkili kemik kütlesi gelişiminde ve kemik uzamasında azalma olmuştur. Sıçanlardaki bir çalışma kemik mineral yoğunluğunda sadece minimal geçici bir inhibitör etki göstermiş; fakat aynı etki, kemik büyümesi ile ilişkili diğer parametrelerde görülmeyerek normal koşullar altında erişkin hasta popülasyonlarında sakubitrilin kemik üzerinde anlamlı bir etkisinin olmayacağını düşündürmüştür. Diğer yandan, erişkinlerde kırk iyileşmesinin erken fazında sakubitrilin geçici, hafif bir etkisi olasılık dışı bırakılamamaktadır.
Valsartan
Sakubitril ile tedavi edilen juvenil sıçanlarda (postnatal 7-70 gün) 1 mg/kg/gün kadar düşük dozlar tübüler nefropati (bazen tübüler epitelyum nekrozunun eşlik ettiği) ve pelvis dilatasyonunu içeren kalıcı, geri dönüşsüz böbrek değişikliklerine neden olmuştur. Bu böbrek değişiklikleri, anjiyotensin dönüştürücü enzim inhibitörlerinin ve anjiyotensin II tip I blokerlerinin beklenen abartılı farmakolojik etkisini yansıtmaktadır; bu tür etkiler, sıçanlar yaşamın ilk 13 gününde tedavi edildiğinde görülmektedir. Bu dönem, insanda gestasyonun 36 haftası ile örtüşmektedir ve insanda bu süre bazı durumlarda doğumdan sonraki 44 haftaya uzayabilmektedir.
6. FARMASÖTİK ÖZELLİKLER
6.1. Yardımcı maddelerin listesi
Mikrokristalin selüloz
Düşük sübstitüe hidroksipropilselüloz
Krospovidon CL
Kolloidal silikon dioksit
Talk
Magnezyum stearat
Hipromelloz
Titanyum dioksit (E 171)
Makrogol (4000)
Sarı demir oksit (E 172)
Kırmızı demir oksit (E 172)
6.2. Geçimsizlikler
Geçerli değildir.
6.3. Raf ömrü
24 ay
6.4. Saklamaya yönelik özel tedbirler
25 ºC’nin altındaki oda sıcaklığında saklayınız.
6.5. Ambalajın niteliği ve içeriği
56 film kaplı tablet içeren Al/Al blister ve karton kutu ambalaj
6.6. Beşeri tıbbi üründen arta kalan maddelerin imhası ve diğer özel önlemler
Kullanılmamış olan ürünler ya da atık materyaller ‘Tıbbi Atıkların Kontrolü Yönetmeliği’ ve Ambalaj Atıklarının Kontrolü Yönetmelikleri’ne uygun olarak imha edilmelidir.
7. RUHSAT SAHİBİ
Sanovel İlaç San. ve Tic. A.Ş.
34394 Şişli / İstanbul
8. RUHSAT NUMARASI
2026/242
9. İLK RUHSAT TARİHİ/RUHSAT YENİLEME TARİHİ
İlk ruhsat tarihi: 20.06.2026
Ruhsat yenileme tarihi: