


KISA ÜRÜN BİLGİSİ - ERLİNAT 0,88 MG/2 ML ENJEKSİYONLUK ÇÖZELTİ
1. BEŞERİ TIBBİ ÜRÜNÜN ADI
ERLİNAT 0,88 mg/2 mL enjeksiyonluk çözelti
Steril, sitotoksik
2. KALİTATİF VE KANTİTATİF BİLEŞİM
Etkin madde:
Her 2 mL’lik flakon 0,88 mg eribuline eşdeğer 1 mg eribulin mesilat içerir.
Yardımcı madde(ler):
Susuz etanol……………0,1 mL
Sodyum hidroksit………y.m.
Yardımcı maddeler için 6.1’e bakınız.
3. FARMASÖTİK FORM
Enjeksiyonluk çözelti
Berrak, renksiz sulu çözelti
4. KLİNİK ÖZELLİKLER
4.1. Terapötik endikasyonlar
ERLİNAT, rekürren ya da metastatik hastalık için en az iki basamak kemoterapi rejiminden sonra progresyon göstermiş meme kanseri olan yetişkin hastaların tedavisinde endikedir. Önceki tedaviler kontrendikasyon olmadığı sürece adjuvan veya metastatik dönemde antrasiklin ve taksan içermiş olmalıdır.
ERLİNAT, adjuvan dönemde kullanılan tedaviler dahil kontrendike olmadığı sürece antrasiklin de almak şartıyla en az 2 basamak kemoterapi almış ve progresyon göstermiş cerrahi uygun olmayan ya da metastatik liposarkomlu erişkin hastaların tedavisinde endikedir.
4.2. Pozoloji ve uygulama şekli
ERLİNAT, sadece anti-kanser tedavinin uygun kullanımı konusunda deneyimli, nitelikli bir doktor tarafından reçete edilmelidir. Yalnızca uygun niteliklere sahip bir sağlık uzmanı tarafından uygulanmalıdır.
Pozoloji/uygulama sıklığı ve süresi:
Eribulinin kullanıma hazır çözelti olarak tavsiye edilen dozu 1,23 mg/m2’dir ve her 21 günlük döngünün 1. ve 8. günleri intravenöz olarak 2 ila 5 dakikada uygulanmalıdır.
AB’de önerilen doz, aktif maddenin (eribulin) bazını ifade eder. Bir hastaya uygulanacak bireysel dozun hesaplanması, 0,88 mg/2 mL eribulin içeren kullanıma hazır çözeltinin gücüne ve 1,23 mg/m2’lik doz önerisine dayanmalıdır. Aşağıda gösterilen doz azaltma önerileri, kullanıma hazır çözeltinin gücüne göre uygulanacak eribulin dozu olarak da gösterilmektedir.
Önemli denemelerde, ilgili yayınlarda ve diğer bazı bölgelerde ör. Amerika Birleşik Devletleri ve İsviçre'de önerilen doz, tuz formuna (eribulin mesilat) dayanmaktadır.
Hastalarda bulantı veya kusma olabilir. Kortikosteroidleri içeren antiemetik profilaksi düşünülmelidir.
Tedavi sırasında doz erteleme
Aşağıdaki durumlarda 1. günde veya 8. günde ERLİNAT uygulaması ertelenmelidir:
- Mutlak nötrofil sayısı (MNS) < 1 x 10⁹/L
- Trombositler < 75 x 109/L
- 3. veya 4. derece hematolojik olmayan toksisiteler.
Tedavi sırasında doz azaltma
Yeniden tedavi için doz azaltma önerileri aşağıdaki tabloda gösterilmektedir.
| Önceki ERLİNAT uygulamasından sonra advers reaksiyon | Tavsiye edilen eribulin dozu |
|---|---|
| Hematolojik: | 0,97 mg/m2 |
| MNS < 0,5 x 10⁹/L 7 günden fazla süren | |
| MNS < 1 x 10⁹/L ateş veya enfeksiyonla komplike olan nötropeni | |
| Trombositler < 25 x 109/L trombositopeni | |
| Trombositler < 50 x 109/L kanama ile komplike olan veya kan veya trombosit transfüzyonu gerektiren trombositopeni | |
| Hematolojik olmayan: | |
| Önceki döngüde herhangi bir 3. veya 4. derece toksisite | |
| Yukarıda belirtilen herhangi bir hematolojik veya hematolojik olmayan advers reaksiyonun tekrarı | |
| 0,97 mg/m2’ye azaltılmasına rağmen | 0,62 mg/m2 |
| 0,62 mg/m2’ye azaltılmasına rağmen | Tedavinin kesilmesi düşünülmeli |
Eribulin dozu azaltıldıktan sonra tekrar yükseltilmemelidir.
Uygulama şekli:
ERLİNAT intravenöz kullanım içindir. Doz, 9 mg/mL (%0,9) sodyum klorür çözeltisi içinde 100 mL’ye kadar seyreltilebilir. %5 glukoz infüzyon çözeltisi ile seyreltilmemelidir.
Tıbbi ürünün seyreltilmesiyle ilgili talimatlar bölüm 6.6’da verilmiştir. Uygulama öncesinde açık bir santral katater veya iyi bir periferik venöz uygulama yolu sağlanmış olmalıdır. Eribulin mesilatın vezikan veya irritan olduğuna dair bir kanıt yoktur. Ekstravazasyon durumunda tedavi semptomatik olmalıdır.
Sitotoksik tıbbi ürünlerin kullanımıyla ilgili bilgiler bölüm 6.6’da verilmiştir.
Özel popülasyonlara ilişkin ek bilgiler:
Böbrek yetmezliği:
Orta veya şiddetli derecede böbrek yetmezliği (kreatinin klerensi <50 mL/dk) olan bazı hastalarda eribulin maruziyeti artmış olabilir ve dozun azaltılması gerekebilir. Böbrek yetmezliği olan tüm hastalar için dikkatli olunması ve yakından izlenmesi önerilir. (bkz. Bölüm 5.2)
Karaciğer yetmezliği:
Metastazlar nedeniyle karaciğer yetmezliği
Hafif karaciğer yetmezliği (Child-Pugh A) olan hastalarda önerilen eribulin dozu, 21 günlük bir döngünün 1. ve 8. günlerinde intravenöz olarak 2 ila 5 dakikada uygulanan 0,97 mg/m2’dir. Orta derecede karaciğer yetmezliği (Child-Pugh B) olan hastalarda önerilen eribulin dozu, 21 günlük bir döngünün 1. ve 8. günlerinde intravenöz olarak 2 ila 5 dakikada uygulanan 0,62 mg/m2’dir.
Şiddetli karaciğer yetmezliği (Child-Pugh C) olan hastalarda çalışma yapılmamıştır ancak bu hastalarda eribulin kullanılması durumunda daha belirgin bir doz azaltımının gerekli olması beklenmektedir.
Siroz nedeniyle karaciğer yetmezliği
Bu hasta grubunda çalışma yapılmamıştır. Yukarıdaki dozlar hafif ve orta dereceli bozuklukta kullanılabilir, ancak dozların yeniden ayarlanması gerekebileceğinden yakın izleme önerilir.
Pediyatrik popülasyon:
ERLİNAT’ın çocuklarda ve ergenlerde meme kanseri endikasyonu için kullanımı yoktur.
ERLİNAT’ın pediyatrik popülasyonda yumuşak doku sarkomu endikasyonu için kullanımı yoktur (bkz. Bölüm 5.1).
Geriyatrik popülasyon:
Hastanın yaşına göre belirli bir doz ayarlaması önerilmemektedir (bkz. Bölüm 4.8).
4.3. Kontrendikasyonlar
- Etkin maddeye veya bölüm 6.1’de listelenmiş olan yardımcı maddelerin herhangi birine karşı aşırı duyarlılık.
- Emziren kadınlar.
4.4. Özel kullanım uyarıları ve önlemleri
Hematoloji
Miyelosüpresyon doza bağlıdır ve öncelikle nötropeni olarak ortaya çıkar (bkz. Bölüm 4.8).
Her eribulin dozundan önce tüm hastalarda tam kan sayımı yapılmalıdır. Eribulin tedavisi sadece MNS değerleri ≥ 1,5 x 10⁹/L ve trombositleri > 100 x 109/L olan hastalara başlanmalıdır.
Febril nötropeni eribulin ile tedavi edilen hastaların %5’inden daha azında meydana gelmiştir. Febril nötropeni, şiddetli nötropeni veya trombositopeni yaşayan hastalar bölüm 4.2’deki önerilere göre tedavi edilmelidir.
Alanin aminotransferaz (ALT) veya aspartat aminotransferaz (AST) >3 x normalin üst sınırı olan hastalarda 4. derece nötropeni ve febril nötropeni insidansı daha yüksektir.
Veriler sınırlı olmakla birlikte, bilirubin >1,5 x normalin üst sınırı olan hastalarda da 4. derece nötropeni ve febril nötropeni insidansı daha yüksektir.
Ölümcül febril nötropeni, nötropenik sepsis, sepsis ve septik şok vakaları bildirilmiştir.
Şiddetli nötropeni, ilgili kılavuzlara uygun ve doktorun takdirine bağlı olarak granülosit koloni uyarıcı faktör (G-CSF) veya eş değeri kullanılarak yönetilebilir (bkz. Bölüm 5.1).
Periferik nöropati
Hastalar periferik motor ve duyusal nöropati belirtileri açısından yakından izlenmelidir. Şiddetli periferik nörotoksisite gelişimi, dozun ertelenmesini veya azaltılmasını gerektirir (bkz. Bölüm 4.2)
Klinik çalışmalarda, önceden derece 2’den daha yüksek nöropatisi olan hastalar hariç tutulmuştur. Bununla birlikte, çalışmaya nöropatisi olmadan giren hastalara göre daha önceden derece 1 veya 2 nöropatisi olan hastalarda yeni veya kötüleşen semptomlar geliştirme olasılığı daha fazla olmamıştır.
QT uzaması
26 hastanın dahil edildiği kontrolsüz bir açık etiketli EKG çalışmasında, eribulin konsantrasyonundan bağımsız olarak 8. günde QT uzaması gözlenmiştir ve 1. günde QT uzaması gözlenmemiştir. Konjestif kalp yetmezliği, bradiaritmileri olan veya Sınıf Ia ve III antiaritmikler ve elektrolit anormallikleri dahil olmak üzere QT aralığını uzattığı bilinen tıbbi ürünlerle eş zamanlı tedavi uygulanan hastalarda tedaviye başlanması durumunda EKG izlemesi önerilir. ERLİNAT tedavisine başlamadan önce hipokalemi, hipokalsemi veya hipomagnezemi düzeltilmeli ve bu elektrolitler tedavi sırasında periyodik olarak izlenmelidir. Doğuştan uzun QT sendromu olan hastalarda eribulin kullanımından kaçınılmalıdır.
Yardımcı maddeler
Bu ilaç, her bir flakonda 0,1 mL’ye eşdeğer 80 mg alkol (etanol) içerir. Bu ilacın her flakonundaki miktar yaklaşık 2 mL bira veya 1 mL şaraba eşdeğerdir. Bu ilaçtaki az miktarda alkolün fark edilir bir etkisi olmayacaktır.
Bu tıbbi ürün her “doz”unda 1 mmol (23 mg)’dan daha az sodyum ihtiva eder; yani aslında “sodyum içermez”.
4.5. Diğer tıbbi ürünler ile etkileşimler ve diğer etkileşim şekilleri
Eribulin esas olarak (%70’e kadar) safra ile atılarak elimine edilir. Bu süreçte yer alan taşıma proteini bilinmemektedir. Eribulin, meme kanseri direnç proteininin (BCRP), organik anyonun (OAT1, OAT3, OATP1B1, OATP1B3), çoklu ilaç direnci ile ilişkili proteinin (MRP2, MRP4) ve safra tuzu atım pompası (BSEP) taşıyıcılarının bir substratı değildir.
CYP3A4 inhibitörleri ve indükleyicileri ile ilaç-ilaç etkileşimi beklenmemektedir. Eribulin maruziyeti (EAA ve Cmaks), bir CYP3A4 ve P glikoprotein (Pgp) inhibitörü olan ketokonazol ve bir CYP3A4 indükleyicisi olan rifampisinden etkilenmemiştir.
Eribulinin diğer ilaçların farmakokinetiği üzerindeki etkileri
İn vitro veriler, eribulinin önemli ilaç metabolize edici enzim CYP3A4’ün hafif bir inhibitörü olduğunu göstermektedir. İn vivo veri mevcut değildir. Dar bir terapötik pencereye sahip olan ve başlıca CYP3A4 aracılı metabolizma yoluyla elimine edilen maddelerle (ör. alfentanil, siklosporin, ergotamin, fentanil, pimozid, kinidin, sirolimus, takrolimus) eş zamanlı kullanımda advers olaylara karşı dikkatli olunması ve izlenmesi önerilir.
Eribulin ilgili klinik konsantrasyonlarda CYP enzimleri CYP1A2, 2B6, 2C8, 2C9, 2C19, 2D6 veya 2E1’i inhibe etmez.
İlgili klinik konsantrasyonlarda eribulin, BCRP, OCT1, OCT2, OAT1, OAT3, OATP1B1 ve OATP1B3 taşıyıcı aracılı aktiviteyi inhibe etmemiştir.
Özel popülasyonlara ilişkin ek bilgiler:
Özel popülasyonlara ilişkin etkileşim çalışması yapılmamıştır.
Pediyatrik popülasyon:
Pediyatrik popülasyona ilişkin etkileşim çalışması yapılmamıştır.
4.6. Gebelik ve laktasyon
Genel tavsiye
Gebelik kategorisi: D
Çocuk doğurma potansiyeli bulunan kadınlar/ Doğum kontrolü (Kontrasepsiyon)
Çocuk doğurma potansiyeli olan kadınlara, ERLİNAT kullanırken hamile kalmamaları, tedavi sırasında ve tedaviden sonraki 7 ay boyunca etkili doğum kontrol yöntemleri kullanmaları tavsiye edilmelidir.
Çocuk doğurma potansiyeli bulunan partnerleri olan erkeklere ERLİNAT kullanırken çocuk sahibi olmamaları, ERLİNAT tedavisi sırasında ve tedaviden sonraki 4 ay boyunca etkili bir doğum kontrol yöntemi kullanmaları tavsiye edilmelidir.
Gebelik dönemi
ERLİNAT’ın gebelik ve/veya fetus/yeni doğan üzerinde zararlı farmakolojik etkileri bulunmaktadır. Eribulinin hamile kadınlarda kullanımına ilişkin veri yoktur. Eribulin sıçanlarda embriyotoksik, fetotoksik ve teratojeniktir. ERLİNAT, açıkça gerekli olmadıkça ve annenin gereksinimleri ve fetüs üzerindeki riski dikkatle değerlendirilmedikçe gebelik sırasında kullanılmamalıdır.
Laktasyon dönemi
Eribulin/metabolitlerin insan veya hayvan sütüne geçip geçmediği bilinmemektedir. Yenidoğanlara/bebeklere yönelik bir risk göz ardı edilemez ve bu nedenle emzirme döneminde ERLİNAT kullanılmamalıdır (bkz. Bölüm 4.3).
Üreme yeteneği/Fertilite
Sıçanlarda ve köpeklerde testiküler toksisite gözlenmiştir (bkz. Bölüm 5.3). ERLİNAT tedavisine bağlı geri dönüşümsüz kısırlık olasılığı nedeniyle, erkek hastalar tedaviden önce spermlerin saklanması konusunda tavsiye almalıdır.
4.7. Araç ve makine kullanımı üzerindeki etkiler
ERLİNAT, araç veya makine kullanma yeteneği üzerinde küçük veya orta düzeyde etkiye yol açabilen yorgunluk ve baş dönmesi gibi advers reaksiyonlara neden olabilir. Hastalara yorgunluk veya baş dönmesi hissettiklerinde araç veya makine kullanmamaları tavsiye edilmelidir.
4.8. İstenmeyen etkiler
Güvenlilik profilinin özeti
Eribulin ile ilgili en sık bildirilen advers reaksiyonlar, ilişkili enfeksiyonlarla birlikte nötropeni, lökopeni, anemi, trombositopeni olarak ortaya çıkan kemik iliği baskılanmasıdır. Önceden var olan periferik nöropatinin kötüleşmesi veya yeni başlaması da bildirilmiştir. Anoreksiya, bulantı, kusma, ishal, kabızlık ve stomatit olarak kendini gösteren gastrointestinal toksisiteler bildirilen istenmeyen etkiler arasındadır. Diğer istenmeyen etkiler arasında yorgunluk, alopesi, artmış karaciğer enzimleri, sepsis ve kas-iskelet ağrısı sendromu yer almaktadır.
Advers reaksiyonların tablo halinde listesi
Aksi belirtilmedikçe, tabloda Faz 2 ve Faz 3 çalışmalarında önerilen dozu alan meme kanseri ve yumuşak doku sarkomu hastalarında gözlenen advers reaksiyonların insidans oranları gösterilmektedir.
Sıklık kategorileri şu şekilde tanımlanır: Çok yaygın (≥1/10), yaygın (≥1/100 ila <1/10), yaygın olmayan (≥1/1.000 ila <1/100), seyrek (≥1/10.000 ila <1/1.000), çok seyrek (<1/10.000), bilinmiyor (eldeki verilerden hareketle tahmin edilemiyor).
Her sıklık grubu içinde, istenmeyen etkiler azalan sıklık sırasına göre sunulur.
- 3. veya 4. derece reaksiyonların meydana geldiği durumlarda, gerçek toplam sıklık ve 3. veya 4. derece reaksiyonların sıklığı verilir.
| Sistem organ sınıfı | Advers reaksiyonlar | |||
|---|---|---|---|---|
Çok yaygın (% sıklık) | Yaygın (% sıklık) | Yaygın olmayan (% sıklık) | Seyrek veya bilinmiyor | |
| Enfeksiyonlar ve enfestasyonlar | İdrar yolu enfeksiyonu (%8,5) (D3/4: %0,7) Pnömoni (%1,6) (D3/4: %1) Oral kandidiyazis Oral herpes Üst solunum yolu enfeksiyonu Nazofarenjit Rinit Herpes zoster | Sepsis (%0,5) (D3/4: %0,5)a Nötropenik sepsis (%0,2) (D3/4: %0,2)a Septik şok (%0,2) (D3/4:%0,2)a | ||
| Kan ve lenfatik sistem hastalıkları | Nötropeni (%53,6) (D3/4: %46) Lökopeni (%27,9) (D3/4: %17) Anemi (%21,8) (D3/4: %3) | Lenfopeni (%5,7) (D3/4: %2,1) Febril nötropeni (%4,5) (D3/4: %4,4)a Trombositopeni (%4,2) (D3/4: %0,7) | *Dissemine intravasküler koagülasyonb | |
| Metabolizma ve beslenme hastalıkları | İştah azalması (%22,5) (D3/4: %0,7)d | Hipokalemi (%6,8) (D3/4: %2) Hipomagnezemi (%2,8) (D3/4: %0,3) Dehidratasyon (%2,8) (D3/4: %0,5)d Hiperglisemi Hipofosfatemi Hipokalsemi | ||
| Psikiyatrik hastalıklar | Uykusuzluk Depresyon | |||
| Sinir sistemi hastalıkları | Periferik nöropati (%35,9) (D3/4: %7,3) Baş ağrısı (%17,5) (D3/4: %0,7) | Tat alma bozukluğu Baş dönmesi (%9) (D3/4: %0,4)d Hipoestezi Letarji Nörotoksisite | ||
| Göz hastalıkları | Gözyaşı artışı (%5,8) (D3/4: %0,1)d Konjonktivit | |||
| Kulak ve iç kulak hastalıkları | Vertigo Kulak çınlaması | |||
| Kardiyak hastalıklar | Taşikardi | |||
| Vasküler hastalıklar | Sıcak basması Pulmoner emboli (%1,3) (D3/4: %1,1)a | Derin ven trombozu | ||
| Solunum, göğüs hastalıkları ve mediastinal hastalıklar | Dispne (%15,2)a (D3/4: %3,5)a Öksürük (%15) (D3/4: %0,5)d | Orofarengeal ağrı Epistaksis Rinore | İnterstisyel akciğer hastalığı (%0,2) (D3/4: %0,1) | |
| Gastrointestinal hastalıklar | Mide bulantısı (%35,7) (D3/4: %1,1)d Kabızlık (%22,3) (D3/4: %0,7)d İshal (%18,7) (D3/4: %0,8) Kusma (%18,1) (D3/4: %1) | Karın ağrısı Stomatit (%11,1) (D3/4: %1)d Ağız kuruluğu Dispepsi (%6,5) (D3/4: %0,3)d Gastroözofageal reflü hastalığı Abdominal distansiyon | Ağız ülserasyonu Pankreatit | |
| Hepato-bilier hastalıklar | Aspartat aminotransferaz artışı (%7,7) (D3/4: %1,4)d | Hepatotoksisite (%0,8) (D3/4: %0,6) | ||
Alanin aminotransferaz artışı (%7,6) (D3/4: %1,9)d Gama glutamil transferaz artışı (%1,7) (D3/4: %0,9)d Hiperbilirubinemi (%1,4) (D3/4: %0,4) | ||||
| Deri ve deri altı doku hastalıkları | Saç dökülmesi | Döküntü (%4,9) (D3/4: %0,1) Kaşıntı (%3,9) (D3/4: %0,1)d Tırnak bozukluğu Gece terlemeleri Kuru cilt Eritem Hiperhidroz Palmar plantar eritrodisestezi (%1) (G3/4: %0,1)d | Anjiyoödem | **Stevens-Johnson sendromu/ Toksik epidermal nekrolizb |
| Kas-iskelet bozuklukları, bağ doku ve kemik hastalıkları | Artralji ve miyalji (%20,4) (D3/4: %1) Sırt ağrısı (%12,8) (D3/4: %1,5) Ekstremitede ağrı (%10) (D3/4: %0,7)d | Kemik ağrısı (%6,7) (D3/4: %1,2) Kas spazmları (%5,3) (D3/4: %0,1)d Kas-iskelet ağrısı Kas-iskelet sistemi göğüs ağrısı Kas güçsüzlüğü | ||
| Böbrek ve idrar yolu hastalıkları | Dizüri | Hematüri Proteinüri Böbrek yetmezliği | ||
| Genel bozukluklar ve uygulama bölgesine ilişkin hastalıklar | Yorgunluk/Asteni (%53,2) (D3/4 : %7,7) Ateş (%21,8) (G3/4: %0,7) | Mukozal enflamasyon (%6,4) (D3/4: %0,9)d Periferik ödem Ağrı Titreme Göğüs ağrısı Grip benzeri hastalık | ||
| Araştırmalar | Ağırlık azalması (%11,4) (D3/4: %0,4)d | |||
a Derece 5 olayları içerir.
b Spontan raporlamadan
c Periferik nöropati, periferik motor nöropati, polinöropati, parestezi, periferik duyusal nöropati, periferik duyusal motor nöropati ve demiyelinizan polinöropati için tercih edilen terimleri içerir.
d Derece 4 olay yok
* Seyrek
** Bilinmiyor
Genel olarak, meme kanseri ve yumuşak doku sarkomu hasta popülasyonlarındaki güvenlilik profilleri benzer olmuştur.
Seçilmiş advers reaksiyonların tanımlanması
Nötropeni
Gözlemlenen nötropeni geri dönüşümlüdür ve kümülatif değildir; en alt seviyeye ulaşma süresi ortalama 13 gün ve ciddi nötropeniden (< 0,5 x 10⁹/L) kurtulmaya kadar geçen ortalama süre 8 gün olmuştur.
EMBRACE çalışmasında eribulin ile tedavi edilen meme kanseri hastalarının %13’ünde 7 günden fazla süren < 0,5 x 10⁹/L nötrofil sayısı görülmüştür.
Nötropeni, sarkom popülasyonunda 151/404 (tüm dereceler için %37,4) "Tedaviyle Ortaya Çıkan Advers Olay" (TEAE) olarak rapor edilirken, meme kanseri popülasyonunda 902/1559 (tüm dereceler için %57,9) olarak rapor edilmiştir. Kombine gruplandırılmış tedavi ile ortaya çıkan advers olaylar ve nötrofil laboratuvar anormallik frekansları sırasıyla 307/404 (%76) ve 1314/1559 (%84,3) olmuştur. Medyan tedavi süresi sarkom hastaları için 12 hafta ve meme kanseri hastaları için 15,9 hafta olmuştur.
Ölümcül febril nötropeni, nötropenik sepsis, sepsis ve septik şok vakaları bildirilmiştir. Klinik çalışmalarda önerilen dozda eribulin alan 1963 meme kanseri ve yumuşak doku sarkomu hastalarının her birinde nötropenik sepsis (%0,1) ve febril nötropeni (%0,1) olmak üzere bir ölümcül olay olmuştur. Ayrıca 3 ölümcül sepsis (%0,2) ve bir septik şok (%0,1) vakası görülmüştür.
Şiddetli nötropeni doktorun takdirine bağlı olarak G-CSF veya eş değeri kullanılarak yönetilebilir. İki faz 3 meme kanseri çalışmasında eribulin ile tedavi edilen hastaların %18'i ve %13'ü G-CSF almıştır (sırasıyla çalışma 305 ve 301). Faz 3 sarkom çalışmasında (çalışma 309), eribulin ile tedavi edilen hastaların %26’sı G-CSF almıştır.
Nötropeni, eribulin alan hastaların <%1’inde tedavinin kesilmesine neden olmuştur.
Dissemine intravasküler koagülasyon
Sıklıkla nötropeni ve/veya sepsis ile bağlantılı olarak dissemine intravasküler koagülasyon vakaları bildirilmiştir.
Periferik nöropati
1559 meme kanseri hastasında eribulin tedavisinin kesilmesine neden olan en yaygın advers olay periferik nöropatiydi (%3,4). 2. derece periferik nöropatiye kadar geçen medyan süre 12,6
hafta (4 döngü sonrası) olmuştur. 404 sarkom hastasından 2’si, periferik nöropati nedeniyle eribulin tedavisini bırakmıştır. 2. derece periferik nöropatiye kadar geçen medyan süre 18,4 hafta olmuştur.
Meme kanseri hastalarının %7,4’ünde ve sarkom hastalarının %3,5’inde 3 veya 4. derece periferik nöropati gelişimi meydana gelmiştir. Klinik çalışmalarda, önceden nöropatisi olan hastalarda yeni veya kötüleşen semptomlar geliştirme olasılığı, çalışmaya nöropatisi olmadan girenler kadar olmuştur.
Önceden 1 veya 2. derece periferik nöropatisi olan meme kanseri hastalarında tedaviyle ortaya çıkan 3. derece periferik nöropati sıklığı %14 olmuştur.
Hepatotoksisite
Eribulin tedavisi öncesinde karaciğer enzimleri normal/anormal olan bazı hastalarda, eribulin tedavisine başlanmasıyla birlikte karaciğer enzim düzeylerinde artış bildirilmiştir. Bu tür yükselmeler, karaciğer tarafından eribulin tedavisine adaptasyon olgusu olduğu ve çoğu hastada önemli karaciğer toksisitesinin bir işareti olmadığı düşünülürken bu hastaların çoğunluğu için 1-2 döngüde eribulin tedavisi ile erken ortaya çıkmış gibi görünmüştür, ayrıca hepatotoksisite de bildirilmiştir.
Özel popülasyonlara ilişkin ek bilgiler:
Geriyatrik popülasyon:
Önerilen eribulin dozu ile tedavi edilen 1559 meme kanseri hastasından 283’ü (%18,2) 65 yaşında ve daha büyüktü. 404 sarkomlu hasta popülasyonunda, eribulin ile tedavi edilen 90 hasta (%22,3) 65 yaşında ve daha büyüktü. Yaşla birlikte artan bir eğilim gösteren asteni/yorgunluk dışında eribulinin yaşlı hastalardaki (≥ 65 yaş) güvenlilik profili, 65 yaşın altındaki hastalardakine benzer olmuştur. Geriyatrik popülasyon için herhangi bir doz ayarlaması önerilmemektedir.
Karaciğer yetmezliği:
ALT veya AST > 3 x normalin üst sınırı olan hastalarda derece 4 nötropeni ve ateşli nötropeni insidansı daha yüksek olmuştur. Veriler sınırlı olmakla birlikte, bilirubini > 1,5 x normalin üst sınırı olan hastalarda da 4. derece nötropeni ve febril nötropeni insidansı daha yüksektir (bkz. Bölüm 4.2 ve 5.2).
Pediyatrik popülasyon:
Üç açık etiketli çalışma, çalışma 113, 213 ve 223, merkezi sinir sistemi (MSS) tümörleri hariç refrakter veya tekrarlayan katı tümörleri ve lenfomaları olan pediyatrik hastalarda yürütülmüştür (bkz. Bölüm 5.1).
Eribulin monoterapisinin güvenliliği, 21 günlük bir döngünün 1. ve 8. günlerinde 1,58 mg/m2'ye kadar alan 43 pediyatrik hastada değerlendirilmiştir (Çalışma 113 ve 223). Eribulin ile irinotekan kombinasyonunun güvenliliği, 21 günlük bir döngünün 1. ve 8. günlerinde eribulin 1,23 mg/m2 ve 1 ve 5. günlerinde irinotekan 20 veya 40 mg/m2 veya 21 günlük bir döngünün 1. ve 8. günlerinde 100 veya 125 mg/m2 (Çalışma 213) alan 40 pediyatrik hastada da değerlendirilmiştir.
Çalışma 113’te (Faz 1), en sık bildirilen advers ilaç reaksiyonları, beyaz kan hücre sayısında azalma, lenfosit sayısında azalma, anemi ve nötrofil sayısında azalma olmuştur.
Çalışma 213’te (Faz 1/2), en sık bildirilen advers ilaç reaksiyonları nötropeni (Faz 1), diyare ve nötrofil sayısında azalma (Aşama 2) olmuştur.
Çalışma 223’te (Faz 2), en sık bildirilen advers ilaç reaksiyonları nötrofil sayısında azalma, anemi ve beyaz kan hücre sayısında azalma olmuştur.
Pediyatrik popülasyonda irinotekan hidroklorür ile kombinasyon halinde veya monoterapi olarak eribulinin güvenlik profili, yetişkinlerdeki güvenlilik profili ile tutarlı olmuştur.
Şüpheli advers reaksiyonların raporlanması
Ruhsatlandırma sonrası şüpheli ilaç advers reaksiyonlarının raporlanması büyük önem taşımaktadır. Raporlama yapılması, ilacın yarar/risk dengesinin sürekli olarak izlenmesine olanak sağlar. Sağlık mesleği mensuplarının herhangi bir şüpheli advers reaksiyonu Türkiye Farmakovijilans Merkezi (TÜFAM)’ne bildirmeleri gerekmektedir (www.titck.gov.tr; e-posta: tufam@titck.gov.tr; tel: 0 800 314 00 08; faks: 0 312 218 35 99).
4.9. Doz aşımı ve tedavisi
Bir doz aşımı vakasında, hasta yanlışlıkla 7,6 mg eribulin (planlanan dozun yaklaşık 4 katı) almış ve ardından 3. günde aşırı duyarlılık reaksiyonu (3. derece) ve 7. Günde nötropeni (3. derece) geliştirmiştir. Her iki advers reaksiyon da destekleyici bakım ile düzelmiştir.
Eribulin doz aşımı için bilinen bir antidot yoktur. Doz aşımı durumunda, hasta yakından izlenmelidir. Doz aşımı tedavisi, mevcut klinik belirtileri tedavi etmek için destekleyici tıbbi müdahaleleri içermelidir.
5. FARMAKOLOJİK ÖZELLİKLER
5.1. Farmakodinamik özellikler
Farmakoterapötik grup: Antineoplastik ve immünomodülatör ajanlar, diğer antineoplastik ajanlar
ATC kodu: L01XX41
Eribulin mesilat, antineoplastik ajanların halikondrin sınıfına ait bir mikrotübül dinamiği inhibitörüdür. Bir deniz süngeri olan Halichondria okadai’den izole edilen doğal bir ürün olan halikondrin B’nin yapısal olarak basitleştirilmiş sentetik bir analoğudur.
Eribulin, kısalma fazını etkilemeden mikrotübüllerin büyüme fazını inhibe eder ve tubulini prodüktif olmayan agregatlar halinde bağlar. Eribulin etkilerini, G2/M hücre döngüsü bloğuna, mitotik iğciklerin bozulmasına ve uzun süreli ve geri dönüşümsüz mitotik blokajdan sonra apoptotik hücre ölümüne yol açan tubulin bazlı bir antimitotik mekanizma aracılığıyla gösterir.
Klinik etkililik
Meme kanseri
Eribulinin meme kanserindeki etkililiği, iki randomize Faz 3 karşılaştırmalı çalışma ile desteklenmektedir.
Faz 3 pivot EMBRACE çalışmasına (Çalışma 305) lokal olarak tekrarlayan veya metastatik meme kanserine sahip 762 hasta dahil edilmiştir ve daha önce bir antrasiklin ve bir taksan (kontrendike olmadıkça) içeren en az iki ve en fazla beş kemoterapi rejimi almışlardır. Hastaların son kemoterapötik rejimlerinden sonra 6 ay geçmiş olmalıdır. Hastaların HER2 durumu: %16,1 pozitif, %74,2 negatif ve %9,7 bilinmiyor iken, hastaların %18,9’u üçlü negatifti. Hastalar eribulin veya %97 kemoterapi (%26 vinorelbin, %18 gemsitabin, %18 kapesitabin, %16 taksan, %9 antrasiklin, %10 diğer kemoterapi) veya %3 hormonal tedaviden oluşan hekimin seçimine göre tedavi (TPC) almak üzere 2:1 oranında randomize edilmişlerdir.
Çalışma, olayların %55’inde TPC’ye kıyasla eribulin grubunda istatistiksel olarak anlamlı derecede daha iyi olan bir genel sağkalım (OS) sonucuyla birincil son noktasına ulaşmıştır.
Bu sonuç, olayların %77’sinde gerçekleştirilen güncellenmiş bir genel sağkalım analizi ile doğrulanmıştır.
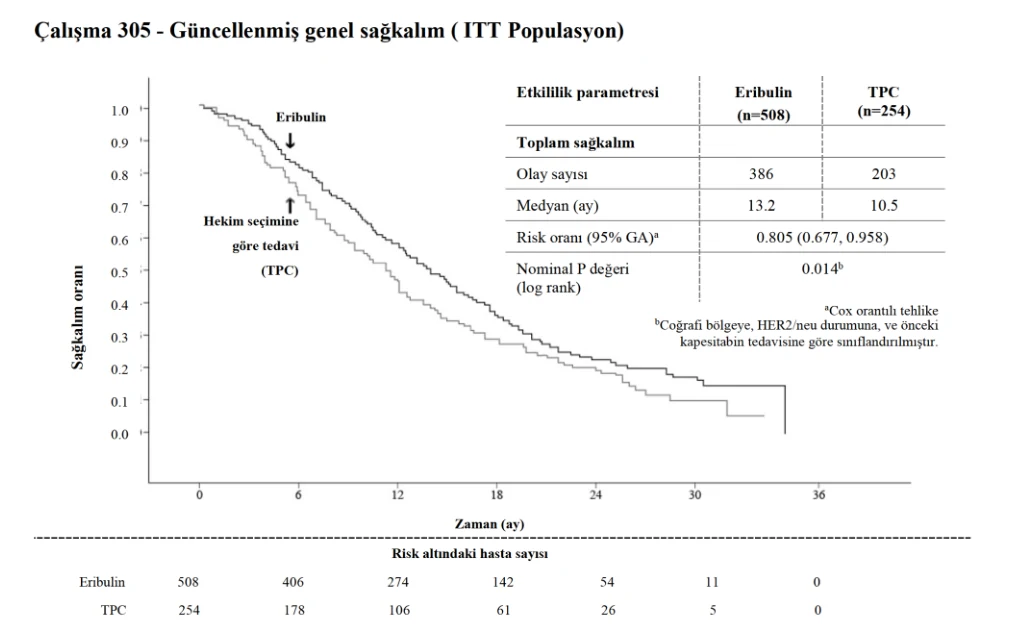
Bağımsız incelemeye göre, medyan progresyonsuz sağkalım (PFS), eribulin için 3,7 ay iken, TPC kolu için 2,2 ay (RO 0.865, %95 GA: 0.714, 1.048, p=0.137) olmuştur. Yanıtı değerlendirilebilir hastalarda, bağımsız incelemeye göre RECIST kriterlerine göre objektif yanıt oranı eribulin kolu için %12,2 (%95 GA: %9.4, %15.5) iken TPC kolunda %4,7 (%95 GA: %2,3, %8,4) olmuştur.
Genel sağkalım üzerindeki olumlu etki, hem taksan dirençli olan hem de dirençli olmayan hasta gruplarında görülmüştür. Güncel genel sağkalımda, TPC’ye karşı eribulin için risk oranı, taksan dirençli hastalarda 0,90 (%95 GA: 0.71, 1.14) ve taksan dirençli olmayan hastalarda 0,73 (%95 GA: 0.56, 0.96) olmuştur.
Genel sağkalım üzerindeki olumlu etki, hem daha önce kapesitabin almamış hem de kapesitabin ile önceden tedavi edilmiş hasta gruplarında görülmüştür. Güncel genel sağkalım analizi, hem risk oranı 0,787 (%95 GA: 0.645, 0.961) olan kapesitabin ile önceden tedavi edilmiş hastalarda hem de risk oranı 0,865 (%95 GA: 0.606, 1.233) olan kapesitabin almamış hastalarda TPC’ye kıyasla eribulin grubu için bir sağkalım avantajı göstermiştir.
Erken evre metastatik meme kanserinde ikinci faz 3 çalışması olarak (çalışma 301), eribulin monoterapisinin kapesitabin monoterapisine karşı birincil sonlanım noktası olarak genel hayatta kalma ve progresyonsuz sağkalım açısından etkililiğini araştırmak için lokal ileri veya
metastatik meme kanseri olan hastalarda (n=1102) açık etiketli, randomize bir çalışma yapılmıştır. Hastalar ileri hastalık için daha önce hem bir antrasiklin hem de bir taksan içeren için en fazla iki dahil olmak üzere üç adede kadar önceden kemoterapi rejimi almıştır. metastatik meme kanseri için önceden 0, 1 veya 2 kemoterapi tedavisi almış olanların yüzdesi %20.0, %52.0 idi. sırasıyla % veya %27.2. Hastaların HER2 durumu: %15,3 pozitif, %68,5 negatif ve %16,2 bilinmiyor iken, hastaların %25,8'i üçlü negatiftir.
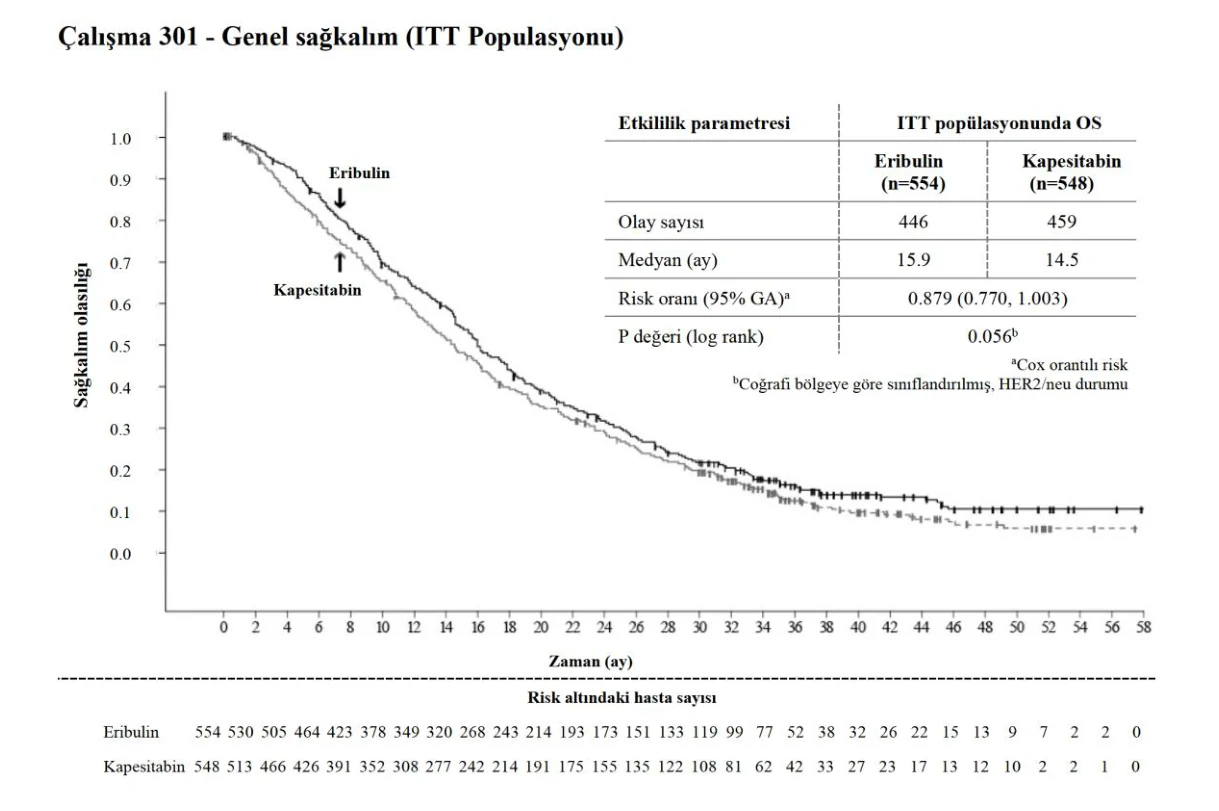
Bağımsız inceleme ile değerlendirilen progresyonsuz sağkalım eribulin ve kapesitabin arasında sırasıyla 4,1 ay ve 4,2 ay medyan ile benzer olmuştur (RO 1,08; [%95 GA: 0,932, 1,25]). Bağımsız inceleme tarafından değerlendirilen nesnel yanıt oranı da eribulin ve kapesitabin arasında benzer olmuştur; eribulin grubunda %11 (%95 GA: 8,5, 13,9) ve kapesitabin grubunda %11,5 (%95 GA: 8,9, 14,5).
Çalışma 305 ve Çalışma 301’deki eribulin ve kontrol gruplarındaki HER2 negatif ve HER2 pozitif hastalardaki genel sağkalım aşağıda gösterilmiştir:
| Etkililik parametresi | Çalışma 305 güncellenmiş genel sağkalım ITT popülasyonu | ||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| HER2 negatif | HER2 pozitif | ||||||||||||||
Eribulin (n=373) | TPC (n=192) | Eribulin (n=83) | TPC (n=40) | ||||||||||||
| Olay sayısı | 285 | 151 | 66 | 37 | |||||||||||
| Medyan (ay) | 13,4 | 10,5 | 11,8 | 8,9 | |||||||||||
| Risk oranı (%95 GA) | 0,849 (0.695, 1.036) | 0,594 (0.389, 0.907) | |||||||||||||
| p-değeri (log rank) | 0,106 | 0,015 | |||||||||||||
| Etkililik parametresi | Çalışma 301 genel sağkalım ITT popülasyonu | ||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| HER2 negatif | HER2 pozitif | ||||||||||||||
Eribulin (n=375) | Kapesitabin (n=380) | Eribulin (n=86) | Kapesitabin (n=83) | ||||||||||||
| Olay sayısı | 296 | 316 | 73 | 73 | |||||||||||
| Medyan (ay) | 15,9 | 13,5 | 14,3 | 17,1 | |||||||||||
| Risk oranı (%95 GA) | 0,838 (0.715, 0.983) | 0,965 (0.688, 1.355) | |||||||||||||
| p-değeri (log rank) | 0,03 | 0,837 | |||||||||||||
Not: Eş zamanlı anti-HER2 tedavisi, çalışma 305 ve çalışma 301'e dahil edilmemiştir.
Liposarkom
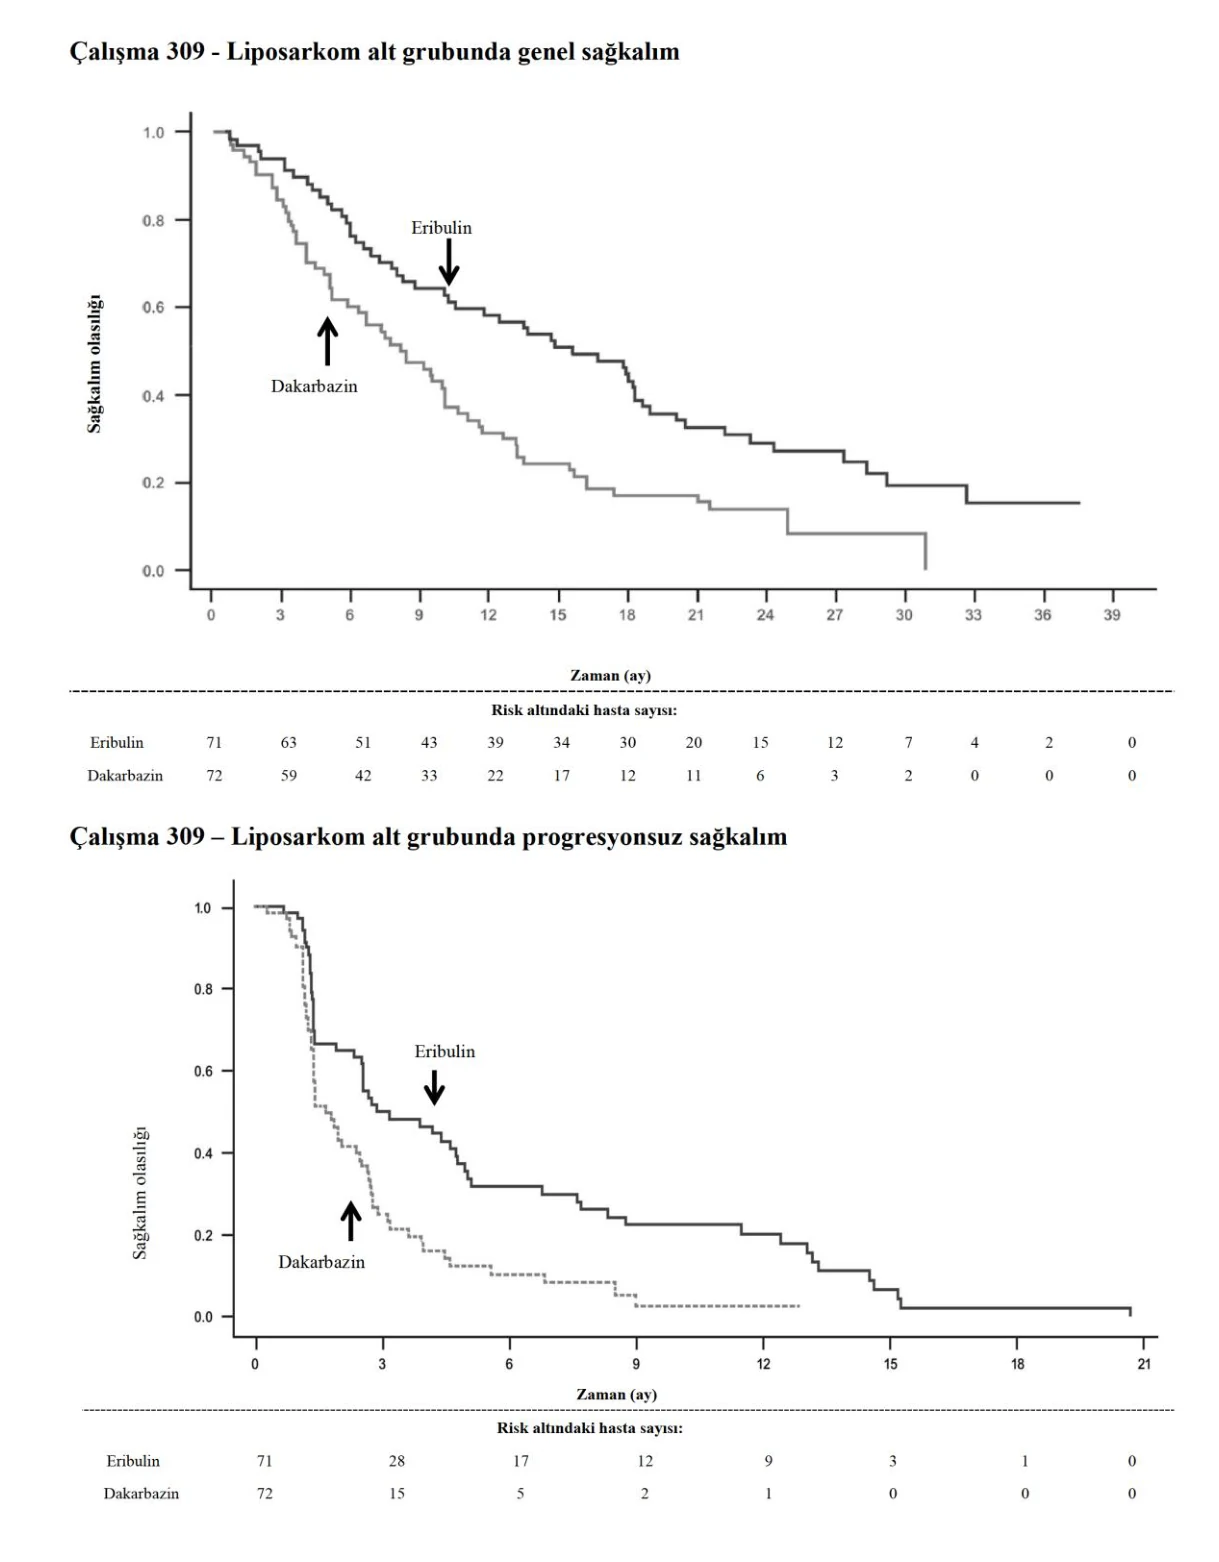
Liposarkomda eribulinin etkililiği, pivot faz 3 sarkom çalışmasıyla desteklenir (çalışma 309). Bu çalışmadaki hastalarda (n=452) iki alt tipten biri olan liyomiyosarkom veya liposarkomdan birinde lokal olarak tekrarlayan, inoperabl ve/veya metastatik yumuşak doku sarkomu vardı. Hastalar daha önce biri antrasiklin olmak üzere (kontrendike olmadıkça) en az iki kemoterapi rejimi almıştır.
Hastalar son kemoterapötik rejimlerinden sonraki 6 ay içinde ilerlemiş olmalıdır. Hastalar 21 günlük bir döngünün 1. ve 8. günlerinde 1,23 mg/m2 eribulin veya 850 mg/m2, 1000 mg/m2 veya 1200 mg/m2 dakarbazin (doz randomizasyondan önce araştırmacı tarafından belirlenir) almak üzere 1:1 oranında randomize edilmiştir.
Çalışma 309’da, kontrol koluna kıyasla eribulin koluna randomize edilen hastalarda OS’de istatistiksel olarak anlamlı bir iyileşme gözlemlenmiştir. Bu, medyan OS’de 2 aylık bir iyileşme
anlamına gelmiştir (eribulin ile tedavi edilen hastalar için 13,5 ay ve dakarbazin ile tedavi edilen hastalar için 11,5 ay). Genel popülasyondaki tedavi kolları arasında progresyonsuz sağkalım veya genel yanıt oranı açısından anlamlı bir fark görülmemiştir.
Eribulinin tedavi etkileri, OS ve PFS’nin önceden planlanmış alt grup analizlerine dayalı olarak liposarkomlu hastalarla sınırlıydı (Çalışma 309’da %45 dediferansiye, %37 miksoid/yuvarlak hücre ve %18 pleomorfik). İleri veya metastatik liyomiyosarkomlu hastalarda eribulin ve dakarbazin arasında etkililik açısından fark görülmemiştir.
Çalışma 309 Liposarkom alt grubu | Çalışma 309 Liyomiyosarkom alt grubu | Çalışma 309 ITT popülasyon | ||||||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
Eribulin (n=71) | Dakarbazin (n=72) | Eribulin (n=157) | Dakarbazin (n=152) | Eribulin (n=228) | Dakarbazin (n=224) | |||||||||||||||
| Genel sağkalım | ||||||||||||||||||||
| Olay sayısı | 52 | 63 | 124 | 118 | 176 | 181 | ||||||||||||||
| Medyan (ay) | 15,6 | 8,4 | 12,7 | 13 | 13,5 | 11,5 | ||||||||||||||
| Risk oranı (%95 GA) | 0,511 (0,346, 0,753) | 0,927 (0,714, 1,203) | 0,768 (0,618, 0,954) | |||||||||||||||||
| Nominal p-değeri | 0,0006 | 0,573 | 0,0169 | |||||||||||||||||
| Progresyonsuz sağkalım | ||||||||||||||||||||
| Olay sayısı | 57 | 59 | 140 | 129 | 197 | 188 | ||||||||||||||
| Medyan (ay) | 2,9 | 1,7 | 2,2 | 2,6 | 2,6 | 2,6 | ||||||||||||||
| Risk oranı (%95 GA) | 0,521 (0,346, 0,784) | 1,072 (0,835, 1,375) | 0,877 (0,71, 1,085) | |||||||||||||||||
| Nominal p-değeri | 0,0015 | 0,5848 | 0,2287 | |||||||||||||||||
Pediyatrik popülasyon
Meme kanseri
Avrupa İlaç Ajansı, meme kanseri endikasyonunda pediyatrik popülasyonun tüm alt gruplarında eribulin ile yapılan çalışmaların sonuçlarını sunma yükümlülüğünü kaldırmıştır (pediyatrik kullanım hakkında bilgi için Bölüm 4.2’ye bakınız).
Yumuşak doku sarkomu
Eribulinin etkililiği değerlendirilmiştir ancak üç açık etiketli çalışmada belirlenmemiştir:
Çalışma 113, bir Faz 1, açık etiketli, çok merkezli, doz belirleme çalışması olarak MSS tümörleri hariç dirençli veya tekrarlayan solid tümörleri ve lenfomaları olan pediyatrik hastalarda eribulini değerlendirmiştir. Toplam 22 pediyatrik hasta (yaş aralığı: 3 ila 17 yaş) kaydedilmiş ve tedavi edilmiştir. Hastalara 21 günlük döngünün 1. ve 8. günlerinde üç doz seviyesinde (0.97, 1.23 ve 1.58 mg/m2) damardan eribulin uygulanmıştır. Eribulinin maksimum tolere edilen dozu (MTD)/önerilen faz 2 dozu (RP2D), 21 günlük bir dögünün 1. ve 8. günlerinde 1,23 mg/m2 olarak belirlenmiştir.
Çalışma 223, bir Faz 2, açık etiketli, çok merkezli çalışma olarak dirençli veya tekrarlayan rabdomiyosarkom (RMS), rabdomiyosarkom dışı yumuşak doku sarkomu (NRSTS) veya Ewing sarkomu (EWS) olan pediyatrik hastalarda eribulinin güvenliliğini ve ön aktivitesini değerlendirmiştir. Yirmi bir pediyatrik hasta (yaş aralığı: 2 ila 17 yaş) kaydedilmiş ve 21 günlük bir döngünün 1. ve 8. günlerinde 1,23 mg/m2’lik bir dozda eribulin ile intravenöz olarak tedavi edilmiştir (Çalışma 113’ten RP2D). Hiçbir hasta doğrulanmış kısmi yanıt (PR) veya tam yanıt (CR) elde edememiştir.
Çalışma 213, faz 1/2, açık etiketli, çok merkezli bir çalışma olarak MSS tümörleri (faz 1) hariç tekrarlayan/dirençli solid tümörleri ve lenfomaları olan pediyatrik hastalarda eribulinin ironotekan hidroklorür ile kombinasyon tedavisinin etkililiğini ve güvenliliğini ve tekrarlayan/dirençli RMS, NRSTS ve EWS (faz 2) olan pediyatrik hastalarda kombinasyon tedavisinin etkililiğini değerlendirmiştir. Bu çalışmaya toplam 40 pediyatrik hasta dahil edilmiş ve tedavi edilmiştir. Faz 1’de 13 pediyatrik hasta (yaş aralığı: 4 ila 17 yaş) kaydedilmiş ve tedavi edilmiştir; RP2D, 21 günlük bir döngünün 1. ve 8. günlerinde 1,23 mg/m2 eribulin ve 1. ila 5. günlerinde 40 mg/m2 irinotekan hidroklorür olarak belirlenmiştir. Faz 2’de 27 pediatrik hasta (yaş aralığı: 4 ila 17 yaş) kaydedilmiş ve RP2D’de tedavi edilmiştir. Üç hastada
doğrulanmış PR olmuştur (RMS, NRSTS ve EWS histoloji kohortlarının her birinde 1 hasta). Objektif yanıt oranı (ORR) %11,1 olmuştur.
Üç pediyatrik çalışmada hiçbir yeni güvenlilik sinyali gözlenmemiştir (bkz. Bölüm 4.8); ancak, küçük hasta popülasyonları nedeniyle kesin sonuçlar çıkarılamamaktadır.
5.2. Farmakokinetik özellikler
Genel özellikler
Dağılım:
Eribulinin farmakokinetiği, yaklaşık 40 saatlik ortalama terminal yarılanma ömrü ile hızlı bir dağılım fazı ve ardından uzun bir eliminasyon fazı ile karakterize edilir. Geniş bir dağılım hacmine sahiptir (aralık 43 ile 114 L/m2 arasındadır).
Eribulin, plazma proteinlerine zayıf bir şekilde bağlanır. Eribulinin (100-1000 ng/mL) plazma proteinlerine bağlanması insan plazmasında %49 ila %65 arasında değişmektedir.
Biyotransformasyon:
Hastalara 14C-eribulin uygulandıktan sonra plazmada dolaşan başlıca tür değişmemiş eribulin olmuştur. Metabolit konsantrasyonları, ana bileşiğin <%0,6’sını temsil etmiştir, bu da eribulinin majör insan metabolitlerinin olmadığını doğrulamıştır.
Eliminasyon:
Eribulinin klerensi düşüktür (ortalama 1,16 ila 2,42 L/saat/m2). Haftalık uygulamada önemli bir eribulin birikimi gözlenmez. Farmakokinetik özellikler, 0,22 ila 3,53 mg/m2 eribulin dozları aralığında doza veya zamana bağlı değildir.
Eribulin esas olarak biliyer atılımla elimine edilir. Atılımda yer alan taşıma proteini şu anda bilinmemektedir. Klinik öncesi in vitro çalışmalar, eribulinin Pgp tarafından taşındığını göstermektedir. Bununla birlikte, klinik olarak ilgili konsantrasyonlarda eribulinin in vitro bir Pgp inhibitörü olmadığı gösterilmiştir. Ek olarak, bir Pgp inhibitörü olan ketokonazolün in vivo eş zamanlı uygulanmasının eribulin maruziyeti (EAA ve Cmaks) üzerinde hiçbir etkisi yoktur. İn vitro çalışmalar, eribulinin OCT1 için bir substrat olmadığını da göstermiştir.
Hastalara 14C-eribulin uygulandıktan sonra, dozun yaklaşık %82’si feçesle ve %9’u idrarla elimine edilmiştir, bu da renal klerensin önemli bir eribulin eliminasyon yolu olmadığını göstermiştir.
Değişmemiş eribulin, dışkı ve idrardaki toplam radyoaktivitenin çoğunu temsil etmiştir.
Hastalardaki karakteristik özellikler
Böbrek yetmezliği:
Renal fonksiyon bozukluğu orta veya şiddetli olan bazı hastalarda gönüllüler arasında yüksek değişkenlikle artan eribulin maruziyeti görülmüştür. Eribulinin farmakokinetiği, normal renal fonksiyonlu (kreatinin klerensi: ≥ 80 mL/dk; n=6), orta (30-50 mL/dk; n=7) veya şiddetli (15-<30 mL/dk; n=6) renal fonksiyon bozukluğu olan hastalarda bir Faz 1 çalışmasında değerlendirilmiştir. Kreatinin klirensi, Cockcroft-Gault formülü ile tahmin edilmiştir. Orta ve şiddetli böbrek yetmezliği olan hastalarda 1,5 kat (%90 GA: 0,9-2,5) daha yüksek dozla normalize edilmiş EAA(0-inf) gözlenmiştir. Tedavi önerileri için Bölüm 4.2'ye bakınız.
Karaciğer yetmezliği:
Karaciğer metastazı nedeniyle hafif (Child-Pugh A; n=7) ve orta (Child-Pugh B; n=4) karaciğer yetmezliği olan hastalarda eribulinin farmakokinetiği bir çalışmada değerlendirilmiştir. Karaciğer fonksiyonu normal olan hastalarla (n=6) karşılaştırıldığında, eribulin maruziyeti hafif ve orta şiddette karaciğer yetmezliği olan hastalarda sırasıyla 1,8 kat ve 3 kat artmıştır. Eribulinin hafif karaciğer yetmezliği olan hastalara 0,97 mg/m2 dozunda ve orta derecede karaciğer yetmezliği olan hastalara 0,62 mg/m2 dozunda uygulanması, karaciğer fonksiyonu normal olan hastalara 1,23 mg/m2 dozundan sonraki maruziyetten biraz daha yüksek maruziyetle sonuçlanmıştır. Eribulin şiddetli karaciğer yetmezliği (Child-Pugh C) olan hastalarda çalışılmamıştır. Siroza bağlı karaciğer yetmezliği olan hastalarda çalışma yoktur. Doz önerisi için Bölüm 4.2’ye bakınız.
Pediyatrik popülasyon:
Eribulin plazma konsantrasyonları, çalışma 113, 213 ve 223’te eribulin alan dirençli/tekrarlayan ve tekrarlayan solid tümörleri ve lenfomaları olan 83 pediatrik hastadan (yaş aralığı: 2 ila 17 yaş) toplanmıştır. Pediyatrik hastalardaki eribulin farmakokinetiği, STS'li yetişkin hastalarla ve diğer tümör tiplerine sahip hastalarla karşılaştırılabilir olmuştur. Pediyatrik hastalardaki eribulin maruziyeti, yetişkin hastalardaki maruziyete benzer olmuştur. Dirençli/tekrarlayan ve tekrarlayan solid tümörleri olan pediyatrik hastalarda eş zamanlı irinotekanın eribulin farmakokinetiği üzerinde bir etkisi olmamıştır.
5.3. Klinik öncesi güvenlilik verileri
Eribulin, in vitro bakteriyel ters mutasyon (Ames) testinde mutajenik değildir. Eribulin, fare lenfoma mutajenez tayininde pozitif ve in vivo sıçan mikronükleus tayininde klastojenik olmuştur.
Eribulin ile karsinojenisite çalışması yapılmamıştır.
Eribulin ile fertilite çalışması yapılmamıştır, ancak hem sıçanlarda (hipospermi/aspermi ile seminifer epitelin hiposelülerliği) hem de köpeklerde testis toksisitesinin gözlemlendiği tekrarlanan doz çalışmalarında klinik olmayan bulgulara dayanarak, eribulin ile tedavi erkek fertilitesini tehlikeye atabilir. Sıçanlarda yapılan bir embriyofetal gelişim çalışması, eribulinin gelişimsel toksisitesini ve teratojenik potansiyelini doğrulamıştır. Hamile sıçanlar gebeliğin 8, 10 ve 12. günlerinde 0,009, 0,027, 0,088 ve 0,133 mg/kg eribuline eşdeğer eribulin mesilat ile tedavi edilmiştir. ≥ 0,088 mg/kg dozlarda doza bağlı rezorpsiyon sayısında artış ve fetal ağırlıkta azalma gözlenmiştir ve 0,133 mg/kg dozda artmış malformasyon insidansı (alt çene, dil, mide ve dalak yokluğu) kaydedilmiştir.
6. FARMASÖTİK ÖZELLİKLERİ
6.1. Yardımcı maddelerin listesi
Susuz etanol
Hidroklorik asit ve/veya sodyum hidroksit
Enjeksiyonluk su
6.2. Geçimsizlikler
Geçimsizlik çalışmaları mevcut olmadığından bu beşeri tibbi ürün bölüm 6.6’da belirtilenler dışında diğer beşeri tıbbi ürünlerle karıştırılmamalıdır.
6.3. Raf ömrü
24 ay
Seyreltildikten sonra raf ömrü:
Mikrobiyolojik açıdan ürün hemen kullanılmalıdır. Hemen kullanılmadığı durumlarda, kullanım sırasındaki saklama süreleri ve koşulları kullanıcının sorumluluğundadır. Seyreltme kontrollü ve onaylı aseptik koşullar altında gerçekleştirilmediği sürece 2-8°C’de 24 saatten uzun olmayacaktır.
Ürünün seyreltilmemiş çözelti olarak bir şırıngada kimyasal ve fiziksel kullanım stabilitesi, 25°C ve ortam aydınlatmasında 4 saate kadar veya 2-8°C’de 24 saate kadar kanıtlanmıştır.
Ürünün seyreltilmiş çözelti olarak (0,018 mg/mL ila 0,18 mg/mL eribulin 9 mg/mL (%0,9) sodyum klorür içinde) kimyasal ve fiziksel kullanım stabilitesi 25°C’de 4 saate kadar veya 2-8°C’de 72 saate kadar kanıtlanmıştır.
6.4. Saklamaya yönelik özel tedbirler
25°C altındaki oda sıcaklığında saklanmalıdır.
Tıbbi ürünün ilk açılmasından veya seyreltilmesinden sonraki saklama koşulları için bkz. bölüm 6.3.
6.5. Ambalajın niteliği ve içeriği
2 mL çözelti içeren 20 mm teflon kaplı gri bromobutil tıpalı, 20 mm viyole flip-off kapaklı, 5 mL kapasiteli 1 adet tip I renksiz cam flakonda kullanıma sunulmaktadır.
6.6. Beşeri tıbbi üründen arta kalan maddelerin imhası ve diğer özel önlemler
Kullanılmamış olan ürünler ya da atık materyaller “Tıbbi Atıkların Kontrolü Yönetmeliği” ve “Ambalaj Atıklarının Kontrol Yönetmeliği”ne uygun olarak imha edilmelidir.
ERLİNAT, sitotoksik bir antikanser ilacıdır ve diğer toksik antikanser ajanlarda olduğu gibi kullanımı sırasında dikkatli olunmalıdır. Eldiven, gözlük ve koruyucu giysi kullanılması önerilir. Eğer eribulin çözeltisi cilt ile temas ederse, cilt hemen sabun ve suyla iyice yıkanmalıdır. Eğer eribulin çözeltisi mukoz membranlar ile temas ederse bol su ile iyice yıkanmalıdır. ERLİNAT, yalnızca sitotoksik ajanların kullanımı konusunda uygun şekilde eğitilmiş personel tarafından hazırlanmalı ve uygulanmalıdır. Hamile olan personeller ERLİNAT’ı uygulamamalıdır.
ERLİNAT, aseptik teknik kullanılarak 9 mg/mL (%0,9) sodyum klorür enjeksiyonluk çözeltisi ile 100 mL’ye kadar seyreltilebilir. Uygulamayı takiben, tam dozun uygulanmasını sağlamak için intravenöz hattın sodyum klorür 9 mg/mL (%0,9) enjeksiyonluk çözelti ile yıkanması önerilir. Diğer tıbbi ürünlerle karıştırılmamalı ve %5 glukoz infüzyon çözeltisi ile seyreltilmemelidir.
Ürünü uygulamak için bir spike kullanılıyorsa, cihaz üreticisinin sağladığı talimatlara bakılmalıdır. Seçilen cihaz küçük flakon tıpaları ile uyumlu olmalıdır.
7. RUHSAT SAHİBİ
VEM İlaç San. ve Tic. A.Ş.
Maslak Mahallesi AOS 55. Sokak
42 Maslak A Blok Sit. No: 2/134
Sarıyer / İSTANBUL
8. RUHSAT NUMARASI
2025/689
9. İLK RUHSAT TARİHİ/RUHSAT YENİLEME TARİHİ
İlk ruhsat tarihi: 31.12.2025
Ruhsat yenileme tarihi:
10. KÜB’ÜN YENİLENME TARİHİ