


KISA ÜRÜN BİLGİSİ - CLOTTAFACT 1,5 G/100 ML IV ENJEKSİYONLUK/İNFÜZYONLUK ÇÖZELTİ HAZIRLAMAK İÇİN LİYOFİLİZE TOZ VE ÇÖZÜCÜ
1. BEŞERİ TIBBİ ÜRÜNÜN ADI
CLOTTAFACT 1.5 g/100 ml IV Enjeksiyonluk/İnfüzyonluk Çözelti Hazırlamak İçin Liyofilize Toz ve Çözücü
Steril
2. KALİTATİF VE KANTİTATİF BİLEŞİM
İnsan donörlerinin plazmasından üretilmiştir.
Etkin madde: Sulandırılma sonrası hazırlanmış çözeltinin her 1 mL’si 15 mg insan fibrinojeni içerir.
Yardımcı maddeler:
Her 1 mL çözelti 2,5 mg sodyum sitrat dihidrat içerir.
Yardımcı maddeler için 6.1’e bakınız.
3. FARMASÖTİK FORM
I.V. kullanım için liyofilize toz ve çözücü
Çözücü ile karıştırıldığında hazırlanan çözelti hafif ya da biraz daha belirgin bir şekilde opaktır.
4. KLİNİK ÖZELLİKLER
4.1. Terapötik endikasyonlar
Kanama diyatezinin tedavisi ve profilaksisinde, aşağıdaki durumlarda kullanılır;

 Konjenital hipo-, dis- ya da afibrinojenemide

 Aşağıdaki sebeplerle sonradan edinilmiş hipofibrinojenemide:
- Şiddetli karaciğer parankima hasarının sonucu olarak sentez bozuklukları
- Artmış damar içi tüketimde (Örnek; dissemine intravasküler koagülasyon ve hiperfibrinoliz).
- Artmış fibrinojen kayıplarında
Bir defibrinasyon sendromu ile ilişkin en önemli klinik durumlar şunlardır:
Doğum komplikasyonları, akut lösemiler özellikle promyelositik lösemi, karaciğer sirozu, intoksikasyonlar, yaralanmalar, transfüzyon hataları sonrası hemoliz, cerrahi müdahaleler, enfeksiyonlar, sepsis, tüm şok türleri, akciğer, pankreas, uterus ve prostat tümörleridir.
4.2. Pozoloji ve uygulama şekli
Tedaviye hemostaz bozukluklarının tedavisinde uzman bir doktorun gözetimi altında başlanmalı ve izlenmelidir.
Pozoloji / uygulama sıklığı ve süresi:
Replasman tedavisinin dozu ve süresi bozuklukların ciddiyetine, kanamanın yeri ve boyutuna ve hastanın klinik durumuna bağlıdır.
Plazma fibrinojen düzeyleri başlangıçta ölçülmeli ve sonra her birey için en iyi pozoloji ve uygulama sıklığını belirlemek için düzenli olarak izlenmelidir. Hastanın klinik durumu ve diğer uygulanan replasman tedavileri sürekli olarak izlenmelidir.
Dolaşımdaki normal ortalama fibrinojen düzeyi 1,5 ila 4,5 g/L arasındadır. Kanama oluşabilecek kritik minimum fibrinojen düzeyi yaklaşık 0,5-1 g/L'dir.
Majör cerrahi girişim durumunda replasman tedavisinin koagülasyon testleriyle dikkatle izlenmesi gerekmektedir.
Konjenital yetmezlikler
İlk enjeksiyon dolaşımdaki fibrinojen düzeylerini 1 g/L ‘nin üzerine getirmelidir. Hemostaz sağlanıncaya kadar bu seviye tutulmalı ve iyileşme tamamlanıncaya kadar 0,5 g/L‘nin üzerinde tutulmalıdır.
Başlangıç dozunun hesaplanması için formül:
enjekte edilecek miktar (g) = [istenen seviye (g/L) - başlangıç seviyesi (g/L)] x 1/iyileşme (g /L) / (g/kg) x vücut ağırlığı (kg).
"1/iyileşme" oranı hastanın iyileşmesinden * (bkz. Bölüm 5.2) veya iyileşme bilinmiyorsa;
- Vücut ağırlığı <40 kg olan çocuklar ve adolesanlar için 0,053 (g/kg) / (g /L)
- Vücut ağırlığı ≥40 kg olan yetişkinler ve adolesanlar için 0,043 (g /kg) / (g / L).
*Hastanın iyileşmesi ve doz hesaplaması için örnek
Tespit edilemeyen başlangıç fibrinojen seviyesi ve fibrinojen bulunan 60 kg'lık bir hasta için, CLOTTAFACT kg başına 0,060 g infüzyondan 1 saat sonra 1,20 g/L'ye yükselir:
Hastanın iyileşme hesaplaması:
1,20 (g/L) / 0,060 (g/kg) = 20,0 (g/L)/(g/kg)
1,0 g/L'ye artış için doz hesaplaması:
1,0 g/L x 1/20,0 (g / L) / (g / kg) [veya 0,050 (g/kg) / (g/L)] x 60 kg = 3 g.
Fibrinojenin başlangıç düzeyi bilinmediği acil bir durum söz konusu olduğunda, önerilen başlangıç dozu intravenöz uygulama ile vücut ağırlığı ≥40 kg olan adolesanlar ve yetişkinlerde kilogram başına 0,05 g'dır ve bu doz vücut ağırlığı <40 kg olan çocuklarda ve adolesanlarda % 20-25 oranında artırılmalıdır.
Pediyatrik popülasyon:
Veriler, < 40 kg vücut ağırlığındaki adolesanlar ve çocuklarda in vivo iyileşme ve yarılanma ömrünün, ≥ 40 kg vücut ağırlığındaki adolesanlar ve yetişkinlerden daha düşük olduğunu göstermektedir (bkz. Bölüm 5.2). Bu nedenle, hastanın iyileşmesi bilinmediği zaman, ilgili
vücut ağırlığı gruplarındaki CLOTTAFACT dozunu hesaplamak için uyarlanmış iyileşmeler kullanılmalıdır.
Sonraki pozoloji (dozlar ve enjeksiyon sıklığı) hastanın klinik durumuna ve laboratuvar sonuçlarına göre belirlenmelidir.
Edinilmiş eksiklik
Genel olarak, 1 ila 2 g başlangıç dozu uygulanmalı ve gerekirse tekrarlanmalıdır. Akut ciddi obstetrik kanamalar için daha büyük miktarlarda fibrinojen (4 ila 8 g) gerekebilir.
Akut kanamalı acil durumlarda fibrinojen seviyeleri mevcut değilse, bir başlangıç dozu uygulanmalı ve devam eden dozlar başlangıç dozundan sonra ölçülen seviyelere uyacak şekilde ayarlanmalıdır.
Uygulama şekli:
İntravenöz infüzyon veya enjeksiyon.
CLOTTAFACT, kullanım sırasında enjeksiyonluk su ile sulandırılacak bir tozdur.
Uygulamadan önce CLOTTAFACT’ın sulandırılmasına ilişkin talimatlar için bölüm 6.2 ve 6.6’ya bakınız.
CLOTTAFACT, sulandırıldıktan hemen sonra, tek bir doz halinde intravenöz olarak yavaşça enjekte edilmelidir.
Klinik durum stabil olduğunda, CLOTTAFACT 4 mL/dakikayı aşan bir akış hızında uygulanmamalıdır. Şiddetli akut kanama durumunda, uygulama akış hızı 20 mL/dakika kadar yüksek olabilir.
Özel popülasyonlara ilişkin ek bilgiler:
Böbrek/Karaciğer yetmezliği: Böbrek/Karaciğer yetmezliği olan hastalarda, hastanın klinik durumuna göre doz ve infüzyon hızı ayarlanarak uygulanmalıdır.
Pediyatrik popülasyon:
Vücut ağırlığı ve klinik bağlama göre tanımlanan pozoloji genellikle 0,02 ila 0,03 g/kg'dir.
Geriyatrik popülasyon: 65 yaşın üzerindeki hastalarda doz ayarlaması yapılarak ve minimum infüzyon hızında verilir.
4.3. Kontrendikasyonlar
Etkin maddeye veya 6.1’de listelenen yardımcı maddelerden herhangi birine karşı aşırı duyarlılığı olan kişilerde kullanılmamalıdır.
4.4. Özel kullanım uyarıları ve önlemleri
Virüs güvenliği CLOTTAFACT, insan plazmasından elde edilmektedir. İnsan plazmasından elde edilen ilaçlar, virüsler ve teorik olarak Varyant Creutzfeldt-Jacob (v-CJD) gibi, çeşitli hastalıklara yol açabilen enfeksiyon yapıcı ajanlar içerebilirler. CLOTTAFACT’ta Varyant Creutzfeldt-Jacob hastalığının bulaşma riski teorik olarak minimumken, klasik Creutzfeldt-Jacob hastalığının bulaşma riski hiçbir kanıtla desteklenmez. Alınan önlemlere rağmen, bu tür ürünler halen potansiyel olarak hastalık bulaştırabilir. Bu tip ürünlerin enfeksiyon yapıcı ajanları bulaştırma riski, plazma verenlerin belirli virüslere önceden maruz kalıp kalmadığının izlenmesi, belirli virüs enfeksiyonlarının halihazırda varlığının test edilmesi ve belirli virüslerin yok edilmesi ve/veya inaktivasyonu ile azaltılmıştır. Bütün bu önlemlere rağmen, bu ürünler hala potansiyel olarak hastalık bulaştırabilirler. Ayrıca, henüz bilinmeyen enfeksiyon yapıcı ajanların bu ürünlerin içerisinde bulunma ihtimali mevcuttur. HIV, HBV, HCV gibi zarflı virüsler ve HAV gibi zarflı olmayan virüsler için etkili önlemlerin alınmasına dikkat edilmelidir. Parvovirüs B19 gibi zarflı olmayan virüslere karşı alınan tedbirler sınırlı sayıda olabilir. Parvovirüs B19 enfeksiyonu, gebelikte (fetal infeksiyon) ve immün yetmezlik ya da kırmızı kan hücre üretiminde artış olan hastalarda tehlikeli olabilir (hemolitik anemi gibi). Doktor, bu ilacı hastaya reçete etmeden veya uygulamadan önce hastası ile risk ve yararlarını tartışmalıdır. |
|---|
Ayrıca;
CLOTTAFACT kullanılması gerekiyorsa hekim tarafından, hastalık yapıcı etkenlerin hastaya bulaşmasını önlemek için uygun aşıların (Hepatit A, Hepatit B vb.) yaptırılması önerilebilir.
Hastalar açısından CLOTTAFACT her uygulandığında hastayla ürünün seri numarası arasındaki bağlantının korunabilmesi için, ürünün adı ve seri numarası kaydedilmelidir.
Tromboembolizm
Edinilmiş veya konjenital yetmezlikler için insan fibrinojeni ile tedavi edilen hastalarda tromboz oluşma riski vardır. Bu durum özellikle yüksek veya tekrarlanan dozlarda geçerlidir. İnsan fibrinojeni ile tedavi edilen hastalar tromboz belirtileri veya bulgularının izlenmesi için yakından takip edilmelidir.
İnsan fibrinojeni ile tedavinin potansiyel yararı koroner kalp hastalığı veya miyokard enfarktüsü hikayesi, karaciğer hastalığı, ameliyat sırasında veya sonrasında, yenidoğanlarda veya tromboembolik komplikasyon veya dissemine intravasküler koagülasyon riski altındaki hastalarda oluşabilecek risklerle kıyaslanarak değerlendirilmelidir. Hastaların yakından izlenmesi gereklidir.
Edinilmiş hipofibrinojenemi (yalnızca fibrinojen eksikliği değil), tüm pıhtılaşma faktörlerinin ve inhibitörlerin düşük plazma konsantrasyonları ile ilişkilidir ve bu nedenle pıhtılaşma faktörü içeren kan ürünleri ile tedavi düşünülmelidir. Pıhtılaşma sistemi yakından izlenmelidir.
Akut şiddetli kanamanın tedavisinde CLOTTAFACT hastanın klinik ve biyolojik durumuna bağlı olarak uygun yoğun bakım önlemleriyle birlikte uygulanmalıdır.
Alerjik veya anafilaktik tip reaksiyonlar
Alerjik veya anafilaktik tip reaksiyonlar meydana gelirse, enjeksiyon/infüzyon derhal durdurulmalıdır. Anafilaktik şok durumunda, şok için standart tıbbi tedavi uygulanmalıdır.
İmmünojenisite
Konjenital yetmezlikler için pıhtılaşma faktörleri ile replasman tedavisi uygulanan hastalarda antikorlar ortaya çıkabilir ancak fibrinojen ile bugüne kadar böyle bir durum bildirilmemiştir.
Pediyatrik popülasyon
Aynı uyarılar ve önlemler pediyatrik popülasyon için de geçerlidir.
Biyolojik tıbbi ürünlerin takip edilebilirliğinin sağlanması için uygulanan ürünün ticari ismi ve seri numarası mutlaka hasta dosyasına kaydedilmelidir.
CLOTTAFACT her bir flakonda en fazla 69 mg sodyum içerir. Bu durum, kontrollü sodyum diyetinde olan hastalar için göz önünde bulundurulmalıdır.
4.5. Diğer tıbbi ürünler ile etkileşimler ve diğer etkileşim şekilleri
Bugüne kadar CLOTTAFACT ile ilaç etkileşimi bildirilmemiştir. Buna rağmen, diğer ilaçlarla karıştırılması önerilmez.
Özel popülasyonlara iliskin ek bilgiler
Hiçbir etkileşim çalışması yapılmamıştır.
Pediyatrik popülasyon:
Hiçbir etkileşim çalışması yapılmamıştır.
4.6. Gebelik ve laktasyon
Genel tavsiye
Gebelik kategorisi: C
Çocuk doğurma potansiyeli bulunan kadınlar/ Doğum kontrolü (Kontrasepsiyon)
CLOTTAFACT’ın çocuk doğurma potansiyeli bulunan kadınlarda kullanımına ilişkin özel bir öneri veya, tedavi sırasında veya sonrasında doğum kontrolünün gerekli olduğuna dair herhangi bir bilgi söz konusu değildir.
Gebelik dönemi
Gebelik döneminde CLOTTAFACT’ın güvenliliği klinik çalışmalarla değerlendirilmemiştir. Bununla birlikte, obstetrik komplikasyonların tedavisindeki klinik deneyimlere dayanarak gebelik/ ve-veya/ embriyonal/fetal gelişim/ ve-veya / doğum/ ve-veya doğum sonrası gelişimde herhangi bir advers etki oluşması beklenmemektedir (bkz. Bölüm 5.3). CLOTTAFACT gerekli olmadıkça gebelik döneminde kullanılmamalıdır.
Laktasyon dönemi
Laktasyon döneminde CLOTTAFACT’ın güvenliliği klinik çalışmalarla değerlendirilmemiştir. Dolayısıyla, mutlak gerekmedikçe CLOTTAFACT laktasyon döneminde kullanılmamalıdır.
Üreme yeteneği / Fertilite
Hayvan üreme çalışmaları yürütülmemiştir. İnsanlardaki üreme yeteneği/ fertiliteyi etkileyip etkilemediği bilinmemektedir.
4.7. Araç ve makine kullanımı üzerindeki etkiler
CLOTTAFACT’ın araç ve makine kullanımı üzerine etkisi yoktur.
4.8. İstenmeyen etkiler
Aşağıdaki tabloda sunulan advers reaksiyonlar, üç klinik girişimsel çalışmaya ve bir girişimsel olmayan pazarlama sonrası güvenlilik çalışmasına dahil edilen konjenital fibrinojen eksikliği olan 47 hastanın verilerinden bildirilmiştir. Bu çalışmalar sırasında, toplam 631 CLOTTAFACT infüzyonu alan hastaların 14/47'sinde (% 29,8) 39 advers reaksiyon bildirilmiştir.
Ayrıca, bir klinik girişimsel çalışmaya ve bir girişimsel olmayan pazarlama sonrası güvenlilik çalışmasına dahil edilen edinilmiş fibrinojen eksikliği olan 172 hastada bildirilen advers reaksiyonları içerir. Bu çalışmalar sırasında, toplam 249 CLOTTAFACT infüzyonu alan 2/172 hastada (% 1,2) 5 advers reaksiyon bildirilmiştir.
Toplamda, 880 infüzyon CLOTTAFACT alan 16/219 hastada (% 7,3) 44 advers reaksiyon bildirilmiştir.
İstenmeyen etkiler MedDRA sistemine göre sınıflandırılmıştır (Sistem Organ Sınıfı ve Tercih Edilen Terim Düzeyi). Sıklıklar şu şekilde tanımlanmıştır: Çok yaygın (≥1/10), yaygın (≥1/100 ila <1/10); yaygın olmayan (≥1/1.000 ila <1/100); seyrek (≥1/10.000 ila <1/1.000); çok seyrek (<1/10.000), bilinmiyor (eldeki verilerden hareketle tahmin edilemiyor).
Tablo 1: Yetişkin ve pediyatrik popülasyonda görülen advers reaksiyonlar
| MedDRA sistemine göre sınıflandırma | Advers reaksiyonlar | İnfüzyon başına sıklık (N = 821) |
|---|---|---|
| Bağışıklık sistemi hastalıkları | Alerjik/anafilaktik reaksiyonlar (anafilaktik şok, solgunluk, kusma, öksürük, kan basıncında azalma, titreme, ürtiker) | Yaygın olmayan |
| Sinir sistemi hastalıkları | Baş ağrısı Baş dönmesi | Yaygın Yaygın olmayan |
| Kulak ve iç kulak hastalıkları | Kulak çınlaması | Yaygın olmayan |
| Vasküler hastalıklar | Tromboembolik ataklar (derin ven trombozu, yüzeysel tromboflebit dahil) (bkz. Bölüm 4.4) | Yaygın olmayan |
| Solunum, göğüs bozuklukları ve mediastinal hastalıklar | Astım Pulmoner emboli | Yaygın olmayan Yaygın olmayan |
| Gastrointestinal hastalıklar | Kusma* | Yaygın olmayan |
| Deri ve deri altı doku hastalıkları | Eritematöz döküntü Kızarıklık Cilt tahrişi | Yaygın olmayan Yaygın olmayan Yaygın olmayan |
| Gece terlemesi | Yaygın olmayan | |
| Genel bozukluklar ve uygulama bölgesine ilişkin hastalıklar | Sıcak basması | Yaygın olmayan |
*baş ağrısına bağlı kusma
Bulaşıcı ajanlar ile ilgili güvenlilik için Bölüm 4.4’e bakınız.
Pediyatrik popülasyon
Konjenital fibrinojen eksikliği güvenlilik analizine dahil edilen 47 hastadan 26'sı 18 yaşın altındadır, bunlardan 21'i 12 yaşından küçük ve 10'u 6 yaşından küçüktür.
Genel güvenlilik profili yetişkinler ve çocuk hastalar arasında farklılık göstermemektedir.
Edinilmiş fibrinojen eksikliği güvenlilik analizine dahil edilen 172 hastadan 2'si 18 yaşın altındadır (12-17 yaş arası).
Genel güvenlilik profili yetişkinler ve çocuk hastalar arasında farklılık göstermemektedir.
Şüpheli advers reaksiyonların raporlanması
Ruhsatlandırma sonrası şüpheli ilaç advers reaksiyonlarının raporlanması büyük önem taşımaktadır. Raporlama yapılması, ilacın yarar/risk dengesinin sürekli olarak izlenmesine olanak sağlar. Sağlık mesleği mensuplarının herhangi bir şüpheli advers reaksiyonu Türkiye Farmakovijilans Merkezi (TÜFAM)’ne bildirmeleri gerekmektedir (www.titck.gov.tr; e-posta: tufam@titck.gov.tr; tel: 0 800 314 00 08; faks: 0312 218 35 99).
4.9. Doz aşımı ve tedavisi
CLOTTAFACT ile bu zamana kadar sehven kullanıma bağlı doz aşımı vakası rapor edilmemiştir. Bununla birlikte, doz aşımı durumunda fibrinojenin fizyolojik özelliği nedeniyle tromboembolik komplikasyonlar görülebilir.
5. FARMAKOLOJİK ÖZELLİKLER
5.1. Farmakodinamik özellikler
Farmakoterapötik grup: Antihemorajikler, Vitamin K ve diğer hemostatikler
ATC kodu: B02BB01
Etki mekanizması:
Fibrinojen enjekte edildiğinde, fibrinojen, aktive edilmiş faktör XIII ve kalsiyum iyonlarının varlığında trombin etkisi ile fibrin haline dönüşür ve böylece pıhtılaşmayı sağlayan üç boyutlu stabil bir fibrin ağı oluşur.
İnsan fibrinojen infüzyonu plazma fibrinojen hızında artışa neden olur ve fibrinojen eksikliği olan hastalarda pıhtılaşma bozukluğunu geçici olarak düzeltebilir.
Konjenital fibrinojen eksikliğinde 3 çok merkezli, açık etiketli, randomize olmayan klinik çalışmalar (biri yetişkinlerde, biri yetişkinler, adolesanlar ve çocuklarda, biri çocuklarda) CLOTTAFACT'ın klinik farmakolojisi, güvenliliği ve etkililiği değerlendirildi. Buna ek olarak, bir girişimsel olmayan pazarlama sonrası güvenlilik çalışması, yetişkinleri ve çocuk hastaları içermekteydi. Her klinik çalışmanın klinik farmakoloji çalışması bölümü (bkz. Bölüm 5.2), sabit tek bir doz 0,06 g / kg CLOTTAFACT alan toplam 31 afibrinojenemili hastayı kaydetmiştir. Global pıhtılaşma testlerinin normalleştirilmesi (örn., Aktifleştirilmiş kısmi tromboplastin zamanı [aPTT] ve protrombin zamanı [PT]), 0,5 g/L veya üzerindeki fibrinojen seviyelerinde elde edilmiştir. Maksimum pıhtı sıkılığının (MCF) infüzyondan 1 saat öncesine kadar ortalama değişimi <40 kg vücut ağırlığı olan hastalar için 6,3 mm ve ≥40 kg vücut ağırlığı olan hastalar için 10,0 mm idi.
Yetişkin popülasyon
Fibrinojen eksikliğindeki çalışmaların tümünde, 18’i afibrinojenemi hastası olmak üzere, ortanca yaşı 30 (aralık 19-78 yaş) olan 18 yaşından büyük 19 hasta, talebe bağlı tedavi kanaması veya cerrahi için etkililik çalışmalarına dahil edilmiştir. CLOTTAFACT aşağıdakiler için kabul edilmiştir:
- 12 hastada cerrahiye bağlı olmayan 74 kanama atağı (3 hastada 6 majör atak dahil)
- 8 hastada 24 cerrahi prosedür (5 hastada 8 majör cerrahi prosedür dahil)
Çoğu atak (% 94,9 veya 93/98) tek CLOTTAFACT dozu (kanama atakları için 0,050 g/kg ve cerrahi prosedür için 0,055 g / kg) ile tedavi edilmiştir.
Pediyatrik popülasyon
Girişimsel çalışmalarda klinik etkililik analizi, tedavi kanaması veya cerrahi olarak 80 kez CLOTTAFACT alan, 18 yaşından küçük afibrinojenemili (1-17 yaş) 20 pediyatrik hastayı temel almıştır. 15 hasta 25 cerrahi profilaksi için ve 14 hasta 55 kanama epizodu için CLOTTAFACT ile tedavi edildi. İnfüzyon başına ortalama dozlar, ortalama vücut ağırlığı 30 kg olan bir popülasyonda kanama olayları için 0,064 g/kg ve ortalama vücut ağırlığı 26 kg olan bir popülasyonda cerrahi prosedürler için 0,069 g/kg idi. Olayların çoğunluğu (% 90,0) (72/80) tek bir doz CLOTTAFACT ile çözülmüştür.
Pazarlama sonrası bir çalışmada, 9 hasta (4 çocuk dahil) en az 12 ay boyunca uzun süreli profilaksi için haftada bir kez ortalama 0,059 g/kg ve 2 uygulama arasında 7,6 günlük ortalama bir dozla tedavi edilmiştir.
Şiddetli erken postpartum kanama sendromu olan kadın hastalarda 3 g CLOTTAFACT uygulaması tromboelastografi ile ölçülen kan pıhtılaşma etkinliğinde artışa neden olmuştur. Bu tedavi kanamayı kontrol altına almış ve olguların % 75'inde invazif tedavilerden (uterin arter embolizasyonu veya ligatürü, histerektomi) kaçınmayı mümkün kılmıştır.
5.2. Farmakokinetik özellikler
Genel özellikler
Emilim:
İlaç intravenöz infüzyon yoluyla uygulanır ve hemen verilen plazmaya eşdeğer konsantrasyonda plazmada biyolojik olarak bulunabilir.
Dağılım:
İnsan fibrinojeni büyük ölçüde vasküler kompartman içinde tutulur: görünür dağılım hacminin geometrik ortalaması (geometrik VK (%)) 50,7 mL/kg'dir.
Biyotransformasyon:
CLOTTAFACT’ın etkin maddesi insan plazmasının normal bir bileşenidir ve degredasyonu endojen fibrinojen gibidir.
Eliminasyon:
Plazmada insan fibrinojeninin yarı ömrü yaklaşık 3-4 gündür.
Vücut ağırlığı <40 kg olan çocuklar ve gençler, infüzyondan bir saat sonra ≥40 kg ergenlere ve yetişkinlere göre daha yüksek klerens, daha kısa yarılanma ömrü ve daha az iyileşme göstermiştir (Bakınız Tablo 2).
Doğrusallık/Doğrusal olmayan durum:
Eliminasyonu dozla orantılı olarak lineerdir.
Tablo 2. Popülasyon PK parametreleri tahminlerine ve vücut ağırlığı ve yaş grubuna göre artan iyileşmeye bağlı olarak 0,06 g/kg infüzyonundan sonra aktivite verileri için CLOTTAFACT farmakokinetik parametrelerinin özeti: Geometrik ortalama (geometrik VK (%))
| 40 kg hastalar | 40 kg hastalar | 6 yaş çocuklar | 7 ila 12 yaş arası çocuklar | 13 ila 18 yaş arası adolesanlar | 18 yaş yetişkinler | |
|---|---|---|---|---|---|---|
| Hasta sayısı | 12 | 19 | 6 | 8 | 3 | 14 |
| EAA0-∞ (g.h/L) | 81 (23) | 133 (26) | 74 (15) | 93 (23) | 144 (30) | 136 (26) |
| Kl (mL/h/kg) | 0,74 (23) | 0,45 (25) | 0,81 (15) | 0,65 (23) | 0,43 (27) | 0,44 (25) |
| t1/2 (h) | 49,0 (12) | 66,7 (19) | 46,6 (10) | 52,1 (10) | 64,2 (10) | 69,3 (20) |
| MRT (h) | 70,7 (12) | 96,2 (13) | 67,3 (10) | 75,2 (10) | 92,6 (10) | 100,0 (20) |
| Vss (mL/kg) | 52,2 (16) | 43,2 (17) | 54,4 (10) | 48,6 (19) | 39,5 (19) | 43,8 (18) |
1saatte Fibrinogen Konsantrasyon u (g/L) | 1,15 (20) | 1,40 (22) | 1,12 (14) | 1,21 (24) | 1,56 (27) | 1,38 (23) |
1 saatteki Artan iyileşme (g/L / g/kg) | 19,1 (20) | 23,3 (21) | 18,7 (14) | 20,1 (24) | 25,4 (24) | 23,1 (22) |
AUC0-∞: 0'dan sonsuza kadar eğrinin altındaki alan, Kl: klirens, t1/2: terminal eliminasyon yarılanma ömrü, MRT: Ortalama kalma süresi, Vss: sabit durumda dağılım hacmi
Şiddetli erken postpartum kanama sendromu olan kadın hastalarda, 3 g CLOTTAFACT uygulaması, plazma fibrinojen düzeylerinde yaklaşık % 20’lik bir artış veya yaklaşık 14,0 [g/L]/[g/kg] düzeyinde bir geri kazanım sağlamıştır.
5.3. Klinik öncesi güvenlilik verileri
CLOTTAFACT’ın etkin maddesi insan plazmasının normal bir bileşenidir ve endojen fibrinojen gibi davranır.
Akut toksisite, lokal tolerans, tekrarlanan toksisite, mutajenisite ve trombojenisite çalışmalarından elde edilen klinik dışı veriler, insanlar için herhangi bir risk ortaya koymamıştır.
Üreme toksisitesi ve karsinojenite çalışmaları yapılmamıştır.
6. FARMASÖTİK ÖZELLİKLER
6.1. Yardımcı maddelerin listesi
Arjinin hidroklorür
İzolösin
Lizin hidroklorür
Glisin
Sodyum sitrat dihidrat
Steril enjeksiyonluk su
6.2. Geçimsizlikler
Geçimlilik çalışmaları gerçekleştirilmemiş olduğundan, CLOTTAFACT diğer tıbbi ürünlerle karıştırılmamalıdır.
6.3. Raf ömrü
36 ay
İlaç hazırlandıktan sonra hemen kullanılmalıdır. Bununla birlikte, çözelti hazırlandıktan sonra ürün 25°C’de 6 saat stabildir.
6.4. Saklamaya yönelik özel tedbirler
Orijinal ambalajında, 25°C’nin altındaki oda sıcaklığında ve ışıktan koruyarak saklayınız.
Dondurmayınız. Donmuş ürünleri çözüp kullanmayınız.
Enjeksiyondan arta kalan ilaç olursa, uygun şekilde atılmalıdır.
6.5. Ambalajın niteliği ve içeriği
Bir kutuda:
Tıpalı (bromobutil) flakon içerisinde (tip I cam) enjeksiyonluk çözelti için liyofilize toz (1.5 g); tıpalı (bromobutil) flakon içerisinde (tip II cam)l çözücü (100 mL), ayrıca sterilizasyon hava çıkışı içeren bir transfer sistemi bulunur.
6.6. Beşeri tıbbi üründen arta kalan maddelerin imhası ve diğer özel önlemler
Kullanılmamış olan ürünler ya da atık materyaller ‘Tıbbi Atıkların Kontrolü Yönetmeliği’ ve
‘Ambalaj Atıklarının Kontrolü Yönetmelikleri’ne uygun olarak imha edilmelidir.
Kullanma Talimatı
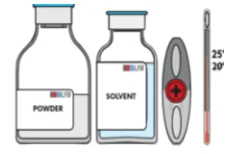
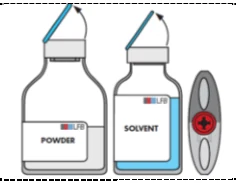
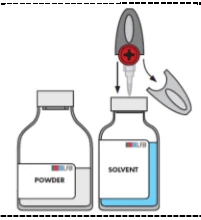
Preparatın Hazırlanması:
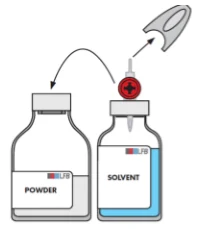
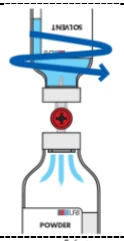
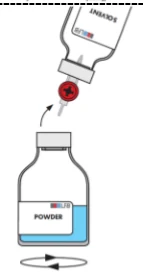
CLOTTAFACT, kullanım öncesinde enjeksiyonluk su ile hazırlanacak olan toz formundadır.
Aseptik prosedür kuralları altında kullanınız.
Eğer ambalaj bozulmuş ya da koruyucu kapaklar yerlerinde değilse sağlanan aksesuarları kullanmayınız.
 |
|
|---|---|
 |
|
 |
|
 |
|
 |
|
 |
|
Hazırlanan ürün çıplak gözle incelenerek partikül içerip içermediği kontrol edilir. Bu şekilde hazırlanan çözelti hafif ya da biraz daha belirgin bir şekilde opaktır.
Bulanık veya çökeltisi olan çözeltiler kullanılmaz. Stabilite verileri doğrultusunda ürün hazırlandıktan sonra, 6 saatlik süre içerisinde enjeksiyon yapılabilir.
UYGULANMASI
- Hazırlandıktan hemen sonra bir kerede ve intravenöz olarak uygulanmalıdır.
- Hazırlandıktan hemen sonra tek bir intravenöz doz olarak, infüzyon hızı 4 mL/dakikayı geçmeyecek şekilde verilmelidir. Ciddi kanama durumunda, infüzyon hızı 20 ml/dakikaya kadar çıkabilir.
- Hazırlandıktan hemen sonra kullanılmalıdır (hazırlanan çözeltinin stabilitesi 6 saattir).
- 15 µm filtreli bir infüzyon seti kullanılması önerilir.
7. RUHSAT SAHİBİ
Er-Kim İlaç Sanayi ve Ticaret A.Ş.
Beşiktaş-İstanbul
Tel: (0212) 275 39 69
Faks: (0212) 211 29 77
e-mail:erkim@er-kim.com.tr
8. RUHSAT NUMARASI
2024/505
9. İLK RUHSAT TARİHİ/ RUHSAT YENİLEME TARİHİ
24.12.2024
10. KÜB’ÜN YENİLENME TARİHİ