


KISA ÜRÜN BİLGİSİ - AFSTYLA 500 IU IV ENJEKSİYONLUK ÇÖZELTİ HAZIRLAMAK İÇİN LİYOFİLİZE TOZ VE ÇÖZÜCÜ
1. BEŞERİ TIBBİ ÜRÜNÜN ADI
AFSTYLA 500 IU IV enjeksiyonluk çözelti hazırlamak için liyofilize toz ve çözücü
Steril
2. KALİTATİF VE KANTİTATİF BİLEŞİM
Etkin madde:
1 flakon nominal olarak 500 IU rekombinant, tek zincirli koagülasyon faktörü VIII (rVIII-tek zincir, INN = lonoktokog alfa) etkin maddesini içerir.
2,5 mL enjeksiyonluk su ile sulandırıldıktan sonra çözelti, 200 IU/mL rVIII-tek zincir içerir.
Potens (IU), Avrupa Farmakopesi kromojenik analiz yöntemi kullanılarak tayin edilir. AFSTYLA’nın spesifik aktivitesi 7400 – 16000 IU/mg/proteindir.
AFSTYLA, Çin hamster ovaryum (CHO) hücrelerinde rekombinant DNA teknolojisiyle üretilen tek zincirli rekombinant faktörü VIII’dir. Bu, tam uzunluktaki faktör VIII doğal suşunda meydana gelen B alanının çoğunun ve bitişik asidik a3 alanının dört aminoasidinin (tam uzunluktaki faktör VIII’in 765 – 1652 amino asidi) çıkarıldığı bir yapıdır.
Faktör VIII’in ağır ve hafif zincirinin yeni oluşturulmuş bağlantısı, yeni bir N-glikozilasyon alanı sunar. Faktör VIII doğal suşunda B-alanı ve a3 alanı arasında bulunan furin klevaj bölgesi çıkarıldığı için; AFSTYLA tek zincirli faktör VIII molekülü olarak ifade edilmektedir.
Yardımcı maddeler:
Sodyum klorür 1,75 mg (0,76 mmol)
Yardımcı maddeler için bölüm 6.1’e bakınız.
3. FARMASÖTİK FORM
Enjeksiyonluk çözelti hazırlamak için liyofilize toz ve çözücü
Beyaz veya açık sarı toz veya kolay dağılabilir kütle ve enjeksiyonluk çözelti için berrak, renksiz çözücü
pH : 6,6 - 7,3
Osmolalite : 500 - 600 mOsm/kg
4. KLİNİK ÖZELLİKLER
4.1. Terapötik endikasyonlar
Hemofili A’sı olan (konjenital faktör VIII eksikliği) hastalarda kanamalarının tedavisi ve profilaksisinde endikedir.
AFSTYLA her yaş grubunda kullanılabilir.
AFSTYLA von Willebrand hastalığının tedavisinde endike değildir.
4.2. Pozoloji ve uygulama şekli
AFSTYLA tedavisi, hemofili tedavisinde tecrübeli bir hekim gözetiminde başlatılmalıdır.
Tedavinin izlenmesi
Tedavi seyri sırasında uygulanacak doza ve tekrarlanacak enjeksiyon sıklığına kılavuz olması için faktör VIII seviyelerinin uygun şekilde belirlenmesi önerilmektedir. Her bir hastanın faktör VIII'e verdiği yanıt değişkenlik göstererek, farklı yarı ömür ve iyileşme sergileyebilir. Vücut ağırlığına dayanan dozun normalden zayıf veya fazla kilolu hastalarda ayarlanması gerekebilir. Özellikle majör cerrahi müdahalelerde, yerine koyma tedavisinin koagülasyon analizleri yoluyla (plazma faktör VIII aktivitesi) dikkatli şekilde izlenmesi zorunludur.
Hastaların kan numunelerindeki faktör VIII aktivitesini belirlemek için in vitro tromboplastin zamanına (aPTT) dayalı tek aşamalı pıhtılaşma tayini yöntemi kullanılırken plazma faktör VIII aktivite sonuçları, aPTT reaktif tipinden ve tayinde kullanılan referans standarttan önemli ölçüde etkilenebilir. Ayrıca, aPTT bazlı tek aşamalı pıhtılaşma tayini yöntemiyle elde edilen tayin sonuçları ile Avrupa Farmakopesine (Avr. Farm.) göre kromojenik tayin yöntemi arasında önemli tutarsızlıklar olabilir. Bu durum özellikle laboratuvarın ve/veya tayinde kullanılan reaktiflerin değiştirilmesi halinde önemlidir.
Kromojenik tayin yöntemi veya tek aşamalı pıhtılaşma tayini yöntemi kullanarak AFSTYLA alan hastalarda plazma faktör VIII aktivitesi, uygulanacak doza ve tekrarlanacak enjeksiyon sıklığına kılavuz olması için izlenmelidir. Kromojenik tayin yöntemi sonucu, AFSTYLA'nın klinik hemostatik potansiyelini en doğru şekilde yansıtmaktadır ve tercih edilmektedir. Tek aşamalı pıhtılaşma tayini yöntemi sonucu kromojenik tayin yöntemi sonucuna kıyasla faktör VIII aktivite seviyesini yaklaşık %45 oranında eksik değerlendirmektedir. Tek aşamalı pıhtılaşma tayini yöntemi kullanılıyorsa, hastanın faktör VIII aktivite seviyesini belirlemek için sonuç, dönüşüm faktörü 2 ile çarpılmalıdır.
Pozoloji/uygulama sıklığı ve süresi:
Yerine koyma tedavisinin doz ve süresi, faktör VIII eksikliğinin şiddetine, kanama bölgesine, miktarına ve hastanın klinik durumuna bağlıdır.
Uygulanan faktör VIII birimlerinin sayısı, faktör VIII ürünleriyle ilgili güncel WHO konsantre standardına göre Uluslararası Birim (IU) şeklinde ifade edilir. Plazmadaki faktör VIII aktivitesi, yüzde (normal insan plazmasına göre) veya tercihen Uluslararası Birim (plazmadaki faktör VIII için Uluslararası Standarda göre) olarak ifade edilir.
Bir Uluslararası Birim (IU) faktör VIII aktivitesi, bir mL normal insan plazmasında bulunan faktör VIII miktarına tekabül eder.
Potens ataması, kromojenik substrat tayini yöntemi ile tayin edilir.
Plazma faktör VIII seviyeleri, kromojenik substrat tayini yöntemi veya tek aşamalı pıhtılaşma tayini yöntemi kullanılarak izlenebilir.
İhtiyaç tedavisi
Gerekli faktör VIII dozunun hesaplanması; vücut ağırlığı kg başına 1 Uluslararası Birim (IU) faktör VIII’in, plazma faktör VIII aktivitesini 2 IU/dL arttırdığına ilişkin ampirik bulguya dayanmaktadır. Gerekli doz aşağıdaki formül kullanılarak hesaplanır:
Doz (IU) = vücut ağırlığı (kg) x İstenilen faktör VIII artışı (IU/dL veya normalin %’si) x 0,5 (IU/dL başına IU/kg)
Uygulanacak miktar ve uygulama sıklığı, her zaman bireysel durumdaki klinik etkililiğe göre uyarlanmalıdır.
Aşağıda belirtilen hemorajik olaylar durumunda faktör VIII aktivitesi, bu dönem için belirtilen plazma aktivitesi seviyesinin (normalin %’si veya IU/dL olarak) altına düşmemelidir. Aşağıdaki tablo kanama episodları ve cerrahi müdahalelerde dozlama için kılavuz olarak kullanılabilir:
| Kanamanın derecesi/Cerrahi prosedür türü | Gerekli Faktör VIII düzeyi (% veya IU/dL) | Doz sıklığı (saat)/Tedavi süresi (gün) |
|---|---|---|
| Kanama | ||
| Erken evre hemartroz, kas içi kanama veya oral kanama | 20 – 40 | Her 12 – 24 saatte bir enjeksiyon tekrarlanır. Ağrının gösterdiği kanama epizodu giderilinceye kadar veya iyileşme sağlanıncaya kadar en az 1 gün. |
| Daha yaygın hemartroz, kas içi kanama veya hematom | 30 – 60 | Ağrı ve akut sakatlık giderilene kadar her 12 ila 24 saatte bir 3-4 gün boyunca veya daha fazla süreyle enjeksiyon tekrarlanır. |
| Yaşamı tehdit edici kanamalar | 60 – 100 | Kanama giderilinceye kadar her 8 – 24 saatte bir enjeksiyon tekrarlanır. |
| Cerrahi | ||
Minör cerrahi Diş çekimi dahil | 30 – 60 | İyileşme sağlanıncaya kadar en az 1 gün boyunca her 24 saatte bir enjeksiyon tekrarlanır. |
| Majör cerrahi | 80 – 100 (ameliyat öncesi ve sonrası) | Yaranın yeterli iyileşmesi sağlanıncaya kadar her 8 – 24 saatte enjeksiyon tekrarlanır, |
| daha sonra % 30 – % 60 (IU/dL)’lık bir faktör VIII aktivitesini muhafaza etmek için en az 7 gün süreyle tedaviye devam edilir. | ||
Profilaksi
Önerilen başlangıç dozu, haftada 2 – 3 defa uygulanan 20 – 50 IU/kg AFSTYLA’dır.
Doz rejimi, hastanın yanıtı esas alınarak ayarlanır.
Daha önce tedavi edilmemiş olan hastalar
AFSTYLA’nın daha önce tedavi edilmemiş olan hastalardaki güvenliliği ve etkililiği henüz belirlenmemiştir.
Uygulama şekli:
AFSTYLA intravenöz kullanım içindir.
Uygulamadan önce tıbbi ürünün sulandırılmasına ilişkin talimatlar için bölüm 6.6’ya bakınız. Sulandırılmış preparat, hastanın kendini rahat hissedeceği bir hızda maksimum 10 mL/dak enjeksiyon oranında, yavaş bir şekilde enjekte edilmelidir.
Özel popülasyonlara ilişkin ek bilgiler:
Böbrek yetmezliği/karaciğer yetmezliği:
AFSTYLA’nın böbrek ve/veya karaciğer yetmezliği olan hastalarda kullanımına ilişkin herhangi bir klinik çalışma yürütülmemiştir.
Pediyatrik popülasyon:
Çocuklarda (0 ila <12 yaş) önerilen başlangıç rejimi; haftada 2 ila 3 kez uygulanan, kg başına 30 ila 50 IU AFSTYLA'dır. Pediyatrik popülasyonda (0 – 12 yaş) klerensin daha yüksek olduğu gösterildiği için; 12 yaşın altındaki çocuklarda vücut ağırlığına göre daha yüksek ve/veya daha sık dozlama gerekebilir.
12 yaş ve üzeri adolesanlar için, doz önerileri yetişkinler ile aynıdır (bkz. bölüm 5.2).
Geriyatrik popülasyon:
AFSTYLA klinik çalışmalarına 65 yaş ve üzerindeki hastalar dahil edilmemiştir.
4.3. Kontrendikasyonlar
AFSTYLA, lonoktolog alfaya veya içeriğindeki yardımcı maddelerin herhangi birine karşı hipersensivitesi olan (bkz. bölüm 6.1) ve hamster proteinlerine karşı bilinen alerjisi olan hastalarda kontrendikedir.
4.4. Özel kullanım uyarıları ve önlemleri
Hipersensitivite
AFSTYLA ile alerjik türde hipersensivite reaksiyonları mümkündür. Ürün eser miktarda hamster proteini içerir. Hipersensitivite semptomları ortaya çıkarsa, hastalara tıbbi ürünü
kullanmayı derhal bırakmaları ve doktorlarıyla temasa geçmeleri tavsiye edilmelidir. Hastalar, kurdeşen, jeneralize ürtiker, göğüste sıkışma hissi, hırıltılı solunum, hipotansiyon ve anafilaksi dahil olmak üzere hipersensivite reaksiyonlarının erken belirtileri hakkında bilgilendirilmelidir.
Daha önceden aşırı duyarlılık reaksiyonları yaşamış hastalar için uygun ön tedavi değerlendirilebilir.
Şok durumunda, şok için standart tıbbi tedavi uygulanmalıdır.
İnhibitörler
Faktör VIII’e karşı nötralize edici antikor (inhibitörler) oluşumu, hemofili A hastalarının tedavisinde bilinen bir komplikasyondur. Bu inhibitörler genellikle faktör VIII prokoagülan aktiviteye yönelik olan IgG immünoglobülinleridir ve modifiye tetkik kullanılarak her ml plazmada Bethesda Ünitesi (BU) olarak ölçülür. İnhibitör gelişme riski, faktör VIII'e maruziyetin yanı sıra hastalığın şiddeti ile ilişkilidir ve bu risk ilk 50 maruziyet gününde en yüksek seviyededir; ancak risk yaygın görülmemesine rağmen yaşam boyu devam eder.
İnhibitör gelişiminin klinik önemi inhibitör titresine bağlı olacaktır; düşük titrenin teşkil ettiği yetersiz klinik yanıt riski, yüksek titreli inhibitörlere kıyasla daha az olacaktır.
Genel olarak, koagülasyon faktörü VIII ürünleri ile tedavi edilen tüm hastalar, uygun klinik gözlem ve laboratuvar testleri ile inhibitörlerin gelişimi açısından dikkatle izlenmelidir. Eğer beklenen faktör VIII aktivitesinin plazma düzeylerine ulaşılamazsa veya yeterli doz ile kanama kontrol altına alınamazsa faktör VIII inhibitörü varlığı açısından test yapılmalıdır.
İnhibitör düzeyleri yüksek olan hastalarda faktör VIII tedavisi etkili olmayabilir ve diğer tedavi seçenekleri dikkate alınmalıdır. Böyle hastaların tedavisi hemofili ve faktör VIII inhibitörleri tedavisi konusunda deneyimli hekimler tarafından yönlendirilmelidir.
Laboratuvar Testleri ile Takip
Tek aşamalı pıhtılaşma testi kullanılıyorsa, hastanın faktör VIII aktivite seviyesini belirlemek için sonucu 2'lik bir dönüşüm faktörü ile çarpınız (bkz. bölüm 4.2).
Kardiyovasküler olaylar
Mevcut kardiyovasküler risk faktörleri olan hastalarda faktör VIII ile ikame tedavisi kardiyovasküler riski artırabilir.
Kateter ile ilişkili komplikasyonlar
Eğer bir santral venöz erişim cihazı (CVAD) gerekiyorsa; lokal enfeksiyonlar, bakteriyemi ve kateter yeri trombozu dahil cihaz ile ilişkili komplikasyon riski göz önünde bulundurulmalıdır.
Pediyatrik popülasyon
Listelenen uyarılar ve önlemler hem yetişkin hem de çocuk hastalara uygulanır.
Biyoteknolojik ürünlerin takip edilebilirliğinin sağlanması için uygulanan ürünün ticari ismi ve seri numarası mutlaka hasta dosyasına kaydedilmelidir.
Bu tıbbi ürün her “doz”unda 1 mmol (23 mg)’dan daha az sodyum ihtiva eder; yani aslında “sodyum içermez”.
4.5. Diğer tıbbi ürünler ile etkileşimler ve diğer etkileşim şekilleri
AFSTYLA’nın diğer tıbbi ürünler ile herhangi bir etkileşimi raporlanmamıştır.
Özel popülasyonlara ilişkin ek bilgiler:
Özel popülasyonlar üzerinde herhangi bir klinik etkileşim çalışması yapılmamıştır.
Pediyatrik popülasyon:
Pediyatrik popülasyon üzerinde herhangi bir klinik etkileşim çalışması yapılmamıştır.
4.6. Gebelik ve laktasyon
Genel tavsiye
Gebelik kategorisi: C
Çocuk doğurma potansiyeli bulunan kadınlar/Doğum kontrolü (kontrasepsiyon)
Çocuk doğurma potansiyeli bulunan kadınlar için herhangi bir bilgi bulunmamaktadır.
Gebelik dönemi
AFSTYLA ile hayvanlar üzerinde üreme çalışmaları gerçekleştirilmemiştir. AFSTYLA’nın gebe kadınlarda uygulandığında, fetüs üzerinde herhangi bir zararının olup olmadığı bilinmemektedir. İnsanlara yönelik risk bilinmemektedir. Bu nedenle AFSTYLA gebelik döneminde yalnızca açık bir şekilde gerekiyor ise kullanılmalıdır.
Laktasyon dönemi:
AFSTYLA’nın insan sütüyle atılıp atılmadığı bilinmemektedir. Birçok ilaç insan sütüyle atıldığı için, AFSTYLA emziren annelere uygulandığında dikkatli olunmalıdır.
Emzirmenin gelişimsel ve sağlıkla ilgili yararları, annenin AFSTYLA'ya olan klinik ihtiyacı ve anne sütüyle beslenen bebek üzerinde AFSTYLA'dan veya altta yatan anne sağlık durumundan kaynaklı olası advers etkilerle birlikte değerlendirilmelidir.
Üreme yeteneği/Fertilite:
Herhangi bir bilgi bulunmamaktadır.
4.7. Araç ve makine kullanımı üzerindeki etkiler
Araç ve makine kullanma yeteneği üzerinde herhangi bir etki gözlenmemiştir.
4.8. İstenmeyen etkiler
Güvenlilik profilinin özeti
Aşırı duyarlılık ya da alerjik reaksiyonlar (bunlar arasında anjiyoödem, infüzyon bölgesinde yanma ve batma, titreme, sıcak basması, yaygın ürtiker, baş ağrısı, kurdeşen, kan basıncında düşme, letarji, bulantı, huzursuzluk, taşikardi, göğüste sıkışma hissi, karıncalanma, kusma, hırıltılı solunum yer alabilir) nadiren gözlenmiştir ve bazı olgularda şiddetli anafilaksiye kadar ilerleyebilir (şok dahil).
AFSTYLA da dahil olmak üzere faktör VIII ile tedavi edilmiş hemofili A hastalarında nötralize edici antikorlar (inhibitörler) gelişebilir. Bu tür inhibitörler oluşursa, durum, yetersiz klinik yanıt şeklinde kendini gösterebilir. Bu gibi durumlarda uzman hemofili merkezleriyle bağlantı
kurulması önerilmektedir.
Advers reaksiyonların tablo halinde listesi
Aşağıda sunulan tablo, MedDRA sistem organ sınıfına (SOC ve Tercih Edilen Terim Düzeyi) göre listelenmiştir.
Advers reaksiyonlar Sistem Organ Sınıfına ve görülme sıklığına göre listelenmiştir: (çok yaygın ≥1/10, yaygın (≥1/100 ila <1/10, yaygın olmayan ≥1/1.000 ila <1/100, seyrek ≥1/10.000 ila <1/1.000; çok seyrek (<1/10.000), bilinmiyor (eldeki verilerden hareketle tahmin edilemiyor)).
| MedDRA Standard Sistem Organ Sınıfı | MedDRA Tercih Edilen Terim | CIOMS’a göre sıklık kategorisi |
|---|---|---|
| Kan ve lenf sistemi hastalıkları | FVIII inhibisyonu | Yaygın olmayan (TGH’ler)* Çok yaygın (HTGH’ler)* |
| Bağışıklık sistemi hastalıkları | Hipersensitivite | Yaygın |
| Sinir sistemi hastalıkları | Baş dönmesi | Yaygın |
| Parestezi | Yaygın | |
| Deri ve deri altı doku hastalıkları | Döküntü | Yaygın |
| Eritem | Yaygın olmayan | |
| Prurit | Yaygın olmayan | |
| Genel bozukluklar ve uygulama bölgesine ilişkin hastalıklar | Pireksi | Yaygın |
| Enjeksiyon bölgesinde ağrı | Yaygın olmayan | |
| Üşüme | Yaygın olmayan | |
| Sıcaklık hissi | Yaygın olmayan |
* Sıklık, şiddetli hemofili A hastalarının yer aldığı, tüm FVIII ürünleri ile yapılmış çalışmalara dayanmaktadır. TGH'ler = daha önce tedavi görmüş hastalar, HTGH'ler = daha önce tedavi görmemiş hastalar”
Şüpheli advers reaksiyonların raporlanması
Ruhsatlandırma sonrası şüpheli ilaç advers reaksiyonlarının raporlanması büyük önem taşımaktadır. Raporlama yapılması, ilacın yarar/risk dengesinin sürekli olarak izlenmesine olanak sağlar. Sağlık mesleği mensuplarının herhangi bir şüpheli advers reaksiyonu Türkiye Farmakovijilans Merkezi (TÜFAM)’ne bildirmeleri gerekmektedir (www.titck.gov.tr; e-posta: tufam@titck.gov.tr; tel: 0 800 314 00 08; faks: 0 312 218 35 99).
4.9. Doz aşımı ve tedavisi
Tamamlanan bir klinik çalışmada, reçete edilen AFSTYLA dozunun iki katından fazlasını alan bir hasta; baş dönmesi, sıcak basması ve AFSTYLA ile ilgili olduğu düşünülmeyen, ancak daha makul bir şekilde bir analjeziğin birlikte uygulanmasına atfedilen kaşıntı yaşamıştır.
5. FARMAKOLOJİK ÖZELLİKLER
5.1. Farmakodinamik özellikler
Farmakoterapötik grup: Antihemorajikler: Kan koagülasyon faktörü VIII
ATC kodu: B02BD02
Etki Mekanizması
AFSTYLA (INN: lonoktokog alfa), etkili hemostaz için gerekli eksik koagülasyon faktörü VIII ile yer değiştiren bir rekombinant proteindir. AFSTYLA, faktör VIII ağır ve hafif zincirlerini bağlamak için bir kovalent köprü sağlayan, kesik bir B alanı olan tek bir polipeptit zinciridir. AFSTYLA, tam uzunluktaki rFVIII'e göre daha yüksek bir VWF afinitesi göstermiştir. VWF, faktör VIII'i stabilize eder ve onu bozulmaya karşı korur. Aktive edilmiş AFSTYLA, endojen FVIIIa ile aynı amino asit sekansına sahiptir.
Farmakodinamik etkiler
Faktör VIII/von Willebrand faktör kompleksi, farklı fizyolojik fonksiyonlara sahip iki molekülden (faktör VIII ve von Willebrand faktörü) oluşur. Faktör VIII bir hemofili hastasına infüze edildiğinde, hastanın dolaşımındaki von Willebrand faktörüne bağlanır. Aktive faktör VIII, aktive faktör IX için bir kofaktör görevi görerek faktör X'in aktive faktör X'e dönüşümünü hızlandırır. Aktive faktör X, protrombini trombine dönüştürür. Trombin daha sonra fibrinojeni fibrine dönüştürür ve bir pıhtı oluşabilir.
Hemofili A, faktör VIII seviyelerindeki azalma nedeniyle ortaya çıkan, X’e bağlı kalıtsal bir kan pıhtılaşma bozukluğudur ve kendiliğinden, kaza veya cerrahi travmalar sonucunda eklemler, kaslar veya iç organlarda şiddetli kanamalara neden olur. Replasman tedavisi ile; faktör VIII’in plazma seviyeleri artırılır ve böylece faktör eksikliğinin geçici olarak düzeltilmesine olanak sağlanarak kanama eğilimi ortadan kaldırılır.
Klinik etkililik ve güvenlilik
12- 65 yaş arası yetişkin ve adolesan popülasyon
Çalışma 1001’de, profilakside kanama olaylarının önlenmesinde etkililik ve güvenliliği, kanama olaylarının kontrolünde ve perioperatif idare sırasında hemostatik etkililiği belirlemiştir. Çalışmaya, rVIII-SingleChain ile toplam 14.306 ED biriktiren şiddetli hemofili A ile önceden tedavi edilmiş 175 hasta (12 ila 65 yaş arası) dahil edilmiştir (>60 yaşında 1 gönüllü dahil edilmiştir). Hiçbir hasta inhibitör geliştirmemiş veya anafilaktik reaksiyon yaşamamıştır.
Profilaksi: 146 gönüllü bir profilaksi rejimine (medyan ABR, 1,14 (çeyrekler arası aralık: 0,0, 4,2)) atanmıştır, 79 gönüllü (%54) haftada 3 kez rejimine ve 47 gönüllü (%32) haftada 2 kez rejimine atanmıştır. Haftada 2 ve 3 kez profilaksi uygulanan hastalara, tüm profilaksi rejimlerinde ortalama yıllık tüketim 4.283 IU/kg olmak üzere, sırasıyla enjeksiyon başına medyan 35 ve 30 IU/kg dozları verilmiştir.
Kanama tedavisi: Çalışma 1001 sırasında gözlemlenen 848 kanama olayının %93,5'i 2 veya daha az enjeksiyonla kontrol edilmiştir. Bir kanama olayını tedavi etmek için medyan doz 34,7 IU/kg idi.
Perioperatif idare (cerrahi profilaksi): Çalışma 1001'de 13 gönüllüde toplam 16 majör cerrahi prosedür uygulanmış ve değerlendirilmiştir. rVIII-SingleChain'in cerrahi profilaksideki hemostatik etkililiği, tüm ameliyatlarda mükemmel veya iyi olarak derecelendirilmiştir. Cerrahi popülasyonda <18 yaşında hiçbir pediyatrik hasta dahil edilmemiştir.
<12 yaş pediyatrik popülasyon
Çalışma 3002’ye, önceden tedavi edilmiş <12 yaş (<6 yaş 35 ve 6 ila <12 yaş 49) toplam 84 hasta kaydedilmiştir. Çalışma katılımcıları, rVIII-SingleChain ile toplam 5.239 ED biriktirmiştir. Hiçbir hasta inhibitör geliştirmemiş veya anafilaktik reaksiyon yaşamamıştır.
Bireyselleştirilmiş profilaksi: Profilaksi uygulanan 81 hastanın (medyan ABR 3,69 (çeyrekler arası aralık: 0,00, 7,20)), 43'ü (%53) haftada 2 kez rejimine ve 25'i (%31) haftada 3 kez rejimine atanmıştır. Haftada 2 ve 3 kez profilaksi uygulanan hastalara, tüm profilaksi rejimlerinde medyan yıllık tüketim 4.109 IU/kg olacak şekilde sırasıyla enjeksiyon başına 35 ve 32 IU/kg medyan dozlar verilmiştir.
Kanama tedavisi: Çalışma 3002 sırasında gözlemlenen 347 kanama olayının %95,7'si 2 veya daha az enjeksiyonla kontrol edilmiştir. Bir kanama olayını tedavi etmek için kullanılan medyan doz 27,6 IU/kg idi.
Uzatma Çalışması 3001’e önceden tedavi edilmiş 222 hasta (12 yaş altı 67 hasta) kaydedilmiştir. Bu çalışmada TGH'ler için ortalama (SD) ED sayısı 341,9 (135,48) idi. Toplam 212 gönüllü (%95,5) > 100 ED elde etmiştir. Bu uzatma çalışmasından hiçbir yeni güvenlilik sinyali veya endişesi tespit edilmemiştir.
Etkililik sonuçları, daha önceki çalışmalarda bildirilenlerle karşılaştırılabilirdi.
Daha önce tedavi edilmemiş hastalar (HTGH'ler)
Çalışma 3001’e medyan yaşı 1 olan (aralık: 0 ila 5 yaş) toplam 24 HTGH kaydedilmiştir. Çalışma katılımcıları, rVIII-SingleChain ile (ortalama (SD): 245,5 (161,56) ED) ile toplam 5909 ED biriktirmiştir.
Bireyselleştirilmiş profilaksi: Çalışma sırasında toplam 23 HTGH profilaktik rejim almıştır (11'i talep üzerine değiştirilmiştir). Profilaksi altında medyan ABR 1,84 (aralık: 0,0 ila 23,6), medyan AsBR 0,88 (aralık: 0,0 ila 19,7) idi.
Kanama tedavisi: Gözlemlenen tedavi edilmiş 315 kanama olayının (bir majör kanama), %88,9'u 2 veya daha az enjeksiyonla kontrol altına alınmıştır.
İmmün Tolerans İndüksiyonu (ITI) ile ilgili veriler, FVIII'e karşı inhibitör geliştirmiş hemofili A hastalarında toplanmıştır.
Not olarak, yıllık kanama hızı (ABR), farklı faktör konsantreleri arasında ve farklı klinik çalışmalar arasında benzer değildir.
5.2. Farmakokinetik özellikler
Genel Özellikler
Yetişkin popülasyon
AFSTYLA'nın farmakokinetiği, 50 IU/kg intravenöz enjeksiyonun ardından <%1 faktör VIII’si olan ve 18-60 yaşları arasında şiddetli hemofili A teşhisi konan önceden tedavi görmüş 81 yetişkin gönüllüde değerlendirilmiştir.
Farmakokinetik parametreler, kromojenik substrat tayini yöntemi ile ölçülen plazma faktörü VIII aktivitesine bağlıdır. İlk farmakokinetik değerlendirmeden 3 – 6 ay sonra elde edilen farmakokinetik profil, ilk dozdan sonra elde edilen farmakokinetik profil ile karşılaştırılabilir olmuştur.
AFSTYLA’nın 50 IU/kg’lık Tek Enjeksiyonunı Takiben Farmakokinetik Parametreler - Kromojenik Substrat Tayini:
| Farmakokinetik parametreler | rVIII-Tekli zincir 50 IU/kg (N= 81) Ortalama (%CV) Medyan (Min, Maks) |
|---|---|
| IR (IU/dL)/(IU/kg) | 2,00 (20,8) 1,99 (0,868, 2,90) |
| Cmaks (IU/dL) | 106 (18,1) 106 (62,4, 151) |
| EAA0-sonsuzluk (saat*IU/dL) | 1960 (33,1) 1910 (932, 4090) |
| t1/2 (saat) | 14,2 (26,0) 13,7 (7,54, 23,9) |
| MRT (saat) | 20,4 (25,8) 20,2 (10,8, 35,1) |
| CL (mL/saat/kg) | 2,90 (34,4) 2,67 (1,26, 5,79) |
| Vss (mL/kg) | 55,2 (20,8) 53,2 (32,4, 99,6) |
IR = enjeksiyondan sonra 30. dakikada kaydedilen inkremental iyileşme; Cmaks = maksimum konsantrasyon; EAA0-sonsuzluk = sonsuza göre hesaplanmış faktör VIII aktivitesi-zaman eğrisi altında kalan alan; t1/2 = yarılanma süresi; MRT = ortalama kalma süresi; CL = vücut ağırlığı ile ayarlanan klerens; Vss = kararlı durumda vücut ağırlığı ile ayarlanan dağılım hacmi
Emilim:
AFSTYLA intravenöz olarak uygulanır ve doğası gereği % 100 emilim ve biyoyararlanıma sahiptir.
Dağılım:
AFSTYLA, kan hacmi ile karşılaştırıldığında (vücut ağırlığının % 7,7’si), kararlı halde yaklaşık 55 mL/kg veya vücut ağırlığının % 5,5’u kadar sınırlı bir dağılım hacmine sahiptir.
Metabolizma:
AFSTYLA, endojen FVIII ile aynı düzenli katabolik yolaklardan geçen bir rekombinant terapötik protein olduğu için, spesifik çalışmalar geçerli değildir.
Eliminasyon:
AFSTYLA, endojen FVIII ile aynı düzenli katabolik yolaklardan geçen bir rekombinant terapötik protein olduğu için, spesifik çalışmalar geçerli değildir.
Hastalardaki karakteristik özellikler
Pediyatrik popülasyon
AFSTYLA’nın farmakokinetik parametreleri; 50 IU/kg’lık tek doz intravenöz enjeksiyonu takiben 10 adolesanda (12 – < 18 yaş) ve 39 çocukta (0 – < 12 yaş) değerlendirilmiştir. Tüm hastalara <%1 faktör VIII’si olan şiddetli hemofili A teşhisi konmuştur.
Farmakokinetik parametreler, kromojenik substrat tayini yöntemi ile ölçülen plazma faktörü VIII aktivitesine bağlıdır.
AFSTYLA’nın 50 IU/kg’lk Tek Enjeksiyonunu Takiben Yaş Kategorisine Göre Farmakokinetik Parametrelerin Karşılaştırması– Kromojenik Tayin:
| Farmakokinetik parametreler | 0 – <6 yaş (N=20) Ortalama (%CV) Medyan (Min, Maks) | 6 – <12 yaş (N=19) Ortalama (%CV) Medyan (Min, Maks) | 12 – <18 yaş (N=10) Ortalama (%CV) Medyan (Min, Maks) |
|---|---|---|---|
| IR (IU/dL)/(IU/kg) | 1,60 (21,1) 1,55 (1,18, 2,76) | 1,66 (19,7) 1,69 (0,92, 2,35) | 1,69 (24,8) 1,76 (0,88, 2,44) |
| Cmaks (IU/dL) | 80,2 (20,6) 78,6 (59,3, 138) | 83,5 (19,5) 84,5 (46,4, 117) | 89,7 (24,8) 92,4 (45,5, 131) |
| EAA0-sonsuzluk (IU*saat/dL) | 1080 (31,0) 985 (561, 2010) | 1170 (26,3) 1120 (641, 1810) | 1540 (36,5) 1520 (683, 2380) |
| t1/2 (saat) | 10,4 (28,7) 10,1 (5,19, 17,8) | 10,2 (19,4) 10,0 (6,92, 14,8) | 14,3 (33,3) 13,5 (6,32, 23,8) |
| MRT (saat) | 12,4 (25,0) 13,0 (6,05, 17,9) | 12,3 (16,8) 12,8 (8,22, 16,0) | 20,0 (32,2) 18,6 (9,17, 31,7) |
| CL (mL/saat/kg) | 5,07 (29,6) 5,08 (2,52, 8,92) | 4,63 (29,5) 4,48 (2,79, 7,71) | 3,80 (46,9) 3,31 (2,10, 7,32) |
| Vss (mL/kg) | 71,0 (11,8) 70,7 (57,3, 88,3) | 67,1 (22,3) 64,9 (44,3, 111) | 68,5 (29,9) 62,0 (45,9, 121) |
IR = 12 – <18 yaşındaki gönüllüler için enjeksiyondan sonra 30. dakikada ve 1 – <12 yaşındaki gönüllüler için enjeksiyondan sonra 60. dakikada kaydedilen inkremental iyileşme; Cmaks = maksimum konsantrasyon; EAA0-sonsuzluk = sonsuza göre hesaplanmış faktör VIII aktivitesi-zaman eğrisi altında kalan alan; t1/2 = yarılanma süresi; MRT = ortalama kalma süresi; CL = vücut ağırlığı ile ayarlanan klerens; Vss = kararlı durumda vücut ağırlığı ile ayarlanan dağılım hacmi. IR ve Cmaks başlangıçta düzeltilmiştir, diğer parametreler başlangıçta düzeltilmemiştir.
5.3. Klinik öncesi güvenlilik verileri
Klinik dışı veriler; konvansiyonel güvenlilik farmakolojisi, tek ve tekrarlı doz toksisite çalışmaları, lokal tolerabilite ve trombojenisite değerlendirmelerine dayanarak, insanlar için özel bir tehlike ortaya koymamaktadır.
6. FARMASÖTİK ÖZELLİKLER
6.1. Yardımcı maddelerin listesi
Toz:
L-Histidin
Polisorbat 80
Kalsiyum klorür dihidrat
Sodyum klorür
Sukroz
Hidroklorik asit (pH ayarlamak için)
Çözücü:
Enjeksiyonluk su
6.2. Geçimsizlikler
Geçimsizlik çalışmaları yapılmadığından dolayı; bu ürün bölüm 2. ve 6.5’te bahsi geçenler dışında, başka hiçbir tıbbi ürün, seyreltici ya da çözücü ile karıştırılmamalıdır.
6.3. Raf ömrü
36 ay
Sulandırma sonrası, kimyasal ve fiziksel kullanım stabilitesi 25 oC altındaki oda sıcaklığında 48 saat süreyle kanıtlanmıştır.
Mikrobiyolojik açıdan, sulandırılmış ürün hemen kullanılmalıdır. Hemen kullanılmaması durumunda; kullanım içi saklama süresi ve koşulları 25 oC altındaki oda sıcaklığında 4 saatten uzun olmamalıdır.
6.4. Saklamaya yönelik özel tedbirler
2-8°C arasında buzdolabında saklayınız.
Dondurmayınız. Işıktan korumak için flakonları dış ambalajında muhafaza ediniz.
AFSTYLA, dış ambalajında ve flakon etiketlerinde belirtilen son kullanma tarihi ile uyumlu olarak, tek sefer olmak üzere 25 °C altındaki oda sıcaklığında 3 ayı geçmeyecek şekilde saklanabilir. Oda sıcaklığında saklanmaya başlandığı tarih ürünün kutusu üzerine kaydedilmelidir.
Tıbbi ürün sulandırıldıktan sonraki saklama koşulları için bölüm 6.3.’e bakınız.
6.5. Ambalajın niteliği ve içeriği
Birincil ambalaj
Tıpalı (kauçuk), diskli (plastik) ve kapaklı (alüminyum) toz içeren flakon (tip I cam) ve tıpalı (kauçuk), diskli (plastik) ve kapaklı (alüminyum) 2,5 mL’lik çözücü flakonu (tip I cam) kullanma talimatı ile birlikte karton kutuda sunulur.
Takdim:
Her bir kutuda:
1 adet toz içeren flakon
1 adet 2.5 mL enjeksiyonluk su
1 adet filtre transfer cihazı 20/20
Uygulama seti (dahili kutu):
1 adet tek kullanımlık 5 mL’lik enjektör
1 adet kelebek infüzyon seti
2 adet alkollü mendil
1 adet steril olmayan plaster
6.6. Beşeri tıbbi üründen arta kalan maddelerin imhası ve diğer özel önlemler
 | ||
|---|---|---|
 | ||
 |
Genel talimatlar
- Çözelti hemen hemen renksiz, berrak veya hafif opak olmalıdır. Filtrelendikten/enjektöre çekildikten sonra (aşağıdaki bölüme bakınız), sulandırılmış ürün, uygulama öncesinde, partiküler madde ve renk değişimi açısından görsel olarak incelenmelidir.
- Gözle görülebilir şekilde bulanık olan veya tortu veya partikül içeren çözeltiler kullanılmamalıdır.
- Sulandırma ve enjektöre çekme işlemleri aseptik koşullar altında gerçekleştirilmelidir.
Sulandırma
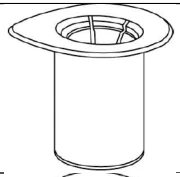
Çözücü oda sıcaklığına getirilir. Ürün ve çözücü flakon kapaklarının çıkarıldığından, tıpaların antiseptik bir çözelti ile muamele edildiğinden ve Mix2Vial ambalajı açılmadan önce kurumaya bırakıldığından emin olunur.
| 1 | Mix2Vial ambalajını kapağını sıyırarak açınız. Mix2Vial’ı blister ambalajından çıkarmayınız! | |
|---|---|---|
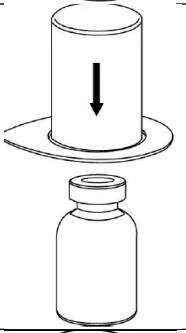
| 2 | Çözücü flakonunu düz, temiz bir yüzeye yerleştiriniz ve flakonu sıkıca tutunuz. Mix2Vial’ı blister ambalajı ile birlikte kavrayıp mavi adaptör ucunu, çözücü flakon tıpası içerisinden aşağı doğru doğru itiniz. | |
| 3 | Blister ambalajı, kenarından tutarak ve dikey olarak yukarı doğru çekerek Mix2Vial’dan dikkatli şekilde çıkarınız. Mix2Vial setini değil, yalnızca blister ambalajını çektiğinizden emin olun. |
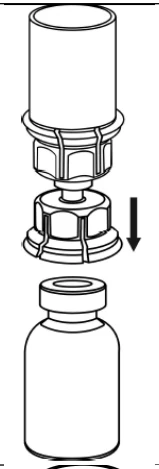
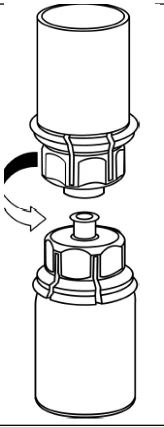
| 4 | Ürün flakonunu düz ve sabit bir yüzeye yerleştiriniz. Çözücü flakonunu Mix2Vial seti takılı olarak ters çevirip şeffaf adaptör ucunu, ürünün flakon tıpası içerisinden aşağı doğru doğru itiniz. Çözücü otomatik olarak ürün flakonu içerisine akacaktır. | |
|---|---|---|
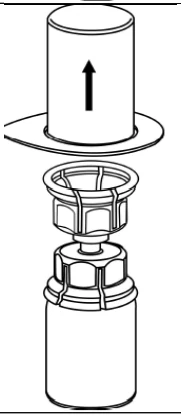
| 5 | Bir elinizle Mix2Vial setinin ürün-kısmını ve diğer elinizle çözücü-kısmını kavrayıp seti dikkatli bir şekilde saat yönünün tersine doğru iki parça halinde çevirerek ayırınız. Takılı olan mavi Mix2Vial adaptörü ile birlikte çözücü flakonunu çıkarınız. | |
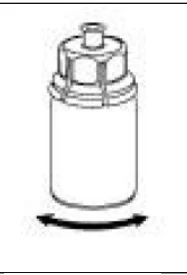
| 6 | Madde tamamen çözünene kadar, takılı şeffaf adaptör ile birlikte ürün flakonunu yavaşça karıştırınız. Çalkalamayınız. | |
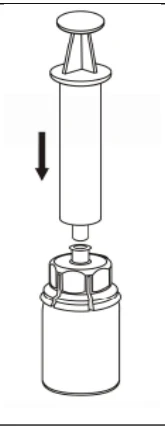
| 7 | Boş steril bir enjektör içerisine hava çekiniz. Ürün flakonu dikey konumdayken, enjektörü saat yönünde çevirerek takılan Mix2Vial’ın Luer Lock’a bağlayınız. Havayı ürün flakonuna enjekte ediniz. |
 | ||
|---|---|---|
 | ||
 | ||
 |
Enjektöre çekme ve uygulama
| 8 | Enjektör pistonunu basılı tutarak, sistemi ters çevirip pistonu yavaşça geri çekerek çözeltiyi enjektöre çekiniz. | |
|---|---|---|
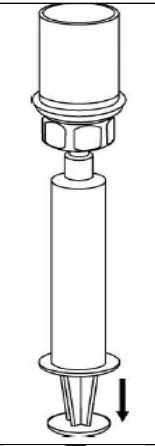
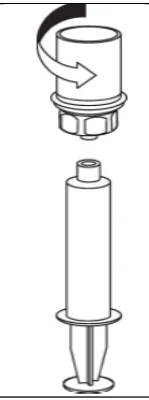
| 9 | Çözelti enjektöre transfer edildikten sonra, enjektör silindirini sıkıca tutunuz (enjektör pistonu aşağıya bakacak şekilde) ve saat yönünün tersine çevirerek şeffaf Mix2Vial adaptörünü enjektörden ayırınız. |
AFSTYLA enjeksiyonu için, faktör VIII’in bazı enjeksiyon ekipmanlarının iç yüzeyine yapışmasının bir sonucu olarak, tedavi başarısız olabileceği için; sunulan uygulama setlerinin kullanılması tavsiye edilir.
Kanın enjektörde pıhtılaşabilme ve dolayısıyla fibrin pıhtılarının hastaya geçebilmesi riski olduğundan dolayı; ürün ile dolu enjektöre kan geçmemesine dikkat edilmelidir.
AFSTYLA çözeltisi seyreltilmemelidir.
Sulandırılmış çözelti, hastanın rahat edeceği bir uygulama hızında, yavaş intravenöz enjeksiyon yoluyla ayrı bir enjeksiyon/infüzyon hattı ile uygulanmalıdır.
Kullanılmamış olan tıbbi ürünler ya da atık materyaller “Tıbbi Atıkların Kontrolü Yönetmeliği” ve “Ambalaj Atıklarının Kontrolü yönetmeliklerine” uygun olarak imha edilmelidir.
7. RUHSAT SAHİBİ
CSL Behring Biyoterapi İlaç Dış Ticaret A.Ş.
Üsküdar/İstanbul
8. RUHSAT NUMARASI
2023/50
9. İLK RUHSAT TARİHİ/RUHSAT YENİLEME TARİHİ
İlk ruhsatlandırma tarihi: 27.02.2023
Ruhsat yenileme tarihi: -
10. KÜB’ÜN YENİLENME TARİHİ