


KISA ÜRÜN BİLGİSİ - TASİGNA 150 MG KAPSÜL
1. BEŞERİ TIBBİ ÜRÜNÜN ADI
TASİGNA 150 mg kapsül
2. KALİTATİF VE KANTİTATİF BİLEŞİM
Etkin madde:
Nilotinib hidroklorür monohidrat 165,45 mg (150 mg nilotinib baza eşdeğer)
Yardımcı maddeler:
Laktoz monohidrat 117,08 mg
Yardımcı maddeler için, 6.1’e bakınız.
3. FARMASÖTİK FORM
Kapsül
Üzerinde boylamasına siyah renkli “NVR/BCR” baskısı olan 1 boyutunda kırmızı opak sert jelatin kapsül içerisinde beyaz ila sarımsı toz.
4. KLİNİK ÖZELLİKLER
4.1. Terapötik endikasyonlar
TASİGNA,
-Yeni tanı konmuş Philadelphia kromozomu pozitif kronik miyeloid lösemili (Ph+ KML) yetişkin hastalarda kronik evre tedavisinde endikedir.
4.2. Pozoloji ve uygulama şekli
Tedavi, KML hastalarının tedavisinde deneyimli bir hekim tarafından başlatılmalıdır.
Pozoloji:
Tedavi, klinik yarar gözlendiği sürece veya kabul edilemez toksisite ortaya çıkana kadar sürdürülmelidir.
Bir dozun atlanması durumunda, hasta ilave bir doz almayıp, reçete edilen bir sonraki doz ile devam etmelidir.
TASİGNA için önerilen doz günde iki kez 300 mg’dır.
Günde bir kez 400 mg dozu için (bkz. aşağıda doz ayarlamaları), 200 mg kapsüller mevcuttur.
Birinci basamak tedavi olarak TASİGNA ile tedavi edilen ve kalıcı derin moleküler yanıt elde eden kronik fazdaki yetişkin Philadelphia kromozomu pozitif KML hastaları (MY4.5)
En az 3 yıl süreyle günde iki kez 300 mg dozunda TASİGNA ile tedavi edilmiş olan kronik fazdaki uygun yetişkin Philadelphia kromozomu pozitif (Ph+) KML hastalarında, tedavinin kesilmesinden hemen önce eğer derin moleküler yanıt en az bir yıl süreyle kalıcı olmuşsa, tedavinin kesilmesi düşünülebilir. TASİGNA tedavisinin kesilmesi süreci, KML hastalarının tedavisinde deneyimli bir hekim tarafından başlatılmalıdır (bkz. bölüm 4.4 ve 5.1).
TASİGNA tedavisini bırakan uygun hastalar BCR-ABL transkript düzeylerini ve diferansiyelli (lökosit formülü de içeren) tam kan sayımlarını bir yıl süreyle her ay, ardından ikinci yılda 6 haftada bir ve sonrasında 12 haftada bir ölçtürmelidir. BCR-ABL transkript düzeyleri izlemi, Uluslararası Ölçekte (IS) moleküler yanıt düzeylerini ölçmek üzere valide edilmiş olan, en az MY4.5 (BCR-ABL/ABL ≤%0,0032 IS) hassasiyete sahip bir kantitatif tanı testi ile gerçekleştirilmelidir.
Tedavisiz faz sırasında doğrulanmış MY4 (MY4=BCR-ABL/ABL ≤%0,01 IS) yanıtını kaybeden fakat MMY (MMY=BCR-ABL/ABL ≤ % 0,1 IS) yanıtını kaybetmeyen hastalarda BCR-ABL transkript düzeyleri, BCR-ABL düzeyleri MY4 ile MY4.5 arası bir aralığa dönene kadar 2 haftada bir izlenmelidir. BCR-ABL düzeylerinin arka arkaya en az 4 ölçümde MMY ile MY4 arasında korunduğu hastalar orijinal izlem planına geri dönebilir.
MMY’yi kaybeden hastalar, remisyon kaybının meydana geldiğinin bilindiği tarihi izleyen 4 hafta içinde tedaviye yeniden başlamalıdır. Eğer hastada tedavi kesilmeden önce doz azaltımı yapılmışsa, TASİGNA tedavisi, günde iki kez 300 mg ya da günde bir kez 400 mg şeklinde azaltılmış doz düzeyinde yeniden başlatılmalıdır. TASİGNA tedavisine yeniden başlayan hastalar, MMY tekrar elde edilene kadar ayda bir ve sonrasında 12 haftada bir BCR-ABL transkript düzeylerini ölçtürmelidir (bkz. bölüm 4.4).
Doz ayarlamaları ya da doz değişiklikleri:
Temelde yatan lösemi ile ilişkili olmayan hematolojik toksisiteler (nötropeni, trombositopeni) nedeniyle TASİGNA tedavisinin geçici olarak kesilmesi ve/veya dozunun azaltılması gerekebilir (bkz. Tablo 1).
Tablo 1: Nötropeni ve Trombositopeni için Doz Ayarlamaları
| Yeni tanı konmuş KML kronik evre 300 mg 2x1 | ANC * <1 x 10⁹/L ve/veya trombosit sayısı <50 x 109/L |
|
|---|
*ANC: Absolute neutrophil count (Mutlak nötrofil sayısı)
Eğer klinik olarak anlamlı orta dereceli veya şiddetli hematolojik olmayan toksisite gelişirse, doz uygulamasına ara verilmeli ve hastalar gerekli şekilde izlenmeli ve takip edilmelidir. Eğer önceki doz erişkin hastalarda günde iki kez 300 mg ise, toksisite kaybolduktan sonra doz uygulamasına erişkin hastalarda günde bir kez 400 mg’dan devam edilebilir. Şayet önceki doz erişkin hastalarda günde bir kez 400 mg ise, tedavi kesilmelidir. Eğer klinik açıdan uygunsa, dozun erişkin hastalarda günde iki kez 300 mg’a tekrar yükseltilmesi düşünülmelidir.
Serum lipaz düzeyinde yükselme: Derece 3 ya da 4 lipaz yükselmeleri için, yetişkin hastalarda dozlar günde bir kez 400 mg’a indirilmelidir veya kesilmelidir. Serum lipaz düzeyleri ayda bir kez ya da klinik olarak endike olduğu şekilde takip edilmelidir (bkz. Bölüm 4.4).
Bilirubin ve hepatik transaminazlarda yükselme: Erişkin hastalarda bilirubin düzeylerinde ve hepatik transminazlarda 3. veya 4. derecedeki yükselmeler için, dozlar günde bir kez 400 mg’a indirilmelidir veya kesilmelidir (bkz. Bölüm 4.8). Ayda bir kez veya klinik olarak uygun olduğu durumlarda bilirubin ve serum hepatik transaminazlar ölçülmelidir.
Özel popülasyonlara ilişkin ek bilgiler:
Böbrek yetmezliği:
Böbrek fonksiyonu bozulmuş hastalarda klinik çalışmalar gerçekleştirilmemiştir.
Nilotinib ve metabolitleri böbrekler aracılığıyla atılmadığı için, böbrek yetmezliği olan hastalarda toplam vücut klirensinde bir azalma beklenmemektedir.
Karaciğer yetmezliği:
Karaciğer yetmezliği nilotinibin farmakokinetiği üzerinde hafif derecede etki gösterir. Karaciğer yetmezliği olan hastalarda doz ayarlaması gerekli görülmemekle birlikte, karaciğer yetmezliği olan hastalarda dikkatli kullanılmalıdır. (bkz. Bölüm 4.4).
Kalp rahatsızlıkları:
Klinik çalışmalara, kontrol altında olmayan ya da anlamlı kalp hastalığı (yakın zamanda geçirilmiş miyokard infarktüsü, konjestif kalp yetmezliği, stabil olmayan anjina ya da klinik olarak anlamlı bradikardi dahil olmak üzere) olan hastalar dahil edilmemiştir. Kalp rahatsızlığı olan hastalarda dikkatli kullanılmalıdır (bkz. Bölüm 4.4).
TASİGNA tedavisi ile total serum kolesterol düzeylerinde artışlar bildirilmiştir (bkz., Bölüm 4.4 Özel kullanım uyarıları ve önlemleri). Lipid profilleri TASİGNA tedavisi başlatılmadan önce belirlenmeli ve tedavi başlatıldıktan 3 ve 6 ay sonra ve kronik tedavi sırasında en az yılda bir kez değerlendirilmelidir.
TASİGNA tedavisi ile kan glukozu düzeylerinde artışlar bildirilmiştir (bkz.
4.4 Özel kullanım uyarıları ve önlemleri). Kan glukoz düzeyleri TASİGNA ile tedavi başlatılmadan önce değerlendirilmeli ve tedavi sırasında izlenmelidir.
Pediyatrik popülasyon:
Kronik faz Philadelphia kromozomu pozitif KML’li 2 ila <18 yaş pediyatrik hastalarda nilotinibin güvenliliği ve etkililiği belirlenmiştir (bkz. bölüm 4.8, 5.1 ve 5.2). 2 yaşın altındaki pediyatrik hastalarda ya da akselere faz veya blast krizdeki Philadelphia kromozomu pozitif KML’li pediyatrik hastalarda deneyim bulunmamaktadır. Yeni tanı almış 10 yaşın altındaki pediyatrik hastalarda veri mevcut değildir ve yeni tanı almış imatinibe dirençli veya imatinibi tolere edemeyen 6 yaşın altındaki hastalarda sınırlı veri mevcuttur.
Geriyatrik popülasyon:
Klinik çalışmalara katılan deneklerin yaklaşık % 12’sini 65 yaş ve üzeri hastalar oluşturmuştur. 18 ila 65 yaş arası yetişkinlere kıyasla 65 yaş ve üzeri hastalarda güvenlilik ve etkililik açısından herhangi bir majör farklılık gözlenmemiştir.
Uygulama sıklığı ve süresi:
TASİGNA günde iki kez yaklaşık 12 saat aralıklarla, aç karnına alınmalıdır. Tedavi, hastaya faydalı olduğu sürece devam ettirilmelidir.
Uygulama şekli:
Sadece ağızdan kullanım içindir. Kapsüller suyla yutulmalıdır. İlaç alınmadan en az 2 saat öncesine kadar ve ilaç alındıktan sonra en az 1 saat herhangi bir gıda tüketilmemelidir.
Kapsülleri yutamayan hastalar için her bir kapsülün içeriği bir çay kaşığı elma püresi içinde eritilebilir ve hemen sonrasında yutulmalıdır. Bir çay kaşığından fazla elma püresi alınmamalı ve elma püresi dışında bir gıda kullanılmamalıdır (bkz. Bölüm 4.4 ve 5.2).
4.3. Kontrendikasyonlar
TASİGNA, nilotinibe ya da Bölüm 6.1’de listelenen yardımcı maddelerden herhangi birine karşı aşırı duyarlılığı olan hastalarda kullanılmamalıdır.
4.4. Özel kullanım uyarıları ve önlemleri
Miyelosupresyon:
TASİGNA tedavisi (Ulusal Kanser Enstitüsü Genel Toksisite Kriterleri derece 3 ve 4) trombositopeni, nötropeni ve anemi ile ilişkilendirilir. İlk 2 ay boyunca her iki haftada bir ve daha sonra ayda bir veya klinik olarak belirtildiği şekilde tam kan sayımı yapılmalıdır. Miyelosupresyon genellikle geri dönüşümlü olmuştur ve genellikle TASİGNA’ya geçici olarak ara verilerek veya doz azaltılarak yönetilmiştir (bkz. Bölüm 4.2).
QT Uzaması:
TASİGNA’nın konsantrasyona bağlı olarak erişkin ve pediyatrik hastalarda yüzey EKG’sinde QT aralığı ölçümü ile kardiyak ventriküler repolarizasyonu uzattığı gösterilmiştir.
Faz III çalışmasında günde iki kez 300 mg TASİGNA alan, yeni tanı konmuş KML kronik evre hastalarında kararlı durumda başlangıca göre ortalama QTcF (Fridericia yöntemi ile düzeltilen QT) aralığı ortalama zamanı 6 milisaniye olmuştur. Hiçbir hastada QTcF, 480 milisaniye üzerine çıkmamıştır. Torsades de pointes (geçici ya da uzun süreli) epizodu gözlenmemiştir.
Hastalardakilere benzer maruziyetlerin gözlendiği bir sağlıklı gönüllü çalışmasında, plasebo kolunun çıkarıldığı ortalama QTcF değişimi başlangıca göre 7 milisaniye (güven aralığı ±4 milisaniye) olarak bulunmuştur. Hiçbir denekte 450 milisaniyenin üzerinde bir QTcF gözlenmemiştir. İlave olarak, çalışma sırasında klinik olarak anlamlı bir aritmi vakası meydana gelmemiştir. Özellikle de, herhangi bir Torsades de pointes (geçici ya da uzun süreli) epizodu gözlenmemiştir.
TASİGNA besinlerle ve/veya güçlü CYP3A4 inhibitörleri ve/veya QT'yi uzatma potansiyeli olduğu bilinen tıbbi ürünlerle birlikte yanlış biçimde alındığında QT aralığında anlamlı uzama meydana gelebilir (bkz. Bölüm 4.5). Hipokalemi ve hipomagnezemi varlığı, bu etkiyi daha da arttırabilir. QT aralığı uzaması, hastaları ölümcül sonuç riskine maruz bırakabilir.
QTc (düzeltilmiş QT) aralığında uzama görülen veya uzama riski olan aşağıdaki hastalarda TASİGNA dikkatli kullanılmalıdır:
- Konjenital uzun QT sendromu olanlar,
- Yakın tarihli miyokard infarktüsü, konjestif kalp yetmezliği, stabil olmayan angina veya klinik anlamlı bradikardi dahil, kontrol edilemeyen veya önemli kardiyak hastalığı olanlar,
- Antiaritmik tıbbi ürünleri veya QT aralığının uzamasına neden olan diğer tıbbi ürünleri kullananlar.
QTc aralığı üzerindeki bir etkinin yakından izlenmesi tavsiye edilir ve TASİGNA tedavisine başlamadan önce ve klinik olarak endike olduğu şekilde bir başlangıç EKG'si önerilir.
TASİGNA uygulamasına başlanmadan önce hipokalemi veya hipomagnazemi düzeltilmeli ve tedavi sırasında periyodik olarak kontrol edilmelidir.
Ani ölüm:
Kalp hastalığı öyküsü veya anlamlı kardiyak risk faktörleri bulunan imatinibe dirençli veya intolere kronik ve hızlanmış evre KML hastalarında, yaygın olmayan sıklıkla (%0,1-1) ani ölüm vakaları bildirilmiştir. Bu hastalarda sıklıkla altta yatan maligniteye ek olarak komorbiditelerin de mevcut olduğu görülmüş ve eş zamanlı ilaç kullanımı tespit edilmiştir. Ventriküler repolarizasyon anomalilerinin de katkı sağlayan faktörler olabileceği düşünülmüştür. Yeni tanı konmuş kronik evre KML hastalarında, Faz III çalışmasında ani ölüm vakası bildirilmemiştir.
Sıvı tutulumu ve ödem:
Yeni tanı konmuş KML hastalarında yürütülen bir Faz III çalışmada plevral efüzyon, pulmoner ödem ve perikard efüzyonu gibi ilaca bağlı sıvı tutulumunun şiddetli formları, yaygın olmayan sıklıkla (%0,1 ila %1) gözlenmiştir. Pazarlama sonrası bildirimlerde benzer olaylar gözlenmiştir. Beklenmedik hızlı kilo alımı dikkatle incelenmelidir. TASİGNA ile tedavi sırasında şiddetli sıvı tutulumuna dair belirtiler ortaya çıkarsa, etiyolojisi değerlendirilmeli ve hasta bu doğrultuda tedavi edilmelidir (Hematolojik olmayan toksisitelerin yönetimine ilişkin talimatlar için bkz. Bölüm 4.2.).
Kardiyovasküler olaylar:
Kardiyovasküler olaylar, yeni tanı konmuş KML hastalarında yürütülen randomize bir Faz III çalışmasında bildirilmiştir ve pazarlama sonrası raporlarda gözlenmiştir. Bu klinik çalışmada 60,5 ay medyan tedavi süresiyle 3 / 4. derece kardiyovasküler olaylar şunları kapsamıştır: periferik arter tıkayıcı hastalığı (günde iki kere 300 mg ve 400 mg grubunda sırasıyla %1,4 ve %1,1); iskemik kalp hastalığı (günde iki kere 300 mg ve 400 mg grubunda sırasıyla %2,2 ve %6,1) ve iskemik serebrovasküler olaylar (günde iki kere 300 mg ve 400 mg grubunda sırasıyla %1,1 ve %2,2). Eğer kardiyovasküler olayların akut belirtileri ve semptomları ortaya çıkarsa, hastalara acilen tıbbi yardım almaları tavsiye edilmelidir. TASİGNA tedavisi sırasında hastaların kardiyovasküler durumu değerlendirilmeli ve kardiyovasküler risk faktörleri standart kılavuzlara uygun olarak izlenmeli ve aktif olarak tedavi edilmelidir. Kardiyovasküler risk faktörlerinin yönetilmesi için uygun tedavi reçete edilmelidir (Hematolojik olmayan toksisitelerin yönetimine ilişkin talimatlar için bkz. Bölüm 4.2.).
Hepatit B reaktivasyonu:
Hepatit B virüsü (HBV) kronik taşıyıcısı olan hastalarda, BCR-ABL tirozin kinaz inhibitörleri ile tedavi sonrası, Hepatit B reaktivasyonu ortaya çıkmıştır. Bazı vakalar, karaciğer nakli veya ölüme sebep olan akut karaciğer yetmezliği veya fulminan hepatit ile sonuçlanmıştır.
TASİGNA tedavisine başlanmadan önce, hastalar HBV enfeksiyonu açısından test edilmelidir. Pozitif HBV serolojisine sahip (aktif hastalığı olanlar dahil) ve tedavi sırasında HBV enfeksiyonu için pozitif test sonucu veren hastalarda, tedavi başlatılmadan önce karaciğer hastalığı ve HBV tedavisi konusunda uzman hekimlere danışılmalıdır. TASİGNA ile tedaviye ihtiyaç duyan HBV taşıyıcıları, tedavi boyunca ve tedavi sonlandırıldıktan sonra birkaç ay boyunca aktif HBV enfeksiyonu bulgu ve belirtileri için yakından izlenmelidir (bkz. Bölüm 4.8).
Sürekli derin moleküler yanıt elde etmiş olan kronik evredeki yetişkin Ph+ KML hastalarında özel izlem
Tedavinin kesilmesi için uygunluk
Tipik BCR-ABL transkriptleri olan e13a2/b2a2 veya e14a2/b3a2’yi eksprese ettiği doğrulanan uygun hastalarda tedavinin kesilmesi düşünülebilir. Hastalar, BCR-ABL’nin nicel tayinine, moleküler yanıtın derinlik değerlendirmesine ve TASİGNA ile tedavinin kesilmesinden sonra olası bir moleküler remisyon kaybının tespitine olanak verebilecek tipik BCR-ABL transkriptlerine sahip olmalıdır.
Tedavisi kesilen hastaların izlemi
Tedavinin kesilmesine uygun hastalarda BCR-ABL transkript düzeylerinin sık izlemi, en az MY4.5 (BCR-ABL/ABL ≤%0,0032 IS) hassasiyet ile moleküler yanıt düzeylerini ölçeceği valide edilmiş olan kantitatif bir tanı testi ile gerçekleştirilmelidir. BCR-ABL transkript düzeyleri, tedavi kesilmeden önce ve kesilme sürecinde değerlendirilmelidir (bkz. Bölüm 4.2 ve 5.1).
Birinci veya ikinci basamak tedavi olarak nilotinib almış olan hastalarda majör moleküler yanıt kaybının (MMY=BCR-ABL/ABL ≤0,1 %IS) ya da ikinci basamak tedavi olarak nilotinib almış olan hastalarda doğrulanmış MY4 (MY4=BCR-ABL/ABL ≤0,01 %IS) kaybının (aralarında en az 4 haftanın olduğu arka arkaya iki ölçümün MY4 (MY4=BCR-ABL/ABL ≤%0,01 IS) kaybını göstermesi), meydana geldiği bilinen tarihi izleyen 4 hafta içerisinde tedaviye yeniden başlanması gerekmektedir. Tedavisiz faz sırasında moleküler relaps meydana gelebilir ve uzun süreli veriler henüz mevcut değildir. Bu nedenle, olası bir remisyon kaybını belirleyebilmek için BCR-ABL transkript düzeylerinin ve diferansiyelli tam kan sayımlarının sık izlemi kritiktir (bkz. Bölüm 4.2). Tedaviye yeniden başlandıktan sonra 3 ay içinde MMY elde edemeyen hastalarda BCR-ABL kinaz bölge mutasyon testinin yapılması gerekir.
Laboratuvar testleri ve takip:
Kan lipidleri:
Yeni tanı konmuş KML hastalarında yürütülen bir Faz III çalışmada, günde iki kez 400 mg nilotinib ile tedavi edilen hastaların %1,1’inde total kolesterolde derece 3/4 artış görülmüştür; öte yandan, günde iki kez 300 mg doz grubunda derece 3/4 artışa rastlanmamıştır (bkz. Bölüm 4.8). Lipid profillerinin TASİGNA tedavisi başlatılmadan önce belirlenmesi ve tedavi başlatıldıktan 3 ve 6 ay sonra ve kronik tedavi sırasında en az yılda bir kez değerlendirilmesi tavsiye edilmektedir (bkz. Bölüm 4.2). HMG CoA redüktaz inhibitörüne (lipid düşürücü ajan) ihtiyaç olursa, belirli HMG CoA redüktaz inhibitörleri de CYP3A4 yolağı ile metabolize edildiğinden, tedavi başlatılmadan önce Bölüm 4.5’e başvurulmalıdır.
Kan glukozu:
Yeni tanı konmuş KML hastalarında yürütülen bir Faz III çalışmada, günde iki kez 400 mg nilotinib ile tedavi edilen hastaların %6,9’unda kan glukozunda Derece 3/4 artış ve günde iki kez 300 mg ile tedavi edilen hastaların %7,2’sinde kan glukozunda Derece 3/4 artış gözlenmiştir. Glukoz düzeylerinin TASİGNA ile tedavi başlatılmadan önce değerlendirilmesi ve tedavi sırasında klinik olarak gerekli olduğu şekilde izlenmesi önerilmektedir (bkz. Bölüm 4.2). Test bulgularına göre tedaviye karar verilirse, hekimler yerel uygulama standartları ve tedavi kılavuzlarını izlemelidir.
Diğer tıbbi ürünler ile etkileşimler:
TASİGNA’nın güçlü CYP3A4 inhibitörü (bunlarla sınırlı olmamakla birlikte ketokonazol, itrakonazol, vorikonazol, klaritromisin, telitromisin, ritonavir) olan ajanlarla bir arada uygulanmasından kaçınılmalıdır. Bu ilaçlardan herhangi biriyle tedavi gerekli olduğunda, mümkünse TASİGNA tedavisine ara verilmesi önerilmektedir (bkz. Bölüm 4.5). TASİGNA tedavisine geçici olarak ara verilmesi mümkün değilse, hastanın QT aralığının uzaması açısından yakından izlenmesi gereklidir (bkz. Bölüm 4.2, 4.5 ve 5.2).
TASİGNA’nın potent CYP3A4 indükleyicileri olan tıbbi ürünlerle (fenitoin, rifampisin, karbamazepin, fenobarbital ve St. John’s Wort vb.) birlikte eş zamanlı olarak kullanılması, nilotinibe maruziyeti klinik olarak anlamlı bir dereceye kadar düşürebilir. Bu nedenle, TASİGNA alan hastalarda CYP3A4 indükleme potansiyeli daha düşük olan alternatif terapötik ajanların eş zamanlı kullanımı tercih edilmelidir (bkz. Bölüm 4.5).
Besin etkisi:
Nilotinibin biyoyararlanımı, gıdalarla artmaktadır. TASİGNA yemekle birlikte alınmamalıdır (bkz. Bölüm 4.2 ve 4.5) ve TASİGNA, yemekten en az iki saat sonra alınmalıdır. İlaç alındıktan sonra en az 1 saat herhangi bir gıda tüketilmemelidir. Greyfurt suyu ya da CYP3A4’ü inhibe ettiği bilinen diğer besinlerin tüketilmesinden kaçınılmalıdır. Kapsülleri yutamayan hastalar için, her bir kapsülün içeriği bir çay kaşığı elma püresi içinde eritilebilir ve hemen sonrasında yutulmalıdır. Bir çay kaşığından fazla elma püresi alınmamalı ve elma püresi dışında bir gıda kullanılmamalıdır (bkz. Bölüm 5.2).
Karaciğer yetersizliği:
Karaciğer yetersizliği, nilotinibin farmakokinetiği üzerinde hafif derecede bir etki gösterir. Tek dozluk 200 mg nilotinib uygulaması, hafif, orta ve şiddetli karaciğer yetersizliği olan hastalarda EAA değerinde, hepatik fonksiyonu normal olan bir kontrol grubuna karşı sırasıyla %35, %35 ve %19 artışa neden olmuştur. Nilotinibin öngörülen kararlı durum Cmaks değeri, sırasıyla %29, %18 ve %22 artış göstermiştir. Klinik çalışmalara ALT ve/veya AST düzeyi normal aralığın üst sınırının 2,5 mislinden fazla (ya da hastalığa bağlı ise 5 mislinden fazla) ya da toplam bilirubin düzeyi normal aralığın üst sınırının 1,5 mislinden fazla olan hastalar dahil edilmemiştir. Nilotinib çoğunlukla karaciğer aracılığıyla metabolize edilmektedir. Bu nedenle karaciğer yetmezliği olan hastalarda nilotinib maruziyeti artabilir ve bu hastalar, dikkatle tedavi edilmelidir (bkz. Bölüm 4.2).
Serum lipaz:
Serum lipaz düzeylerinde yükselme gözlenmiştir. Pankreatit öyküsü olan hastalarda dikkatli olunması önerilmektedir. Abdominal semptomlarla birlikte izlenen lipaz yükselmesi olgularında TASİGNA tedavisi kesilmeli ve pankreatit tanısını dışlamak için uygun tanı yöntemlerine başvurulmalıdır.
Total gastrektomi:
Total gastrektomi geçiren hastalarda nilotinibin biyoyararlanımı azalabilir (bkz. Bölüm 5.2). Bu hastaların daha sık takip edilmesi düşünülmelidir.
Tümör lizis sendromu:
Tümör Lizis Sendromunun (TLS) meydana gelme olasılığı nedeniyle, nilotinib tedavisine başlanmadan önce klinik açıdan anlamlı dehidratasyonun düzeltilmesi ve yüksek ürik asit düzeylerinin tedavi edilmesi önerilmektedir (bkz. Bölüm 4.8).
Laktoz:
TASİGNA, laktoz içermektedir. Nadir kalıtımsal galaktoz intoleransı, Lapp laktaz yetmezliği ya da glukoz-galaktoz malabsorpsiyon problemi olan hastaların bu ilacı kullanmamaları gerekir.
Pediyatrik popülasyon
Çocuklarda, yetişkinlere göre daha yüksek sıklıkta, hafif ila orta derecede geçici aminotransferaz ve toplam bilirubin artışları yönünde laboratuvar anormalileri gözlenmiştir; bu, pediatrik popülasyonda hepatotoksisite riskinin daha yüksek olduğunu göstermektedir (bkz. Bölüm 4.8). Karaciğer fonksiyonu (bilirubin ve hepatik transaminaz düzeyleri), aylık olarak veya klinik olarak belirtildiği şekilde izlenmelidir. Bilirubin ve hepatik transaminazlardaki yükselmeler, nilotinibe geçici olarak ara verilerek, doz azaltılarak ve/veya nilotinib tedavisi durdurularak yönetilmelidir (bkz. Bölüm 4.2). KML pediatrik popülasyonunda yapılan bir çalışmada, nilotinib ile tedavi edilen hastalarda büyüme geriliği raporlanmıştır (bkz. Bölüm 4.8). Nilotinib tedavisi alan pediatrik hastalarda büyümenin yakından izlenmesi önerilir.
4.5. Diğer tıbbi ürünler ile etkileşimler ve diğer etkileşim şekilleri
TASİGNA, eğer klinik endikasyon mevcut ise eritropoietin veya granülosit koloni uyarıcı faktör (G-CSF) gibi hematopoetik büyüme faktörleri ile kombinasyon halinde verilebilir. Eğer klinik olarak endike ise hidroksiüre veya anagrelid ile verilebilir.
Nilotinib ağırlıklı olarak, oksidatif metabolizmaya katkı yapan ana faktör olması beklenen CYP3A4 ile karaciğerde metabolize olur. Nilotinib ayrıca çoklu ilaç dışa atım pompası P-glikoproteinin (P-gp) bir substratıdır. Bu nedenle, sistemik emilen nilotinibin absorpsiyonu ve sonraki eliminasyonu CYP3A4 ve/veya P-gp’yi etkileyen ilaçlar tarafından etkilenebilir.
Nilotinibin serum konsantrasyonlarını arttırabilecek ilaçlar:
Nilotinibin imatinib (P-gp ve CYP3A4’ün bir substratı ve moderatörü) ile birlikte eşzamanlı olarak kullanıldığı bir Faz I çalışmasında her iki ilaç da CYP3A4 ve/veya Pg-P üzerinde hafif bir inhibitör etki göstermiştir. İmatinibin EAA değeri %18 - %39, nilotinibin EAA değeri ise %18 - %40’a yükselmiştir. Bu değişikliklerin klinik önemi olması muhtemel değildir.
Sağlıklı deneklerde güçlü CYP3A4 inhibitörü ketokonazol ile birlikte uygulandığında nilotinibin biyoyararlanımı 3 misli artmıştır. Bu nedenle güçlü CYP3A4 inhibitörleri (ketokonazol, itrakonazol, vorikonazol, ritonavir, klaritromisin ve telitromisin dahil olmakla birlikte bunlarla sınırlı değildir) ile birlikte eş zamanlı tedaviden kaçınılmalıdır (bkz. Bölüm 4.2 ve 4.4). Nilotinibe artmış maruziyet aynı zamanda orta güçte CYP3A4 inhibitörleri ile de beklenebilir. CYP3A4 inhibisyonuna yol açmayan ya da minimum düzeyde yol açan alternatif ilaçlarla birlikte eşzamanlı tedavi düşünülmelidir.
Nilotinibin serum konsantrasyonlarını azaltabilecek ilaçlar:
Potent bir CYP3A4 indükleyicisi olan rifampisin nilotinib Cmaks değerini %64 azaltır ve nilotinib EAA’sını %80 azaltır. Rifampisin ve nilotinib, birlikte eş zamanlı olarak kullanılmamalıdır.
CYP3A4’ü indükleyen diğer ilaçların (örneğin; fenitoin, karbamazepin, fenobarbital ve St. John’s Wort) birlikte eşzamanlı kullanımı da benzer şekilde, nilotinibe olan maruziyeti klinik açıdan önemli ölçüde azaltır. CYP3A4 indükleyicilerinin endike olduğu hastalarda, nispeten düşük bir indüksiyon potansiyeline sahip alternatif ajanların kullanımı düşünülmelidir.
Nilotinibin çözünürlüğü, pH’a bağlıdır ve yüksek pH’da daha az çözünür. 5 gün boyunca günde bir kere 40 mg esomeprazol alan sağlıklı gönüllülerde, gastrik pH belirgin biçimde artmış, fakat nilotinibin emilimi sadece orta düzeyde bir düşüş göstermiştir (Cmaks’ta %27 düşüş ve EAA0-∞’da %34 düşüş). TASİGNA ihtiyaca göre esomeprazolle veya diğer proton pompası inhibitörleri ile eş zamanlı olarak kullanılabilir.
Sağlıklı gönüllülerde yapılan bir çalışmada, 400 mg’lık tekli TASİGNA dozu famotidinden 10 saat sonra ve 2 saat önce uygulandığında nilotinibin farmakokinetiğinde anlamlı bir değişiklik gözlenmemiştir. Bu nedenle, H2 blokörü ile eşzamanlı kullanım gerekli olduğunda, TASİGNA dozundan yaklaşık 10 saat önce ve yaklaşık 2 saat sonra uygulanabilir.
Yukarıda bahsedilen aynı çalışmada, 400 mg’lık tekli TASİGNA dozundan 2 saat önce veya sonra bir antiasit uygulaması da (alüminyum hidroksit/magnezyum hidroksit/simetikon) nilotinib farmakokinetiğini değiştirmemiştir. Bu nedenle, gerekli olduğunda, TASİGNA dozundan yaklaşık 2 saat önce veya 2 saat sonra bir antiasit uygulanabilir.
Sistemik konsantrasyonları nilotinib tarafından değiştirilebilecek ilaçlar:
Nilotinib CYP3A4, CYP2C8, CYP2C9, CYP2D6 ve UGT1A1’in in vitro olarak görece güçlü inhibitörü olup, en düşük Ki değeri CYP2C9 içindir (Ki=0,13 mikroM).
Duyarlı bir CYP2C9 substratı olan 25 mg varfarin ile sağlıklı gönüllülerle yürütülen tek doz ilaç-ilaç etkileşimi çalışmasında 800 mg nilotinib, varfarinin farmakokinetik parametrelerinde ve protrombin zamanı (PT) ve uluslararası normalize oran (INR) ile ölçüldüğünde varfarin farmakodinamiğinde herhangi bir değişikliğe yol açmamıştır. Kararlı durum verisi bulunmamaktadır. Bu çalışma, varfarin ile nilotinib arasında klinik açıdan anlamlı ilaç-ilaç etkileşiminin varfarinin 25 mg’a kadarki dozlarında daha az olası olduğunu göstermektedir. Kararlı durum verileri bulunmadığından nilotinib tedavisine başlandıktan sonra (en az ilk 2 hafta boyunca) varfarin farmakodinamik parametrelerinin (INR ya da PT) kontrolü önerilir.
KML hastalarında 12 gün süreyle günde iki kez 400 mg dozunda uygulanan nilotinib, oral midazolamın (CYP3A4 substratı) sistemik maruziyetini (EAA ve Cmaks) sırasıyla 2,6 kat ve 2 kat artırmıştır. Nilotinib orta kuvvetli bir CYP3A4 inhibitörüdür. Bunun sonucu olarak, temelde CYP3A4 ile metabolize olan diğer ilaçların (örn. belirli HMG-CoA redüktaz inhibitörleri) sistemik maruziyeti, nilotinib ile bir arada uygulamada artabilir. CYP3A4 substratları olan ve dar terapötik indekse sahip ilaçlar (bunlarla sınırlı olmamakla birlikte alfentanil, siklosporin, dihidroergotamin, ergotamin, fentanil, sirolimus ve takrolimus dahil) nilotinib ile bir arada uygulandığında uygun izlem ve doz ayarlaması gerekli olabilir.
Nilotinibin esas olarak CYP3A4 ile elimine edilen statinlerle kombinasyonu, rabdomiyaliz de dahil, statinle indüklenen miyopati olasılığını arttırabilir.
Anti-aritmik ilaçlar ve QT uzamasına neden olabilecek diğer ilaçlar:
Nilotinib; amiodaron, disopiramid, prokainamid, kinidin ve sotatol gibi anti-aritmik tıbbi ürünleri kullanan hastalar dahil QT aralığı uzaması görülmüş veya bu durumun gelişebileceği hastalarda veya klorokin, halofantrin, klaritromisin, haloperidol, metadon ve moksifloksasin gibi QT uzamasına yol açabilecek diğer tıbbi ürünleri kullanan hastalarda dikkatli kullanılmalıdır (bkz. Bölüm 4.4).
Besin etkileşimleri:
TASİGNA’nın emilimi ve biyoyararlanımı, yemekle birlikte alındığında artarak, daha yüksek bir serum konsantrasyonuna yol açmaktadır (bkz. Bölüm 4.2, 4.4 ve 5.2). Greyfurt suyu ve CYP3A4’ü inhibe ettiği bilinen diğer besinlerin tüketilmesinden kaçınılmalıdır.
Özel popülasyonlara ilişkin ek bilgiler
Özel popülasyonlara ilişkin hiçbir klinik etkileşim çalışması yürütülmemiştir.
Pediyatrik popülasyon:
Pediyatrik popülasyona ilişkin hiçbir klinik etkileşim çalışması yürütülmemiştir.
4.6. Gebelik ve laktasyon
Genel tavsiye
Gebelik kategorisi D’dir.
Çocuk doğurma potansiyeli bulunan kadınlar/Doğum kontrolü (Kontrasepsiyon)
Çocuk doğurma potansiyeli olan kadınlar, TASİGNA tedavisi sırasında ve bitiminden 2 hafta sonrasına kadar çok etkili bir doğum kontrol yöntemi kullanmalıdır.
Gebelik dönemi
TASİGNA’nın gebe kadınlarda kullanımına ilişkin veri yoktur veya sınırlıdır. Hayvanlarda yapılan çalışmalar, üreme toksisitesi göstermiştir (bkz. Bölüm 5.3). TASİGNA'nın gebelik ve/ veya fetus/yeni doğan üzerinde zararlı farmakolojik etkileri bulunmaktadır. TASİGNA, kadının klinik durumu nilotinib ile tedavi gerektirmedikçe gebelik sırasında kullanılmamalıdır. Gebelik sırasında kullanılırsa, hasta fetüs için potansiyel risk konusunda bilgilendirilmelidir.
Eğer nilotinib ile tedavi edilmekte olan bir hasta gebelik düşünüyorsa, Bölüm 4.2 ve 4.4’te tarif edilen tedavinin kesilmesine uygunluk kriterlerine dayalı olarak tedavinin kesilmesi düşünülebilir. Tedavisiz remisyon (TFR) denenirken hastalarda gebeliklere ilişkin sınırlı miktarda veri mevcuttur. Eğer TFR fazında gebelik planlanıyorsa hasta, gebelik sırasında TASİGNA tedavisine olası bir yeniden başlama gerekliliği konusunda bilgilendirilmelidir (bkz. Bölüm 4.2 ve 4.4).
Laktasyon dönemi
Nilotinibin insan sütüyle atılıp atılmadığı bilinmemektedir. Hayvanlardan elde edilen toksikolojik veriler, nilotinibin sütle atıldığını göstermektedir (bkz. Bölüm 5.3). Yeni doğanlar/bebekler için risk olasılık dışı bırakılamadığından, TASİGNA tedavisi sırasında ve son dozdan sonraki 2 hafta boyunca kadınların emzirmemesi gerekir.
Üreme yeteneği /Fertilite
Hayvan çalışmaları erkek ve dişi sıçanlarda fertilite üzerinde etki göstermemiştir (bkz. Bölüm 5.3).
4.7. Araç ve makine kullanımı üzerindeki etkiler
TASİGNA’nın araç ve makine kullanma becerisi üzerinde etkisi yoktur ya da göz ardı edilebilir etkiye sahiptir. Fakat baş dönmesi, yorgunluk, görme bozukluğu ya da güvenli taşıt kullanma ya da makine kullanma yeteneği üzerinde potansiyel bir etkiye sahip diğer istenmeyen etkiler yaşayan hastaların, bu istenmeyen etkiler devam ettiği sürece bu aktiviteleri gerçekleştirmemeleri tavsiye edilir (bkz. Bölüm 4.8).
4.8. İstenmeyen etkiler
Güvenlilik profilinin özeti
Güvenlilik profili, onaylı endikasyonlarda 13 klinik çalışmada TASİGNA ile tedavi edilen 3.422 hastanın birleştirilmiş verilerine dayanmaktadır: yeni tanı konmuş kronik evrede Philadelphia kromozomu pozitif kronik miyelojenöz lösemi (KML) görülen yetişkin ve pediatrik hastalar (2.414 hastayla 5 klinik çalışma), kronik ve hızlanmış evre Philadelphia kromozomu pozitif KML’si olan, imatinib dahil önceki tedaviye direnç veya intolerans gösteren yetişkin hastalar (939 hastayla 6 klinik çalışma) ve imatinib dahil önceki tedaviye direnç veya intolerans gösteren kronik evre Philadelphia kromozomu pozitif KML’si olan pediatrik hastalar (69 hastayla 2 klinik çalışma). Bu birleştirilmiş veriler, 9.039,34 hasta-maruziyet yılını temsil eder.
Nilotinibin güvenlilik profili, endikasyonlar arasında tutarlıdır.
Birleştirilmiş güvenlilik verilerinden en yaygın advers reaksiyonlar (insidans ≥%15) şunlardır: döküntü (%26,4), üst solunum yolu enfeksiyonu (farenjit, nazofarenjit, rinit dahil) (%24,8), baş ağrısı (%21,9), hiperbilirubinemi (kanda artmış bilirubin dahil) (%18,6), artralji (%15,8), yorgunluk (%15.4), bulantı (%16,8), kaşıntı (%16,7) ve trombositopeni (%16,4).
Advers reaksiyonların listesi
Klinik çalışmalardan ve pazarlama sonrası raporlardan advers reaksiyonlar, MedDRA sistem organ sınıfı ve sıklık kategorisine göre aşağıda listelenmiştir. Sıklık kategorileri şu kural kullanılarak tanımlanır: çok yaygın (≥1/10); yaygın (≥1/100 ila <1/10); yaygın olmayan (≥1/1.000 ila <1/100); seyrek (≥1/10.000 ila <1/1.000); çok seyrek (<1/10.000); bilinmiyor (mevcut verilerden hareketle tahmin edilemiyor).
Enfeksiyonlar ve enfestasyonlar
Çok yaygın: Üst solunum yolu enfeksiyonu (farenjit, nazofarenjit, rinit dahil)
Yaygın: Folikülit, bronşit, kandidiyaz (oral kandidiyaz dahil), pnömoni, gastroenterit, idrar yolu enfeksiyonu
Yaygın olmayan: Herpes virüsü enfeksiyonu, anal apse, kandidiyaz (kandida enfeksiyonu), çıban, sepsis, subkutan apse, ayak mantarı
Seyrek: Hepatit B reaktivasyonu
(Kist ve polipler de dahil olmak üzere) İyi huylu ve kötü huylu neoplazmalar
Yaygın olmayan: Deri papillomu
Seyrek: Oral papillom, paraproteinemi
Kan ve lenf sistemi hastalıkları
Çok yaygın: Anemi, trombositopeni
Yaygın: Lökopeni, lökositoz, nötropeni, trombositemi
Yaygın olmayan: Eozinofili, febril nötropeni, lenfopeni, pansitopeni
Bağışıklık sistemi hastalıkları
Yaygın olmayan: Hipersensitivite
Endokrin hastalıkları
Çok yaygın: Büyüme geriliği
Yaygın: Hipotiroidizm
Yaygın olmayan: Hipertiroidizm
Seyrek: Sekonder hiperparatiroidizm, tiroidit
Metabolizma ve beslenme hastalıkları
Yaygın: Elektrolit dengesizliği (hipomagnezemi, hiperkalemi, hipokalemi, hiponatremi, hipokalsemi, hiperkalsemi, hiperfosfatemi dahil), diabetes mellitus, hiperglisemi, hiperkolesterolemi, hiperlipidemi, hipertrigliseridemi, azalmış iştah, gut, hiperürisemi, hipofosfatemi (azalmış kan fosforu dahil)
Yaygın olmayan: Dehidratasyon, artmış iştah, dislipidemi, hipoglisemi
Seyrek: İştah bozukluğu, tümör lizis sendromu
Psikiyatrik hastalıkları
Yaygın: Depresyon, uykusuzluk, anksiyete
Yaygın olmayan: Amnezi, zihin bulanıklığı durumu, oryantasyon bozukluğu
Seyrek: Disfori
Sinir sistemi hastalıkları
Çok yaygın: Baş ağrısı
Yaygın: Baş dönmesi, hipoestezi, parestezi, migren
Yaygın olmayan: Serebrovasküler olay, intrakraniyel/serebral hemoraji, iskemik inme, geçici iskemik atak, serebral enfarktüs, bilinç kaybı (senkop dahil), tremor, dikkat bozukluğu, hiperestezi, disestezi, letarji, periferik nöropati, huzursuz bacak sendromu, yüz felci
Seyrek: Baziler arter stenozu, beyin ödemi, optik nörit
Göz hastalıkları:
Yaygın: Konjonktivit, göz kuruluğu (kseroftalmi dahil), göz iritasyonu, hiperemi (skleral, konjonktival, oküler), bulanık görme
Yaygın olmayan: Görme bozukluğu, konjonktival hemoraji, azalmış görme keskinliği, göz kapağı ödemi, blefarit, fotopsi, alerjik konjonktivit, diplopi, gözde hemoraji, gözde ağrı, gözde kaşıntı, gözde şişlik, oküler yüzey hastalığı, periorbital ödem, fotofobi
Seyrek: Koryoretinopati, papilloödem
Kulak ve iç kulak hastalıkları
Yaygın: Vertigo, kulak ağrısı, tinit
Yaygın olmayan: Bozulmuş işitme (hipoakuzi)
Kardiyak hastalıkları
Yaygın: Angina pektoris, aritmi (atriyoventriküler blok, kardiyak çarpıntı, ventriküler ekstrasistol, taşikardi, atriyel fibrilasyon, bradikardi dahil), çarpıntı, uzamış elektrokardiyogram QT’si, koroner arter hastalığı
Yaygın olmayan: Miyokard enfarktüsü, kardiyak üfürüm, perikardiyel efüzyon, kalp yetmezliği, diyastolik fonksiyon bozukluğu, sol dal bloku, perikardit
Seyrek: Siyanoz, azalmış ejeksiyon fraksiyonu
Bilinmiyor: Ventriküler fonksiyon bozukluğu
Vasküler hastalıkları
Yaygın: Hipertansiyon, kızarma, periferik arteriyel oklüzif hastalık
Yaygın olmayan: Hipertansif kriz, intermitan kladikasyo, periferik arter stenozu, hematom, arteriyoskleroz, hipotansiyon, tromboz
Seyrek: Hemorajik şok
Solunum, göğüs bozuklukları ve mediastinal hastalıklar
Çok yaygın: Öksürük
Yaygın: Dispne, efor dispnesi, burun kanaması, orofaringeal ağrı
Yaygın olmayan: Pulmoner ödem, plevral efüzyon, interstisyel akciğer hastalığı, plevratik ağrı, plörezi, boğaz tahrişi, disfoni, pulmoner hipertansiyon, hırıltı
Seyrek: Faringolaringeal ağrı
Gastrointestinal hastalıkları
Çok yaygın: Bulantı, üst karın ağrısı, kabızlık, ishal, kusma
Yaygın: Pankreatit, karın rahatsızlığı, karın şişliği, mide gazı, karın ağrısı, dispepsi, gastrit, gastroözofageal reflü, hemoroid, stomatit
Yaygın olmayan: Gastrointestinal hemoraji, melena, ağızda ülserasyon, özofageal ağrı, ağız kuruluğu, diş hassasiyeti (diş hiperestezisi), disguzi, enterokolit, gastrik ülser, diş eti iltihabı, hiatus hernisi, rektal hemoraji
Seyrek: Gastrointestinal ülser perforasyonu, hematemez, özofageal ülser, ülseratif özofajit, retroperitoneal hemoraji, subileus
Hepato-bilier hastalıkları
Çok yaygın: Hiperbilirubinemi (kanda artmış bilirubin dahil)
Yaygın: Anormal karaciğer fonksiyonu
Yaygın olmayan: Hepatotoksisite, toksik hepatit, sarılık, kolestaz, hepatomegali
Deri ve deri altı doku hastalıkları
Çok yaygın: Döküntü, kaşıntı, alopesi
Yaygın: Gece terlemeleri, egzama, ürtiker, hiperhidroz, kontüzyon, akne, dermatit (alerjik, eksfolyatif ve akneiform dahil), cilt kuruluğu, eritem
Yaygın olmayan: Eksfolyatif döküntü, ilaç erüpsiyonu, deride ağrı, ekimoz, yüzde şişlik, kabarcık, dermal kistler, eritema nodozum, hiperkeratoz, peteşi, ışığa duyarlılık, psöriyazis, deri renginde bozukluk, deri eksfoliyasyonu, deri hiperpigmentasyonu, deri hipertrofisi, deri ülseri
Seyrek: Eritema multiforme, palmar-plantar eritrodizestezi sendromu, sebasöz hiperplazi, deri atrofisi
Kas-iskelet bozukluklar, bağ doku ve kemik hastalıkları
Çok yaygın: Miyalji, atralji, sırt ağrısı, uzuvda ağrı
Yaygın: Kas-iskelet göğüs ağrısı, kas-iskelet ağrısı, boyun ağrısı, kas güçsüzlüğü, kas spazmları, kemik ağrısı
Yaygın olmayan: Kas-iskelet katılığı, eklem şişliği, artrit, yan ağrısı
Böbrek ve idrar yolu hastalıkları
Yaygın: Polaküri, disüri
Yaygın olmayan: İdrara çıkma aciliyeti, noktüri, kromatüri, hematüri, böbrek yetmezliği, idrar inkontinansı
Üreme ve meme hastalıkları
Yaygın: Ereksiyon bozukluğu, menoraji
Yaygın olmayan: Meme ağrısı, jinekomasti, meme ucu şişliği
Seyrek: Meme sertleşmesi
Genel bozukluklar ve uygulama bölgesine ilişkin hastalıklar
Çok yaygın: Yorgunluk, ateş
Yaygın: Göğüs ağrısı (kardiyak dışı göğüs ağrısı dahil), ağrı, göğüs rahatsızlığı, bitkinlik, yorgunluk ve periferik ödem, titremeler, grip benzeri hastalık
Yaygın olmayan: Yüz ödemi, yerçekimine bağlı ödem, vücut ısısında değişiklik hissetme (sıcak hissetme, üşüme dahil), lokalize ödem
Seyrek: Ani ölüm
Araştırmalar
Çok yaygın: Artmış alanin aminotransferaz, artmış lipaz
Yaygın: Azalmış hemoglobin, kanda artmış amilaz, artmış aspartat aminotransferaz, kanda artmış alkalin fosfataz, artmış gama-glutamil transferaz, kanda artmış kreatinin fosfokinaz, azalmış kilo, artmış kilo, artmış kreatinin, artmış total kolesterol
Yaygın olmayan: Kanda artmış laktat dehidrogenaz, kanda artmış üre, kanda artmış konjuge olmayan bilirubin, kanda artmış paratiroid hormonu, kanda artmış trigliseritler, azalmış globülinler, artmış lipoprotein kolesterol (düşük yoğunluklu ve yüksek yoğunluklu dahil), artmış troponin
Seyrek: Azalmış kan glukozu, azalmış kan insülini, artmış kan insülini, azalmış insülin C-peptid
Not: Advers ilaç reaksiyonlarının tümü pediatrik çalışmalarda gözlenmemiştir.
Seçili advers reaksiyonların açıklaması
Ani ölüm
Geçmiş tıbbi kardiyak hastalık öyküsü veya önemli kardiyak risk faktörleri olan imatinibe dirençli veya intolere kronik veya hızlanmış evrede KML görülen hastalarda insani amaçlı ilaca erken erişim programlarında ve/veya TASİGNA klinik çalışmalarında yaygın olmayan (%0.1 ila 1) ani ölüm vakaları bildirilmiştir (bkz. Bölüm 4.4).
Hepatit B reaktivasyonu
BCR-ABL TKİ’larla ilişkili olarak hepatit B reaktivasyonu bildirilmiştir. Bazı vakalar karaciğer nakline veya ölümcül bir sonuca yol açan akut karaciğer yetmezliği veya fulminan hepatit ile sonuçlanmıştır (bkz. Bölüm 4.4).
Pediatrik popülasyon
Kronik evrede Philadelphia kromozomu pozitif KML’li pediatrik hastalarda (2 ila <18 yaşında) (n=58) nilotinibin güvenliliği, bir ana çalışmada 60 aylık bir periyotta araştırılmıştır (bkz. Bölüm 5.1). Pediatrik hastalarda gözlenen advers reaksiyonların sıklığı, tipi ve şiddeti genellikle yetişkinlerde gözlenenle tutarlıdır; buna istisnalar yetişkin hastalarda daha yüksek sıklıkta bildirilmiş hiperbilirubinemi/kan bilirubini artışı (Derece 3/4: %10.3) ve transaminaz artışıdır (AST Derece 3/4: %1,7, ALT Derece 3/4: %12,1). Bilirubin ve hepatik transaminaz düzeyleri tedavi sırasında izlenmelidir (bkz. Bölüm 4.2 ve 4.4).
Pediatrik popülasyonda büyüme geriliği
Yeni tanı konmuş hastalarda 51,9 aylık ve imatinibe/dasatinibe dirençli veya imatinibe intolere Ph+ KML-KF hastalarında 59,9 aylık medyan maruziyet ile KML’li pediatrik popülasyonda yürütülen bir çalışmada, sekiz hastada büyümede yavaşlama (başlangıca göre en az iki ana yüzdelik doğruyu geçen) gözlenmiştir: beşi (%8,6) başlangıca göre iki ana yüzdelik doğruyu ve üçü (%5,2) başlangıca göre üç ana yüzdelik doğruyu geçmiştir. Büyüme geriliği ile ilişkili olaylar 3 hastada (%5,2) bildirilmiştir. Nilotinib tedavisi alan pediatrik hastalarda büyümenin yakından izlenmesi önerilir (bkz. Bölüm 4.4).
Şüpheli advers reaksiyonların raporlanması
Ruhsatlandırma sonrası şüpheli ilaç advers reaksiyonlarının raporlanması büyük önem taşımaktadır. Raporlama yapılması, ilacın yarar / risk dengesinin sürekli olarak izlenmesine olanak sağlar. Sağlık mesleği mensuplarının herhangi bir şüpheli advers reaksiyonu Türkiye Farmakovijilans Merkezi (TÜFAM)’ne bildirmeleri gerekmektedir. (www.titck.gov.tr; e- posta: tufam@titck.gov.tr; tel: 0 800 314 00 08; faks: 0 312 218 35 99)
4.9. Doz aşımı ve tedavisi
Nilotinible, belirtilmeyen sayıda TASİGNA kapsülün alkol veya diğer ilaçlarla birlikte içildiği kasıtlı doz aşımına ilişkin münferit raporlar alınmıştır. Advers olaylar nötropeni, kusma ve sersemlik olmuştur. EKG değişiklikleri veya hepatoksisite bildirilmemiştir. Bildirilen sonuçlar, olayların reversibl olduğu yönündedir.
Doz aşımı durumunda, hasta gözlem altında tutulmalı ve uygun destekleyici tedavi uygulanmalıdır.
5. FARMAKOLOJİK ÖZELLİKLER
5.1. Farmakodinamik özellikler
Farmakoterapötik grup: Antineoplastik ajanlar, protein kinaz inhibitörleri, BCR-ABL tirozin kinaz inhibitörleri
ATC Kodu: L01EA03
Etki mekanizması:
Nilotinib, hem hücre dizilerinde hem de Philadelphia-kromozomu pozitif primer lösemi hücrelerinde, BCR-ABL onkoproteininin ABL tirozin kinaz aktivitesinin güçlü bir inhibitörüdür. İlaç, ATP bağlanma yerine son derece yüksek bir afinite ile bağlanarak, vahşi-tip BCR-ABL’yi güçlü bir şekilde inhibe etmekte ve BCR-ABL’nin imatinibe karşı dirençli 32/33 mutant formuna karşı etkinlik sağlamaktadır. Bu biyokimyasal etkinliğin bir sonucu olarak, nilotinib KML hastalarından alınan Philadelphia-kromozomu pozitif primer lösemi hücrelerinde ve hücre dizilerinde selektif olarak proliferasyonu inhibe etmekte ve apopitozu indüklemektedir. KML sıçan modellerinde, nilotinib monoterapi olarak oral uygulamayı takiben tümör yükünü azaltmakta ve sağ kalımı uzatmaktadır.
Farmakodinamik etkiler
TASİGNA’nın, KML tedavisi için önerilen terapötik dozlarda oral uygulamayı takiben elde edilen aralıktaki konsantrasyonlarda inhibe ettiği PDGF (Platelet kaynaklı büyüme faktörü), KIT ve Efrin reseptör kinazları dışında, Src de dahil olmak üzere incelenen diğer protein kinazların çoğuna karşı herhangi bir etkisi yoktur ya da çok az bir etkisi vardır (bkz. Tablo 2).
Tablo 2: Nilotinibin Kinaz Profili (Fosforilasyon IC50 nM)
| BCR-ABL | PDGFR | KIT |
|---|---|---|
| 20 | 69 | 210 |
Klinik etkililik:
Yeni tanı konmuş kronik evre KML’de klinik çalışmalar
Sitogenetik olarak doğrulanmış yeni tanı konmuş yetişkin Ph+ KML kronik evre hastalarında nilotinib ve imatinib etkinliklerinin karşılaştırılması amacıyla 846 yetişkin hastada açık etiketli, çok merkezli, randomize bir Faz III çalışması yürütülmüştür. Hastalar altı ay önce tanı almıştır ve hidroksiüre ve/veya anagrelid hariç önceden tedavi görmemişlerdir. Hastalar günde iki kez nilotinib 300 mg (n=282), günde iki kez nilotinib 400 mg (n=281) veya günde bir kez imatinib 400 mg (n=283) almak üzere 1:1:1 oranında randomize edilmiştir. Randomizasyon, tanı anındaki Sokal risk skoruna göre katmanlandırılmıştır.
Başlangıç karakteristikleri üç tedavi kolu arasında dengeli olmuştur. Medyan yaş her iki nilotinib kolunda 47 yıl ve imatinib kolunda 46 yıl olmuş, günde iki kez nilotinib 300 mg, günde iki kez nilotinib 400 mg ve günde bir kez imatinib 400 mg kollarında hastaların sırasıyla %12,8, %10 ve %12,4’ünün ≥65 yaşında olduğu belirlenmiştir. Erkek hastaların sayısı kadın hastalardan biraz daha fazla olmuştur (günde iki kez nilotinib 300 mg, günde iki kez nilotinib 400 mg ve günde bir kez imatinib 400 mg kollarında sırasıyla %56, %62,3 ve %55,8). Hastaların %60’ından fazlası beyazdır ve tüm hastaların %25’i Asyalıdır.
Birincil veri analizi zaman noktası 846 hastanın tümünün 12 aylık tedaviyi tamamladığı (ya da daha önce ayrıldığı) zaman olmuştur. Müteakip analizler hastaların 24, 36, 48, 60 ve 72 aylık tedaviyi tamamladığı (ya da daha önce ayrıldığı) zamanları yansıtmaktadır. Tedavide geçen medyan süre nilotinib tedavi kollarında yaklaşık 70 ay ve imatinib grubunda 64 aydır. Kullanılan medyan doz yoğunluğu günde iki kez 300 mg nilotinib için 593 mg/gün, günde iki kez 400 mg nilotinib için 772 mg/gün ve günde bir kez 400 mg imatinib için 400 mg/gün şeklindedir. Bu çalışma devam etmektedir.
Birincil sonlanım noktası 12. ayda majör moleküler yanıt (MMY) olmuştur. MMY, RQ PCR ile ölçülen uluslararası ölçeğe (IS) göre ≤%0,1 BCR-ABL/ABL% şeklinde tanımlanmış olup standardize başlangıç değerinden ≥3 log BCR-ABL transkript azalmasına karşılık gelmektedir. 12. ayda MMY oranı, günde iki kez 300 mg nilotinib grubunda, günde bir kez 400 mg imatinib grubu ile karşılaştırıldığında istatistiksel olarak anlamlı düzeyde daha yüksek olmuştur (%44,3 karşısında %22,3, p<0,0001). 12. ayda
MMY oranı günde iki kez 400 mg nilotinib grubunda da, günde bir kez 400 mg imatinib grubu ile karşılaştırıldığında, istatistiksel olarak anlamlı düzeyde daha yüksek bulunmuştur (%42,7 karşısında %22,3, p<0,0001).
3, 6, 9 ve 12. aylarda MMY oranları günde iki kez 300 mg nilotinib grubu için sırasıyla %8,9, %33, %43,3 ve %44,3, günde iki kez 400 mg nilotinib grubu için sırasıyla %5, %29,5%, %38,1 ve %42,7 ve günde bir kez 400 mg imatinib için sırasıyla %0,7, %12, %18 ve %22,3 olmuştur.
12, 24, 36, 48, 60 ve 72. aylardaki MMY oranları Tablo 3’te gösterilmektedir.
Tablo 3 MMY oranı
TASİGNA günde iki kez 300 mg n=282 (%) | TASİGNA günde iki kez 400 mg n=281 (%) | İmatinib günde bir kez 400 mg n=283 (%) | |
|---|---|---|---|
Major Moleküler Yanıt Yanıt için % 95 CI | 44,31 (38,4;50,3) | 42,71 (36,8;48,7) | 22,3 (17,6; 27,6) |
Major Moleküler Yanıt Yanıt için % 95 CI | 61,71 (55,8;67,4) | 59,11 (53,1;64,9) | 37,5 (31,8;43,4) |
Major Moleküler Yanıt2 Yanıt için % 95 CI | 58,51 (52,5;64,3) | 57,31 (51,3;63,2) | 38,5 (32,8;44,5) |
Major Moleküler Yanıt3 Yanıt için % 95 CI | 59,91 (54;65,7) | 55,2 (49,1;61,1) | 43, 8 (38;49,8) |
Major Moleküler Yanıt4 Yanıt için % 95 CI | 62,8 (56,8;68,4) | 61,2 (55,2;66,9) | 49,1 (43,2;55,1) |
Major Moleküler Yanıt5 Yanıt için % 95 CI | 52,5 (46,5;58,4) | 57,7 (51,6;63,5) | 41,7 (35,9;47,7) |
1 Yanıt oranı için Cochran Mantel Haenszel (CMH) testi p-değeri (İmatinib 400 mg’a karşı) <0,0001
2Sadece belli bir zaman noktasında MMY’de olan hastalar o zaman noktası için yanıt verenler olarak dahil edilir. Tüm hastaların %35,2 (n=199) si 36. ayda MMY için değerlendirilebilir değildi (300 mg nilotinib kolunda 87 hasta, imatinib kolunda 112 hasta). Bu hastaların 175’i 36. ay öncesinde tedaviyi bırakmıştı, 17 hastanın PCR sonucu eksik/değerlendirilemez idi, 7 hastada ise başlangıçta atipik transkriptler saptanmıştı.
3Sadece belli bir zaman noktasında MMY’da olan hastalar, o zaman noktasında yanıt verenler olarak dahil edilir. Tüm hastaların toplamda 305’i (%36,1) (Günde iki kez nilotinib 300 mg grubunda 98, günde iki kez nilotinib 400 mg grubunda 88 ve imatinib grubunda 119); eksik/değerlendirilemez PCR değerlendirmeleri (n=18), başlangıçta atipik transkriptler (n=8) veya 48. ay zaman noktasından önce çalışmayı bırakma (n=279) nedeniyle 48. ayda MMY açısından değerlendirilememiştir.
4Sadece belli bir zaman noktasında MMY’deki hastalar o zaman noktası için yanıt verenler olarak dahil edilir.
Tüm hastaların toplamda 322’si (%38,1) (Günde iki kez nilotinin 300 mg grubunda 99,günde iki kez nilotinib 400 mg grubunda 93 ve imatinib grubunda 130); eksik/değerlendirilemez PCR değerlendirmeleri (n=9), başlangıçta atipik transkriptler (n=8) veya 60. ay zaman noktasından önce çalışmayı bırakma (n=305) nedeniyle 60. ayda MMY için değerlendirilebilir bulunmamıştır.
5 Sadece belirli bir zaman noktasında MMY olan hastalar o zaman noktası için yanıt veren hastalar olarak dahil edilmiştir. Tüm hastaların toplamda 395’i (%46,7) (günde iki kez nilotinib 300 mg grubunda 130, günde iki kez nilotinib 400 mg grubunda 110 ve imatinib grubunda 155 hasta); eksik/değerlendirilebilir olmayan PCR ölçümleri (n=25), tedavi başlangıcında atipik transkriptler (n=8) veya 72 aylık zaman noktasından önce ayrılma (n=362) nedeniyle 72. ayda MMY için değerlendirilebilir olmamıştır.
Farklı zaman noktalarına göre MMY oranları (o zaman noktasında veya öncesinde yanıt veren hasta olarak MMY’ye ulaşan hastalar dahil), kümülatif MMY insidansında sunulmaktadır (Bkz. Şekil 1).
Şekil 1 Kümülatif MMY insidansı
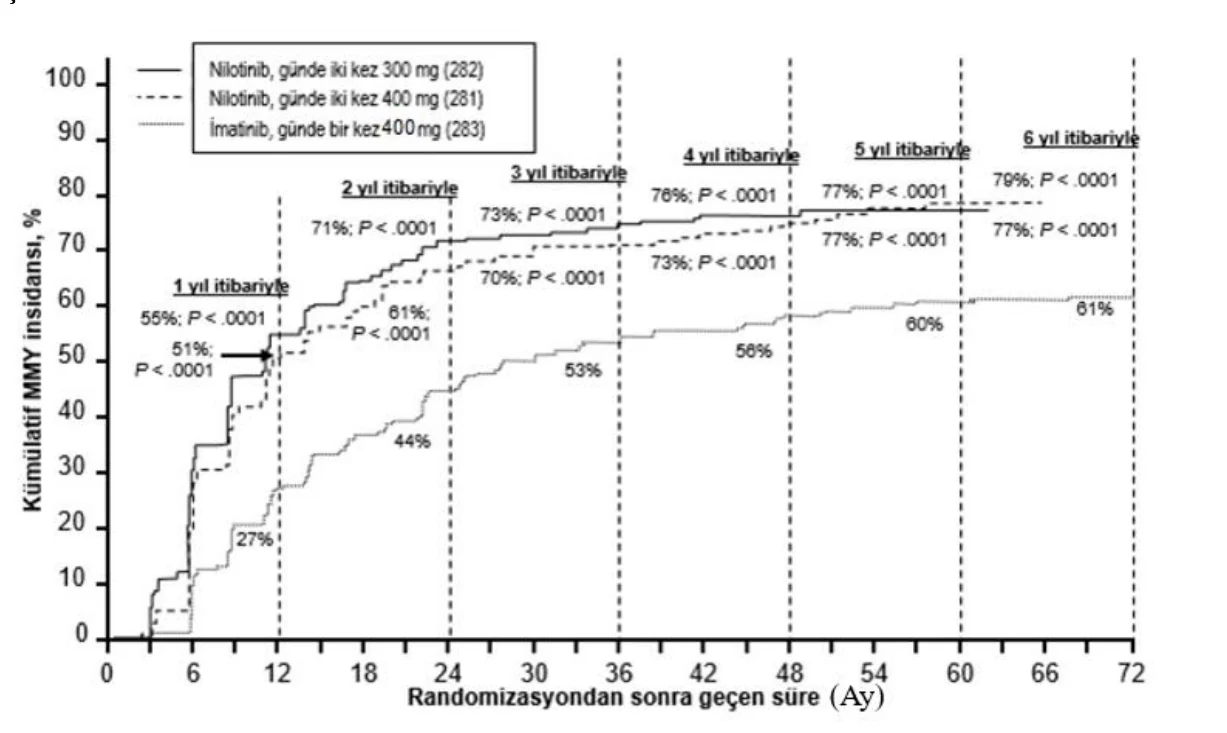
Tüm Sokal risk gruplarında tüm zaman noktalarındaki MMY oranı iki nilotinib grubunda da imatinib grubundan daha yüksek olmuştur.
Retrospektif bir analizde, günde iki kez 300 mg nilotinib kullanan hastaların %91’i (234/258) tedavinin 3. ayında ≤%10 BCR-ABL düzeyleri elde ederken, bu oran günde bir kez imatinib 400 mg kullanan hastalarda %67’dir (176/264). Tedavinin 3. ayında ≤%10 BCR-ABL düzeylerine sahip hastalar, bu moleküler yanıt düzeyini elde etmeyenlere kıyasla 72. ayda daha fazla genel sağkalım göstermiştir (sırasıyla %94,5 karşısında %77,1 [p=0,0005]).
İlk MMY’ye kadar geçen sürenin Kaplan-Meier analizine göre, farklı zaman noktalarında MMY elde etme olasılığı, hem günde iki kez 300 mg hem de günde iki kez 400 mg nilotinib için, günde bir kez 400 mg imatinib ile karşılaştırıldığında, daha yüksek olmuştur (günde iki kez 300 mg nilotinib ile günde bir kez 400 mg imatinib arasında HR=2,17 ve katmanlandırılmış log sıra p<0,0001, günde iki kez 400 mg nilotinib ile günde bir kez 400 mg imatinib arasında HR=1,88 ve katmanlandırılmış log sıra p<0,0001).
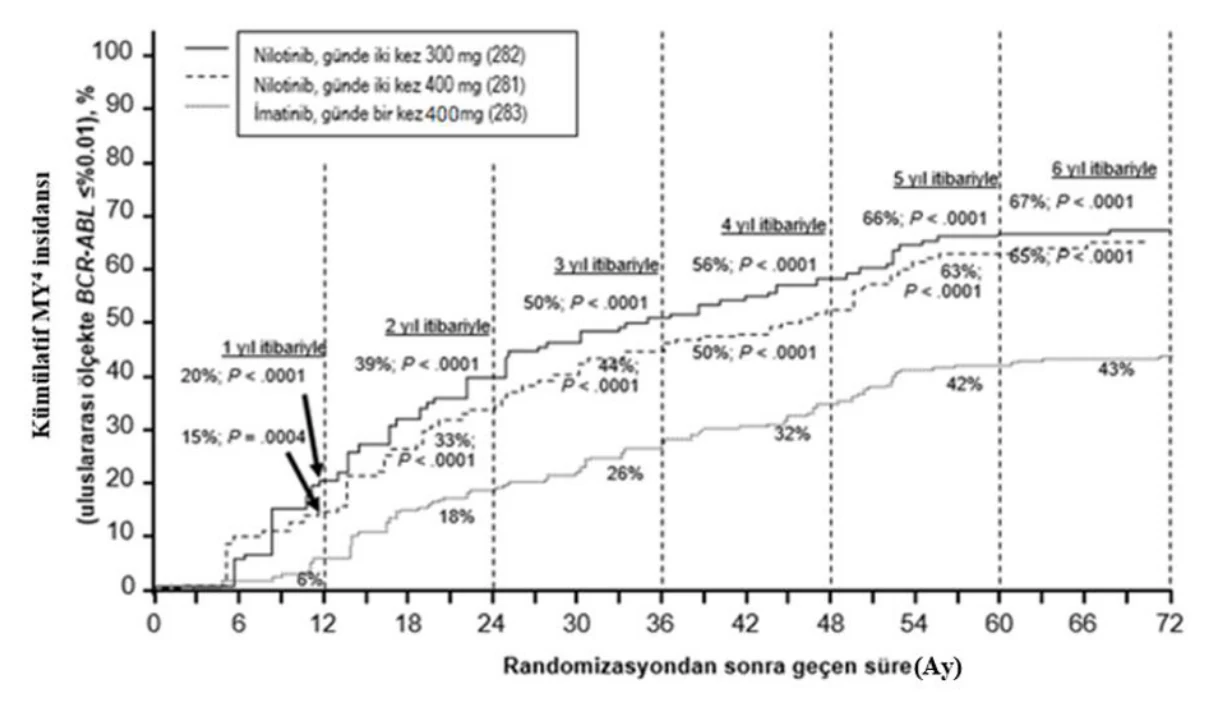
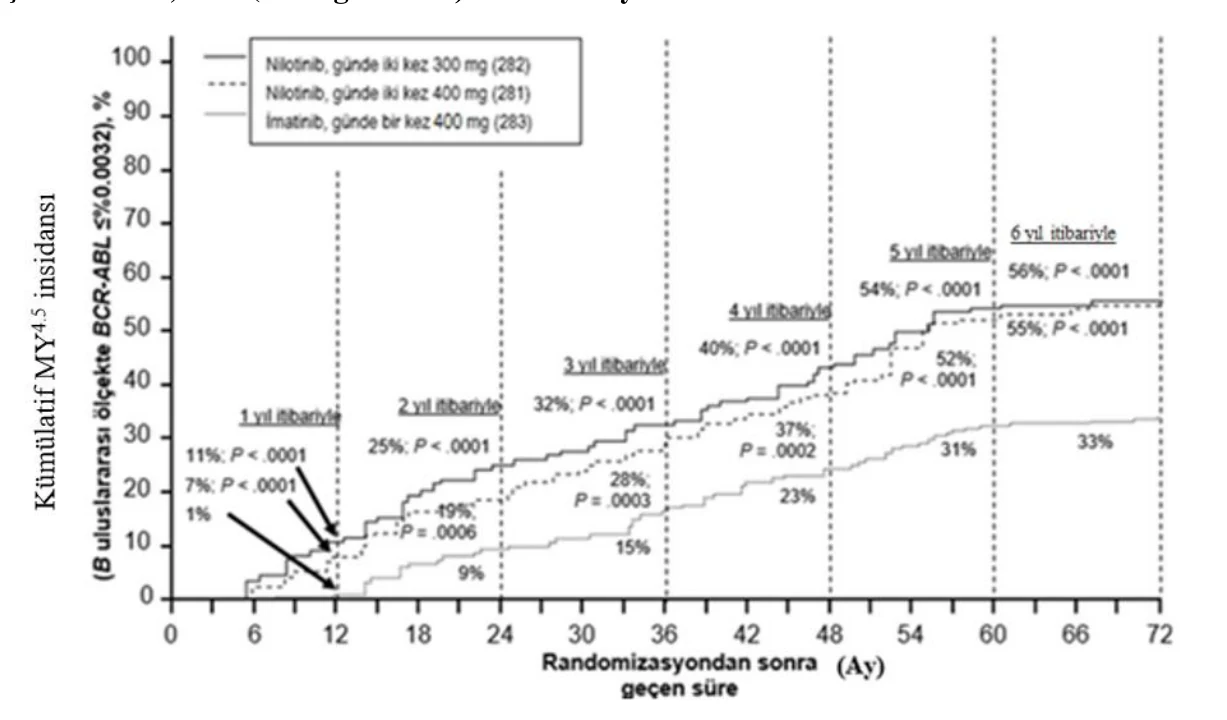
Farklı zaman noktalarında IS ile %≤0,01 ve ≤%0,0032 düzeylerinde moleküler yanıtı olan hastaların oranı Tablo 4’te sunulmakta ve farklı zaman noktalarına göre IS ile %≤0,01 ve ≤%0,0032 değerlerinde moleküler yanıtı olan hastaların oranı Şekil 2 ve 3’te gösterilmektedir. IS ile ≤%0,01 ve ≤%0,0032 moleküler yanıt oranları, standardize bir başlangıç değerinden sırasıyla ≥4 ve ≥4.5 log BCR-ABL transkriptler azalmasına karşılık gelmektedir.
Tablo 4 %≤0,01 (4 log azalma) ve ≤%0,0032 (4.5 log azalma) düzeyinde moleküler yanıtı olan hastaların oranları
Nilotinib günde iki kez 300 mg n=282 (%) | Nilotinib günde iki kez 400 mg n=281 (%) | İmatinib günde bir kez 400 mg n=283 (%) | ||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| ≤%0,01 | ≤%0,0032 | ≤%0,01 | ≤%0,0032 | ≤%0,01 | ≤%0,0032 | |||||||||
| 12 ayda | 11,7 | 4,3 | 8,5 | 4,6 | 3,9 | 0,4 | ||||||||
| 24 ayda | 24,5 | 12,4 | 22,1 | 7,8 | 10,2 | 2,8 | ||||||||
| 36 ayda | 29,4 | 13,8 | 23,8 | 12,1 | 14,1 | 8,1 | ||||||||
| 48 ayda | 33 | 16,3 | 29,9 | 17,1 | 19,8 | 10,2 | ||||||||
| 60 ayda | 47,9 | 32,3 | 43,4 | 29,5 | 31,1 | 19,8 | ||||||||
| 72 ayda | 44,3 | 31,2 | 45,2 | 28,8 | 27,2 | 18 | ||||||||
Şekil 2 ≤%0,01 (4 log azalma) moleküler yanıtın kümülatif insidansı
Şekil 3 ≤%0,0032 (4.5 log azalma) moleküler yanıtın kümülatif insidansı
İlk MMY’nin süresine ilişkin Kaplan Meier tahminlerine dayalı olarak, MMY’ye ulaşan hastalar arasında yanıtını 72 ay sürdüren hastaların oranları günde iki kez 300 mg nilotinib grubunda %92,5 (%95 GA: %88,6 %96,4), günde iki kez 400 mg nilotinib grubunda %92,2 (%95 GA: %88,5 %95,9) ve günde bir kez 400 mg imatinib grubunda %88 (%95 GA: %83 %93,1) olmuştur.
Tam sitogenetik yanıt (TSY), değerlendirilen minimum 20 metafaza dayalı olarak kemik iliğinde %0 Ph+ metafazı şeklinde tanımlanır. 12 ay itibariyle en iyi TSY oranı (yanıt veren hastalar olarak 12. ay zaman noktasında veya öncesinde TSY’ye ulaşan hastaları içerir), hem günde iki kez nilotinib 300 mg hem de günde iki kez 400 mg nilotinib için günde bir kez 400 mg imatinibe kıyasla istatistiksel olarak daha yüksektir (bkz. Tablo 5).
24 ay itibariyle TSY oranı (yanıt veren hastalar olarak 24. ay zaman noktasında veya öncesinde TSY’ye ulaşan hastaları içerir), hem günde iki kez 300 mg nilotinib hem de günde iki kez 400 mg nilotinib için günde bir kez 400 mg imatinibe kıyasla istatistiksel olarak daha yüksektir.
Tablo 5 En iyi TSY oranı
Nilotinib Günde iki kez 300 mg n=282 (%) | Nilotinib Günde iki kez 400 mg n=281 (%) | İmatinib Günde bir kez 400 mg n=283 (%) | |
|---|---|---|---|
| 12 ay itibariyle | |||
| Yanıt (%95 GA) | 80,1 (75; 84,6) | 77,9 (72,6; 82,6) | 65 (59,2; 70,6) |
| Yanıt yok | 19,9 | 22,1 | 35 |
| Yanıt oranı için CMH testi p değeri (günde bir kez imatinib 400 mg karşısında) | <0,0001 | 0,0005 | |
| 24 ay itibariyle | |||
| Yanıt (%95 GA) | 86,9 (82,4; 90,6) | 84,7 (79,9; 88,7) | 77 (71,7; 81,8) |
| Yanıt yok | 13,1 | 15,3 | 23 |
| Yanıt oranı için CMH testi p değeri (günde bir kez imatinib 400 mg karşısında) | 0,0018 | 0,0160 |
Kaplan-Meier tahminlerine dayalı olarak, TSY’ye ulaşan hastalar arasında yanıtını 72 ay süreyle sürdüren hastaların oranları, günde iki kez 300 mg nilotinib grubunda %99,1 (%95 GA: %97,9-%100), günde iki kez 400 mg nilotinib grubunda %98,7 (%95 GA: %97,1-%100) ve günde bir kez imatinib 400 mg grubunda %97 (%95 GA: %94,7-%99,4) şeklindedir.
Tedavi sırasında hızlanmış evreye (AF) veya blast krize (BK) progresyon, randomizasyon tarihinden itibaren hızlanmış evreye veya blast krize ilk belgelenen hastalık progresyonuna ya da KML ilişkili ölüme kadar geçen süre şeklinde tanımlanmıştır. Tedavi sırasında hızlanmış evreye veya blast krize progresyon toplam 17 hastada gözlenmiştir: günde iki kez nilotinib 300 mg’da 2 hasta, günde iki kez nilotinib 400 mg’da 3 hasta ve günde bir kez imatinib 400 mg’da 12 hasta. 72. ayda hızlanmış evreye veya blast krize progresyonu olmayan hastaların tahmini oranları sırasıyla %99,3, %98,7 ve %95,2 olmuştur (HR=0,1599 ve katmanlandırılmış log sıra günde iki kez nilotinib 300 mg ile günde bir kez imatinib arasında p=0,0059, HR=0,2457 ve katmanlandırılmış log sıra günde iki kez nilotinib 400 mg ile günde bir kez imatinib arasında p=0,0185). 2 yıllık analizden sonra tedavide herhangi bir yeni AF/BK’ye progresyon olayı bildirilmemiştir.
Progresyon kriteri olarak klonal evrilme dahil, veri kesme tarihi itibariyle toplam 25 hasta tedavideyken hızlanmış evreye veya blast krize progrese olmuştur (günde iki kez nilotinib 300 mg grubunda 3, günde iki kez nilotinib 400 mg grubunda 5 ve günde bir kez imatinib 400 mg grubunda 17). 72. ayda klonal evrilme dahil hızlanmış evreye veya blast krize progresyonu olmayan hastaların tahmini oranları sırasıyla %98,7, %97,9 ve %93,2 olmuştur (HR=0,1626 ve katmanlandırılmış log sıra günde iki kez nilotinib 300 mg ile günde bir kez imatinib arasında p=0,0009, HR=0,2848 ve katmanlandırılmış log sıra günde iki kez nilotinib 400 mg ile günde bir kez imatinib arasında p=0,0085).
Toplam 55 hasta tedavi sırasında ya da tedavinin kesilmesinden sonrasındaki takip sırasında yaşamını kaybetmiştir (günde iki kez 300 mg nilotinib grubunda 21, günde iki kez 400 mg nilotinib grubunda 11 ve günde bir kez 400 mg imatinib grubunda 23). Bu
55 ölümün 26’sı KML ile ilişkili olmuştur (günde iki kez 300 mg nilotinib grubunda 6, günde iki kez 400 mg nilotinib grubunda 4 ve günde bir kez 400 mg imatinib grubunda 16). 72. ayda hayatta kalan hastaların tahmini oranı sırasıyla %91,6, %95,8 ve %91,4’tür (HR=0,8934 ve katmanlandırılmış log sıra günde iki kez nilotinib 300 mg ile imatinib arasında p=0,7085, HR=0,4632 ve katmanlandırılmış log sıra günde iki kez nilotinib 400 mg ile imatinib arasında p=0,0314). Olay olarak sadece KML ile ilişkili ölümler göz önünde bulundurulduğunda, 72. ayda tahmini genel sağkalım oranları sırasıyla %97,7, %98,5 ve %93,9 olmuştur (HR=0,3694 ve katmanlandırılmış log sıra günde iki kez nilotinib 300 mg ile imatinib arasında p=0,0302, HR=0,2433 ve katmanlandırılmış log sıra günde iki kez nilotinib 400 mg ile imatinib arasında p=0,0061).
Birinci basamak tedavi olarak TASİGNA ile tedavi edilmiş ve sürekli derin moleküler yanıt elde etmiş olan kronik evredeki yetişkin Ph+ KML hastalarında tedavinin kesilmesi
Açık etiketli, tek kollu bir çalışmada, birinci basamakta ≥ 2 yıl süreyle nilotinib ile tedavi edilip MolecularMD MRDx™ BCR-ABL testi ile ölçüldüğünde MY4.5 elde etmiş olan kronik evredeki 215 yetişkin Ph+ KML hastası, 52 hafta daha nilotinibe devam edecekleri faza alınmıştır (nilotinib konsolidasyon fazı). 215 hastanın 190’ı (%88,4), konsolidasyon fazı sırasında aşağıdaki kriterler ile tanımlanan sürekli derin moleküler yanıt elde ettikten sonra Tedavisiz Faza (TFR) girmiştir:
- Üç ayda bir yapılan (12 haftada bir alınan) değerlendirmelerin en az 4’ü en az MY4 (BCR-ABL/ABL ≤%0,01 IS) olmuş ve bir yıl korunmuştur.
- Son değerlendirme MY4.5’tir (BCR-ABL/ABL ≤%0,0032 IS).
- İki değerlendirmeden fazlası MY4 - MY4.5 arası (%0,0032 IS < BCR-ABL/ABL ≤%0,01 IS) değildir.
Birincil sonlanım noktası, TFR fazına başladıktan sonra 48 haftada MMY’de olan hastaların yüzdesi olarak belirlenmiştir (tedavinin yeniden başlatılması gereken hastalar yanıt vermeyen hasta kabul edilerek).
Tablo 6 Nilotinib birinci basamak tedavisinden sonra tedavisiz remisyon
| TFR fazına giren hasta sayısı | 190 | |||||||||
|---|---|---|---|---|---|---|---|---|---|---|
| TFR fazına başladıktan sonraki hafta sayısı | 48 hafta | 264 hafta | ||||||||
| MMY veya daha iyi yanıtta kalan hastalar | 98 (% 51,6, [% 95 GA: 44,2, 58,9]) | 79[2] (% 41,6, % 95 GA: 34,5, 48,9) | ||||||||
| TFR fazını bırakan hastalar | 93[1] | 109 | ||||||||
| MMY kaybı nedeniyle | 88 (% 46,3) | 94 (% 49,5) | ||||||||
| Diğer nedenlerle | 5 | 15 | ||||||||
| MMY kaybından sonra tedaviye tekrar başlayan hastalar | 86 | 91 | ||||||||
| MMY’yi yeniden kazanan | 85 (% 98,8) | 90 (% 98,9) | ||||||||
| MY4.5’i yeniden kazanan | 76 (% 88,4) | 84 (% 92,3) | ||||||||
[1] Bir hasta 48. haftada MMY’yi kaybetmemiş fakat TFR fazını bırakmıştır.
[2] 2 hasta için, PCR değerlendirmesi 264. haftada mevcut değildir, bu nedenle, 264. hafta veri kesme analizi için yanıtları dikkate alınmamıştır.
Yeniden tedavi edilen tüm hastaların %50’sinin MMY ve MY4.5’i geri kazanma süresi sırasıyla 7 ve 12,9 hafta olmuştur. Tedavinin yeniden başlamasından 24 hafta sonra yeniden kazanılan MMY kümülatif oranı %97,8 (89/91 hasta), 48 haftada geri kazanılan MY4.5 ise %91,2 (83/91 hasta) olmuştur.
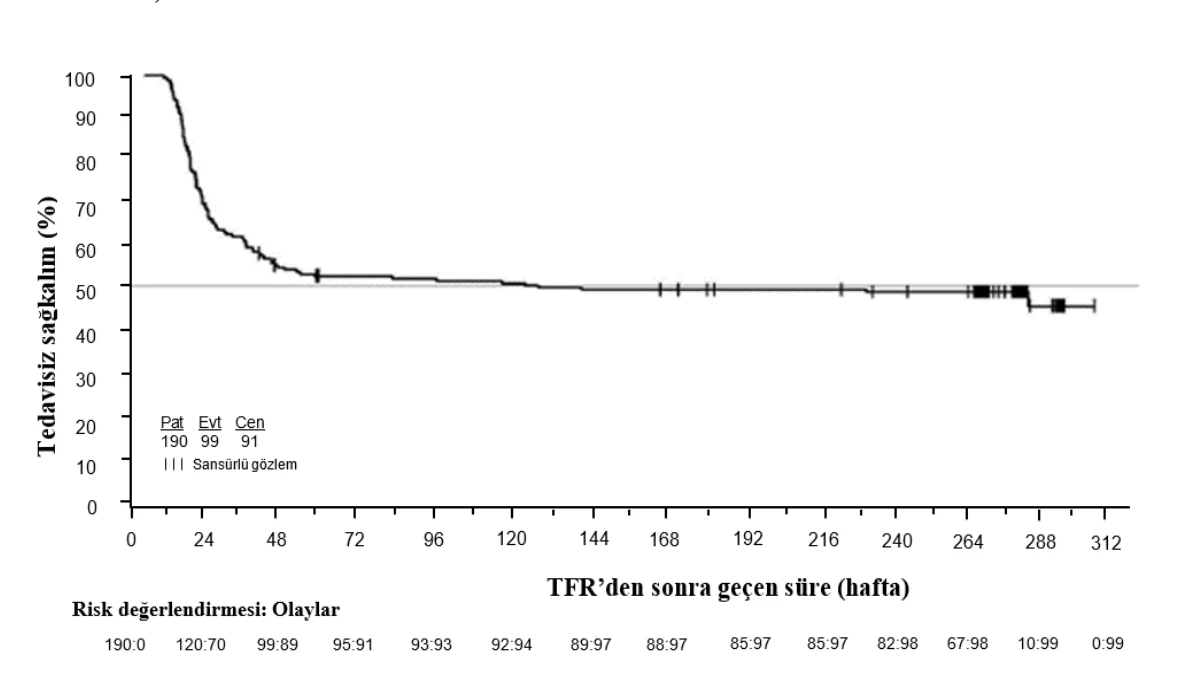
Ortanca tedavisiz sağkalımın (TFS) Kaplan Meier tahmini 120,1 hafta olmuştur (%95 GA: 36,9, tahmin edilemez [NE]) (Şekil 4); 190 hastanın 91’inde (%47,9) TFS olayı olmamıştır.
Şekil 4 TFR başlatıldıktan sonra tedavisiz sağkalımın Kaplan-Meier tahmini (Tam Analiz Seti)
5.2. Farmakokinetik özellikler
Emilim:
Oral uygulamadan 3 saat sonra nilotinibin doruk konsantrasyonlarına ulaşılmaktadır. Oral uygulamayı takiben nilotinibin emilimi yaklaşık %30 olarak belirlenmiştir. Nilotinibin mutlak biyoyararlanımı henüz belirlenmemiştir. Bir oral çözeltiye kıyasla (pH 1,2 ila 1,3), nilotinib kapsülün bağıl biyoyararlanımı yaklaşık % 50’dir. Sağlıklı gönüllülerde TASİGNA yemekle birlikte verildiğinde, nilotinibin Cmaks değeri ve konsantrasyon-zaman eğrisinin altında kalan alanı (EAA), aç karnına alınmasına kıyasla sırasıyla %112 ve %82 oranında artmıştır. TASİGNA’nın yemekten 30 dakika ya da 2 saat sonra alınması nilotinibin biyoyararlanımını sırasıyla %29 ve %15 oranında artırmıştır (bkz. Bölüm 4.2, 4.4 ve 4.5). Nilotinibin emilimi (bağıl biyoyararlanım) sırasıyla total gastrektomi ve kısmi gastrektomi geçirmiş hastalarda yaklaşık %48 ve %22 azalabilir.
Dağılım:
Nilotinibin kan-plazma oranı 0,71’dir. Plazma proteinlerine bağlanma, in vitro deneylere dayalı olarak yaklaşık %98 oranındadır.
Biyotransformasyon:
Sağlıklı deneklerde tanımlanan ana metabolik yollar, oksidasyon ve hidroksilasyondur. Nilotinib, serumdaki başlıca dolaşan bileşendir. Metabolitlerin hiçbiri nilotinibin farmakolojik aktivitesine anlamlı bir katkıda bulunmamaktadır. Nilotinib CYP2C8’den olası minör bir katkı ile başlıca CYP3A4 ile metabolize edilir.
Eliminasyon:
Sağlıklı gönüllülerde radyoaktif madde ile işaretlenmiş nilotinibin tek bir dozunun uygulanmasından sonra, dozun %90’ından fazlası 7 gün içerisinde çoğunlukla feçes ile (dozun %94’ü) atılmıştır. Değişmemiş ana ilaç, dozun %69’unu teşkil etmiştir.
Günlük doz uygulaması ile çoklu doz farmakokinetiğinden hesaplanmış belirgin eliminasyon yarılanma ömrü yaklaşık 17 saattir. Nilotinib farmakokinetiğinde hastalar arasında gözlenen değişkenlik orta düzeyde veya yüksektir.
Doğrusallık / doğrusal olmayan durum:
Kararlı durumda nilotinib maruziyetinin, günde bir kez 400 mg’ın üzerindeki doz düzeylerinde sistemik maruziyette doz ile orantılı artıştan daha az bir artış olmak üzere, doza bağımlı olduğu gözlenmiştir. Kararlı durumda, günde iki kez 400 mg’lık dozda uygulanan nilotinibe olan günlük sistemik maruziyetin, günde bir kez 800 mg’lık doza kıyasla %35 daha yüksek olduğu görülmüştür. Günde iki kez nilotinib 400 mg ile kararlı durumdaki sistemik maruziyet (EAA) günde iki kez 300 mg doza göre yaklaşık %13,4 daha yüksek bulunmuştur. 12 ayda nilotinib vadi ve tepe ortalama konsantrasyonu günde iki kez 400 mg ile günde iki kez 300 mg doza göre sırasıyla %15,7 ve %14,8 daha yüksek bulunmuştur. Doz, günde iki kez 400 mg’dan günde iki kez 600 mg’a çıkarıldığında, nilotinib maruziyetinde anlamlı bir artış olmamıştır.
Kararlı durum koşullarına 8. gün itibariyle erişilmiştir. İlk doz ve kararlı durum arasında nilotinibe sistemik maruziyette bir artış, günlük doz uygulama için yaklaşık 2 katken, günde iki kez doz uygulama için 3,8 kattır.
Biyoeşdeğerlik/biyoyararlanım çalışmaları:
Her bir kapsül içeriğinin bir tatlı kaşığı elma sosunda dağıtıldığı 200 mg’lık 2 kapsül ile 400 mg’lık tekli nilotinib doz uygulamasının, 200 mg’lık açılmamış 2 kapsül ile tekli doz uygulamasına biyoeşdeğer olduğu gösterilmiştir.
Hastalardaki karakteristik özellikler
Pediyatrik hastalar:
Pediyatrik hastalarda en yakın 50 mg doza yuvarlanan günde iki kez 230 mg/m2 dozunda (maksimum tek doz 400 mg) nilotinib uygulanmasının ardından nilotinibin kararlı durum maruziyeti ve klirensinin, günde iki kez 400 mg ile tedavi edilen erişkinler ile benzer olduğu bulunmuştur (2 kat içinde). Tek ve çoklu dozlar sonrasında nilotinibin farmakokinetik maruziyetinin 2 ila <10 yaş hastalar ile ≥10 ila <18 yaş hastalar arasında karşılaştırılabilir olduğu görülmüştür.
5.3. Klinik öncesi güvenlilik verileri
Nilotinib güvenlilik farmakolojisi, tekrarlanan doz toksisitesi, genotoksisite, üreme sistemi toksisitesi, fototoksisite ve karsinojenisite (sıçan ve fare) çalışmalarında değerlendirilmiştir.
Güvenlilik farmakolojisi çalışmaları
Nilotinibin MSS ya da solunum fonksiyonları üzerinde herhangi bir etkisi olmamıştır. İn vitro kardiyak güvenlilik çalışmaları, nilotinib ile izole tavşan kalplerinde aksiyon potansiyeli süresinde uzama ve hERG dalgalarının bloke edilmesi temelinde QT uzaması için klinik öncesi bir sinyal göstermiştir. Köpeklerde özel bir telemetri çalışmasında veya
39 haftaya kadar tedavi edilen köpeklerde veya maymunlarda EKG ölçümlerinde hiçbir etki görülmemiştir.
Tekrarlı doz toksisitesi çalışmaları
4 haftalık bir süreye kadar köpeklerde ve 9 aylık bir süreye kadar sinomolog maymunlarında gerçekleştirilen tekrarlanan doz toksisite çalışmaları karaciğerin, nilotinibin toksisitesi için başlıca hedef organ olduğunu göstermiştir. Değişimler artmış alanin aminotransferaz ve alkalin fosfataz aktivitesini ve histopatoloji bulgularını (çoğunlukla sinüzoidal hücre ya da Kupffer hücresi hiperplazisi/hipertrofisi, safra kanalı hiperplazisi ve periportal fibrozit) kapsamıştır. Genelde, klinik kimyadaki değişiklikler, 4 haftalık bir iyileşme döneminden sonra tamamen düzelirken, histolojik değişiklikler, yalnızca kısmi bir tersinirlik ortaya koymuştur. Karaciğer etkilerinin görüldüğü en düşük doz düzeylerindeki maruziyetlerin, insanlarda 800 mg/gün’lük bir dozdaki maruziyetten daha düşük olduğu gözlenmiştir. 26 haftaya kadar tedavi edilen farelerde ya da sıçanlarda yalnızca küçük karaciğer değişiklikleri gözlenmiştir. Sıçan, köpek ve maymunlarda kolesterol düzeylerinde çoğunlukla geri dönüşümlü artışlar gözlenmiştir.
Genotoksisite çalışmaları
Bakteriyel in vitro sistemlerde ve in vitro ve in vivo memeli sistemlerinde metabolik aktivasyonla ve metabolik aktivasyon olmaksızın gerçekleştirilen genotoksisite çalışmaları, nilotinibin mutajenik potansiyeline ilişkin herhangi bir kanıt ortaya koymamıştır.
Karsinojenisite çalışmaları
Sıçanlar üzerinde yapılan 2 yıllık karsinojenisite çalışmasında neoplastik olmayan lezyonlar için başlıca hedef organın uterus olduğu görülmüştür (dilatasyon, vasküler ektazi, endotelyal hücre hiperplazisi, enflamasyon ve/veya epitelyal hiperplazi). 5, 15 ve 40 mg/kg/gün dozlarında nilotinib uygulanmasını takiben karsinojenisite kanıtına rastlanmamıştır. En yüksek doz düzeyindeki maruziyetler (EAA cinsinden) insanlarda 800 mg/gün dozda nilotinibe günlük kararlı durum maruziyetinin (EAA’ya dayalı) yaklaşık 2 ila 3 katını temsil etmiştir.
Nilotinibin 30, 100 ve 300 mg/kg/gün dozunda uygulandığı 26 haftalık Tg.rasH2 fare karsinojenisite çalışmasında, 800 mg/kg’lık maksimum onaylı dozda (günde iki kez 400 mg olarak uygulanan) insan maruziyetinin yaklaşık 30 ila 40 katını (EAA cinsinden) temsil eden 300 mg/kg’da deri papillomu/karsinomları tespit edilmiştir. Deri neoplastik lezyonları için Etki Gözlenmeyen Düzey, 800 mg/kg’lık maksimum onaylı dozda (günde iki kez 400 mg olarak uygulanan) insan maruziyetinin yaklaşık 10 ila 20 katını temsil eden 100 mg/kg’dır. Neoplastik olmayan lezyonlar için başlıca hedef organlar deri (epidermal hiperplazi), gelişmekte olan dişler (üst kesici dişlerde enamel organın (diş minesi) dejenerasyonu/atrofisi ve üst kesici dişlerin diş etleri odontojenik epitelyumunda enflamasyon) ve timus (lenfosit azalması insidansında ve/veya şiddetinde artış) olmuştur.
Üreme toksisitesi ve fertilite çalışmaları
Nilotinib teratojeniteyi indüklememiş, fakat maternal toksisiteye de yol açan dozlarda embriyo- ve fetotoksisiteye yol açmıştır. Hem erkeklerin hem de kadınların tedavi edildiği fertilite çalışmasında da, kadınların tedavi edildiği embriyotoksisite çalışmasında da artmış bir postimplantasyon kaybı gözlenmiştir. Embriyotoksisite çalışmalarında, sıçanlarda embriyo-letalite ve fötal etkiler (çoğunlukla azalmış fetus ağırlıkları, yüz kemiklerinin (kaynaşmış maksilla/zigomatik) visseral ve iskeletsel değişimlerinin premature füzyonu) ve tavşanlarda fetüs rezorpsiyonunda artış ve iskeletsel değişimler mevcuttur. Sıçanlarda yapılan bir doğum öncesi ve doğum sonrası gelişim çalışmasında, annenin nilotinibe maruziyeti, fiziksel gelişim parametrelerinde ilişkili değişikliklerle birlikte yavruların vücut ağırlığında azalmaya ve yavrularda çiftleşme ve doğurganlık indekslerinde azalmaya neden olmuştur. Dişilerde Advers Etki Gözlenmeyen Düzeylerdeki nilotinib maruziyetinin genellikle, insanlarda 800 mg/gün ile elde edilenden daha düşük ya da buna eşit olduğu gözlenmiştir.
İnsanlar için önerilen dozun yaklaşık 5 katı olan test edilen en yüksek doza kadar, erkek ve dişi sıçanlarda sperm sayısı/motilitesi ya da fertilite üzerinde herhangi bir etki gözlenmemiştir.
Juvenil hayvan çalışmaları
Bir çalışmada, juvenil sıçanlara oral gavaj yoluyla doğumun ilk haftasından genç erişkinlik dönemine kadar (doğumdan sonra 70. güne kadar) 2, 6 ve 20 mg/kg/gün dozlarında nilotinib uygulanmıştır. Standart çalışma parametrelerinin yanı sıra, gelişimsel işaretler, MSS etkileri, çiftleşme ve fertilite için değerlendirmeler yapılmıştır. Her iki cinsiyette vücut ağırlığındaki azalmaya ve erkeklerde prepusyal ayrılmanın gecikmesine (ağırlıktaki azalmayla ilişkili olabilir) dayalı olarak, jüvenil sıçanlarda Etki Gözlenmeyen Düzey 6 mg/kg/gün olarak kabul edilmiştir. Jüvenil hayvanlar, yetişkinlere göre nilotinibe karşı artan bir duyarlılık sergilememiştir. Ek olarak, jüvenil sıçanlardaki toksisite profili, yetişkin sıçanlarda gözlemlenenle benzerdir.
Fototoksisite çalışmaları
Nilotinibin UV-B ve UV-A aralığında ışığı absorbe ettiği ve deriye dağılarak in vitro olarak fototoksik bir potansiyel gösterdiği ortaya konmuştur. Bununla birlikte, in vivo ortamda fototoksisite görülmemiştir. Bu nedenle, nilotinibin hastalarda fotosensitizasyona yol açma riski çok düşük kabul edilmektedir.
6. FARMASÖTİK ÖZELLİKLER
6.1. Yardımcı maddelerin listesi
Kapsül içeriği
Laktoz monohidrat 117,08 mg (inek kaynaklı)
Krospovidon
Poloksamer 188
Susuz koloidal silika/Koloidal silikon dioksit
Magnezyum stearat
Boş kapsül bileşimi
Jelatin (sığır kaynaklı)
Titanyum dioksit (E171)
Demir oksit, sarı (E172)
Demir oksit, kırmızı (E172)
Baskı mürekkebi
Şellak (E904) (böcek kaynaklı)
Demir oksit, siyah (E172)
N-bütil alkol
Propilen glikol
Dehidrate etanol
İzopropil alkol
Amonyum hidroksit
Saf su
6.2. Geçimsizlikler
Yeterli veri yoktur.
6.3. Raf ömrü
36 aydır.
6.4. Saklamaya yönelik özel tedbirler
30°C’nin altındaki oda sıcaklığında ve orijinal ambalajında saklayınız.
6.5. Ambalajın niteliği ve içeriği
PVC/PVDC blisterler.
28 ve 112 kapsül içeren blister ambalaj.
6.6. Beşeri tıbbi üründen arta kalan maddelerin imhası ve diğer özel önlemler
Kullanılmamış olan ürünler ya da atık materyaller “Tıbbi Atıkların Kontrolü Yönetmeliği” ve “Ambalaj Atıklarının Kontrolü Yönetmeliği”’ne uygun olarak imha edilmelidir.
7. RUHSAT SAHİBİ
Novartis Sağlık, Gıda ve Tarım Ürünleri San. ve Tic. A.Ş.
Kavacık/Beykoz/İstanbul
8. RUHSAT NUMARASI
9. İLK RUHSAT TARİHİ/RUHSAT YENİLEME TARİHİ
İlk ruhsat tarihi: 04.11.2011
Ruhsat yenileme tarihi: 07.11.2017