


KISA ÜRÜN BİLGİSİ - KADCYLA 100 MG IV İNFÜZYONLUK ÇÖZELTİ KONSANTRESİ İÇİN TOZ İÇEREN FLAKON
1. BEŞERİ TIBBİ ÜRÜNÜN ADI
KADCYLA 100 mg infüzyonluk çözelti hazırlamada kullanılacak konsantre için toz
Steril, sitotoksik
2. KALİTATİF VE KANTİTATİF BİLEŞİM
Etkin madde: İnfüzyonluk çözelti hazırlamada kullanılacak konsantre için toz içeren her bir flakon 100 mg trastuzumab emtansine içerir.
Sulandırıldıktan sonra her bir flakondaki 5 mL’lik çözelti 20 mg/mL trastuzumab emtansine içerir (bkz. Bölüm 6.6).
Trastuzumab emtansine bir antikor ilaç konjugatıdır ve bir mikrotübül inhibitörü olan DM1’e stabil tiyoeter bağlayıcı MCC (4-[N-maleimidometil] siklohekzan-1-karboksilat) yoluyla kovalent olarak bağlanan, memeli (Çin hamster yumurtalığı) hücre süspansiyon kültüründen rekombinant DNA teknolojisiyle üretilmiş bir hümanize IgG1 monoklonal antikor olan trastuzumabı içerir.
Yardımcı maddeler:
Sodyum hidroksit 0,45 mg/mL
Polisorbat 20 1,1 mg (her bir flakonda)
Yardımcı maddelerin tam listesi için bakınız Bölüm 6.1.
3. FARMASÖTİK FORM
İnfüzyonluk çözelti konsantresi için toz.
Beyaz ila kırık beyaz liyofilize toz.
4. KLİNİK ÖZELLİKLER
4.1. Terapötik endikasyonlar
Metastatik Evre: KADCYLA, daha önce metastatik meme kanseri için trastuzumab ve bir basamak taksan tedavisi almış ve hastalığı sonrasında progresyon göstermiş, HER-2/neu testi immunhistokimyasal olarak 3+ (+++) veya FISH/SISH/CISH pozitif olan metastatik meme kanseri hastalarında kurtarma tedavisinde tek ajan olarak progresyona kadar endikedir. Progresyon sonrası tek ajan veya kombinasyon tedavisinin bir parçası olarak kullanılamaz.
Erken Evre: KADCYLA’nın, HER-2/neu testi immunhistokimyasal olarak 3+ (+++) veya FISH/SISH/CISH pozitif olan, neoadjuvan olarak yeterli süre (en az 4 kür) taksan ve anti-HER2 tedavi almış ve cerrahi sonrasında patolojik incelemede memede 1 cm’in üzerinde invaziv rezidü hastalık veya lenf düğümünde invaziv rezidü hastalık mevcut olan erken evre meme kanseri hastalarının adjuvan tedavisinde tek ajan olarak en fazla 14 kür kullanımı endikedir.
4.2. Pozoloji ve uygulama şekli
KADCYLA, yalnızca bir hekim tarafından reçete edilmeli ve kanserli hastaların tedavisinde deneyimli bir sağlık mesleği mensubunun gözetimi altında intravenöz infüzyon olarak uygulanmalıdır (yani alerjik/anafilaktik infüzyon reaksiyonlarını yönetmek için hazır ve tam resüsitasyon olanaklarının hemen kullanılabileceği bir ortamda).
KADCYLA ile tedavi edilen hastalar HER2 pozitif tümör durumuna sahip olmalıdır; bu durum, immünohistokimya (IHK) ile 3+ veya in situ hibridizasyonda (ISH) veya CE işaretli bir In Vitro Tanı Cihazı (IVD) tarafından değerlendirilen floresan in situ hibridizasyonda ≥ 2,0 oranıyla tanımlanır. CE işaretli bir IVD bulunmadığı takdirde HER2 durumu, valide edilmiş alternatif bir test ile değerlendirilmelidir.
Medikasyon hatalarını önlemek amacıyla, hazırlanan ve uygulanan tıbbi ürünün trastuzumab içeren başka bir ürün (trastuzumab veya trastuzumab deruxtecan vb.) değil, KADCYLA (trastuzumab emtansine) olduğundan emin olmak için flakon etiketlerinin kontrol edilmesi önemlidir.
Pozoloji/uygulama sıklığı ve süresi:
KADCYLA’nın önerilen dozu 3 haftada bir (21 günlük siklus) intravenöz infüzyon olarak uygulanan 3,6 mg/kg vücut ağırlığıdır.
Başlangıç dozu, 90 dakikalık bir intravenöz infüzyon olarak uygulanmalıdır. Hastalar infüzyon sırasında ve infüzyondan sonra en az 90 dakika boyunca ateş, üşüme veya infüzyonla ilişkili diğer reaksiyonlar açısından gözlenmelidir. İnfüzyon bölgesi, uygulama sırasındaki olası subkutan infiltrasyon açısından yakından izlenmelidir. Pazarlama sonrasında, gecikmiş epidermal hasar ve ekstravazasyon sonrası nekroz vakaları gözlenmiştir (bkz. Bölüm 4.4 ve 4.8).
Eğer önceki infüzyon iyi tolere edilmişse, KADCYLA’nın sonraki dozları 30 dakikalık infüzyonlar şeklinde uygulanabilir. Hastalar infüzyon sırasında ve infüzyondan sonra en az 30 dakika boyunca gözlenmelidir.
Hastada infüzyonla ilişkili semptomlar gelişmesi durumunda KADCYLA’nın infüzyon hızı yavaşlatılmalı veya infüzyona ara verilmelidir (bkz. Bölüm 4.4 ve 4.8). Yaşamı tehdit eden infüzyon reaksiyonlarında KADCYLA sonlandırılmalıdır.
Erken evre meme kanseri (eEMK)
Hastalar, hastalık rekürensi ya da yönetilemeyen toksisite olmadıkça toplam 14 siklus tedavi almalıdır.
Metastatik Meme Kanseri (MMK)
Hastalar, progresyona ya da yönetilemeyen toksisiteye kadar tedavi almalıdır.
Doz modifikasyonu
Semptomatik advers reaksiyonların tedavisi, metinde ve Tablo 1 ile 2’de sunulan kılavuzlar uyarınca trastuzumab emtansine tedavisine geçici olarak ara verilmesini, dozun azaltılmasını veya tedavinin sonlandırılmasını gerektirebilir.
Trastuzumab emtansine dozu, doz azaltıldıktan sonra yeniden yükseltilmemelidir.
Tablo 1 Doz azaltma planı
Doz azaltma planı (Başlangıç dozu 3,6 mg/kg’dır) | Uygulanması gereken doz |
|---|---|
| İlk doz azaltması | 3 mg/kg |
| İkinci doz azaltması | 2,4 mg/kg |
| Daha fazla doz azaltması gereksinimi | Tedaviyi sonlandırınız |
Tablo 2 Doz modifikasyon kılavuzu
| Erken Evre Meme Kanseri (eEMK) Hastaları için Doz Modifikasyonu | ||
|---|---|---|
| İstenmeyen etki | Derece | Tedavi değişikliği |
| Trombositopeni | Planlanan tedavi gününde Derece 2-3 (25.000 ila <75.000/mm3 trombosit) | Trombosit sayısı Derece ≤1 (yani ≥75.000/mm3 trombosit) olana kadar trastuzumab emtansine uygulamayınız ve daha sonra aynı doz ile tedavi ediniz. Trombositopeni nedeniyle iki doz erteleme gerekiyorsa dozu azaltmayı düşününüz. |
Herhangi bir zamanda Derece 4 <25.000/mm3 trombosit | Trombosit sayısı Derece ≤1 (yani ≥75.000/mm3 trombosit) olana kadar trastuzumab emtansine uygulamayınız ve daha sonra dozu azaltınız. | |
| Artmış Alanin Transaminaz (ALT) | Derece 2-3 (planlanan tedavi gününde >3 ila ≤20 x NÜS) | ALT değeri Derece ≤1 olana kadar trastuzumab emtansine uygulamayınız ve daha sonra dozu azaltınız. |
Derece 4 (herhangi bir zamanda >20 x NÜS) | Trastuzumab emtansine tedavisini sonlandırınız. | |
| Artmış Aspartat Transaminaz (AST) | Derece 2 (planlanan tedavi gününde >3 ile ≤5 x NÜS) | AST değeri Derece ≤1 olana kadar trastuzumab emtansine uygulamayınız ve daha sonra aynı doz ile devam ediniz. |
Derece 3 (planlanan tedavi gününde >5 ila ≤20 x NÜS) | AST değeri Derece ≤1 olana kadar trastuzumab emtansine uygulamayınız ve daha sonra dozu azaltınız. | |
Derece 4 (herhangi bir zamanda >20 x NÜS) | Trastuzumab emtansine tedavisini sonlandırınız. | |
| Hiperbilirubinemi | Total bilirubin | Total bilirubin değeri ≤1 x |
| planlanan tedavi gününde >1 ila ≤2 x NÜS | NÜS olana kadar trastuzumab emtansine uygulamayınız ve daha sonra dozu azaltınız. | |
Total bilirubin herhangi bir zamanda >2 x NÜS | Trastuzumab emtansine tedavisini sonlandırınız. | |
| İlaca Bağlı Karaciğer Hasarı | Serum transaminaz >3 x NÜS ve eşlik eden toplam bilirubin >2 x NÜS | Karaciğer enzimlerinin ve bilirubinin yükselmesine neden olabiliecek başka bir olası neden yoksa (örn; karaciğer metastazı ya da birlikte kullanılan ilaç) trastuzumab emtansine tedavisini kalıcı olarak kesiniz. |
| Nodüler Rejeneratif Hiperplazi (NRH) | Tüm derecelerde | Trastuzumab emtansine tedavisini kalıcı olarak kesiniz. |
| Periferik Nöropati | Derece 3-4 | ≤Derece 2’ye gerileyene kadar trastuzumab emtansine kullanmayınız. |
| Sol Ventrikül Disfonksiyonu | SVEF <%45 | Trastuzumab emtansine uygulamayınız. SVEF değerlendirmesini 3 hafta içinde tekrarlayınız. SVEF’in <%45 olduğu doğrulanırsa, trastuzumab emtansine tedavisini sonlandırınız. |
| SVEF %45 ila <%50 ve başlangıca* göre azalma ≥%10 puan | Trastuzumab emtansine uygulamayınız. SVEF değerlendirmesini 3 hafta içinde tekrarlayınız. Eğer, SVEF <%50 olarak kalırsa ve başlangıca göre <%10 puan içerisinde düzelmemişse trastuzumab emtansine tedavisini sonlandırınız. | |
| SVEF %45 ila <%50 ve başlangıca* göre azalma <%10 puan | Trastuzumab emtansine tedavisine devam ediniz. SVEF değerlendirmesini 3 hafta içinde tekrarlayınız. | |
| SVEF ≥%50 | Trastuzumab emtansine tedavisine devam ediniz. | |
| Kalp Yetmezliği | Semptomatik KKY, Derece | Trastuzumab emtansine |
| 3-4 SVSD ya da Derece 3-4 kalp yetmezliği ya da SVEF <%45 eşlik ettiği Derece 2 kalp yetmezliği | tedavisini sonlandırınız. | ||
| Pulmoner Toksisite | İnterstisyel akciğer hastalığı (İAH) ya da pnömoni | Trastuzumab emtansine tedavisini kalıcı olarak kesiniz. | |
| Radyoterapiye Bağlı Pnömoni | Derece 2 | Standart tedaviler ile iyileşme sağlanamıyorsa trastuzumab emtansine tedavisini sonlandırınız. | |
| Derece 3-4 | Trastuzumab emtansine tedavisini sonlandırınız. | ||
| Metastatik Evre Meme Kanseri (MMK) Hastaları için Doz Modifikasyonu | |||
| İstenmeyen etki | Derece | Tedavi değişikliği | |
| Trombositopeni | Derece 3 (25.000 ila <50.000/mm3 trombosit) | Trombosit sayısı Derece ≤1 (yani ≥75.000/mm3 trombosit) olana kadar trastuzumab emtansine uygulamayınız ve daha sonra aynı doz ile tedavi ediniz. | |
Derece 4 (<25.000/mm3 trombosit) | Trombosit sayısı Derece ≤1 (yani ≥75.000/mm3 trombosit) olana kadar trastuzumab emtansine uygulamayınız ve daha sonra dozu azaltınız. | ||
| Artmış Transaminaz (AST/ALT) | Derece 2 (>2,5 ila ≤5 × NÜS) | Aynı doz ile tedaviye devam ediniz. | |
Derece 3 (>5 ila ≤20 × NÜS) | AST/ALT Derece ≤2 olana kadar trastuzumab emtansine uygulamayınız ve daha sonra dozu azaltınız. | ||
Derece 4 (>20 ×NÜS) | Trastuzumab emtansine tedavisini sonlandırınız. | ||
| Hiperbilirubinemi | Derece 2 (>1,5 ila ≤3 × NÜS) | Total bilirubin Derece ≤1 olana kadar trastuzumab emtansine uygulamayınız ve sonra aynı doz ile devam ediniz. | |
Derece 3 (>3 ila ≤10 × NÜS) | Total bilirubin Derece ≤1 olana kadar trastuzumab emtansine uygulamayınız ve daha sonra dozu azaltınız. | ||
Derece 4 (>10 × NÜS) | Trastuzumab emtansine tedavisini sonlandırınız. | ||
| İlaca Bağlı Karaciğer Hasarı | Serum transaminaz >3 × NÜS ve eşlik eden total bilirubin >2 × NÜS | Karaciğer enzimlerinin ve bilirubinin yükselmesine neden olabilecek başka bir olası neden yoksa (örn; | |
| karaciğer metastazı ya da birlikte kullanılan ilaç) trastuzumab emtansine tedavisini kalıcı olarak kesiniz. | ||
| Nodüler Rejeneratif Hiperplazi (NRH) | Tüm dereceler | Trastuzumab emtansine tedavisini kalıcı olarak kesiniz. |
| Sol Ventriküler Disfonksiyon | Semptomatik KKY | Trastuzumab emtansine tedavisini sonlandırınız. |
| SVEF<%40 | Trastuzumab emtansine uygulamayınız. SVEF değerlendirmesini 3 hafta içinde tekrarlayınız. SVEF’in <%40 olduğu doğrulanırsa, trastuzumab emtansine tedavisini sonlandırınız. | |
| SVEF %40 ila <%45 ve başlangıca göre azalma ≥%10 puan* | Trastuzumab emtansine uygulamayınız. SVEF değerlendirmesini 3 hafta içinde tekrarlayınız. Eğer, SVEF başlangıca göre %10 puan içerisinde düzelmemişse trastuzumab emtansine tedavisini sonlandırınız. | |
| SVEF %40 ila <%45 ve başlangıca* göre azalma <%10 puan | Trastuzumab emtansine tedavisine devam ediniz. SVEF değerlendirmesini 3 hafta içinde tekrarlayınız | |
| SVEF ≥%45 | Trastuzumab emtansine tedavisine devam ediniz. | |
| Periferik Nöropati | Derece 3 - 4 | ≤ Derece 2’ye çözümlenene kadar trastuzumab emtansine uygulamayınız. |
| Pulmoner Toksisite | İnterstisyel akciğer hastalığı (İAH) veya pnömoni | Trastuzumab emtansine tedavisini kalıcı olarak kesiniz. |
ALT = alanin transaminaz; AST = aspartat transaminaz; KKY= konjestif kalp yetmezliği; SVEF = sol ventrikül ejeksiyon fraksiyonu; SVSD= sol ventrikül sistolik disfonksiyonu; NÜS= normalin üst limiti
*Trastuzumab emtansine tedavisine başlamadan önce
Geciken veya Atlanan Doz
Eğer planlanmış bir doz atlanırsa, bu doz mümkün olan en kısa sürede uygulanmalıdır; planlanmış bir sonraki siklusa kadar beklemeyiniz. Uygulama planı, dozlar arasında 3 hafta olacak şekilde ayarlanmalıdır. Sonraki doz, yukarıdaki doz uygulama tavsiyelerine uygun olarak uygulanmalıdır.
Uygulama şekli:
KADCYLA, bir sağlık mesleği mensubu tarafından sulandırılmalı, seyreltilmeli ve intravenöz infüzyon olarak uygulanmalıdır. İntravenöz yükleme veya bolus olarak uygulanmamalıdır.
Uygulama öncesi sulandırma ve seyreltme talimatları için bkz. Bölüm 6.6.
Özel popülasyonlara ilişkin ek bilgiler:
Geriyatrik popülasyon:
≥65 yaşındaki hastalarda doz ayarlaması gerekli değildir. Bu alt grupta veriler sınırlı olduğundan ≥75 yaşındaki hastalarda güvenliliği ve etkililiği belirlemek için yeterli veri bulunmamaktadır. Bununla birlikte ≥65 yaşındaki hastalar için, MO28231 çalışmasında 345 hasta ile yapılan alt grup analizi, Derece 3, 4 ve 5 AO’lar (Advers Olaylar), CAO’lar (Ciddi Advers Olaylar) ve tedaviye ara verilmesine/tedavinin kesilmesine neden olan AO'larda artmış eğilim göstermektedir, ancak ilaçla ilişkili Derece 3 ve üzeri AO'ların insidansı benzerdir.
Popülasyon farmakokinetik analizi, yaşın trastuzumab emtansine’in farmakokinetiği üzerinde klinik olarak anlamlı bir etkisi olmadığını göstermektedir (bkz. Bölüm 5.1 ve 5.2).
Böbrek yetmezliği:
Hafif ila orta düzeyde böbrek yetmezliği olan hastalarda başlangıç dozunda ayarlama yapılması gerekli değildir (bkz. Bölüm 5.2). Yetersiz veri nedeniyle, şiddetli böbrek yetmezliği olan hastalarda doz ayarlamasına ilişkin potansiyel gereklilik saptanamamaktadır; bu yüzden şiddetli böbrek yetmezliği olan hastalar dikkatlice izlenmelidir.
Karaciğer yetmezliği:
Hafif ila orta düzeyde karaciğer yetmezliği olan hastalarda başlangıç dozu ayarlanması gerekli değildir. Şiddetli karaciğer yetmezliği olan hastalarda trastuzumab emtansine incelenmemiştir. Trastuzumab emtansine ile gözlenen bilinen hepatotoksisite nedeniyle, karaciğer yetmezliği olan hastaların tedavisinde dikkatli olunmalıdır (bkz. Bölüm 4.4 ve 5.2).
Pediyatrik popülasyon:
Pediyatrik popülasyonda meme kanseri endikasyonu için ilgili kullanım olmadığından, çocuklarda ve 18 yaşın altındaki adolesanlarda güvenlilik ve etkililik belirlenmemiştir.
Periferik nöropati
Derece 3 veya 4 periferik nöropati olan hastalarda Derece ≤2’ye düzelene kadar KADCYLA tedavisi geçici olarak sonlandırılmalıdır. Tekrar tedaviye başlandığında doz azaltma planına göre dozun azaltılması düşünülebilir (bkz. Tablo 1).
4.3. Kontrendikasyonlar
Etkin maddeye veya Bölüm 6.1’de listelenmiş yardımcı maddelerden herhangi birine karşı aşırı duyarlılığı olduğu bilinen hastalarda kontrendikedir.
4.4. Özel kullanım uyarıları ve önlemleri
Biyoteknolojik ürünlerin takip edilebilirliğinin sağlanması için uygulanan ürünün ticari ismi ve seri numarası mutlaka hasta dosyasına kaydedilmelidir..
Medikasyon hatalarını önlemek amacıyla, hazırlanan ve uygulanan tıbbi ürünün trastuzumab içeren başka bir ürün (trastuzumab veya trastuzumab deruxtecan vb.) değil KADCYLA (trastuzumab emtansine) olduğundan emin olmak için flakon etiketlerinin kontrol edilmesi önemlidir.
Trombositopeni
KADCYLA ile trombositopeni veya trombosit sayısında azalma yaygın olarak bildirilmiş ve bunlar tedavinin kesilmesine, doz azaltımına ve doz kesilmesine yol açan en yaygın advers reaksiyonlar olmuştur (bkz. Bölüm 4.8). Klinik çalışmalarda Asyalı hastalarda trombositopeni insidansının ve şiddetinin daha yüksek olduğu görülmüştür (bkz. Bölüm 4.8)
Her KADCYLA dozundan önce trombosit sayısının izlenmesi önerilir. Trombositopenisi olan hastalar (≤100.000/mm3) ve antikoagülan tedavi (örn. varfarin, heparin, düşük moleküler ağırlıklı heparinler) alan hastalar KADCYLA tedavisi uygulanırken yakından izlenmelidir. KADCYLA, tedaviye başlanmadan önce trombosit sayısı ≤100.000/mm3 olan hastalarda incelenmemiştir. Trombosit sayısının Derece 3’e veya daha fazla (<50.000/mm3) azaldığı vakalarda trombosit sayısı Derece 1’e (≥75.000/mm3) düzelmeden KADCYLA uygulanmaz (bkz. Bölüm 4.2).
Hemoraji
KADCYLA ile tedavi sırasında, merkezi sinir sistemi, solunum ve gastrointestinal hemorajiler dâhil olmak üzere hemorajik vakalar bildirilmiştir. Bu kanamaların bazıları ölümle sonuçlanmıştır. Gözlemlenen vakaların bazılarında hastalarda trombositopeni görüldüğü ve bazılarının eşzamanlı olarak anti-koagülan veya antiplatelet tedavi aldıkları; diğer hastalarda ise bilinen ek risk faktörü bulunmadığı bildirilmiştir. Bu tür ilaçlarla birlikte kullanım medikal olarak gerekliyse, kullanım sırasında dikkat edilmeli ve ek gözlem yapılması düşünülmelidir.
Hepatotoksisite
Klinik çalışmalarda KADCYLA tedavisi sırasında, ağırlıklı olarak serum transaminazların konsantrasyonlarında asemptomatik artışlar şeklinde (Derece 1-4 transaminit) hepatotoksisite gözlenmiştir (bkz. Bölüm 4.8). Transaminaz yükselmeleri, tedavi uygulamasından sonraki 8. günde pik yükselmesi ile genelde geçici olmuş ve ardından bir sonraki siklustan önce Derece 1 veya altına gerileyerek düzelmiştir. Transaminazlar üzerinde kümülatif bir etki de gözlenmiştir (Derece 1-2 ALT/AST anormallikleri olan hastaların oranı birbirini takip eden sikluslar ile artmıştır).
Transaminaz düzeyleri yükselmiş hastalar, vakaların büyük bir kısmında KADCYLA’nın son dozundan sonraki 30 gün içerisinde Derece 1’e veya normal düzeylere iyileşmiştir (bkz. Bölüm 4.8).
KADCYLA ile tedavi edilen hastalarda karaciğerin nodüler rejeneratif hiperplazisi (NRH) dahil ve bazıları ilacın neden olduğu karaciğer hasarına bağlı olarak ölümcül bir sonuca neden olan ciddi hepatobiliyer bozukluklar gözlenmiştir. Gözlenen vakalar, komorbiditelerden ve/veya hepatotoksik potansiyeli olduğu bilinen eş zamanlı tıbbi ürünlerden de kaynaklanıyor olabilir.
Tedaviye başlamadan ve her dozdan önce, karaciğer fonksiyonu izlenmelidir. Başlangıçta ALT yükselmesi (örneğin karaciğer metastazından dolayı) olan hastalar, Derece 3-5 hepatik olay veya karaciğer fonksiyon testi artışı açısından daha yüksek riskli karaciğer hasarına yatkın olabilirler. Serum transaminazlarında ve total bilirubinde artış için doz azaltılması veya sonlandırılması Bölüm 4.2’de belirtilmektedir.
KADCYLA ile tedavi edilen hastalarda karaciğer biyopsilerinde, karaciğer nodüler rejeneratif hiperplazisi (NRH) olan vakalar tespit edilmiştir. NRH nadir görülen, hepatik parankimin küçük rejeneratif nodüllere yaygın benign dönüşümüyle karakterize bir karaciğer hastalığıdır; NRH, sirotik olmayan portal hipertansiyona yol açabilir. NRH tanısı yalnızca histopatoloji yoluyla doğrulanabilir. NRH, portal hipertansiyon klinik semptomları ve/veya karaciğerin bilgisayarlı tomografi (BT) taramasında görülen siroz benzeri yapıları olan ancak transaminaz düzeyleri normal ve diğer siroz belirtileri bulunmayan tüm hastalarda düşünülmelidir. NRH tanısı konulursa KADCYLA tedavisi süresiz olarak sonlandırılmalıdır.
KADCYLA, tedaviye başlanmadan önce serum transaminazları >2,5 x NÜS veya total bilirubin >1,5 x NÜS olan hastalarda incelenmemiştir. Serum transaminazları >3 x NÜS veya eş zamanlı total bilirubini >2 x NÜS olan hastalarda tedavi süresiz olarak sonlandırılmalıdır. Karaciğer yetmezliği olan hastaların tedavisinde dikkatli olunmalıdır. (bkz. Bölüm 4.2 ve 5.2).
Nörotoksisite
KADCYLA ile yapılan klinik çalışmalarda, esasen Derece 1 ve başlıca duyusal olmak üzere, periferik nöropati bildirilmiştir. Başlangıçta Derece ≥3 periferik nöropatisi olan MMK hastaları ve Derece ≥2 periferik nöropatisi olan eEMK hastaları klinik çalışmalara dahil edilmemiştir. Derece 3 veya 4 periferik nöropatisi olan hastalarda, semptomlar geçene kadar veya Derece ≤2’ye düzelene kadar, KADCYLA tedavisi geçici olarak sonlandırılmalıdır. Hastalar, nörotoksisite belirtileri/semptomları açısından düzenli şekilde klinik olarak izlenmelidir.
Sol ventrikül disfonksiyonu
KADCYLA tedavisi uygulanan hastalar, sol ventrikül disfonksiyonu gelişimi açısından yüksek risk altındadır. KADCYLA tedavisi uygulanan hastalarda sol ventrikül ejeksiyon fraksiyonu (SVEF) <%40 olarak gözlenmiştir ve bu nedenle semptomatik konjestif kalp yetmezliği (KKY) potansiyel bir risktir (bkz. Bölüm 4.8). Bir kardiyak olay için ve trastuzumab tedavisinin uygulandığı adjuvan meme kanseri çalışmalarında tanımlanan genel risk faktörleri arasında ileri yaş (>50 yaş), düşük başlangıç SVEF değerleri (<%55), adjuvan olarak paklitaksel kullanımından önce veya sonra düşük SVEF düzeyleri, önceden veya eş zamanlı olarak antihipertansif ilaç kullanımı, önceden bir antrasiklin ile yapılan tedavi ve yüksek vücut kitle indeksi (>25 kg/m2) yer almaktadır.
Tedaviye başlanmadan önce ve tedavi boyunca da düzenli aralıklarla (örn. üç ayda bir) standart kardiyak fonksiyon testi (ekokardiyogram veya MUGA (multigated acquisition)) yapılmalıdır. Sol ventrikül disfonksiyonu vakalarında doz uygulaması ertelenmeli veya gerektiği durumda tedavi kesilmelidir (bkz. Bölüm 4.2). Klinik çalışmalarda hastaların başlangıçtaki SVEF düzeyi ≥%50 şeklinde olmuştur. Konjestif kalp yetmezliği (KKY), tedavi gerektiren ciddi kardiyak aritmi, 6 aylık randomizasyon içerisinde miyokard enfarktüsü veya stabil olmayan anjina ya da ilerlemiş maligniteye bağlı istirahat halinde mevcut dispne öyküsü olan hastalar klinik çalışmalara dahil edilmemiştir. Gerçek yaşam koşullarında başlangıç SVEF’i %40-49 olan MMK hastalarının bir gözlemsel çalışmasında (BO39807), başlangıca göre >%10 SVEF düşüşü ve/veya KKY olayları gözlenmiştir. Düşük SVEF’li MMK hastalarında trastuzumab emtansine uygulama kararı, ancak dikkatli bir fayda risk değerlendirmesinden sonra verilmeli ve bu hastalarda kardiyak fonksiyon yakından izlenmelidir (bkz. Bölüm 4.8).
Pulmoner toksisite
KADCYLA klinik çalışmalarında, bazıları akut solunum güçlüğü sendromuna veya fatal sonuçlara neden olan, pnömoninin de dahil olduğu interstisyel akciğer hastalığı (İAH) vakaları bildirilmiştir (bkz. Bölüm 4.8). Belirti ve bulgular arasında dispne, öksürük, halsizlik ve pulmoner infiltratlar vardır.
≥ Derece 3 veya Derece 2 için standart tedaviye yanıt vermeyen KADCYLA tedavisinin kalıcı olarak kesilmesi gereken adjuvan radyasyon pnömonisi dışında, İAH veya pnömoni tanısı konulan hastalarda KADCYLA tedavisinin süresiz olarak sonlandırılması önerilir (bkz. Bölüm 4.2).
İlerlemiş malignite komplikasyonları, komorbiditeler ve eş zamanlı pulmoner radyasyon tedavisi nedeniyle istirahat halindeki dispnesi olan hastalar pulmoner olaylar açısından artmış risk altında olabilirler.
İnfüzyon ile ilişkili reaksiyonlar
KADCYLA tedavisi, infüzyonla ilişkili reaksiyonlar (İİR) nedeniyle trastuzumabın süresiz olarak sonlandırıldığı hastalarda incelenmemiştir; bu hastalar için KADCYLA tedavisi önerilmez. Hastalar, özellikle ilk infüzyon sırasında, infüzyonla ilişkili reaksiyonlar açısından yakından gözlenmelidir.
Aşağıda belirtilen semptomların biri veya daha fazlası ile karakterize infüzyonla ilişkili reaksiyonlar (sitokin salınımına bağlı) bildirilmiştir: yüzde kızarıklık, üşüme, pireksi, dispne, hipotansiyon, hırıltı, bronkospazm ve taşikardi. Genelde bu semptomlar şiddetli olmamıştır (bkz. Bölüm 4.8). Pek çok hastada bu reaksiyonlar infüzyon sonlandırıldıktan sonra birkaç saat ile bir gün arasında düzelmiştir. Şiddetli bir İİR görülen hastalarda bulgu ve belirtiler düzelene kadar tedavi kesilmelidir. Tekrar tedaviye başlama kararı, reaksiyonların şiddetinin klinik değerlendirmesine dayanılarak verilmelidir. İnfüzyon ile ilişkili yaşamsal tehlikeli bir reaksiyon durumunda tedavi süresiz olarak sonlandırılmalıdır (bkz. Bölüm 4.2).
Aşırı duyarlılık reaksiyonları
KADCYLA tedavisi, aşırı duyarlılık nedeniyle trastuzumabın süresiz olarak sonlandırıldığı hastalarda incelenmemiştir; bu hastalar için KADCYLA tedavisi önerilmez.
Hastalar, İİR ile aynı klinik tabloyu gösterebilen aşırı duyarlılık/alerjik reaksiyonlar için yakından gözlenmelidir. KADCYLA ile yapılan klinik çalışmalarda ciddi, anafilaktik reaksiyonlar gözlenmiştir. Bu tür reaksiyonların tedavisi için ilaçların yanı sıra acil durum ekipmanları da hemen kullanılmak üzere mevcut olmalıdır. Gerçek bir aşırı duyarlılık reaksiyonu durumunda (reaksiyon şiddetinin izleyen infüzyonlarla arttığı durum) KADCYLA tedavisi süresiz olarak sonlandırılmalıdır.
Enjeksiyon yeri reaksiyonları
İntravenöz enjeksiyon esnasında trastuzumab emtansine’in ekstravazasyonu lokal ağrıya neden olabilir. İstisnai durumlarda şiddetli doku lezyonu ve epidermal nekroz vakaları meydana gelebilir. Ekstravazasyon meydana gelirse infüzyon hemen sonlandırılmalı ve infüzyondan sonraki günler ila haftalar içinde nekroz oluşabileceğinden hasta düzenli olarak muayene edilmelidir.
Yardımcı maddeler
KADCYLA her dozunda 1 mmol (23 mg)’dan daha az sodyum ihtiva eder; yani esasında “sodyum içermediği” kabul edilir.
KADCYLA her flakonda 1,1 mg polisorbat 20 içerir; bu da 0,2 mg/mL’ye eşdeğerdir. Polisorbat 20 alerjik reaksiyonlara neden olabilir.
4.5. Diğer tıbbi ürünler ile etkileşimler ve diğer etkileşim şekilleri
Formal etkileşim çalışmaları yapılmamıştır.
İnsan karaciğer mikrozomlarında yapılan in vitro metabolizma çalışmaları; trastuzumab emtansine’in bir bileşeni olan DM1’in, temel olarak CYP3A4 ve daha düşük oranda CYP3A5 tarafından metabolize edildiğini öne sürmektedir. DM1 maruziyetinde bir artış ve toksisite potansiyelinden dolayı güçlü CYP3A4 inhibitörlerinin (örn. ketokonazol, itrakonazol, klaritromisin, atazanavir, indinavir, nefazodon, nelfinavir, ritonavir, sakuinavir, telitromisin ve vorikonazol) trastuzumab emtansine ile birlikte kullanımından kaçınılmalıdır. CYP3A4’ü inhibe etme potansiyeli olmayan veya çok az olan alternatif tıbbi ürünler düşünülmelidir. Güçlü CYP3A4 inhibitörlerinin kullanımı kaçınılmazsa, güçlü CYP3A4 inhibitörleri dolaşımdan temizlenene kadar (inhibitörlerin yaklaşık 3 eliminasyon yarılanma ömrü) trastuzumab emtansine tedavisinin geciktirilmesi düşünülebilir. Güçlü bir CYP3A4 inhibitörü birlikte uygulandıysa ve trastuzumab emtansine tedavisi geciktirilemediyse, hastalar advers reaksiyonlar açısından yakından izlenmelidir.
Özel popülasyonlara ilişkin ek bilgiler:
Özel popülasyonlara ilişkin herhangi bir etkileşim çalışması yapılmamıştır.
Pediyatrik popülasyon:
Pediyatrik popülasyona ilişkin herhangi bir etkileşim çalışması yapılmamıştır.
4.6. Gebelik ve laktasyon
Genel tavsiye
Gebelik kategorisi: D
Çocuk doğurma potansiyeli bulunan kadınlar/Doğum kontrolü (Kontrasepsiyon):
Çocuk doğurma potansiyeline sahip kadınlar KADCYLA tedavisi sırasında ve son KADCYLA dozunu izleyen 7 ay boyunca etkili bir kontrasepsiyon yöntemi kullanmalıdır. Erkek hastaların veya kadın partnerlerinin de etkili kontrasepsiyon uygulamaları gerekmektedir.
Gebelik dönemi
Gebe kadınlarda KADCYLA kullanımına ilişkin veri bulunmamaktadır. KADCYLA’nın bir bileşeni olan trastuzumab gebe kadınlara uygulandığında, fetüsün zarar görmesine veya ölümüne yol açabilir. Pazarlama sonrası koşullarda trastuzumab alan gebe kadınlarda, bazıları fatal pulmoner hipoplaziyle ilişkili oligohidramniyoz vakaları bildirilmiştir. DM1 ile aynı maytansinoid sınıfıyla yakından ilişkili bir kimyasal eleman olan maytansin ile yapılan hayvan çalışmaları; KADCYLA’nın mikrotübül inhibe edici sitotoksik bileşeni DM1’in, teratojenik ve potansiyel olarak embriyotoksik olmasının beklenebileceğini ileri sürmektedir (bkz. Bölüm 5.3).
KADCYLA’nın gebe kadınlara uygulanması önerilmemektedir ve kadınlar gebe kalmadan önce fetüsün zarar görme potansiyeli hakkında bilgilendirilmelidir. Gebe kalan kadınlar hemen doktorları ile temasa geçmelidir. Eğer gebe bir kadın KADCYLA ile tedavi ediliyorsa, multidisipliner bir ekip tarafından yakın izlem yapılması önerilir.
Laktasyon dönemi
KADCYLA’nın anne sütüne geçip geçmediği bilinmemektedir. Birçok tıbbi ürün anne sütüne geçmesi ve anne sütüyle beslenen bebeklerde ciddi advers reaksiyonlar oluşabilme potansiyeli nedeniyle, KADCYLA tedavisine başlanmadan önce kadınlar emzirmeyi sonlandırmalıdır. Kadınlar, tedaviyi tamamladıktan 7 ay sonra emzirmeye başlayabilirler.
Üreme yeteneği/Fertilite:
KADCYLA ile ile üreme ve gelişimsel toksikoloji çalışmaları yapılmamıştır.
4.7. Araç ve makine kullanımı üzerindeki etkiler
KADCYLA’nın araç ve makine kullanma kapasitesi üzerinde minör bir etkisi vardır.
Halsizlik, baş ağrısı, baş dönmesi ve bulanık görme gibi bildirilen advers reaksiyonların araç ve makine kullanma kapasitesi üzerindeki anlamlılığı bilinmemektedir. İnfüzyon ile ilişkili reaksiyonlar (yüzde kızarıklık, üşüme, pireksi, dispne, hipotansiyon, hırıltı, bronkospazm ve taşikardi) oluşan hastaların, semptomları ortadan kalkana kadar araç ve makine kullanmamaları önerilmelidir.
4.8. İstenmeyen etkiler
Güvenlilik profilinin özeti
KADCYLA’nın güvenliliği klinik çalışmalarda, 2.611 meme kanseri hastasında değerlendirilmiştir. Bu hasta popülasyonunda:
- En yaygın ciddi advers ilaç reaksiyonları (AİR, hastaların %0,5’inden fazla) hemoraji, pireksi, trombositopeni, dispne, karın ağrısı, kas-iskelet ağrısı ve , kusma olmuştur.
- KADCYLA ile en yaygın AİR’ler (≥%25) bulantı, halsizlik, kas-iskelet ağrısı, hemoraji, baş ağrısı, transaminazlarda artış, trombositopeni ve periferik nöropati olmuştur. Bildirilen AİR’lerin çoğu Derece 1 veya 2 olmuştur.
- En yaygın Ulusal Kanser Enstitüsü - Advers Olaylar için Ortak Terminoloji Kriterleri (NCI-CTCAE) Derece ≥3 AİR’ler (>%2) trombositopeni, transaminazlarda artış, anemi, nötropeni, halsizlik ve hipokalemi olmuştur.
Advers reaksiyonların tablo şeklinde listesi
KADCYLA tedavisi uygulanan 2.611 hastadaki AİR’ler Tablo 3’te sunulmaktadır. Bu AİR’ler MedDRA sistem organ sınıfına (SOS) ve sıklık kategorilerine göre aşağıda listelenmiştir. Sıklık kategorileri çok yaygın (≥1/10); yaygın (≥1/100 ila <1/10); yaygın olmayan (≥1/1.000 ila <1/100); seyrek (≥1/10.000 ila <1/1.000); çok seyrek (<1/10.000) ve bilinmiyor (eldeki verilerden hareketle tahmin edilemiyor) şeklinde tanımlanmıştır. Her sıklık grubunda ve SOS’de advers reaksiyonlar azalan ciddiyet sırasıyla sunulmaktadır. AİR’ler, toksisite değerlendirmesi için NCI-CTCAE kullanılarak bildirilmiştir.
Tablo 3 Klinik çalışmalarda KADCYLA tedavisi uygulanan hastalarda AİR’lerin tablo şeklinde listesi
| Sistem Organ Sınıfı | Sıklık | Yan etkiler |
|---|---|---|
| Enfeksiyonlar ve enfestasyonlar | Çok yaygın | İdrar yolu enfeksiyonu |
| Kan ve lenf sistemi hastalıkları | Çok yaygın | Trombositopeni, Anemi |
| Yaygın | Nötropeni, Lökopeni | |
| Bağışıklık sistemi hastalıkları | Yaygın | İlaç aşırı duyarlılığı |
| Metabolizma ve beslenme hastalıkları | Yaygın | Hipokalemi |
| Psikiyatrik hastalıklar | Çok yaygın | Uykusuzluk |
| Sinir sistemi hastalıkları | Çok yaygın | Periferik nöropati, Baş ağrısı |
| Yaygın | Baş dönmesi, Tat alma bozukluğu (Disguzi), Hafıza bozukluğu | |
| Göz hastalıkları | Yaygın | Göz kuruluğu, Konjonktivit, Bulanık görme, Gözyaşı salgısında artış |
| Kardiyak hastalıklar | Yaygın | Sol ventrikül disfonksiyonu |
| Vasküler hastalıklar | Çok yaygın | Kanama |
| Yaygın | Hipertansiyon | |
| Solunum, göğüs bozuklukları ve mediastinal hastalıklar | Çok yaygın | Epistaksis (Burun kanaması), Öksürük, Dispne |
| Yaygın olmayan | Pnömoni (İnterstisyel Akciğer Hastalığı - İAH) | |
| Gastrointestinal hastalıklar | Çok yaygın | Stomatit, İshal, Kusma, Bulantı, Kabızlık, Ağız kuruluğu, Karın ağrısı |
| Yaygın | Dispepsi, Diş eti kanaması | |
| Hepatobilier hastalıklar | Çok yaygın | Transaminazlarda artış |
| Yaygın | Kan alkalin fosfatazında artış, Kan bilirubinde artış | |
| Yaygın olmayan | Hepatotoksisite, Nodüler rejeneratif hiperplazi, Portal hipertansiyon | |
| Seyrek | Karaciğer yetmezliği | |
| Deri ve deri altı doku hastalıkları | Yaygın | Döküntü, Kaşıntı (Pruritus), Alopesi, Tırnak bozukluğu, Palmar-plantar eritrodizestezi sendromu, Ürtiker (Kurdeşen) |
| Kas-iskelet bozuklukları, bağ doku ve kemik hastalıkları | Çok yaygın | Kas-iskelet ağrısı, Artralji, Miyalji |
| Genel bozukluklar ve uygulama bölgesine ilişkin hastalıklar | Çok yaygın | Halsizlik (Yorgunluk), Ateş (Pireksi), Asteni (Güçsüzlük) |
| Yaygın | Periferik ödem, Titreme (Üşüme) | |
| Yaygın olmayan | Enjeksiyon yerinde ekstravazasyon |
| Yaralanma, zehirlenme ve prosedüre bağlı komplikasyonlar | Yaygın | İnfüzyonla ilişkili reaksiyonlar |
|---|---|---|
| Yaygın olmayan | Radyasyon pnömonisi |
Tablo 3, MMK çalışmalarında (N= 1.871; trastuzumab emtansine’in medyan siklus sayısı 10) ve KATHERINE'de (N=740; medyan siklus sayısı 14) genel tedavi döneminden birleştirilmiş verileri göstermektedir.
Seçilmiş advers reaksiyonların açıklanması
Trombositopeni
Trombositopeni veya trombosit sayısında azalma trastuzumab emtansine ile yapılan MMK klinik çalışmalardaki hastaların %24,9’unda bildirilmiş ve bu tedavi kesilmesine yol açan en yaygın advers reaksiyon olmuştur (%2,6). Trastuzumab emtansine ile yapılan eEMK klinik çalışmalarında hastaların %28,6’sında trombositopeni bildirilmiştir ve tüm dereceler ve Derece ≥ 3 için en sık bildirilen advers reaksiyondur ve ayrıca tedavinin sonlandırılmasına (% 4,2), dozun kesilmesine ve doz azaltımına yol açan en yaygın yan etkidir. Bu hastaların çoğunda Derece 1 veya 2 olay (≥50.000/mm3) oluşmuştur; en düşük düzey 8. gün itibariyle oluşmuş ve genellikle, bir sonraki planlanmış dozda Derece 0 veya 1’e (≥75.000/mm3) iyileşmiştir. Klinik çalışmalarda trombositopeni insidansı ve şiddeti Asyalı hastalarda daha yüksek olmuştur. Irktan bağımsız olarak Derece 3 veya 4 olayların (<50.000/mm3) insidansı trastuzumab emtansine ile tedavi edilen MMK hastalarında %8,7, eEMK hastalarında %5.7 olmuştur. Trombositopeniye ilişkin doz modifikasyonları için bkz. Bölüm 4.2 ve 4.4.
Hemoraji
Trastuzumab emtansine ile yapılan MMK klinik çalışmalarında hastaların %34,8'inde hemorajik olaylar bildirilmiştir ve ciddi hemorajik (Derece ≥3) olayların insidansı %2,2'sinde meydana gelmiştir. eEMK klinik çalışmalarında hastaların %29'unda hemorajik olaylar bildirilmiştir ve bir tane Derece 5 olay dahil olmak üzere ciddi hemorajik (Derece ≥3) olayların insidansı %0,4'tür. Gözlemlenen vakaların bazılarında hastalarda trombositopeni görüldüğü; bazılarının eşzamanlı olarak anti-koagülan veya antiplatelet tedavi aldıkları ve diğer hastalarda bilinen ek risk faktörü bulunmadığı bildirilmiştir. Hem eEMK ve hem de MMK çalışmalarında fatal sonuçlare neden olan kanamalar gözlenmiştir.
Transaminazlarda (AST/ALT) artma
Klinik çalışmalarda KADCYLA tedavisi sırasında serum transaminazlarda artma (Derece 1-4) gözlenmiştir (bkz. Bölüm 4.4). Transaminaz artışları genellikle geçici olmuştur. KADCYLA’nın transaminazlar üzerinde kümülatif bir etkisi gözlenmiştir ve genellikle tedavi sonlandırıldığında düzelmiştir. MMK klinik çalışmalarında hastaların %24,2’sinde transaminaz artışı bildirilmiştir. Hastaların %4,2 ve %2,7’sinde sırasıyla Derece 3 veya 4 AST ve ALT artışı bildirilmiştir ve genellikle ilk tedavi sikluslarında oluşmuştur (1-6). eEMK klinik çalışmalarında hastaların %32,6’sında transaminaz artışı bildirilmiştir. Hastaların %1,6’sında Derece 3 veya 4 transaminaz artışı bildirilmiştir. Genellikle Derece ≥3 hepatik olaylar kötü klinik sonuç ile ilişkili olmamıştır; sonraki takip değerleri, hastanın çalışmada kalmasına ve çalışma tedavisini aynı veya daha düşük dozda almaya devam etmesine olanak veren aralıklara düzelme eğiliminde olmuştur. KADCYLA maruziyeti (EAA), KADCYLA maksimum serum konsantrasyonu (Cmaks), toplam trastuzumab maruziyeti (EAA) veya DM1 Cmaks’ı ve transaminazlarda artış arasında ilişki gözlenmemiştir. Transaminaz artışı durumunda doz modifikasyonları için bkz. Bölüm 4.2 ve 4.4.
Sol Ventrikül Disfonksiyonu
Trastuzumab emtansine ile yapılan MMK klinik çalışmalardaki hastaların %2,2’sinde sol ventrikül disfonksiyonu bildirilmiştir. Olayların çoğu, SVEF’de asemptomatik Derece 1 veya 2 azalmalar olmuştur. Derece 3 veya 4 olaylar, MMK hastaların %0,4’ünde bildirilmiştir. Gözlemsel bir çalışmada (BO39807), başlangıçta %40-49 SVEF ile trastuzumab emtansine başlayan MMK hastalarının yaklaşık %22’si (32’de 7), başlangıç ve/veya KKY’den >%10 SVEF düşüşü yaşamıştır; bu hastaların çoğunda başka kardiyovasküler risk faktörleri vardır. eEBC'li hastaların %3'ünde sol ventriküler disfonksiyon meydana gelmiş ve hastaların %0,5'inde Derece 3 görülmüştür ve daha yüksek dereceli olay görülmemiştir. SVEF düşüş olaylarında doz ayarlaması için bkz. Bölüm 4.2 Tablo 2 ve Bölüm 4.4.
Periferik Nöropati
Trastuzumab emtansine’in klinik çalışmalarında, çoğunlukla Derece 1 ve ağırlıklı olarak duyusal olan periferik nöropati bildirilmiştir. MMK'li hastalarda, genel periferik nöropati insidansı %29 ve Derece ≥ 2 için %8,6 olmuştur. eEMK'li hastalarda, genel insidans %32 ve Derece ≥ 2 için %10,1 olmuştur.
İnfüzyon ile ilişkili reaksiyonlar
İnfüzyon ile ilişkili reaksiyonlar aşağıdaki semptomlardan biri veya birkaçı ile karakterizedir: yüzde kızarıklık, üşüme, pireksi, dispne, hipotansiyon, hırıltı, bronkospazm ve taşikardi. İnfüzyon ile ilişkili reaksiyonlar, KADCYLA ile yapılan MMK klinik çalışmalarındaki hastaların %4’ünde bildirilmiş, altı adet Derece 3 olay bildirilirken, Derece 4 olay görülmemiştir. İnfüzyon ile ilişkili reaksiyonlar, eEMK hastaların %1,6’sında bildirilmiş, Derece 3 ve Derece 4 olay görülmemiştir. İnfüzyon ile ilişkili reaksiyonlar, infüzyon bittikten sonra birkaç saatten, bir güne kadar olan sürede düzelmiştir. Klinik çalışmalarda doz ilişkisi gözlenmemiştir. İnfüzyon ile ilişkili reaksiyonların varlığında doz modifikasyonları için bkz. Bölüm 4.2 ve 4.4.
Aşırı duyarlılık reaksiyonları
Aşırı duyarlılık, KADCYLA ile yapılan MMK klinik çalışmalarında hastaların %2,6’sında bildirilmiş, bir Derece 3 ve bir Derece 4 olay bildirilmiştir. Aşırı duyarlılık, eEMK hastaların %2,7’sinde bildirilmiş, hastaların %0,4’ünde Derece 3 olay görülmüştür ve daha yüksek dereceli olay görülmemiştir. Genel olarak, aşırı duyarlılık reaksiyonlarının çoğu hafif veya orta şiddette olmuş ve tedaviyle düzelmiştir. Aşırı duyarlılık reaksiyonları varlığında doz modifikasyonları için bkz. Bölüm 4.2 ve 4.4.
İmmünojenisite
Diğer bütün terapötik proteinlerde olduğu gibi, KADCYLA için de immün yanıt potansiyeli mevcuttur. Yedi klinik çalışmadan toplam 1.243 hasta, KADCYLA’ya karşı anti-terapötik antikor (ATA) yanıtları için birden fazla zaman noktasında test edilmiştir. Doz uygulamasını takiben, hastaların %5,1’ü (64/1.243) bir veya birden fazla doz sonrası zaman noktasında anti-trastuzumab emtansine antikoru açısından pozitif olmuştur. Faz I ve Faz II çalışmalarında, hastaların %6,4'ü (24/376) anti-trastuzumab emtansine antikorları testinde pozitif çıkmıştır. EMILIA çalışmasında (TDM4370g/BO21977), hastaların %5,2'si (24/466) anti-trastuzumab emtansine antikorları testinde pozitif çıkmıştır ve bunların 13'ü nötralize edici antikorlar için de pozitif çıkmıştır. KATHERINE (BO27938) çalışmasında, hastaların %4’ü (16/401) anti-trastuzumab emtansine antikorları testinde pozitif çıkmıştır ve bunların 5'i nötralize edici antikorlar için de pozitif çıkmıştır. İlaca karşı antikorların düşük görülme sıklığı nedeniyle, bu antikorların trastuzumab emtansinin farmakokinetiği, farmakodinamiği, güvenliliği ve/veya etkinliği üzerindeki etkisi bilinmemektedir.
Ekstravazasyon
KADCYLA ile yapılan klinik çalışmalarda, ekstravazasyona sekonder reaksiyonlar gözlenmiştir. Bu reaksiyonlar genellikle hafif ya da orta derecede olmuş ve infüzyon bölgesinde eritem, hassasiyet, deri iritasyonu, ağrı veya şişme şeklinde görülmüştür. Bu reaksiyonlar en sık olarak infüzyonun ilk 24 saati içinde gözlenmiştir. Pazarlama sonrası ortamda, ekstravazasyondan sonra epidermal hasar veya nekroz vakaları infüzyondan sonraki günler ila haftalar içinde istisnai olarak gözlenmiştir. KADCYLA ekstravazasyonu için spesifik tedavi henüz bilinmemektedir (bkz. Bölüm 4.4).
Laboratuvar anormallikleri
Tablo 4 ve 5’te, klinik çalışmalar TDM4370g/BO21977/EMILIA ve BO27938/KATHERINE’de KADCYLA tedavisi uygulanan hastalarda gözlenen laboratuvar anormallikleri gösterilmektedir.
Tablo 4 TDM4370g/BO21977/EMILIA çalışmasında KADCYLA tedavisi uygulanan hastalarda gözlenen laboratuvar anormallikleri
| KADCYLA (N=490) | ||||||||
|---|---|---|---|---|---|---|---|---|
| Parametre | Bütün Dereceler % | Derece 3 (%) | Derece 4 (%) | |||||
| Hepatik | ||||||||
| Artmış bilirubin | 21 | <1 | 0 | |||||
| Artmış AST | 98 | 8 | <1 | |||||
| Artmış ALT | 82 | 5 | <1 | |||||
| Hematolojik | ||||||||
| Azalmış trombosit | 85 | 14 | 3 | |||||
| Azalmış hemoglobin | 63 | 5 | 1 | |||||
| Azalmış nötrofil | 41 | 4 | <1 | |||||
| Potasyum | ||||||||
| Azalmış potasyum | 35 | 3 | <1 | |||||
Tablo 5 BO27938/KATHERINE çalışmasında KADCYLA tedavisi uygulanan hastalarda gözlenen laboratuvar anormallikleri
| KADCYLA (N=740) | ||||||||
|---|---|---|---|---|---|---|---|---|
| Parametre | Bütün Dereceler % | Derece 3 (%) | Derece 4 (%) | |||||
| Hepatik | ||||||||
| Artmış bilirubin | 11 | 0 | 0 | |||||
| Artmış AST | 79 | <1 | 0 | |||||
| Artmış ALT | 55 | <1 | 0 | |||||
| Hematolojik | ||||||||
| Azalmış trombosit | 51 | 4 | 2 | |||||
| Azalmış hemoglobin | 31 | 1 | 0 | |||||
| Azalmış nötrofil | 24 | 1 | 0 | |||||
| Potasyum | ||||||||
| Azalmış potasyum | 26 | 2 | <1 | |||||
Şüpheli advers reaksiyonların raporlanması
Ruhsatlandırma sonrası şüpheli ilaç advers reaksiyonlarının raporlanması büyük önem taşımaktadır. Raporlama yapılması, ilacın yarar/risk dengesinin sürekli olarak izlenmesine olanak sağlar. Sağlık mesleği mensuplarının herhangi bir şüpheli advers reaksiyonu Türkiye
Farmakovijilans Merkezi’ne (TÜFAM) bildirmeleri gerekmektedir (www.titck.gov.tr; e-posta: tufam@titck.gov.tr; tel: 0 800 314 00 08; faks:0 312 218 35 99).
4.9. Doz aşımı
KADCYLA doz aşımı için bilinen bir antidot yoktur. Doz aşımında hasta, advers reaksiyonların bulgu veya belirtileri açısından ve uygun semptomatik tedavinin uygulanması için yakından izlenmelidir. Büyük bölümü trombositopeni ile ilişkili olmak üzere, KADCYLA tedavisi ile doz aşımı vakaları bildirilmiştir ve bir ölüm meydana gelmiştir. Fatal vakada hasta yanlışlıkla 6 mg/kg KADCYLA almış ve doz aşımından yaklaşık 3 hafta sonra ölmüştür; KADCYLA ile nedensellik ilişkisi bulunmamıştır.
5. FARMAKOLOJİK ÖZELLİKLER
5.1. Farmakodinamik özellikler
Farmakoterapötik grup: Antineoplastik ajan, monoklonal antikorlar ve antikor ilaç konjugatları, HER2 (İnsan Epidermal Büyüme Faktörü Reseptörü 2) inhibitörleri
ATC kodu: L01FD03
Etki mekanizması
KADCYLA, trastuzumab emtansine; mikrotübül inhibitörü DM1’e (bir maytansin türevi) stabil tiyoeter bağlayıcı MCC (4-[N-maleimidometil] siklohekzan-1-karboksilat) yoluyla kovalent olarak bağlanan hümanize anti-HER2 IgG1, trastuzumabı içeren HER2 hedefli bir antikor-ilaç konjugatıdır. Emtansine, MCC-DM1 kompleksini belirtir. Her trastuzumab molekülüne, ortalama 3,5 DM1 molekülü konjugedir.
DM1’in trastuzumaba konjugasyonu, HER2 aşırı eksprese eden tümör hücreleri için sitotoksik ajanın seçiciliğini sağlar, böylelikle DM1’in doğrudan malign hücrelere intraselüler iletimini arttırır. HER2’ye bağlandıktan sonra trastuzumab emtansine, reseptör aracılı şekilde hücre içine alınır ve ardından lizozomal yıkıma uğrar, bunun sonucunda DM1 içeren sitotoksik katabolitler (primer olarak lizin-MCC-DM1) serbest bırakılır.
KADCYLA hem trastuzumabın hem de DM1’in etki mekanizmalarına sahiptir:
- KADCYLA, trastuzumab gibi, HER2 ekstraselüler alanında (ECD) IV alanına ve yanı sıra Fcγ reseptörlerine ve kompleman C1q’ya bağlanır. Ek olarak KADCYLA, trastuzumab gibi, HER2 aşırı eksprese eden insan meme kanseri hücrelerinde HER2 ECD dökülmesini inhibe eder, fosfatidilinositol 3-kinaz (PI3-K) yolağından sinyal iletimini inhibe eder ve antikora bağımlı hücre aracılı sitotoksisiteye (ADCC) aracılık eder.
- KADCYLA’nın sitotoksik bileşeni DM1, tübüline bağlanır. Tübülin polimerizasyonunu inhibe ederek hem DM1 hem de KADCYLA hücrelerin, hücre siklusunun G2/M fazında kalmalarına yol açar ve sonunda apoptotik hücre ölümünü sağlar. İn vitro sitotoksik tayinlerden elde edilen bulgular, DM1’in taksanlardan ve vinka alkaloidlerden 20-200 kat daha güçlü olduğunu göstermektedir.
- MCC bağlayıcı, plazmada çok düşük seviyelerde serbest DM1 saptanmasıyla gösterildiği üzere, sistemik salınımı sınırlamak ve DM1’in hedeflenmiş iletimini arttırmak için tasarlanmıştır.
Klinik etkililik
Erken Evre Meme Kanseri
BO27938 (KATHERINE)
BO27938 (KATHERINE), kemoterapi ve HER2 hedefli tedaviyi içeren preoperatif sistemik tedavinin tamamlanmasını takiben memede ve/veya aksiller lenf düğümlerinde rezidüel invazif tümörü olan HER2 pozitif, erken meme kanseri olan 1.486 hastayı (patolojik tam yanıt (pTY) elde etmemiş hastalar) içeren randomize, çok merkezli, açık etiketli bir çalışmadır. Hastaların geçmişte birden fazla HER2 hedefli tedavi almış olmalarına izin verilmiştir. Hastalar, yerel kılavuzlara göre çalışma tedavisi ile eş zamanlı radyoterapi ve/veya hormon tedavisi almıştır. Meme tümörü örneklerinin, bir merkezi laboratuvarda belirlenen 3+ IHC veya ISH amplifikasyon oranı ≥ 2 olarak tanımlanan HER2 aşırı ekspresyonunu göstermesi gerekmiştir. Hastalar, trastuzumab veya trastuzumab emtansine almak üzere randomize edilmiştir (1:1). Randomizasyon, başvuru sırasındaki klinik evre (ameliyat edilebilir ve ameliyat edilemez), hormon reseptör durumu, ameliyat öncesi HER2’ye yönelik tedavi (trastuzumab, trastuzumab artı HER2’ye yönelik ek ajan[lar]) ve ameliyat öncesi tedaviden sonra değerlendirilen patolojik nodal duruma göre katmanlandırılmıştır.
Trastuzumab emtansine, 21 günlük bir siklusun 1. gününde 3,6 mg/kg dozda intravenöz olarak verilmiştir. Trastuzumab, 21 günlük bir siklusun 1. gününde 6 mg/kg intravenöz olarak verilmiştir. Hastalar trastuzumab emtansine veya trastuzumab ile hastalığın nüksetmesi, onayın geri çekilmesi veya kabul edilemez toksisite durumları oluşmadıkça (hangisi önce meydana gelirse) toplam 14 siklus boyunca tedavi edilmiştir. Trastuzumab emtansine tedavisini bırakan hastalar, toksisite değerlendirmelerine ve araştırmacının takdirine bağlı olarak uygun olması halinde trastuzumab ile 14 siklus olarak amaçlanan HER2’ye yönelik çalışma tedavisi süresini tamamlayabilmiştir.
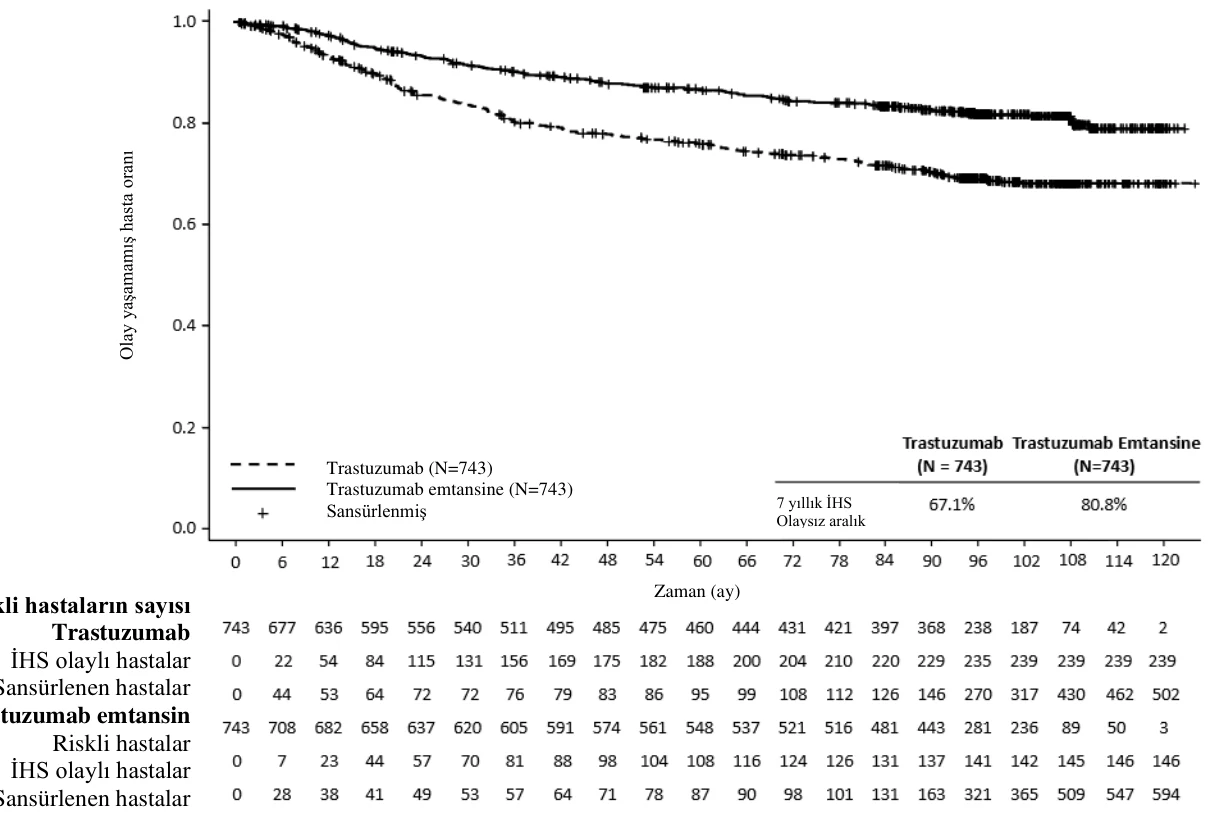
Çalışmanın birincil etkililik sonlanım noktası, İnvazif Hastalıksız Sağkalım (İHS) olmuştur. İHS, randomizasyon tarihinden ipsilateral invazif meme tümörü nüksü, ipsilateral lokal veya bölgesel invazif meme kanseri nüksü, uzak nüks, kontralateral invazif meme kanseri veya herhangi bir nedenden ölümün ilk ortaya çıkışına kadar geçen süre olarak tanımlanmıştır. Ek sonlanım noktaları, ikinci birincil meme dışı kanser, hastalıksız sağkalım (HS), genel sağkalım (GS) ve uzak nükssüz aralık (UNA) dahil olmak üzere İHS’yi içermiştir.
Hastaların demografik özellikleri ve başlangıçtaki tümör özellikleri tedavi kolları arasında dengeli olmuştur. Ortalama yaş yaklaşık 49 yıl olup (23-80 yaş aralığı) hastaların %72,8’i Beyaz, %8,7’si Asyalı ve %2,7’si Siyah veya Afrikalı Amerikalıdır. Beş hasta hariç tümü kadındır; Trastuzumab kolunda 3 erkek ve trastuzumab emtansine kolunda 2 erkek yer almıştır. Hastaların %22,5’i Kuzey Amerika’da, %54,2’si Avrupa’da ve %23,3’ü dünyanın geri kalanından çalışmaya kaydedilmiştir. Hormon reseptör durumu (pozitif: %72,3, negatif: %27,7), başvuru anındaki klinik evre (ameliyat edilebilir: %25,3, ameliyat edilemez: %74,8) ve preoperatif tedavi sonrası patolojik nodal durumu (nod pozitif: %46,4, nod negatif veya değerlendirilmedi: %53,6) içeren tümör prognostik özellikleri çalışma kolları arasında benzer olmuştur.
Hastaların çoğu (%76,9) antrasiklin içeren neoadjuvan kemoterapi rejimi almıştır. Hastaların %19,5’i neoadjuvan tedavinin bir bileşeni olarak trastuzumaba ek olarak HER2 hedefli başka bir ajan kullanmıştır; bu hastaların %93,8’i pertuzumab almıştır. Tüm hastalar neoadjuvan kemoterapinin bir parçası olarak taksan almıştır.
Birincil analiz zamanında, trastuzumab emtansine alan hastalarda trastuzumab alan hastalara kıyasla İHS’de istatistiksel olarak anlamlı bir iyileşme gözlenmiştir (Bkz. Tablo 6).
385 İHS olayı gözlendiğinde nihai tanımlayıcı İHS analizi gerçekleştirilmiş ve birincil analizle tutarlı sonuçlar göstermiştir (HR = 0,54, %95 GA: 0,44 – 0,66). Bkz. Şekil 1.
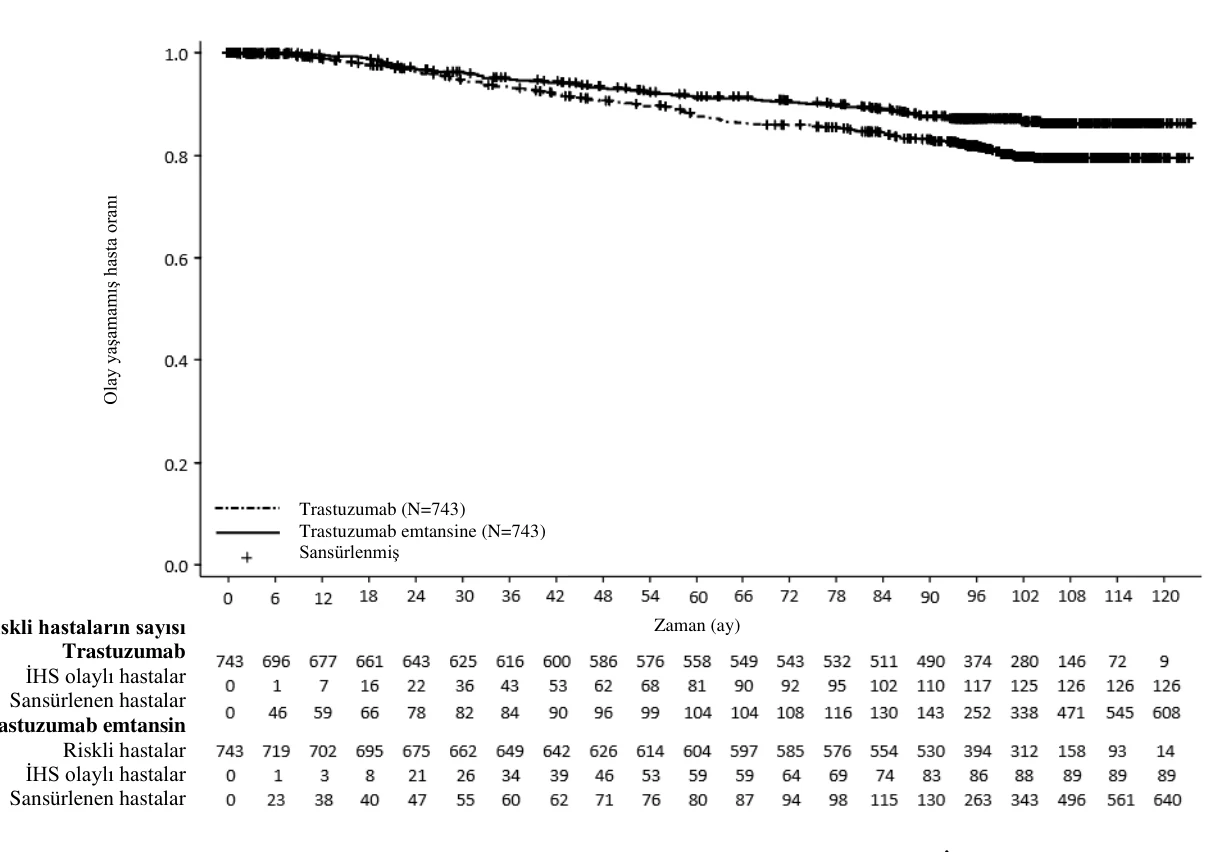
Medyan 101 aylık takip süresi sonrasında gerçekleştirilen ikinci ara GS analizi, trastuzumab emtansine alan hastalarda trastuzumab alan hastalara kıyasla GS’de istatistiksel olarak anlamlı bir iyileşme göstermiştir (stratifiye edilmemiş HR = 0,66, %95 GA: 0,51 – 0,87, p = 0,0027). Bkz. Tablo 6 ve Şekil 2.
Tablo 6 BO27938 (KATHERINE) çalışmasından etkililik özeti
Trastuzumab N=743 | Trastuzumab Emtansine N=743 | |||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Birincil Sonlanım Noktası | ||||||||||||
| İnvazif Hastalıksız Sağkalım (İHS) 1,3 | ||||||||||||
| Olayı olan hasta sayısı (%) | 165 (%22,2) | 91 (%12,2) | ||||||||||
| HR [%95 GA] | 0,5 [0,39, 0,64] | |||||||||||
| p değeri (Log Sıra testi, tabakalandırılmamış) | <0,0001 | |||||||||||
| 3 yıllık olaysızlık oranı2,%[%95 GA] | 77,02 [73,78, 80,26] | 88,27 [85,81, 90,72] | ||||||||||
| İkincil Sonlanım Noktaları 3 | ||||||||||||
| Genel Sağkalım (GS)4 | ||||||||||||
| Olayı olan hasta sayısı (%) | 126 (%17) | 89 (%12) | ||||||||||
| HR [%95 GA] | 0,66 [0,51, 0,87] | |||||||||||
| p değeri (Log Sıra testi, tabakalandırılmamış) | 0,0027 | |||||||||||
| 7 yıllık sağkalım oranı2,%[%95 GA] | 84,4 [81,58, 87,16] | 89,1 [86,71, 91,42] | ||||||||||
| İkinci birincil meme dışı kanserini içeren İHS 1,5 | ||||||||||||
| Olayı olan hasta sayısı (%) | 167 (%22,5) | 95 (%12,8) | ||||||||||
| HR [%95 GA] | 0,51 [0,4, 0,66] | |||||||||||
| p değeri (Log Sıra testi, tabakalandırılmamış) | <0,0001 | |||||||||||
| 3 yıllık olaysızlık oranı2,%[%95 GA] | 76,9 [73,65, 80,14] | 87,7 [85,18, 90,18] | ||||||||||
| Hastalıksız Sağkalım (HS)1,5 | ||||||||||||
| Olayı olan hasta sayısı (%) | 167 (%22,5) | 98 (%13,2) | ||||||||||
| HR [%95 GA] | 0,53 [0,41, 0,68] | |||||||||||
| p değeri (Log Sıra testi, tabakalandırılmamış) | <0,0001 | |||||||||||
| 3 yıllık olaysızlık oranı2,%[%95 GA] | 76,9 [73,65, 80,14] | 87,41 [84,88, 89,93] | ||||||||||
| Uzak nükssüz aralık (UNA)3 | ||||||||||||
| Olayı olan hasta sayısı (%) | 121 (%16,3) | 78 (%10,5) | ||||||||||
Kısaltmaların açıklamaları (Tablo 6): HR: Risk Oranı; GA: Güven Aralıkları,
- 1. Primer analiz verisi
- 2. Kaplan-Meier tahminlerinden elde edilen 3 yıllık olaysız oran ve 7 yıllık sağkalım oranı
- 3. İHS ve GS için uygulanan hiyerarşik test
- 4. İkinci ara GS analizi verisi
- 5. Bu ikincil sonlanım noktalarında çokluk için düzeltme yapılmamıştır
Şekil 1 KATHERINE’de İnvazif Hastalıksız Sağkalım için Kaplan-Meier Eğrisi (Güncel analiz)
Trastuzumab N=743 | Trastuzumab Emtansine N=743 | |||||
|---|---|---|---|---|---|---|
| HR [%95 GA] | 0,6 [0,45, 0,79] | |||||
| p değeri (Log Sıra testi, tabakalandırılmamış) | 0,0003 | |||||
| 3 yıllık olaysızlık oranı2,%[%95 GA] | 83 [80,10, 85,92 ] | 89,7 [87,37, 92,01 ] | ||||
Riskli hastaların sayısı
Trastuzumab
İHS olaylı hastalar
Sansürlenen hastalar
Trastuzumab emtansin
Riskli hastalar
İHS olaylı hastalar
Sansürlenen hastalar
Zaman (ay)
Trastuzumab (N=743)
Trastuzumab emtansine (N=743)
Sansürlenmiş
7 yıllık İHS
Olaysız aralık
Olay yaşamamış hasta oranı
Şekil 2 KATHERINE’de Genel Sağkalım için Kaplan-Meier Eğrisi (Güncel analiz)
KATHERINE’de, değerlendirilen tüm önceden belirlenmiş alt gruplarda İHS için trastuzumab emtansine’in tutarlı tedavi yararı görülerek genel sonuç desteklenmiştir.
Metastatik Meme Kanseri
TDM4370g/BO21977 (EMILIA)
Adjuvan koşullarda trastuzumab ve bir taksan ile daha önce tedavi almış ve adjuvan tedavi sırasında ve tamamlanmasından sonra altı ay içinde nüks oluşmuş hastalar dahil, önceden taksan ve trastuzumab temelli tedavi almış HER2 pozitif rezeke edilemeyen, lokal ilerlemiş meme kanseri (LİMK) veya metastatik meme kanseri (MMK) olan hastalarda Faz III, randomize, çok merkezli, uluslararası, açık etiketli bir klinik çalışma yapılmıştır. Çalışmaya sadece Doğu Kooperatif Onkoloji Grubu (ECOG) Performans Durumu 0 veya 1 olan hastalar kabul edilmiştir. Çalışmaya katılımdan önce meme tümörü örneklerinin, IHK yoluyla 3+ skor veya ISH yoluyla gen amplifikasyonu şeklinde tanımlanan HER2 pozitif durum için merkezi olarak doğrulanması gerekmiştir. Başlangıçtaki tümör ve hasta özellikleri, tedavi grupları arasında iyi dengelenmiştir. Semptomların kontrolü için tedavi gerektirmedikleri takdirde beyin metastazı tedavisi uygulanan hastalar çalışmaya dahil edilmiştir. KADCYLA almak üzere randomize edilen hastaların medyan yaşı 53 idi, hastaların çoğunluğu (%99,8) kadındı, büyük bölümü beyaz ırktandı (%72) ve %57’sinde östrojen reseptörü ve/veya progesteron reseptörü pozitif hastalık vardı. Bu çalışmada, KADCYLA’nın güvenlilik ve etkililiği lapatinib artı kapesitabin ile karşılaştırılmıştır. Toplam 991 hasta KADCYLA veya lapatinib artı kapesitabin almak üzere aşağıdaki gibi randomize edilmiştir:
KADCYLA kolu: 21 günlük siklusun 1. Gününde, 30-90 dakikada intravenöz uygulanan 3,6 mg/kg KADCYLA
Olay yaşamamış hasta oranı
Riskli hastaların sayısı
Trastuzumab
İHS olaylı hastalar
Sansürlenen hastalar
Trastuzumab emtansin
Riskli hastalar
İHS olaylı hastalar
Sansürlenen hastalar
Trastuzumab (N=743)
Trastuzumab emtansine (N=743)
Sansürlenmiş
Zaman (ay)
- Kontrol kolu (lapatinib artı kapesitabin): 21 günlük siklusun her günü, oral yolla bir kez 1.250 mg/gün lapatinib artı 21 günlük siklusun 1.-14. Günlerinde, günde iki kez oral yolla 1.000 mg/m2 kapesitabin
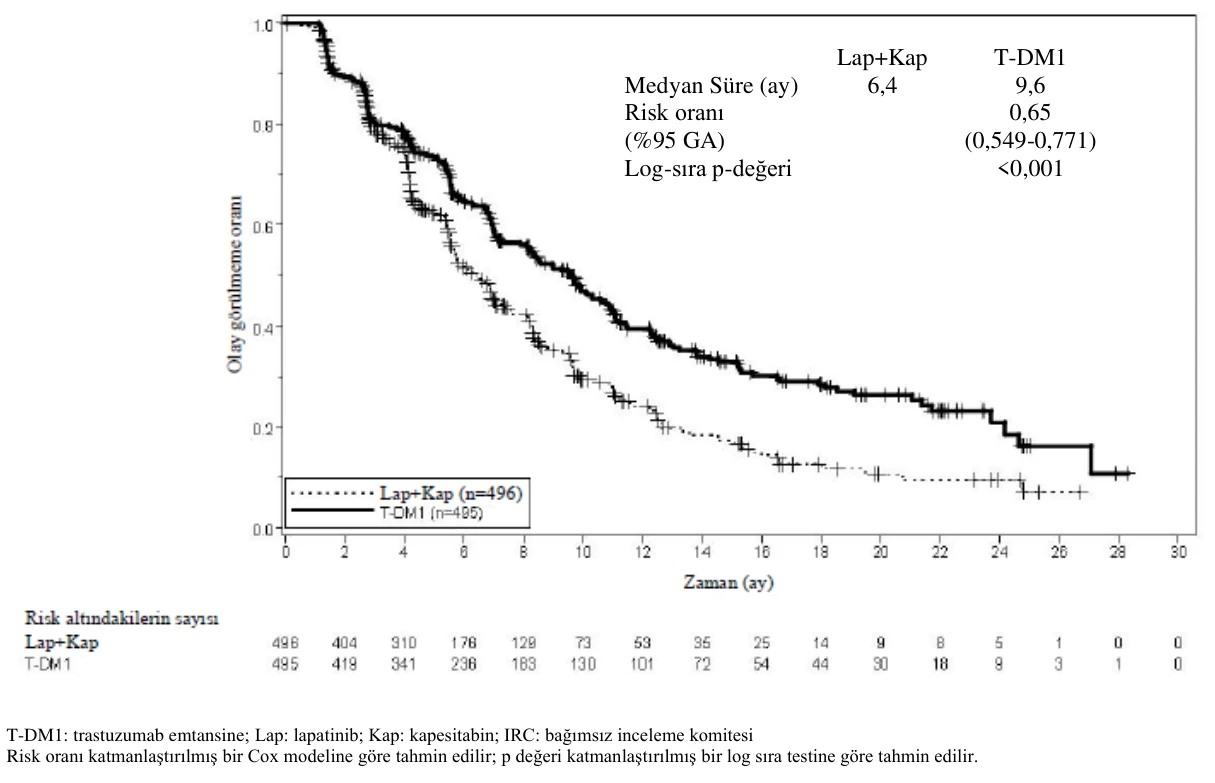
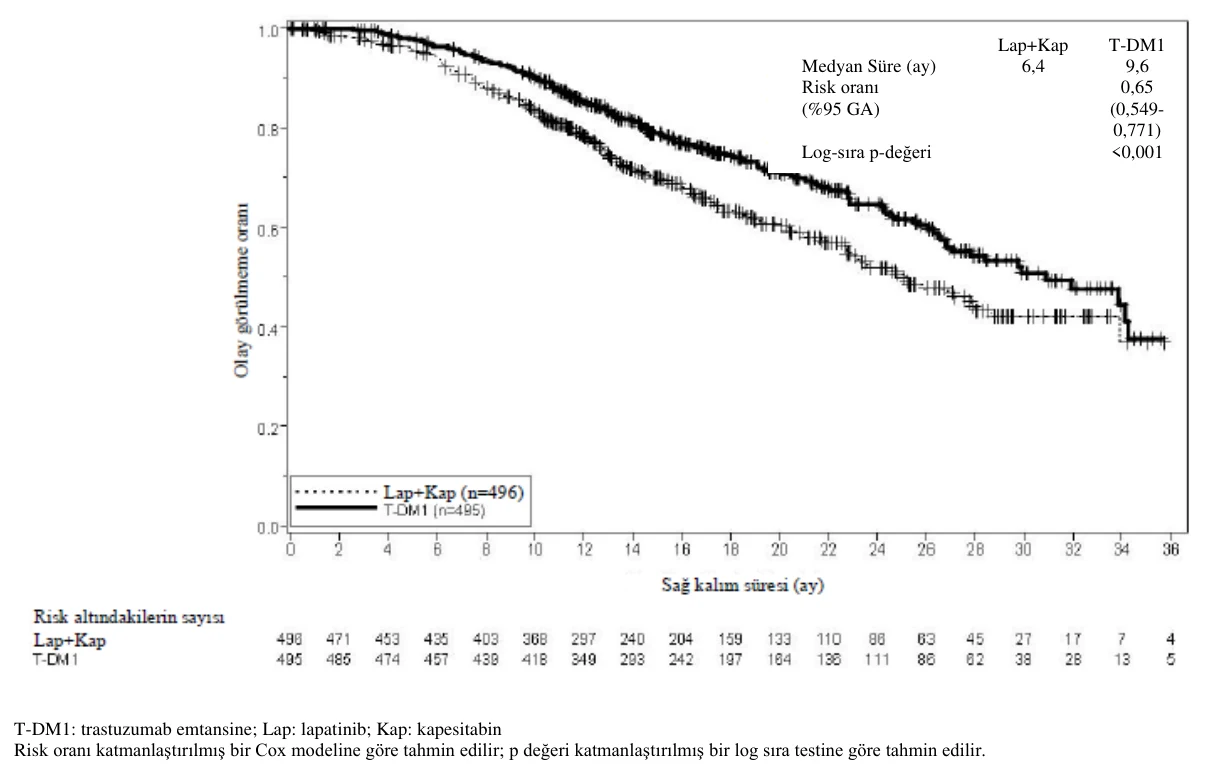
Çalışmanın eş birincil etkililik sonlanım noktaları; bağımsız bir değerlendirme komitesi (IRC) tarafından değerlendirilen progresyonsuz sağkalım (PS) ve genel sağkalımdır (GS) (bkz. Tablo 7 ve Şekil 3 ve 4).
Klinik çalışma sırasında, Fonksiyonel Kanser Terapisi Değerlendirmesi-Meme Yaşam Kalitesi (FACT-B QoL) anketinin Çalışma Sonuçları Göstergesi-Meme (TOI-B) alt ölçeğinden elde edilen skorda 5 puanlık azalma şeklinde tanımlanan semptom progresyonuna kadar geçen süre de değerlendirilmiştir. TOI-B’deki 5 puanlık bir değişiklik klinik olarak anlamlı kabul edilmiştir. KADCYLA, hastalar tarafından bildirilen semptom progresyonuna kadar geçen süreyi 7,1 ay kısaltmış olup bu değer kontrol kolunda 4,6 ay olmuştur (Risk Oranı 0,796 (0,667, 0,951); p değeri 0,0121). Bu veriler açık etiketli bir çalışmadan edinilmiştir ve kesin sonuçlar çıkarılamaz.
Tablo 7 TDM4370g/BO21977 çalışmasının (EMILIA) etkililik özeti
Lapatinib + Kapesitabin n = 496 | KADCYLA n = 495 | |||||||||
|---|---|---|---|---|---|---|---|---|---|---|
| Birincil Sonlanım Noktaları | ||||||||||
| IRC tarafından değerlendirilmiş Progresyonsuz Sağkalım (PS) | ||||||||||
| Olay oluşan hastaların sayısı (%) | 304 (%61,3) | 265 (%53,5) | ||||||||
| Medyan PS süresi (ay) | 6,4 | 9,6 | ||||||||
| Risk Oranı (katmanlaştırılmış*) | 0.65 | |||||||||
| Risk Oranı için %95 GA | (0,549, 0,771) | |||||||||
| p değeri (Log Sıra testi, katmanlaştırılmış*) | <0,0001 | |||||||||
| Genel Sağkalım (GS)** | ||||||||||
| Ölen hastaların sayısı (%) | 182 (%36,7) | 149 (%30,1) | ||||||||
| Medyan sağkalım süresi (ay) | 25,1 | 30,9 | ||||||||
| Risk Oranı (katmanlaştırılmış*) | 0,682 | |||||||||
| Risk Oranı için %95 GA | (0,548, 0,849) | |||||||||
| p değeri (Log Sıra testi*) | 0,0006 | |||||||||
| Önemli İkincil Sonlanım Noktaları | ||||||||||
| Araştırıcı tarafından değerlendirilmiş PS | ||||||||||
| Olay oluşan hastaların sayısı (%) | 335 (%67,5) | 287 (%58) | ||||||||
| Medyan PS süresi (ay) | 5,8 | 9,4 | ||||||||
| Risk oranı (%95 GA) | 0,658 (0,56, 0,774) | |||||||||
| p değeri (Log Sıra testi*) | <0,0001 | |||||||||
| Objektif Yanıt Oranı (OYO) | ||||||||||
| Ölçülebilir hastalığı olan hastalar | 389 | 397 | ||||||||
| OY olan hastaların sayısı (%) | 120 (%30,8) | 173 (%43,6) | ||||||||
| Fark (%95 GA) | %12,7 (6, 19,4) | |||||||||
| p değeri (Mantel-Haenszel ki kare testi*) | 0,0002 | |||||||||
| Objektif Yanıt Süresi (ay) | |||||
|---|---|---|---|---|---|
| OY olan hastaların sayısı | 120 | 173 | |||
| Medyan %95 GA | 6,5 (5,5, 7,2) | 12,6 (8,4, 20,8) | |||
GS: genel sağkalım; PS: progresyonsuz sağkalım; OYO: objektif yanıt oranı; OY: objektif yanıt; IRC: bağımsız değerlendirme kurulu; HR: risk oranları; GA: güven aralığı
* katmanlaştırılmış: dünya bölgesi (Amerika Birleşik Devletleri, Batı Avrupa, diğer), lokal ilerlemiş veya metastatik hastalık için önceki kemoterapötik rejimlerin sayısı (0-1’e karşı >1) ve viseral’e karşı viseral olmayan hastalık.
** 331 olay gözlendiğinde GS için ara analiz yapılmıştır. Bu analizde etkililik sınırı geçildiğinden bu kesin analiz olarak değerlendirilmiştir.
Adjuvan tedavinin tamamlanmasını takiben 6 ay içerisinde hastalığı nüksetmiş ve metastatik koşullarda önceden hiçbir sistemik antikanser tedavisi almamış hasta alt grubunda (n = 118) bir tedavi yararı görülmüştür, PS ve GS için risk oranları sırasıyla 0,51 (%95 GA: 0,3, 0,85) ve 0,61 (%95 GA: 0,32, 1,16) olmuştur. KADCYLA grubu için medyan PS 10,8 ay olurken GS’ye ulaşılmamıştır ve bu değerler lapatinib artı kapesitabin grubu için PS ve GS sırasıyla 5,7 ay ve 27,9 ay olmuştur.
Şekil 3 IRC tarafından değerlendirilmiş progresyonsuz sağkalım için Kaplan-meier eğrisi
Şekil 4 Genel sağkalım için kaplan-meier eğrisi
| Lap+Kap | T-DM1 | |
|---|---|---|
| Medyan Süre (ay) | 6,4 | 9,6 |
| Risk oranı | 0,65 | |
| (%95 GA) | (0,549-0,771) | |
| Log-sıra p-değeri | <0,001 |
T-DM1: trastuzumab emtansine; Lap: lapatinib; Kap: kapesitabin; IRC: bağımsız inceleme komitesi
Risk oranı katmanlaştırılmış bir Cox modeline göre tahmin edilir; p değeri katmanlaştırılmış bir log sıra testine göre tahmin edilir.
TDM4370g/BO21977 çalışmasında KADCYLA’nın uygun tedavi yararı, genel sonucun sağlamlığını destekleyecek şekilde, değerlendirilen önceden belirlenmiş alt grupların büyük bölümünde görülmüştür. Hormon reseptör-negatif hastalığı olan hasta alt grubunda (n=426) PS ve GS için risk oranları sırasıyla 0,56 (%95 GA: 0,44, 0,72) ve 0,75 (%95 GA: 0,54, 1,03) olmuştur. Hormon reseptör-pozitif hastalığı olan hasta alt grubunda (n=545) PS ve GS için risk oranları sırasıyla 0,72 (%95 GA: 0,58, 0,91) ve 0,62 (%95 GA: 0,46, 0,85) olmuştur.
IRC değerlendirmelerine göre ölçülebilir hastalığı olmayan hasta alt grubunda (n=205) PS ve GS için risk oranları sırasıyla 0,91 (%95 GA: 0,59, 1,42) ve 0,96 (%95 GA: 0,54, 1,68) olmuştur. ≥ 65 yaşındaki hastalarda (her iki tedavi kolu boyunca n=138), PS ve GS için risk oranları sırasıyla 1,06 (%95 GA: 0,68, 1,66) ve 1,05 (%95 GA: 0,58, 1,91) olmuştur. 65-74 yaş arasındaki hastalarda (n=113) IRC değerlendirmelerine göre PS ve GS için risk oranları sırasıyla 0,88 (%95 GA: 0,53, 1,45) ve 0,74 (%95 GA: 0,37, 1,47) olmuştur. 75 yaş ve üzerindeki hastalar için IRC değerlendirmesine göre PS ve GS’ye ilişkin risk oranları sırasıyla 3,51 (%95 GA: 1,22, 10,13) ve 3,45 (%95 GA: 0,94, 12,65) olmuştur. 75 yaş ve üzerindeki hasta alt grupları PS veya GS için bir yarar göstermemiştir ancak hasta sayısı herhangi bir kesin sonuç elde edilmesi için çok azdır (n=25).
Tanımlayıcı genel sağkalım takip analizinde, risk oranı 0,75’tir (%95 GA: 0,64, 0,88). Genel sağkalımın toplam süresi, KADCYLA kolunda 29,9 ve lapatinib artı kapesitabin kolunda 25,9 aydır. Tanımlayıcı genel sağkalım takip analizi sırasında, hastaların %27,4’ü labatinib artı kapesitabin kolundan KADCYLA koluna geçiş yapmıştır. Geçiş anında hastaları sansürleyen bir duyarlılık analizinde, risk oranları 0,69 (% 95 GA 0,59, 0,82) olmuştur. Bu tanımlayıcı takip analizinin sonuçları, doğrulayıcı GS analizi ile istikrarlıdır.
TDM4450g
Daha önce metastatik hastalık için kemoterapi almamış, HER2 pozitif metastatik meme kanseri (MMK) olan hastalarda trastuzumab artı dosetaksele karşı KADCYLA’nın etkilerini
| Lap+Kap | T-DM1 | |
|---|---|---|
| Medyan Süre (ay) | 6,4 | 9,6 |
| Risk oranı | 0,65 | |
| (%95 GA) | (0,549-0,771) | |
| Log-sıra p-değeri | <0,001 |
T-DM1: trastuzumab emtansine; Lap: lapatinib; Kap: kapesitabin
Risk oranı katmanlaştırılmış bir Cox modeline göre tahmin edilir; p değeri katmanlaştırılmış bir log sıra testine göre tahmin edilir.
değerlendiren randomize, çok merkezli, açık etiketli bir faz II çalışmadır. Hastalar; 3 haftada bir intravenöz yolla 3,6 mg/kg KADCYLA (n= 67) veya intravenöz 8 mg/kg trastuzumab yükleme dozu ve ardından 3 haftada bir intravenöz 6 mg/kg trastuzumab artı 3 haftada bir intravenöz 75-100 mg/m2 dosetaksel (n= 70) almak üzere randomize edilmiştir.
Birincil sonlanım noktası araştırıcı tarafından değerlendirilen Progresyonsuz Sağkalım (PS) olmuştur. Her iki kolda medyan takip süresi yaklaşık 14 ay olmak üzere medyan PS trastuzumab artı dosetaksel kolunda 9,2 ay ve KADCYLA kolunda 14,2 ay (risk oranı, 0,59; p=0,035) bulunmuştur. Objektif yanıt oranı (OYO), trastuzumab artı dosetaksel kolunda %58 olurken, KADCYLA kolunda %64,2 olmuştur. Medyan yanıt süresine KADCYLA ile ulaşılamazken, kontrol kolunda 9,5 ay olmuştur.
TDM4374g
HER2 pozitif, tedavi edilemez, LİMK (lokal ilerlemiş meme kanseri) veya MMK olan hastalarda KADCYLA’nın etkilerini değerlendiren Faz II, tek kollu, açık etiketli bir çalışmadır. Bütün hastalara daha önce neoadjuvan, adjuvan, lokal ilerlemiş veya metastatik koşullarda HER2’ye yönelik tedavilerle (trastuzumab ve lapatinib) ve kemoterapiyle (antrasiklin, taksan ve kapesitabin) tedavi uygulanmıştır. Meme kanseri tedavisi için kullanılan bütün ajanlar dahil, herhangi bir koşulda hastaların aldıkları anti-kanser ajanlarının medyan sayısı 8,5 (aralık, 5-19) olmuş ve metastatik koşullarda bu sayı 7,0 (aralık, 3-17) bulunmuştur.
Hastalar (n=110), hastalık progresyonuna veya kabul edilemez toksisite gelişene kadar 3 haftada bir intravenöz yolla 3,6 mg/kg KADCYLA tedavisi almıştır.
Kilit etkililik analizleri; bağımsız radyolojik değerlendirmeye dayalı OYO ve objektif yanıt süresi olmuştur. IRC ve araştırıcı değerlendirmesine göre OYO, n=36 yanıt verenle %32,7 (%95 GA: 24,1, 42,1) olmuştur. IRC tarafından medyan yanıt süresine ulaşılamamıştır (%95 GA, 4,6 ay ila hesaplanamayan).
Pediyatrik popülasyon
Meme kanserinde tüm pediyatrik popülasyon alt gruplarında KADCYLA ile yapılan çalışmaların bulgularını sunma zorunluluğu bulunmamaktadır (pediyatrik kullanım konusunda bilgiler için bkz. Bölüm 4.2).
5.2. Farmakokinetik özellikler
Genel özellikler:
Popülasyon farmakokinetik analizi, hastalık durumuna (adjuvana karşı metastatik tedavi) dayalı olarak trastuzumab emtansine maruziyetinde herhangi bir fark olmadığını göstermiştir.
Emilim:
KADCYLA intravenöz olarak uygulanır. Diğer uygulama yolları ile ilişkili çalışma yapılmamıştır.
Dağılım:
TDM4370g/BO21977 çalışmasında ve BO29738 çalışmasında 3 haftada bir intravenöz yolla 3,6 mg/kg KADCYLA alan hastalarda trastuzumab emtansine’in 1.Siklus ortalama maksimum serum konsantrasyonu sırasıyla (Cmaks) 83,4 (±16,5) mcg/mL ve (Cmaks) 72,6 (±24,3) mcg/mL olmuştur. Popülasyon farmakokinetik (PK) analizi temelinde, intravenöz uygulamadan sonra KADCYLA’nın santral dağılım hacmi 3,13 L olmuş ve plazma hacmine yaklaşık bulunmuştur.
Biyotransformasyon (KADCYLA ve DM1):
KADCYLA’nın, hücresel lizozomlarda proteoliz yoluyla dekonjugasyona uğraması ve katabolize olması beklenir.
İnsan karaciğer mikrozomlarında yapılan in vitro metabolizma çalışmaları, KADCYLA’nın küçük bir molekül bileşeni olan DM1’in, temel olarak CYP3A4 ve daha düşük oranda CYP3A5 tarafından metabolize edildiğini öne sürmektedir. DM1 majör CYP450 enzimlerini in vitro inhibe etmemiştir. İnsan plazmasında KADCYLA katabolitleri MCC-DM1, Lys-MCC-DM1 ve DM1 düşük seviyelerde saptanmıştır. İn vitro DM1, P-glikoproteinin (P-gp) bir substratıdır.
Eliminasyon:
Popülasyon PK analizi temelinde, HER2 pozitif metastatik meme kanserli hastalarda KADCYLA’nın intravenöz uygulamasını takiben KADCYLA’nın klerensi 0,68 L/gün ve eliminasyon yarılanma ömrü (t1/2) yaklaşık 4 gün olmuştur. 3 haftada bir tekrarlanan intravenöz infüzyon dozundan sonra KADCYLA birikimi gözlenmemiştir.
Popülasyon PK analizi temelinde; vücut ağırlığı, albümin, Solid Tümörlerde Yanıt Değerlendirmesi Kriterlerine (RECIST) göre hedef lezyonların en uzun çapları toplamı, HER2 döken ekstraselüler alan (ECD), başlangıç trastuzumab konsantrasyonları ve aspartat aminotransferaz (AST), KADCYLA PK parametreleri açısından istatistiksel anlamlı kovaryantlar olarak belirlenmiştir. Bununla birlikte bu kovaryantların KADCYLA maruziyeti üzerindeki etkisinin boyutu, bu kovaryantların KADCYLA maruziyeti üzerinde klinik açıdan anlamlı herhangi bir etkiye sahip olma ihtimallerinin bulunmadığını ortaya koymaktadır. Ek olarak araştırma analizi kovaryantların (yani renal fonksiyon, ırk ve yaş) toplam trastuzumab ve DM1’in farmakokinetikleri üzerindeki etkisinin sınırlı olduğunu ve klinik açıdan bir anlam taşımadığını göstermiştir. Klinik dışı çalışmalarda DM1, Lys-MCC-DM1 ve MCC-DM1 dahil KADCYLA katabolitlerinin temel olarak safradan, minimal miktarda idrardan atıldığı bulunmuştur.
Doğrusallık / Doğrusal olmayan durum:
KADCYLA, 3 haftada bir intravenöz olarak uygulandığında, 2,4 ila 4,8 mg/kg dozları arasında doğrusal PK göstermiştir; 1,2 mg/kg veya daha düşük dozlar alan hastalarda klerens daha hızlı olmuştur.
Hastalardaki karakteristik özellikler:
Geriyatrik popülasyon:
Popülasyon PK analizi, yaşın KADCYLA PK’sını etkilemediğini göstermiştir. <65 yaşındaki hastalar (n=577), 65-75 yaşlarındaki hastalar (n=78) ve >75 yaşındaki hastalar (n=16) arasında KADCYLA PK’sı açısından anlamlı fark gözlenmemiştir.
Böbrek yetmezliği:
Böbrek yetmezliği olan hastalarda resmi PK çalışması yapılmamıştır. Popülasyon PK analizi, kreatinin klerensinin (KrKl) KADCYLA PK’sını etkilemediğini göstermiştir. Hafif (KrKl 60 ila 89 mL/dak, n=254) veya orta düzeyde (KrKl 30 ila 59 mL/dak, n=53) böbrek yetmezliği olan hastalarda KADCYLA’nın farmakokinetiği, normal böbrek fonksiyonu olan hastalarınkine (KrKl ≥90 mL/dak, n=361) benzer bulunmuştur. Şiddetli böbrek yetmezliği (KrKl 15 ila 29 mL/dak) olan hastalara ilişkin farmakokinetik veriler sınırlıdır (n=1); bu nedenle pozoloji önerileri yapılamamaktadır.
Karaciğer yetmezliği:
Karaciğer, DM1 ve DM1 içeren katabolitlerin eliminasyonu açısından birincil organdır. Karaciğer fonksiyonu normal olan (n=10), hafif (Child-Pugh A; n=10) ve orta düzeyde (Child-Pugh B; n=8) karaciğer yetmezliği bulunan metastatik HER2+ meme kanserli hastalara 3,6 mg/kg trastuzumab emtansine uygulandıktan sonra trastuzumab emtansine’in ve DM1 içeren katabolitlerin farmakokinetik özellikleri değerlendirilmiştir.
- Karaciğer yetmezliği olan ve olmayan hastalar arasında, DM1 ve DM1 içeren katabolitlerin (Lys-MCC-DM1 ve MCC-DM1) plazma konsantrasyonları düşük düzeyde ve benzer bulunmuştur.
- 1. Döngüde trastuzumab emtansine’in sistemik maruziyetleri (EAA); karaciğer fonksiyonu normal hastalara kıyasla hafif düzeyde karaciğer yetmezliği olan hastalarda %38, orta düzeyde karaciğer yetmezliği olan hastalarda %67 daha düşük bulunmuştur. Hafif veya orta düzeyde karaciğer disfonksiyonu olan hastalarda tekrarlı doz uygulamasından sonra 3. Döngüde trastuzumab emtansine’in maruziyeti (EAA), karaciğer fonksiyonu normal hastalarda gözlemlenen aralık dahilindedir.
Şiddetli karaciğer yetmezliği (Child-Pugh sınıf C) olan hastalarda trastuzumab emtansine incelenmemiştir.
Diğer özel popülasyonlar:
Popülasyon PK analizi, ırkın KADCYLA PK’sını etkilemediğini göstermiştir. KADCYLA klinik çalışmalarındaki hastaların çoğu kadın olduğundan, cinsiyetin KADCYLA PK’sı üzerindeki etkisi resmi olarak değerlendirilmemiştir.
5.3. Klinik öncesi güvenlilik verileri
Hayvan toksikolojisi ve/veya farmakolojisi
KADCYLA uygulaması sıçan ve maymunlarda sırasıyla 20 ve 10 mg/kg’a kadar dozlarda iyi tolere edilmiş olup bu her iki türde de hastalarda KADCYLA’nın klinik dozuna yaklaşık olarak eşdeğer olan 2.040 mcg DM1/m2’ye karşılık gelmektedir. GLP toksisite çalışmasında geri dönüşümlü olmayan periferik aksonal toksisite (sadece ≥10 mg/kg’de maymunlarda gözlenmiş) ve üreme organı toksisitesi (sadece 60 mg/kg’da sıçanlarda gözlenmiş) hariç her iki hayvan modelinde kısmen veya tamamen geri dönüşümlü doza bağlı toksisiteler tanımlanmıştır. Başlıca toksisiteler sırasıyla sıçanlarda ve maymunlarda ≥ 20 mg/kg ve ≥ 10 mg/kg dozda karaciğer (karaciğer enzimlerinde yükselme) toksisitesi, ≥ 20 mg/kg ve ≥ 10 mg/kg dozda kemik iliği (trombosit ve beyaz kan hücreleri sayısında azalma)/hematolojik toksisite ve ≥ 20 mg/kg ve ≥ 3 mg/kg dozda lenfoid organlarda toksisite şeklinde olmuştur.
Mutajenisite
DM1, KADCYLA uygulanan insanlarda ölçülen ortalama maksimum DM1 konsantrasyonlarına benzer maruziyetlerde bir in vivo tek doz sıçan kemik iliği mikronükleus tayininde anojenik veya klastojenik bulunmuştur. DM1, bir in vitro bakteriyel ters mutasyon (Ames) tayininde mutajenik bulunmamıştır.
Fertilite bozukluğu veya teratojenisite
KADCYLA’ya özel fertilite çalışmaları yapılmamıştır. Bununla birlikte, genel hayvan toksisite çalışmalarından elde edilen bulgular temelinde, fertilite üzerinde advers etkiler beklenebilir.
Hayvanlarda, KADCYLA ile özel embriyo-fetal gelişim çalışmaları yapılmamıştır. Klinik dışı programda öngörülmemiş olmasına rağmen, klinik koşullarda trastuzumabın gelişimsel toksisitesi saptanmıştır. Buna ek olarak, klinik dışı çalışmalarda maytansinin gelişimsel toksisitesi belirlenmiştir; bu bulgu, KADCYLA’nın mikrotübül inhibe edici sitotoksik maytansinoid bileşeni olan DM1’in benzer şekilde teratojenik ve potansiyel olarak embriyotoksik olacağını öne sürmektedir.
6. FARMASÖTİK ÖZELLİKLER
6.1. Yardımcı maddelerin listesi
Süksinik asit
Sodyum hidroksit (pH ayarlayıcısı)
Sukroz
Polisorbat 20
6.2. Geçimsizlikler
Bu tıbbi ürün, bölüm 6.6’da belirtilenler dışındaki diğer tıbbi ürünlerle karıştırılmamalı veya seyreltilmemelidir.
Glukoz (%5) çözeltisi, proteinin agregasyonuna neden olduğundan, sulandırma veya seyreltme için kullanılmamalıdır.
6.3. Raf ömrü
48 ay.
Sulandırılmış çözeltinin raf ömrü
Sulandırılmış çözeltinin kullanım sırasındaki kimyasal ve fiziksel stabilitesi, 2°C ila 8°C’de 24 saate kadar gösterilmiştir. Mikrobiyolojik açıdan, bu ürün hemen kullanılmalıdır. Hemen kullanılmaması durumunda, kontrollü ve valide edilmiş aseptik koşullar altında sulandırılmış olması şartıyla, sulandırılmış flakonlar 2°C ila 8°C’de 24 saate kadar saklanabilir, sonrasında atılmalıdır.
Seyreltilmiş çözeltinin raf ömrü
Kontrollü ve valide edilmiş aseptik koşullar altında hazırlandığı takdirde sodyum klorür 9 mg/mL (%0,9) infüzyonluk çözelti veya sodyum klorür 4,5 mg/mL (%0,45) infüzyonluk çözelti içeren infüzyon torbalarında seyreltilmiş, sulandırılmış KADCYLA çözeltisi 2°C ila 8°C’de 24 saate kadar stabildir. %0,9 sodyum klorürde seyreltilmesi halinde saklama sırasında partiküller gözlenebilir (bkz. Bölüm 6.6).
6.4. Saklamaya yönelik özel tedbirler
2°C ila 8°C’de buzdolabında saklayınız.
Sulandırıldıktan ve seyreltildikten sonra tıbbi ürünün saklama koşulları için bkz. Bölüm 6.3.
6.5. Ambalajın niteliği ve içeriği
KADCYLA; fluoro-reçine lamineyle kaplı gri-bütil kauçuk tıpayla kapatılmış ve beyaz veya mor plastik bir geçme kapağı olan alüminyum conta ile sızdırmazlık sağlanmış 15 mL (100 mg) Tip I cam flakonda sunulur.
1 flakon içeren ambalajda.
6.6. Beşeri tıbbi üründen arta kalan maddelerin imhası ve diğer özel önlemler
Uygun aseptik teknikler kullanılmalıdır. Kemoterapötik ilaçların hazırlanmasına ilişkin uygun prosedürler kullanılmalıdır.
Sulandırılmış KADCYLA çözeltisi polivinil klorür (PVC) veya latekssiz PVC bulundurmayan poliolefin infüzyon torbalarında seyreltilmelidir.
İnfüzyon konsantresi sodyum klorür 9 mg/mL (%0,9) infüzyonluk çözelti ile seyreltildiğinde, infüzyon için 0,20 veya 0,22 mikron hat içi polietersülfon (PES) filtre kullanılması gerekir.
Medikasyon hatalarını önlemek amacıyla, hazırlanan tıbbi ürünün trastuzumab içeren başka bir ürün (trastuzumab veya trastuzumab deruxtecan vb.) değil KADCYLA (trastuzumab emtansine) olduğundan emin olmak için flakon etiketlerinin kontrol edilmesi önemlidir.
Sulandırmaya yönelik talimatlar
- 100 mg KADCYLA flakonu: Steril bir enjektör kullanarak, 5 mL steril enjeksiyonluk su yavaşça flakona enjekte edilir.
- Tamamen çözünene kadar flakon nazikçe sallanır. Çalkalanmaz.
Sulandırılmış çözelti, uygulamadan önce partiküllü maddeler ve renk değişimi açısından görsel olarak incelenmelidir. Sulandırılmış çözelti, görünür partikül içermemeli ve berrak ila hafif opak görünmelidir. Sulandırılmış çözelti renksiz ila soluk kahverengi olmalıdır. Sulandırılmış çözelti görünür partiküller içeriyorsa veya bulanıksa ya da farklı bir renkteyse kullanmayınız.
Seyreltmeye yönelik talimatlar
Gerekli olan sulandırılmış çözelti hacmini, 3,6 mg trastuzumab emtansine/kg vücut ağırlığı temelinde saptayınız (bkz. Bölüm 4.2).
| Hacim (mL) = | Uygulanacak toplam doz (vücut ağırlığı (kg) x doz (mg/kg)) |
|---|---|
| 20 (mg/mL, sulandırılmış çözeltinin konsantrasyonu) |
Uygun çözelti miktarı, flakondan çekilmeli ve sodyum klorür 4,5 mg/ml (%0,45) infüzyonluk çözelti ya da sodyum klorür 9 mg/ml (%0,9) infüzyonluk çözelti içeren 250 mL’lik bir infüzyon torbasına eklenmelidir. Glukoz (%5) çözeltisi kullanılmamalıdır (bkz. Bölüm 6.2). Sodyum klorür 4,5 mg/ml (%0,45) infüzyonluk çözelti, polietersülfon (PES) 0,20 veya 0,22 µm hat içi filtre olmaksızın kullanılabilir. İnfüzyon için sodyum klorür 9 mg/ml (%0,9) infüzyonluk çözelti kullanılması durumunda, 0,20 veya 0,22 mikron hat içi polietersülfon
(PES) filtre gereklidir. İnfüzyon hazırlandıktan sonra hemen kullanılmalıdır. Saklama sırasında infüzyonu dondurmayınız veya çalkalamayınız.
Kullanılmamış olan ürünler ya da atık materyaller “Tıbbi Atıkların Kontrolü Yönetmeliği” ve
“Ambalaj Atıklarının Kontrolü Yönetmelikleri’”ne uygun olarak imha edilmelidir.
İmha
Sulandırılmış ürün koruyucu içermez ve yalnızca tek kullanımlıktır. Kullanılmayan herhangi bir kısım atılmalıdır.
Sitotoksik ve sitostatik beşeri tıbbi ürünlerin kullanımları sonucu boşalan iç ambalajlarının atıkları TEHLİKELİ ATIKTIR ve bu atıkların yönetimi 2/4/2015 tarihli ve 29314 sayılı Resmî Gazetede yayımlanan Atık Yönetimi Yönetmeliğine göre yapılır.
7. RUHSAT SAHİBİ
Roche Müstahzarları Sanayi Anonim Şirketi,
Uniq İstanbul, Ayazağa Cad.
No:4 D/101 Maslak 34396
Sarıyer- İstanbul
Tel: (0212) 366 9000
Faks: (0212) 285 2200
8. RUHSAT NUMARASI
2016/158
9. İLK RUHSAT TARİHİ/RUHSAT YENİLEME TARİHİ
İlk ruhsat tarihi: 25.03.2016
Ruhsat yenileme tarihi: 29.11.2021