


KISA ÜRÜN BİLGİSİ - ALUNBRİG 30 MG FİLM KAPLI TABLET
1. BEŞERİ TIBBİ ÜRÜNÜN ADI
ALUNBRİG 30 mg film kaplı tablet
Sitotoksik.
2. KALİTATİF VE KANTİTATİF BİLEŞİM
Etkin madde:
Brigatinib 30 mg
Yardımcı maddeler:
Laktoz monohidrat (inek sütü) 56,06 mg
Yardımcı maddeler için bölüm 6.1’e bakınız.
3. FARMASÖTİK FORM
Film kaplı tablet
Bir yüzünde “U3” baskılı diğer yüzü düz, yaklaşık 7 mm çapında, beyaz-beyazımsı, yuvarlak film kaplı tabletler.
4. KLİNİK ÖZELLİKLER
4.1. Terapötik endikasyonlar
Önceden ALK-Hedefli Tedavi Almamış İleri Evre ALK-Pozitif Küçük Hücreli Dışı Akciğer Kanseri (KHDAK)
ALUNBRİG (brigatinib)’in, anaplastik lenfoma kinaz (ALK)-pozitifliği (standardize FISH veya RT-PCR veya yeni nesil dizileme yöntemleri ile tespit edilen rearanjman/füzyon varlığı; veya immünhistokimya ALK pozitifliği) saptanan, ilerlemiş küçük hücreli dışı akciğer kanseri (KHDAK) olan hastaların tedavisinde progresyona kadar kullanımı endikedir.
Önceden Krizotinib Tedavisi Almış ALK-Pozitif İleri Evre veya Metastatik Küçük Hücreli Dışı Akciğer Kanseri (KHDAK)
ALUNBRİG (brigatinib)’in, krizotinib ile önceden tedavi edilmiş anaplastik lenfoma kinaz (ALK)-pozitifliği (standardize FISH veya RT-PCR veya yeni nesil dizileme yöntemleri ile tespit edilen rearanjman/füzyon varlığı; veya immünhistokimya ALK pozitifliği) saptanan, ileri evre veya metastatik küçük hücreli dışı akciğer kanseri (KHDAK) olan hastaların tedavisinde progresyona kadar kullanımı endikedir.
4.2. Pozoloji ve uygulama şekli
ALUNBRİG ile tedavi antikanser tıbbi ürünlerinin kullanımı konusunda deneyimli bir uzman hekim tarafından başlatılmalı ve takip edilmelidir.
ALUNBRİG tedavisine başlamadan önce ALK-pozitif KHDAK durumu belirlenmelidir. ALK-pozitif KHDAK hastalarının seçimi için, valide edilmiş bir ALK testi gereklidir (bkz. bölüm 5.1.). ALK-pozitif KHDAK değerlendirmesi, kullanılmakta olan spesifik teknoloji konusunda yetkinliği kanıtlanmış laboratuvarlar tarafından gerçekleştirilmelidir.
Pozoloji/uygulama sıklığı ve süresi:
ALUNBRİG’in tavsiye edilen başlangıç dozu ilk 7 gün için günde bir defa 90 mg, daha sonra günde bir defa 180 mg’dır.
ALUNBRİG advers reaksiyonlar dışındaki nedenlerle 14 gün veya daha uzun süre kesilirse; tedaviye, daha önce tolere edilen doza yükseltilmeden önce 7 gün boyunca günde bir kez 90 mg’da devam edilmelidir.
Bir dozun atlanması veya doz alımı sonrasında kusma meydana gelmesi durumunda, ilave bir doz uygulanmamalı ve bir sonraki doz planlanan zamanda alınmalıdır.
Tedavi, klinik yarar sağlandığı sürece devam etmelidir.
Doz ayarlaması
Bireysel güvenlilik ve tolerabiliteye bağlı olarak dozun kesilmesi ve/veya azaltılması gerekebilir.
ALUNBRİG doz azaltma seviyeleri Tablo 1’de özetlenmektedir.
Tablo 1: Tavsiye Edilen ALUNBRİG Doz Azaltma Seviyeleri
| Doz | Doz Azaltma Seviyeleri | |||
|---|---|---|---|---|
| Birinci | İkinci | Üçüncü | ||
Günde bir defa 90 mg (ilk 7 gün) | Günde bir defa 60 mg’a azaltılır | Kalıcı olarak kesilir | Geçerli değildir. | |
| Günde bir defa 180 mg | Günde bir defa 120 mg’a azaltılır. | Günde bir defa 90 mg’a azaltılır. | Günde bir defa 60 mg’a azaltılır. | |
Hastanın günde bir defa 60 mg’lık dozu tolere edememesi durumunda, ALUNBRİG kalıcı olarak kesilmelidir.
Advers reaksiyonların yönetimi için ALUNBRİG doz modifikasyonlarına ilişkin tavsiyeler Tablo 2’de özetlenmektedir.
Tablo 2: Advers Reaksiyonlar için Tavsiye Edilen ALUNBRİG Doz Modifikasyonları
| Advers reaksiyon | Şiddeti* | Doz modifikasyonu |
|---|---|---|
| İnterstisyel Akciğer Hastalığı (ILD)/ pnömoni |
|
|
|
| |
| Lipaz veya amilaz yüksekliği |
| |
|
| |
| Hipertansiyon |
|
|
|
| |
| Bradikardi (Dakikada 60’dan düşük kalp atım hızı) | Semptomatik bradikardi |
|
| Yaşamı tehdit edici sonuçları olan bradikardi, acil müdahale gerektiren |
| |
| CPK yüksekliği | Derece ≥2 kas ağrısı veya zayıflığı ile 3. veya 4. derece CPK yüksekliği (>5 x normalin üst sınırı (NÜS)) |
|
| ||
|
| |
| Hepatotoksisite | Bilirubin ≤ 2 x NÜS ile aspartat transferaz (AST) veya alanin aminotransferaz (ALT)’da Derece ≥3 yükselme (>5,0 x NÜS) |
|
| Kolestaz veya hemoliz yokluğunda eşzamanlı total bilirubin yükselmesi > 2 x NÜS ile ALT veya AST’de Derece ≥2 yükselme (>3 x NÜS) |
| |
| Hiperglisemi | Derece 3 (250 mg/dL veya 13.9 mmol/L’den daha yüksek) veya daha yüksek |
|
| Görme bozukluğu | Derece 2 veya 3 |
|
| Derece 4 |
| |
| Diğer advers reaksiyonlar | Derece 3 |
|
| Derece 4 |
| |
*Ulusal Kanser Enstitüsü Advers Olay Ortak Terminoloji Kriterleri Versiyon 4.0’a (NCI CTCAE v4) göre derecelendirilmiştir.
Uygulama şekli:
ALUNBRİG oral kullanım içindir. Tabletler bütün olarak suyla yutulmalıdır.
ALUNBRİG aç ya da tok olarak alınabilir.
Greyfurt veya greyfurt suyu brigatinibin plazma konsantrasyonlarını artıracağı için tüketilmesinden kaçınılmalıdır (bkz. bölüm 4.5.).
Özel popülasyonlara ilişkin ek bilgiler:
Böbrek yetmezliği:
Hafif veya orta dereceli böbrek yetmezliği olan hastalar için ALUNBRİG doz ayarlaması gerekli değildir (hesaplanan glomerüler filtrasyon hızı (eGFR) ≥30 mL/dk). Şiddetli böbrek yetmezliği (eGFR) <30 mL/dk) olan hastalar için; ilk 7 gün boyunca günde bir defa 60 mg’lık azaltılmış başlangıç dozu, daha sonra günde bir defa 90 mg tavsiye edilir (bkz. bölüm 5.2.). Şiddetli böbrek yetmezliği olan hastalar özellikle ilk haftada interstisyel akciğer hastalığı (ILD)/pnömonit belirtisi teşkil edebilecek yeni veya kötüleşen solunum semptomları (örneğin: dispne, öksürük vs.) açısından yakından takip edilmelidir (bkz. bölüm 4.4.).
Karaciğer yetmezliği:
Hafif dereceli karaciğer yetmezliği (Child-Pugh sınıf A) veya orta derecede karaciğer yetmezliği (Child-Pugh sınıf B) olan hastalar için ALUNBRİG doz ayarlaması gerekli değildir. Şiddetli karaciğer yetmezliği (Child-Pugh sınıf C) olan hastalar için; ilk 7 gün boyunca günde bir defa 60 mg’lık azaltılmış başlangıç dozu, daha sonra günde bir defa 120 mg tavsiye edilir (bkz. bölüm 5.2.)
Pediyatrik popülasyon:
18 yaşın altındaki hastalarda ALUNBRİG’in güvenliliği ve etkililiği henüz belirlenmemiştir. Veri mevcut değildir.
Geriyatrik popülasyon:
65 yaş ve üzeri hastalarda ALUNBRİG’in güvenliliği ve etkililiğine ilişkin sınırlı veriler yaşlı hastalarda doz ayarlamasının gerekli olmadığını öne sürmektedir (bkz. bölüm 4.8.). 85 yaş üzeri hastalara ilişkin veri mevcut değildir.
4.3. Kontrendikasyonlar
Etkin maddeye veya bölüm 6.1’de listelenen yardımcı maddelerden herhangi birine karşı aşırı duyarlılığı olan hastalarda kullanılmamalıdır.
4.4. Özel kullanım uyarıları ve önlemleri
Pulmoner advers reaksiyonlar
ALUNBRİG ile tedavi olan hastalarda ILD/pnömonit ile tutarlı özelliklere sahip olanlar dahil olmak üzere; ciddi, yaşamı tehdit edici ve ölümcül pulmoner advers reaksiyonlar meydana gelebilir (bkz. bölüm 4.8.).
Birçok pulmoner advers reaksiyon tedavinin ilk 7 günü içerisinde gözlemlenmiştir. Derece 1-2 pulmoner advers reaksiyonlar, tedavinin kesilmesi veya doz ayarlaması ile giderilmiştir. Yaş artışı ve krizotinibin son dozu ve ALUNBRİG’in ilk dozu arasındaki daha kısa zaman aralığı (7 günden az) bağımsız olarak bu pulmoner advers reaksiyon oranının artması ile ilişkilendirilmiştir. ALUNBRİG tedavisine başlanırken bu faktörler göz önünde bulundurulmalıdır. ILD veya ilaç-indüklü pnömonit öyküsü olan hastalar pivotal çalışmalardan çıkarılmıştır.
Bazı hastalar ALUNBRİG tedavisinden sonra pnömonit geçirmiştir.
Hastalar; özellikle tedavinin ilk haftasında, yeni veya kötüleşen solunum semptomları (örn. dispne, öksürük, v.b.) bakımından takip edilmelidir. Kötüleşen solunum semptomlarına sahip herhangi bir hastadaki pnömonit bulgusu derhal incelenmelidir. Pnömonitten şüphelenilmesi durumunda; ALUNBRİG tedavisi durdurulmalı ve hasta semptomların diğer nedenleri (örn. pulmoner embolizm, tümör progresyonu ve enfeksiyöz pnömonit) bakımından değerlendirilmeli ve bu doğrultuda doz ayarlaması yapılmalıdır (bkz. bölüm 4.2.).
Hipertansiyon
ALUNBRİG ile tedavi edilen hastalarda hipertansiyon meydana gelmiştir (bkz. bölüm 4.8.).
ALUNBRİG tedavisi sırasında kan basıncı düzenli olarak takip edilmelidir. Hipertansiyon, kan basıncının kontrol edilmesine yönelik standart kılavuzlara göre tedavi edilmelidir. Kalp hızı; bradikardiye neden olduğu bilinen bir tıbbi ürün ile eş zamanlı kullanımdan kaçınılamadığı durumda, hastalarda daha sıklıkla takip edilmelidir. Şiddetli hipertansiyon (≥ derece 3) için; ALUNBRİG, hipertansiyon derece 1 veya başlangıç seviyesine iyileşene kadar durdurulmalıdır. Bu doğrultuda doz ayarlaması yapılmalıdır (bkz. bölüm 4.2.)
Bradikardi
ALUNBRİG ile tedavi edilen hastalarda bradikardi meydana gelmiştir (bkz. bölüm 4.8.). ALUNBRİG’in bradikardiye neden olduğu bilinen diğer ajanlar ile kombinasyon halinde uygulanması durumunda dikkatli olunmalıdır. Kalp hızı ve kan basıncı düzenli olarak takip edilmelidir.
Semptomatik bradikardinin meydana gelmesi durumunda; ALUNBRİG tedavisi durdurulmalı ve bradikardiye neden olduğu bilinen eş zamanlı kullanılan tedaviler değerlendirilmelidir. İyileşme olduğunda; bu doğrultuda doz ayarlaması yapılmalıdır (bkz. bölüm 4.2.). Yaşamı tehdit edici bradikardi durumunda; katkı sağlayan birlikte kullanılan herhangi bir ilacın tanımlanmaması veya tekrarlama durumunda, ALUNBRİG tedavisi kesilmelidir (bkz. bölüm 4.2.).
Görme bozukluğu
ALUNBRİG ile tedavi edilen hastalarda görme bozukluğu advers reaksiyonları meydana gelmiştir (bkz. bölüm 4.8.). Hastalara, görme semptomlarını raporlaması önerilmelidir. Yeni veya kötüleşen ciddi görme semptomların olması durumunda; göz muayenesi ve doz azaltılması değerlendirilmelidir (bkz. bölüm 4.2.).
Kreatin fosfokinaz (CPK) artışı
ALUNBRİG ile tedavi edilen hastalarda CPK artışı meydana gelmiştir (bkz. bölüm 4.8). Hastalara; açıklanamayan herhangi bir kas ağrısı, hassaslık veya zayıflık durumunu raporlamaları tavsiye edilmelidir. ALUNBRİG tedavisi sırasında CPK seviyeleri düzenli olarak takip edilmelidir. CPK artışının şiddetine bağlı olarak; ALUNBRİG tedavisi durdurulmalı ve bu doğrultuda doz ayarlaması yapılmalıdır (bkz. bölüm 4.2.).
Pankreatik enzimlerde artış
ALUNBRİG ile tedavi edilen hastalarda amilaz ve lipaz artışı meydana gelmiştir (bkz. bölüm 4.8.). ALUNBRİG tedavisi sırasında lipaz ve amilaz düzenli olarak takip edilmelidir. Laboratuvar anormalliklerinin şiddetine bağlı olarak; ALUNBRİG durdurulmalı ve bu doğrultuda doz ayarlaması yapılmalıdır (bkz. bölüm 4.2.).
Hepatotoksisite:
ALUNBRİG tedavisi alan hastalarda hepatik enzimler (aspartat aminotransferaz, alanin aminotransferaz) ve bilirubin seviyelerinde artış meydana gelmiştir (bkz. bölüm 4.8.). ALUNBRİG tedavisine başlanmadan önce ve tedavinin ilk 3 ayı boyunca her 2 haftada bir karaciğer fonksiyonu (AST, ALT ve total bilirubin dahil) değerlendirilmelidir. Daha sonra periyodik izlemeye devam edilmelidir. Laboratuvar anormalliklerinin ciddiyet durumuna göre tedaviye ara verilmeli ve doz modifikasyonu yapılmalıdır (bkz. bölüm 4.2.)
Hiperglisemi
ALUNBRİG ile tedavi edilen hastalarda serum glukoz seviyelerinde artış meydana gelmiştir. ALUNBRİG tedavisine başlamadan önce açlık serum glukoz seviyesi değerlendirilmeli ve akabinde periyodik olarak takip edilmelidir. Gerekirse, antihiperglisemik tedaviler başlatılmalı veya optimize edilmelidir. Optimum tıbbi yönetim ile yeterli hiperglisemik kontrol sağlanamaması durumunda; ALUNBRİG yeterli hiperglisemik kontrol sağlanana kadar durdurulmalıdır. İyileşme olduğunda, Tablo 1’de açıklandığı şekilde dozun azaltılması değerlendirilebilir veya ALUNBRİG kalıcı olarak kesilebilir.
İlaç-ilaç etkileşimleri
ALUNBRİG’in güçlü CYP3A inhibitörleri ile eş zamanlı kullanımından kaçınılmalıdır. Güçlü CYP3A inhibitörlerinin birlikte kullanımının kaçınılmaz olduğu durumunda; ALUNBRİG dozu 180 mg’dan 90 mg’a veya 90 mg’dan 60 mg’a düşürülmelidir. Güçlü CYP3A inhibitörü kesildikten sonra; ALUNBRİG tedavisine, güçlü CYP3A inhibitörü başlatılmadan önce tolere edilen dozda devam edilmelidir.
ALUNBRİG’in güçlü ve orta dereceli CYP3A indükleyicileri ile eşzamanlı kullanımından kaçınılmalıdır (bkz. bölüm 4.5.). Orta dereceli CYP3A indükleyicilerinin eşzamanlı kullanımından kaçınılamazsa, ALUNBRİG dozu, tolere edilen mevcut ALUNBRİG dozu ile 7 günlük tedaviden sonra 30 mg'lık artışlarla, orta dereceli CYP3A indükleyicisinin başlatılmasından önce tolere edilen ALUNBRİG dozunun maksimum iki katına kadar artırılabilir. Orta derecede bir CYP3A indükleyicisinin kesilmesinden sonra, ALUNBRİG'e orta dereceli CYP3A indükleyicisinin başlatılmasından önce tolere edilen dozda devam edilmelidir.
Fotosensitivite ve fotodermatoz
ALUNBRİG ile tedavi edilen hastalarda güneş ışığına karşı ışığa duyarlılık oluşmuştur (bkz. bölüm 4.8). Hastalara ALUNBRİG alırken ve tedavinin kesilmesinden sonra en az 5 gün boyunca güneşe uzun süre maruz kalmaktan kaçınmaları tavsiye edilmelidir. Dışarıdayken, hastalara şapka ve koruyucu giysi giymeleri ve olası güneş yanığına karşı korunmaya yardımcı olmak için geniş spektrumlu Ultraviyole A (UVA)/ Ultraviyole B (UVB) güneş kremi ve dudak kremi (SPF ≥30) kullanmaları tavsiye edilmelidir. Şiddetli fotosensitivite reaksiyonları (≥ Derece 3) için ALUNBRİG, başlangıç düzeyine geri dönene kadar durdurulmalıdır. Doz buna göre değiştirilmelidir (bkz. bölüm 4.2).
Fertilite
Çocuk doğurma potansiyeli olan kadınlara ALUNBRİG ile tedavi sırasında ve son dozu takiben en az 4 ay boyunca etkili, hormonal olmayan kontrasepsiyon kullanımı tavsiye edilmelidir. Çocuk doğurma potansiyeline sahip kadın partneri olan erkeklere, tedavi sırasında ve son ALUNBRİG dozundan sonra en az 3 ay süreyle etkili kontrasepsiyon kullanımı tavsiye edilmelidir (bkz. bölüm 4.6.).
Laktoz
ALUNBRİG laktoz monohidrat içerir. Nadir kalıtımsal galaktoz intoleransı, total laktaz yetmezliği ya da glukoz-galaktoz malabsorpsiyon problemi olan hastaların bu ilacı kullanmamaları gerekir.
Sodyum
Bu tıbbi ürün her “doz”unda 1 mmol (23 mg)’dan daha az sodyum ihtiva eder; yani aslında “sodyum içermez”.
4.5. Diğer tıbbi ürünler ile etkileşimler ve diğer etkileşim şekilleri
Brigatinib plazma konsantrasyonlarını arttırabilen ajanlar
CYP3A inhibitörleri
İn vitro çalışmalar brigatinibin CYP3A4/5’in bir substratı olduğunu göstermiştir. Sağlıklı gönüllülerde; güçlü bir CYP3A inhibitörü olan itrakonazolün günde iki defa 200 mg’lık çoklu dozu ile 90 mg’lık tekli brigatinib dozunun eş zamanlı uygulanması, tek başına uygulanan 90 mg’lık brigatinib dozuna göre, brigatinib Cmaks'ını % 21, EAA0-sonsuz’u % 101 (2 kat) ve EAA0-120’yi % 82 (<2 kat) oranında artırmıştır. Bunlarla sınırlı olmamak üzere belirli antiviral ajanlar (örn. indinavir, nelfinavir, ritonavir, sakinavir), makrolid antibiyotikler (örn. klaritromisin, telitromisin, troleandomisin), antifungal ajanlar (örn. ketokonazol, vorikonazol) ve nefazodon dahil olmak üzere güçlü CYP3A inhibitörlerinin ALUNBRİG ile eş zamanlı kullanımından kaçınılmalıdır. Güçlü CYP3A inhibitörlerinin birlikte kullanımının kaçınılmaz olduğu durumunda; ALUNBRİG dozu yaklaşık % 50 oranında (yani 180 mg’dan 90 mg’a veya 90 mg’dan 60 mg’a) düşürülmelidir. Güçlü bir CYP3A inhibitörü kesildikten sonra; ALUNBRİG tedavisine, güçlü CYP3A inhibitörü başlatılmadan önce tolere edilen dozda devam edilmelidir.
Orta dereceli CYP3A inhibitörleri (örn. diltiazem ve verapamil), fizyolojik-bazlı bir farmakokinetik modelden elde edilen simülasyonlara dayanarak, brigatinib EAA’sini yaklaşık % 40 oranında artırabilir. Orta dereceli CYP3A inhibitörleri ile kombinasyonda, ALUNBRİG için doz ayarlaması gerekli değildir. ALUNBRİG’in orta dereceli CYP3A inhibitörleri ile eş zamanlı uygulanması durumunda, hastalar yakından takip edilmelidir.
Greyfurt veya greyfurt suyu da brigatinibin plazma konsantrasyonlarını arttırabilir ve bu nedenle kullanımından kaçınılmalıdır (bkz. bölüm 4.2.).
CYP2C8 İnhibitörleri
İn vitro çalışmalar brigatinibin CYP2C8’in bir substratı olduğunu göstermiştir. Sağlıklı gönüllülerde; güçlü bir CYP2C8 inhibitörü olan gemfibrozilin günde iki defa 600 mg’lık çoklu dozu ile 90 mg’lık tekli brigatinib dozunun eş zamanlı uygulanması, tek başına uygulanan 90 mg’lık brigatinib dozuna göre, brigatinib Cmaks'ını % 41, EAA0-sonsuz’u % 12 ve EAA0-120’yi % 15 oranında azaltmıştır. Gemfibrozilin brigatinibin farmakokinetiği üzerindeki etkisi klinik olarak anlamlı değildir ve azalmış brigatinib maruziyetinin altta yatan mekanizması bilinmemektedir. Güçlü CYP2C8 inhibitörleri ile eş zamanlı kullanım sırasında doz ayarlaması gerekli değildir.
P-gp ve BCRP inhibitörleri
Brigatinib, in vitro P-glikoprotein (P-gp) ve meme kanseri direnç proteininin (BCRP) bir substratıdır. Brigatinibin yüksek çözünürlük ve yüksek geçirgenlik gösterdiği göz önünde bulundurulduğunda; P-gp ve BCRP inhibisyonunun, brigatinibin sistemik maruziyetinde klinik olarak anlamlı bir değişikliğe yol açması beklenmemektedir. P-gp ve BCRP inhibitörleri ile eş zamanlı kullanım sırasında ALUNBRİG dozunun ayarlanması gerekli değildir.
Brigatinib plazma konsantrasyonlarını azaltabilen ajanlar
CYP3A indükleyicileri
Sağlıklı gönüllülerde; güçlü bir CYP3A indükleyicisi olan rifampisinin günlük 600 mg’lık çoklu dozu ile 180 mg’lık tekli brigatinib dozunun eş zamanlı uygulanması, tek başına uygulanan 180 mg’lık brigatinib dozuna göre, brigatinib Cmaks'ını % 60, EAA0-sonsuz’u % 80 (5 kat) ve EAA0-120’yi % 80 (5 kat) oranında azaltmıştır. Bunlarla sınırlı olmamak üzere rifampisin, karbamazepin, fenitoin, rifabutin, fenobarbital ve St. John’s Wort dahil güçlü CYP3A indükleyicileri ile ALUNBRİG’in eş zamanlı kullanımından kaçınılmalıdır.
Orta dereceli CYP3A indükleyicileri, fizyolojik-bazlı bir farmakokinetik modelden elde edilen simülasyonlara dayanarak, brigatinib EAA’sini yaklaşık % 50 oranında azaltabilir. Bunlarla sınırlı olmamak üzere efavirenz, modafinil, bosentan, etravirin ve nafsilin dahil olmak üzere orta dereceli CYP3A indükleyicileri ile ALUNBRİG’in eş zamanlı kullanımından kaçınılmalıdır. Orta dereceli CYP3A indükleyicilerinin eşzamanlı kullanımından kaçınılamazsa, ALUNBRİG dozu, tolere edilen mevcut ALUNBRİG dozu ile 7 günlük tedaviden sonra 30 mg'lık artışlarla, orta dereceli CYP3A indükleyicisinin başlatılması önce tolere edilen ALUNBRİG dozunun maksimum iki katına kadar artırılabilir. Orta derecede bir CYP3A indükleyicisinin kesilmesinden sonra, ALUNBRİG’'e orta dereceli CYP3A indükleyicisinin başlatılmasından önce tolere edilen dozda devam edilmelidir.
Plazma konsantrasyonları brigatinib ile değişebilen ajanlar
CYP3A substratları
Hepatositlerle gerçekleştirilen in vitro çalışmalar brigatinibin CYP3A4 indükleyicisi olduğunu göstermiştir. Kanser hastalarında, günde 180 mg'lık çoklu ALUNBRİG dozlarının, hassas bir CYP3A substratı olan 3 mg'lık tek bir oral midazolam dozu ile birlikte uygulanması, tek başına uygulanan 3 mg oral midazolam dozuna göre midazolam Cmax'ını %16, AUC0-INF 'yi %26 ve AUC0-last’ı %30 oranında azaltmıştır. Brigatinib; büyük ölçüde CYP3A ile metabolize edilen, eş zamanlı uygulanan tıbbi ürünlerin plazma konsantrasyonlarını azaltabilir. Bu nedenle, ALUNBRİG’in dar terapötik indekse sahip CYP3A substratları (örn: alfentanil, fentanil, kinidin, siklosporin, sirolimus, takrolimus) ile birlikte kullanımından kaçınılmalıdır zira etkinliklerinde azalma olabilir.
ALUNBRİG ayrıca CYP3A indüksiyonundan sorumlu aynı mekanizmalar (örn. pregnane X reseptör aktivasyonu) ile diğer enzimleri ve taşıyıcıları (örn. CYP2C, P-gp) da indükleyebilir.
Taşıyıcı substratlar
Brigatinibin P-gp substratları (örn. digoksin, dabigatran, kolşisin, pravastatin), BCRP (örn. metotreksat, rosuvastatin, sülfasalazin), organik katyon taşıyıcısı 1 (OCT1), çoklu ilaç ve toksin ekstrüzyon proteini 1 (MATE1) ve 2K (MATE2K) substratları ile eş zamanlı uygulanması, bu substratların plazma konsantrasyonlarını arttırabilir. ALUNBRİG dar terapötik indekse sahip taşıyıcı substratlarla (örn: digoksin, dabigatran, metotreksat) birlikte kullanılırken hastalar yakından takip edilmelidir.
4.6. Gebelik ve Laktasyon
Genel tavsiye
Gebelik kategorisi: C
Çocuk doğurma potansiyeli bulunan kadınlar/Kadın ve Erkeklerde Doğum kontrolü (kontrasepsiyon)
ALUNBRİG ile tedavi edilen, çocuk doğurma potansiyeli bulunan kadınların hamile kalmamaları ve ALUNBRİG ile tedavi edilen erkeklerin ise tedavi sırasında çocuk sahibi olmamaları tavsiye edilmelidir. Üreme potansiyeli olan kadınlara ALUNBRİG ile tedavi sırasında ve son dozu takiben en az 4 ay boyunca etkili, hormonal olmayan kontrasepsiyon kullanmaları tavsiye edilmelidir. Üreme potansiyeline sahip kadın partneri olan erkeklere, tedavi sırasında ve son ALUNBRİG dozundan sonra en az 3 ay süreyle etkili kontrasepsiyon kullanımı önerilmelidir.
Gebelik dönemi
ALUNBRİG gebe bir kadına uygulandığında ölümcül sonuçlar doğurabilir. Hayvanlar üzerinde yapılan çalışmalar, üreme toksisitesini göstermektedir (bkz. bölüm 5.3.). ALUNBRİG’in gebe kadınlardaki kullanımına ilişkin klinik veri bulunmamaktadır. Annenin klinik durumu tedavi gerektirmiyorsa; ALUNBRİG gebelik dönemi sırasında kullanılmamalıdır. ALUNBRİG gebelik sırasında kullanılırsa veya hasta bu tıbbi ürünü alırken hamile kalırsa; hastaya potansiyel olarak fetüse zarar verebileceği bilgisi verilmelidir.
Laktasyon dönemi
ALUNBRİG’in anne sütüne geçip geçmediği bilinmemektedir. Mevcut veriler ilacın anne sütüne geçme potansiyelini hariç tutamaz. ALUNBRİG tedavisi sırasında emzirme durdurulmalıdır.
Üreme yeteneği/Fertilite
ALUNBRİG’in insan fertilitesi üzerindeki etkilerine ilişkin veri mevcut değildir. Hayvanlar üzerinde yapılan çalışmalar esas alındığında; ALUNBRİG erkeklerde fertilitede azalmaya neden olabilir (bkz. bölüm 5.3.). Bu bulguların insan fertilitesine yönelik klinik anlamı bilinmemektedir.
4.7. Araç ve makine kullanımı üzerindeki etkiler
ALUNBRİG araç ve makine kullanma yeteneği üzerinde minör bir etkiye sahiptir. Ancak; hastalar ALUNBRİG’i kullanırken görme bozukluğu, baş dönmesi veya yorgunluk yaşayabileceği için, araç veya makine kullanırken dikkatli olmalıdırlar.
4.8. İstenmeyen etkiler
Güvenlilik profilinin özeti
Tavsiye edilen doz rejiminde ALUNBRİG ile tedavi edilen hastalarda raporlanan en yaygın advers reaksiyonlar (≥ %25); AST artışı, CPK artışı, hiperglisemi, lipaz artışı, hiperinsülinemi, diyare, ALT artışı, amilaz artışı, anemi, mide bulantısı, bitkinlik, hipofosfatemi, lenfosit sayısında azalma, öksürük, alkalin fosfataz artışı, döküntü, APTT artışı, miyalji, baş ağrısı, hipertansiyon, akyuvar sayısında azalma, dispne ve kusmadır.
Neoplazma progresyonu ile ilişkili olaylar dışında; tavsiye edilen doz rejiminde ALUNBRİG ile tedavi edilen hastalarda rapor edilen en yaygın ciddi advers reaksiyonlar (≥ %2) pnömoni, pnömonit, dispne ve pireksi olmuştur.
Advers reaksiyonların tablo halinde listesi:
Aşağıda tanımlanan veriler üç klinik çalışmada tavsiye edilen doz rejiminde ALUNBRİG’e maruziyeti yansıtmaktadır: Daha önce bir ALK-inhibitörü ile tedavi görmemiş ileri evre ALK-pozitif KHDAK hastalarında bir Faz 3 çalışma (ALTA 1L ) (N=136), daha önce krizotinib tedavisine progresyon göstermiş olup ALUNBRİG’le tedavi edilen ALK-pozitif KHDAK hastalarında bir faz 2 çalışma (N=110) ve ilerlemiş malignansili hastalarda bir faz 1/2 doz eskalasyon/ekspansiyon çalışması (N=28). Bu çalışmalarda, tavsiye edilen doz rejiminde ALUNBRİG kullanan hastalarda medyan maruziyet süresi 21,8 ay olmuştur.
Rapor edilen advers reaksiyonlar Tablo 3’te sunulmaktadır ve Sistem Organ Sınıfına, tavsiye edilen terime ve görülme sıklığına göre listelenmiştir. Sıklık kategorileri: (çok yaygın ≥1/10, yaygın (≥1/100 ila <1/10), yaygın olmayan ≥1/1.000 ila <1/100, seyrek ≥1/10.000 ila <1/1.000; bilinmiyor (eldeki verilerden hareketle tahmin edilemiyor). Her bir sıklık grubu içinde istenmeyen etkiler azalan şiddete göre verilmiştir.
Tablo 3: ALUNBRİG ile 180 mg rejiminde tedavi edilen hastalarda (N= 274) rapor edilen advers reaksiyonlar (Advers Olaylar için Ortak Terminoloji Kriterleri (CTCAE) versiyon 4.03’e göre)
| Sistem Organ Sınıfı | Sıklık Kategorisi | Advers reaksiyonlar† Tüm dereceler | Advers reaksiyonlar Derece 3 – 4 |
|---|---|---|---|
| Enfeksiyonlar ve enfestasyonlar | Çok yaygın | Pnömonia,b Üst solunum yolu enfeksiyonu | |
| Yaygın | Pnömonia | ||
| Kan ve lenfatik sistem bozuklukları | Çok yaygın | Anemi Lenfosit sayısında azalma APTT artışı Akyuvar sayısında azalma Nötrofil sayısında azalma | Lenfosit sayısında azalma |
| Yaygın | Platelet sayısında azalma | APTT artışı Anemi | |
| Yaygın olmayan | Nötrofil sayısında azalma | ||
| Metabolizma ve beslenme hastalıkları | Çok yaygın | Hiperglisemi Hiperinsülinemic Hipofosfatemi Hipomagnezemi Hiperkalsemi Hiponatremi Hipokalemi İştah azalması | |
| Yaygın | Hipofosfatemi Hiperglisemi Hiponatremi Hipokalemi İştah azalması | ||
| Psikiyatrik hastalıklar | Yaygın: | Uykusuzluk | |
| Sinir sistemi hastalıkları | Çok yaygın: | Baş ağrısıd Periferal nöropatie Baş dönmesi | |
| Yaygın | Hafıza bozukluğu Disguzi | Baş ağrısıd Periferal nöropatie | |
| Yaygın olmayan | Baş dönmesi | ||
| Görme bozuklukları | Çok yaygın | Görme bozukluğuf | |
| Yaygın | Görme bozukluğuf | ||
| Kardiyak bozukluklar | Yaygın | Bradikardig Elektrokardiyogram QT uzaması Taşikardih Palpitasyonlar | Elektrokardiyogram QT uzaması |
| Yaygın olmayan | Bradikardi | ||
| Vasküler bozukluklar | Çok yaygın | Hipertansiyonl | Hipertansiyonl |
Solunum, göğüs bozuklukları ve mediyastinal hastalıklar Yaygın | Çok yaygın | Öksürük Dispnej |
Pnömonitk Pnömonitk
Dispnej
| Gastointestinal hastalıklar | ||
|---|---|---|
| Çok yaygın | Lipaz artışı Diyare Amilaz artışı Bulantı Kusma Karın ağrısıl Konstipasyon | Lipaz artışı |
| Genel bozukluklar ve uygulama yerine ilişkin durumlar | ||
| Çok yaygın | Bitkinlikr Ödems Pireksi | |
| Yaygın | Kardiyak olmayan göğüs ağrısı Göğüste rahatsızlık Ağrı | Bitkinlikr |
| Yaygın olmayan | Pireksi Ödems Kardiyak olmayan göğüs ağrısı | |
| Araştırmalar | ||
| Yaygın | Kan kolesterol seviyesinde artışt Kilo kaybı | |
| Yaygın olmayan | Kilo kaybı | |
†Kimya ve hematoloji tetkik değişimleri ile ilgili advers reaksiyon terimlerine ait sıklık dereceleri, başlangıç çizgisinden tetkik değişim sıklığına dayanmaktadır. aAtipik pnömoni, pnömoni, pnömoni, pnömoni aspirasyonu, kriptokok pnömonisi, alt solunum yolu enfeksiyonu, alt solunum yolu viral enfeksiyonu, akciğer enfeksiyonunu içerir. b5. derece olayları içerir. cDerece geçerli değildir. dBaş ağrısını, sinüs kaynaklı baş ağrısını, baş rahatsızlığını, migren ve tansiyon kaynaklı baş ağrısını içerir. ePareztezi, periferik duyusal nöropati, disestezi, hiperestezi, hipoestezi, nevralji, periferal nöropati, nörotoksisite, periferal motor nöropatisi, polinöropati, yanma hissi ve herpetik nevraljiyi içerir. fGörsel derinlik algısının değişmesi, katarakt, kazanılmış renk körlüğü, diplopi, glokom, göz içi basıncında artış, maküler ödem, fotofobi, fotopsi, retinal ödem, bulanık görme, görme keskinliğinin azalması, görme alanı defekti, görme | ||
| Stomatitm | ||
| Yaygın | Ağız kuruluğu Dispepsi Flatulans | Amilaz artışı Bulantı Karın ağrısıl Diyare |
| Yaygın olmayan | Pankreatit | Kusma Stomatitm Dispepsi Pankreatit |
| Hepatobiliyer bozukluklar | ||
| Çok yaygın | AST artışı ALT artışı Alkalin fosfataz artışı | |
| Yaygın | Kan laktat dehidrogenaz artışı Hiperbilirubinemi | ALT artışı AST artışı Alkalin fosfataz artışı |
| Yaygın olmayan | Hiperbilirubinemi | |
| Deri ve deri altı dokusu hastalıkları | ||
| Çok yaygın | Döküntün Prurito | |
| Yaygın | Cilt kuruluğu Fotosensitivite reaksiyonup | Döküntün Fotosensitivite reaksiyonup |
| Yaygın olmayan | Cilt kuruluğu Prurito | |
| Kas-iskelet sistemi ve bağ dokusu hastalıkları | ||
| Çok yaygın | Kan CPK artışı Miyaljiq Artralji | Kan CPK artışı |
| Yaygın | Kas-iskelet göğüs ağrısı Kollar ve bacaklarda ağrı Kas-iskelet sisteminde katılık | |
| Yaygın olmayan | Kollar ve bacaklarda ağrı Kas-iskelet göğüs ağrısı Miyaljiq | |
| Böbrek ve idrar yolu hastalıkları | ||
| Çok yaygın | Kan kreatinin artışı | |
bozukluğu, vitröz yırtılma, vitroz flatör, geçici amorozu içerir. gBradikardi, sinüs bradikardisini içerir. hSinüs taşikardisi, taşikardi, atriyal taşikardi, kalp atım hızımda artışı içerir. iKan basıncında artış, diyastolik hipertansiyon, hipertansiyon, sistolik hipertansiyonu içerir. jDispne, efor dispnesini içerir. kİnterstisyel akciğer hastalığını, pnömoniti içerir. lAbdominal rahatsızlık hissi, abdominal distansiyon, karın ağrısı, karnın alt kısmında ağrı, karnın üst kısmında ağrı, epigastrik rahatsızlığı içerir. mAftöz stomatit, stomatit, aftöz ülser, ağız ülserleri, ağız mukozası kabarmasını içerir. nDermatit akneiform, eritem, eksfolyatif döküntü, döküntü, eritematöz döküntü, maküler döküntü, makülopapüler döküntü, papüler döküntü, kaşıntılı döküntü, püstüler döküntü, dermatit, alerjik dermatit, kontakt dermatit, jeneralize eritem, foliküler döküntü, ürtiker, ilaç döküntüsü ve toksik deri döküntüsünü içerir. oKaşıntı, alerjik kaşıntı, jeneralize kaşıntı, genital bölgede kaşıntı, vulvovajinal bölgede kaşıntıyı içerir. p Işığa duyarlılık reaksiyonu, polimorf ışık erüpsiyonu, solar dermatiti içerir. qKas-iskelet ağrısı, miyalji, kas spazmları, kas gerginliği, kas seğirmesi, kas-iskelet rahatsızlığını içerir. rAsteni, yorgunluğu içerir. sGöz kapağı ödemi, yüz ödemi, periferik ödem, periorbital ödem, yüz şişmesi, jeneralize ödem, periferik şişme, anjiyoödem, dudaklarda şişme, periorbital şişlik, ciltte şişlik, göz kapağında şişmeyi içerir. tKan kolesterol seviyesinde artış, hiperkolesterolemiyi içerir. | ||
Seçili advers reaksiyonların tanımı
Pulmoner advers reaksiyonlar
ALTA 1L’de; hastaların % 2,9'unda tedavinin başlangıcında (8 gün içinde) herhangi bir Derece ILD/pnömonit, hastaların % 2,2’sinde Derece 3-4 ILD/pnömonit görülmüştür. Ölümcül ILD/pnömonit mevcut değildir. İlave olarak, hastaların % 3,7’sinde pnömonit tedavinin ilerleyen zamanlarında görülmüştür.
ALTA’da, hastaların % 6,4'ünde tedavinin başlarında (9 gün içinde, medyan başlangıç: 2 gün) ILD/pnömonit, pnömoni ve dispne dahil olmak üzere, herhangi bir derecede pulmoner advers reaksiyonlar görülmüştür; hastaların % 2,7’sinde Derece 3-4 pulmoner advers reaksiyon ve 1 hastada (% 0,5) ölümcül pnömoni görülmüştür. Derece 1-2 pulmoner advers reaksiyonları takiben; ALUNBRİG ile tedavi kesilmiştir ve daha sonra yeniden başlatılmış veya doz azaltılmıştır. Üç ölümcül vaka (hipoksi, akut solunum güçlüğü sendromu ve pnömoni) dahil olmak üzere, erken pulmoner advers reaksiyonlar hastalarda (N= 137) (Çalışma 101)bir doz yükseltme çalışmasında da meydana gelmiştir. İlave olarak, ALTA’da hastaların % 2,3’ünde tedavinin ilerleyen zamanlarında pnömonit görülmüştür, 2 hastada Derece 3 pnömonit görülmüştür (bkz. bölüm 4.2 ve 4.4.).
Yaşlı hastalar
Erken pulmoner advers reaksiyon, 65 yaş altı hastaların %3,1’inde, 65 yaş ve üzeri hastaların ise %10,1’inde rapor edilmiştir.
Hipertansiyon
ALUNBRİG ile 180 mg rejiminde tedavi edilen hastaların % 30’unda hipertansiyon bildirilmiştir olup; bu hastaların % 11’i Derece 3 hipertansiyona sahiptir. 180 mg rejiminde % 1,5 oranında hipertansiyon için doz azaltılması gerçekleştirilmiştir. Tüm hastalarda ortalama sistolik ve diyastolik kan basıncı zamanla artmıştır (bkz. bölüm 4.2 ve 4.4.).
Bradikardi
ALUNBRİG ile 180 mg rejiminde tedavi edilen hastaların % 8,4’ünde bradikardi rapor edilmiştir.
180 mg tedavi rejiminde hastaların % 8,4’ünde dakikada 50 kalp atım hızından az kalp atım hızı rapor edilmiştir (bkz. bölüm 4.2. ve 4.4.).
Görme bozukluğu
ALUNBRİG ile 180 mg rejiminde tedavi edilen hastaların % 14’ünde görme bozukluğu advers reaksiyonları rapor edilmiş olup; bunlardan 3 tanesi, maküler ödem ve katarakt dahil olmak üzere Derece 3 advers reaksiyon (% 1,1) olarak rapor edilmiştir.
180 mg rejiminde iki hastada (% 0,7) görme bozukluğu için doz azaltılması gerçekleştirilmiştir (bkz. bölüm 4.2 ve 4.4.).
Periferal nöropati
180 mg rejiminde tedavi edilen hastaların % 20’sinde periferal nöropati advers reaksiyonları rapor edilmiştir. Hastaların % 33’ünde tüm periferal nöropati advers reaksiyonları ortadan kalkmıştır. Periferal nöropati advers reaksiyonlarının medyan süresi 6.6 ay ve maksimum süre 28,9 aydır.
Kreatin fosfokinaz (CPK) artışı
ALTA 1L ve ALTA’da, ALUNBRİG ile 180 mg rejiminde tedavi edilen hastaların % 64’ünde CPK artışı rapor edilmiştir. Derece 3-4 CPK artışı insidansı % 18 olmuştur. CPK artışının başlangıcına kadar geçen medyan süre 28 gün olmuştur.
180 mg rejiminde hastaların % 10’unda CPK artışı için doz azaltılması gerçekleştirilmiştir (bkz. bölüm 4.2. ve 4.4.).
Pankreatik enzimlerin artışı
ALUNBRİG ile 180 mg rejiminde tedavi edilen hastaların sırasıyla % 47 ve % 54’ünde amilaz ve lipaz artışları rapor edilmiştir. Derece 3 ve 4 artışları için amilaz ve lipaz insidansı sırasıyla % 7,7 ve % 15 olmuştur. Amilaz ve lipaz artışının başlangıcına kadar geçen medyan süre sırasıyla 16 gün ve 29 gün olmuştur.
180 mg rejiminde hastaların sırasıyla % 4,7 ve % 2,9’unda lipaz ve amilaz artışı için doz azaltılması gerçekleştirilmiştir (bkz. bölüm 4.2. ve 4.4.).
Hepatik enzimlerin artışı
ALUNBRİG ile 180 mg rejiminde tedavi edilen hastaların sırasıyla % 49 ve % 68’inde ALT ve AST artışları rapor edilmiştir. Derece 3 ve 4 artışları için, insidanslar ALT ve AST için sırasıyla % 4,7 ve % 3,6 olmuştur.
180 mg rejiminde hastaların sırasıyla % 0,7 ve % 1,1’inde ALT ve AST artışı için doz azaltılması gerçekleştirilmiştir (bkz. bölüm 4.2. ve 4.4.).
Hiperglisemi
Hastaların % 61’inde hiperglisemi görülmüştür. Hastaların % 6,6’sında Derece 3 hiperglisemi meydana gelmiştir.
Hiçbir hastada hiperglisemi nedeniyle doz azaltılması gerçekleştirilmemiştir.
Fotosensitivite ve fotodermatoz
ALUNBRİG ile farklı doz rejimlerinde tedavi edilen 804 hastadan alınan verilerle yedi klinik çalışmanın havuzlanmış analizi, hastaların %5,8'inde fotosensitivite ve fotodermatozun rapor edildiğini ve hastaların %0,7'sinde Derece 3-4 meydana geldiğini göstermiştir. Hastaların %0,4'ünde doz azaltılmıştır (bkz. bölüm 4.2 ve 4.4).
Şüpheli advers reaksiyonların raporlanması
Ruhsatlandırma sonrası şüpheli ilaç advers reaksiyonlarının raporlanması büyük önem taşımaktadır. Raporlama yapılması, ilacın yarar/risk dengesinin sürekli olarak izlenmesine olanak sağlar. Sağlık mesleği mensuplarının herhangi bir şüpheli advers reaksiyonu Türkiye Farmakovijilans Merkezi (TÜFAM)’ne bildirmeleri gerekmektedir (
www.titck.gov.tr; e-posta: tufam@titck.gov.tr; tel: 0 800 314 00 08; faks: 0 312 218 35 99).
4.9. Doz aşımı ve tedavisi
ALUNBRİG’in doz aşımına ilişkin spesifik herhangi bir antidot mevcut değildir. Doz aşımı meydana gelmesi durumunda; hastalar advers reaksiyonlar (bkz. bölüm 4.8) bakımından takip edilir ve uygun bir destek tedavisi sağlanır.
5. FARMAKOLOJİK ÖZELLİKLER
5.1. Farmakodinamik özellikler
Farmakoterapötik grup: Antineoplastik ilaç, protein kinaz inhibitörleri
ATC kodu: L01ED04
Etki mekanizması
Brigatinib, insülin-benzeri büyüme faktörü 1 reseptörü (IGF-1R) ve ALK’yı, c-ros onkogen 1(ROS1), hedefleyen bir tirozin kinaz inhibitörüdür. Brigatinib, in vitro ve in vivo tayinlerde ALK’nin otofosforilasyonunu ve aşağı yönlü sinyal proteini STAT3’ün ALK aracılı fosforilasyonunu inhibe etmiştir.
Brigatinib, farelerde EML4-ALK ve NPM-ALK füzyon proteinlerini eksprese eden hücre hatlarının in vitro proliferasyonunu inhibe etmiştir ve EML4-ALK-pozitif KHDAK ksenograft büyümesinin doza bağlı inhibisyonunu göstermiştir.
Brigatinib; G1202R ve L1196M dahil, ALK inhibitörlerine direnç ile ilişkilendirilen EML4-ALK’nın mutant formlarını eksprese eden hücrelerin canlılığını in vitro ve in vivoda inhibe etmiştir.
Kardiyak elektrofizyoloji
Çalışma 101’de, ilerlemiş malignansili 123 hastada 30 mg ila 240 mg’lık günlük brigatinib dozu ile ALUNBRİG’in QT aralığını uzatma potansiyeli değerlendirilmiştir. Başlangıç noktasından maksimum ortalama QTcF (Friedericia yöntemi ile düzeltilmiş QT) değişimi 10 milisaniyeden kısa olmuştur. Bir maruziyet-QT analizi, konsantrasyona bağlı herhangi bir QTc aralığı uzaması olmadığını öne sürmüştür.
Klinik etkililik ve güvenlilik
ALTA 1L
ALUNBRİG’in güvenliliği ve etkililiği; daha önceden ALK-hedefli bir tedavi almamış ve ilerlemiş ALK-pozitif KHDAK’lı 275 yetişkin hastada gerçekleştirilen randomize (1:1), açık etiketli, çok merkezli bir çalışmada (ALTA 1L) değerlendirilmiştir.
Uygunluk kriterleri; lokal bir bakım standardı testine dayalı olarak belgelenen bir ALK düzenlemesine sahip ve ECOG performans skoru 0-2 olan hastaların dahil edilmesine izin vermiştir. Hastaların lokal olarak ilerlemiş veya metastatik ortamda önceden 1 taneye kadar kemoterapi rejimi almasına izin vermiştir. Leptomeningeal metastazlar da dahil olmak üzere tedavi edilmiş veya tedavi edilmemiş merkezi sinir sistemi (CNS) metastazları olan nörolojik olarak stabil hastalar uygundur. Pulmoner interstisyel hastalığı, ilaca bağlı pnömonit veya radyasyon pnömoniti öyküsü olan hastalar çalışma dışı bırakılmıştır.
Hastalar; günde bir kez 90 mg’lık dozda 7 günlük bir tedavi sonrası günde bir kez 180 mg (N=137) ALUNBRİG veya oral olarak günde iki defa krizotinib 250 mg (N= 138) almak üzere 1:1 oranında randomize edilmiştir. Randomizasyon beyin metastazı (var, yok) ve lokal olarak ilerlemiş veya metastatik hastalık için önceden kemoterapi kullanımı (evet, hayır) ile katmanlara ayrılmıştır.
Hastalık progresyonu yaşayan krizotinib kolundaki hastalara ALUNBRİG ile tedavi görmeleri için çapraz geçiş önerildi. Krizotinib koluna randomize edilen ve son analiz zamanına kadar çalışma tedavisini bırakan 121 hastanın tamamı arasında, 99 (%82) hastaya müteakip ALK tirozin kinaz inhibitörleri (TKI'ler) verildi. Krizotinib koluna randomize edilen seksen (%66) hasta, daha sonra ALUNBRİG tedavisi aldı; buna, çalışmada çapraz geçiş yapan 65 (%54) hasta da dahildir.
Majör sonuç ölçümü, Çift Kör Hakemli Bağımsız İnceleme Komitesi (BIRC) tarafından değerlendirilen Solid Tümörlerdeki Yanıt Değerlendirme Kriteri’ne (RECIST v1.1) göre progresyonsuz sağkalım (PFS) olmuştur. BIRC tarafından değerlendirilen ilave sonuç ölçümleri, doğrulanmış objektif yanıt oranını (ORR), yanıt süresini (DOR), yanıt verilene kadar geçen süreyi, hastalık kontrol oranını (DCR), intrakraniyal ORR’yi, intrakraniyal PFS’yi ve intrakraniyal DOR’u içermiştir. Araştırmacı tarafından değerlendirilen sonuçlar arasında PFS ve genel sağkalım yer almıştır.
ALTA 1L’deki temel demografik özellikler ve hastalık özellikleri şu şekildedir: medyan yaş 59 (% 32’si 65 yaş ve üzeri olmak üzere 27 –89 arası), % 59 beyaz ırk ve % 39 Asyalı, % 55 kadın, % 39 ECOG PS 0 ve % 56 ECOG PS 1, % 58 hiç sigara kullanmamış, % 93 hastalık evresi IV, % 96 adenokarsinoma histolojisine sahip, % 30 başlangıçta CNS metastazına sahip, % 14 daha önce beyin için radyoterapi almış ve % 27 daha önce kemoterapi almış. Ekstratorasik metastaz bölgelerine beyin (hastaların % 30’u), kemik (hastaların % 31’i) ve karaciğer (hastaların % 20’si) dahildir. Medyan bağıl doz yoğunluğu ALUNBRİG için %97, krizotinib içinse %99 idi.
ALUNBRİG kolunda 11 aylık medyan takip süresinde gerçekleştirilen primer analizde; ALTA 1L çalışması, BIRC tarafından PFS’de istatistiksel olarak anlamlı bir iyileşme gösteren primer sonlanma noktasını karşılamıştır.
ALUNBRİG kolunda 24,9 aylık medyan takip süresinde 28 Haziran 2019'da protokole göre belirlenmiş bir ara analiz gerçekleştirilmiştir. ITT popülasyonunda BIRC'ye göre medyan PFS, ALUNBRİG kolunda 24 ay ve krizotinib kolunda 11 aydı (HR =0,49 [%95 GA (0,35, 0,68)], p <0,0001).
ALUNBRİG kolunda medyan 40.4 aylık takip süresinde gerçekleştirilen son hasta son temas tarihi olan 29 Ocak 2021 ile protokolde belirtilen nihai analizin sonuçları aşağıda sunulmuştur.
Tablo 4: ALTA 1L’deki Etkililik Sonuçları (ITT Popülasyonu)
| Etkililik Parametreleri | ALUNBRİG N = 137 | Krizotinib N = 138 | ||||||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Medyan takip süresi (ay)a | 40,4 (aralık: 0–52,4) | 15,2 (aralık: 0,1–51,7) | ||||||||||||||||||
| Birincil etkililik parametreleri | ||||||||||||||||||||
| PFS (BIRC) | ||||||||||||||||||||
| Olaylı Hasta Sayısı, n (%) | 73 (%53,3) | 93 (%67,4) | ||||||||||||||||||
| İlerleyen Hastalık, n (%) | 66 (%48,2)b | 88 (%63,8)c | ||||||||||||||||||
| Ölüm, n (%) | 7 (%5,1) | 5 (%3,6) | ||||||||||||||||||
| Medyan (ay cinsinden) (%95 CI) | 24,0 (18,5, 43,2) | 11,1 (9,1, 13) | ||||||||||||||||||
| Tehlike oranı (%95 CI) | 0,48 (0,35, 0,66) | |||||||||||||||||||
| Log-rank p-değeric | <0,0001 | |||||||||||||||||||
| İkincil etkililik parametreleri | ||||||||||||||||||||
| Doğrulanmış Objektif Yanıt Oranı (BIRC) | ||||||||||||||||||||
Yanıtlayanlar, n (%) (%95 CI) | 102 (%74,5) (66,3, 81,5) | 86 (%62,3) (53,7, 70,4) | ||||||||||||||||||
| p-değeri d,e | 0,033 | |||||||||||||||||||
| Tam Yanıt, % | %24,1 | %13 | ||||||||||||||||||
| Kısmi Yanıt, % | %50,4 | %49,3 | ||||||||||||||||||
| Doğrulanmış Yanıtın Süresi (BIRC) | ||||||||||||||||||||
| Ortanca (ay) (%95 CI) | 33,2 (22,1, NE) | 13,8 (10,4, 22,1) | ||||||||||||||||||
| Genel Sağkalımf | ||||||||||||||||||||
| Olay Sayısı, n (%) | 41 (%29,9) | 51 (%37) | ||||||||||||||||||
| Medyan (ay cinsinden) (%95 CI) | NE (NE, NE) | NE (NE, NE) | ||||||||||||||||||
| Tehlike oranı (%95 CI) | 0,81 (0,53, 1,22) | |||||||||||||||||||
| Günlük sıralaması p değeri d | 0,3311 | |||||||||||||||||||
| 36 ayda Genel Sağkalım | %70,7 | %67,5 | ||||||||||||||||||
BİRC = Kör Bağımsız İnceleme Komitesi; NE = Tahmin Edilemez; CI = Güven Aralığı Bu tablodaki sonuçlar, son hasta son temas tarihi olan 29 Ocak 2021 ile yapılan son etkinlik analizine dayanmaktadır. a tüm çalışma için takip süresi b beyne palyatif radyoterapisi olan 3 hastayı içerir c beyne palyatif radyoterapisi olan 9 hastayı içerir d Sırasıyla log-rank testi ve Cochran Mantel-Haenszel testi için lokal olarak ileri veya metastatik hastalık için temel ve önceki kemoterapide iCNS metastazlarının varlığı ile tabakalaştırılmıştır. e Cochran Mantel-Haenszel testinden f Krizotinib kolunda progresyon yaşayan hastalara ALUNBRİG ile tedavi almaları için çapraz geçiş önerildi. | ||||||||||||||||||||
Şekil 1: ALTA 1L’de BIRC Tarafından Progresyonsuz Sağkalımın Kaplan-Meier Çizimi
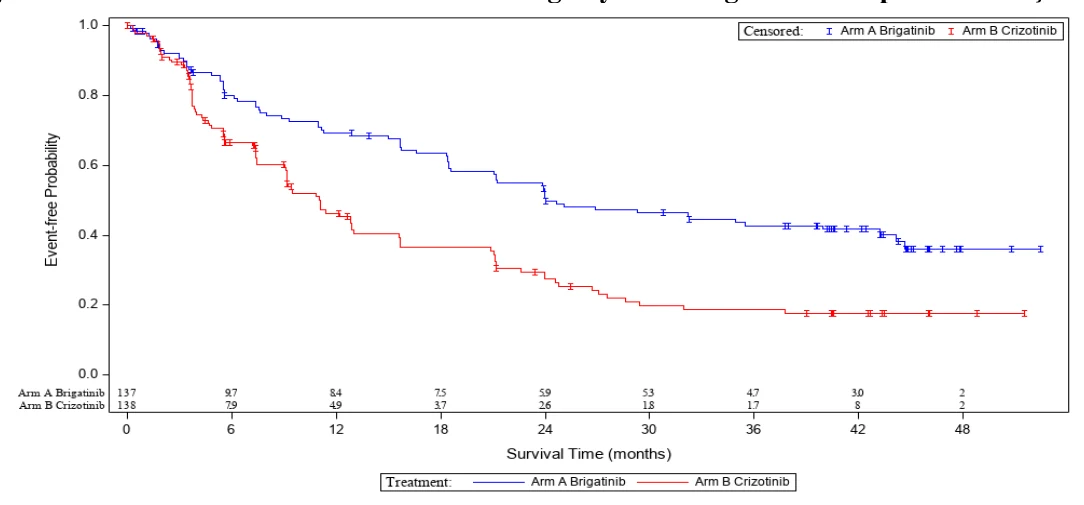
Bu şekildeki sonuçlar, son hasta son temas tarihi olan 29 Ocak 2021 ile yapılan son etkililik analizine dayanmaktadır.
Başlangıçta herhangi bir beyin metastazı olan hastalarda ve ölçülebilir beyin metastazları (en uzun çap ≥ 10 mm) olan hastalarda RECIST v1.1’e göre intrakraniyal etkililiğim BIRC değerlendirmesi Tablo 5’te özetlenmiştir.
Tablo 5: ALTA 1L’deki Hastalarda BIRC-Değerlendirmeli İntrakraniyal Etkililik
| Etkililik Parametreleri | Başlangıçta Ölçülebilir Beyin Metastazları Olan Hastalar | ||||||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
ALUNBRİG N= 18 | Krizotinib N= 23 | ||||||||||||||||||
| Doğrulanmış İntrakraniyal Objektif Yanıt Oranı | |||||||||||||||||||
Yanıtlayan, n (%) (% 95 CI) | 14 (% 77,8) (52,4, 93,6) | 6 (% 26,1) (10,2, 48,4) | |||||||||||||||||
| p-değeria,b | 0.0014 | ||||||||||||||||||
| Tam yanıt %’si | % 27,8 | %0 | |||||||||||||||||
| Kısmi yanıt %’si | % 50 | % 26,1 | |||||||||||||||||
| Doğrulanmış İntrakraniyal Yanıt Süresic | |||||||||||||||||||
| Medyan (ay) (% 95 CI) | 27,9 (5,7, NE) | 9,2 (3,9, 9,2) | |||||||||||||||||
| Başlangıçta Herhangi bir Beyin Metastazı Olan Hastalar | |||||||||||||||||||
ALUNBRİG N= 47 | ALUNBRİG N= 49 | ||||||||||||||||||
| Doğrulanmış İntrakraniyal Objektif Yanıt Oranı | |||||||||||||||||||
Yanıtlayan, n (%) (% 95 CI) | 31 (% 66) (50,7, 79,1) | 7 (%14,3) (5,9, 27,2) | |||||||||||||||||
| p-değeria,b | <0.0001 | ||||||||||||||||||
| Tam yanıt (%) | % 44,7 | % 2 | |||||||||||||||||
| Kısmi yanıt (%) | % 21,3 | % 12,2 | |||||||||||||||||
| Doğrulanmış İntrakraniyal Yanıt Süresic | |||||||||||||||||||
| Medyan (ay) (% 95 CI) | 27,1 (16,9, 42,8) | 9,2 (3,9, NE) | |||||||||||||||||
| İnkraniyal PFSd | |||||||||||||||||||
| Olayları olan hasta sayısı, n (%) | 27 (%57,4) | 35 (%71,4) | |||||||||||||||||
| Progresif hastalık, n (%) | 27 (%57,4)e | 32 (%65,3)f | |||||||||||||||||
| Ölüm, n (%) | 0 (%0) | 3 (%6,1) | |||||||||||||||||
| Medyan (ay) (% 95 CI) | 24 (12,9, 30,8) | 5,5 (3,7, 7,5) | |||||||||||||||||
| Tehlike oranı (% 95 CI) | 0,29 (0,17, 0,51) | ||||||||||||||||||
| Log-sıra p-değerid | < 0,0001 | ||||||||||||||||||
CI= Güven aralığı; NE= Tahmin edilebilir değildir.
Bu tablodaki sonuçlar, son hasta son temas tarihi olan 29 Ocak 2021 ile yapılan son etkililik analizine dayanmaktadır.
aLokal olarak ilerlemiş veya metastatik hastalık için önceden kemoterapi varlığı ile sırasıyla log-rank testi ve Cochran Mantel-Haenszel testi ile katmanlara ayrılmıştır.
bCochran Mantel-Haenszel testinden
cİlk doğrulanmış intrakraniyal yanıt tarihinden intrakraniyal hastalık progresyonuna (yeni intrakraniyal lezyonlar, en alt noktadan itibaren ≥ % 20 intrakraniyal hedef lezyon çapı büyümesi veya hedef olmayan intrakraniyal lezyonların kesin progresyonu) veya ölüm veya sansürleme tarihine kadar ölçülmüştür.
dRandomizasyon tarihinden intrakraniyal hastalık progresyonuna (yeni intrakraniyal lezyonlar, en alt noktadan itibaren ≥ % 20 intrakraniyal hedef lezyon çapı büyümesi veya hedef olmayan intrakraniyal lezyonların kesin progresyonu) veya ölüm veya sansürleme tarihine kadar ölçülmüştür.
eBeynine palyatif radyoterapi alan 1 hasta dahildir
fBeynine palyatif radyoterapi alan 3 hasta dahildir
ALTA
ALUNBRİG’in güvenliliği ve etkililiği; krizotinib tedavisine progresyon gösteren, lokal olarak ilerlemiş veya metastatik ALK-pozitif KHDAK’lı 222 yetişkin hastada gerçekleştirilen randomize (1:1), açık etiketli, çok merkezli bir çalışmada (ALTA) değerlendirilmiştir.
Uygunluk kriterleri; valide edilmiş bir teste dayalı olarak belgelenen bir ALK düzenlemesine sahip öncesinde kemoterapi almış, ECOG Performans Durumu 0-2 olan ve hastaların dahil edilmesine izin vermiştir. İlave olarak, merkezi sinir sistemi (CNS) metastazı olan hastalar, nörolojik olarak stabil olmaları ve kortikosteroid dozunda artış gerektirmedikleri sürece, dahil edilmiştir. Pulmoner interstiyal hastalık veya ilaç ile ilişkili pnömoni geçmişi olan hastalar hariç tutulmuştur. Pulmoner interstisyel hastalığı veya ilaca bağlı pnömonit öyküsü olan hastalar çalışma dışı bırakılmıştır.
Hastalar; günde bir kez 90 mg (90 mg’lık rejim, N=112) veya günde bir kez 90 mg’lık dozda 7 günlük bir tedavi sonrası günde bir kez 180 mg (180 mg’lık rejim, N=110) ALUNBRİG almak üzere 1:1 oranında randomize edilmiştir. Medyan takip süresi 22,9 ay olmuştur. Randomizasyon beyin metastazı (var, yok) ve krizotinib tedavisine en iyi cevap (tam veya kısmi yanıt, diğer herhangi bir yanıt/bilinmeyen) ile katmanlara ayrılmıştır.
Majör sonuç ölçümü, araştırmacı tarafından değerlendirilen Solid Tümörlerdeki Yanıt Değerlendirme Kriteri’ne (RECIST v1.1) göre objektif yanıt oranını (ORR) doğrulamıştır. İlave sonuç ölçümleri; Bağımsız İnceleme Komitesi (IRC) tarafından değerlendirilen doğrulanmış ORR’yi, yanıt verilene kadar geçen süreyi; progresyonsuz sağkalımı (PFS); yanıt süresini (DOR); genel sağkalımı ve IRC tarafından değerlendirilen intrakraniyal ORR, intrakraniyal DOR’yi içermiştir.
ALTA’daki temel demografik özellikler ve hastalık özellikleri şu şekildedir: medyan yaş 54 (% 23’ü 65 yaş ve üzeri olmak üzere 18 –82 arası), % 67 beyaz ırk ve % 31 Asyalı, % 57 kadın, % 36 ECOG PS 0 ve % 57 ECOG PS 1, % 7 ECOG PS2, % 60 hiç sigara kullanmamış, % 35 daha evvel sigara kullanmış, %5 mevcut durumda sigara içen, % 98 Evre IV, % 97 adenokarsinom ve % 74 daha önce kemoterapi almış. Ekstratorasik metastazların en yaygın olduğu bölgelere % 69 beyin (% 62’si daha önce beynine radyasyon almış), % 39 kemik ve % 26 karaciğer dahildir.
ALTA analizinden elde edilen etkililik sonuçları Tablo 6’da özetlenmektedir ve araştırmacı tarafından değerlendirilen PFS için Kaplan-Meier (KM) eğrisi Şekil 2’de gösterilmektedir.
Tablo 6: ALTA’daki Etkililik Sonuçları (ITT Popülasyonu)
| Etkililik parametreleri | Araştırmacı Değerlendirmesi | IRC Değerlendirmesi | ||
|---|---|---|---|---|
90 mg’lık rejim* N= 112 | 180 mg’lık rejima N= 110 | 90 mg’lık rejim* N= 112 | 180 mg’lık rejima N= 110 | |
| Objektif yanıt oranı | ||||
| (%) | % 46 | % 56 | % 51 | % 56 |
| CIb | (35, 57) | (45, 67) | (41, 61) | (47, 66) |
| Yanıt süresic | ||||
| Medyan (ay) | 1,8 | 1,9 | 1,8 | 1,9 |
| Yanıt süresi | ||||
| Medyan (ay) | 12,0 | 13,8 | 16,4 | 15,7 |
| % 95 güven aralığı | (9,2, 17,7) | (10,2, 19,3) | (7,4, 24,9) | (12,8, 21,8) |
| Progresyonsuz sağkalım | ||||
| Medyan (ay) | 9,2 | 15,6 | 9,2 | 16,7 |
| % 95 güven aralığı | (7,4, 11,1) | (11,1, 21) | (7,4, 12,8) | (11,6, 21,4) |
| Genel sağkalım | ||||
| Medyan (ay) | 29,5 | 34,1 | NA | NA |
| %95 güven aralığı | (18,2, NE) | (27,7, NE) | NA | NA |
| 12 aylık sağkalım olasılığı (%) | % 70,3 | % 80,1 | NA | NA |
CI= Güven aralığı; NE = tahmin edilebilir değildir; NA= Uygulanamaz
*Günde bir kez 90 mg’lık rejim
a7 gün boyunca 90 mg/günlük tedaviyi takiben günde bir kez 180 mg
bGüven aralığı araştırmacı tarafından değerlendirilen güven aralığı % 97,5 ve IRC ile değerlendirilen ORR için % 95’tir.
Şekil 2: Araştırmacının Değerlendirdiği Sistemik Progresyonsuz Sağkalım: Tedavi Kolu ile ITT Popülasyonu (ALTA)
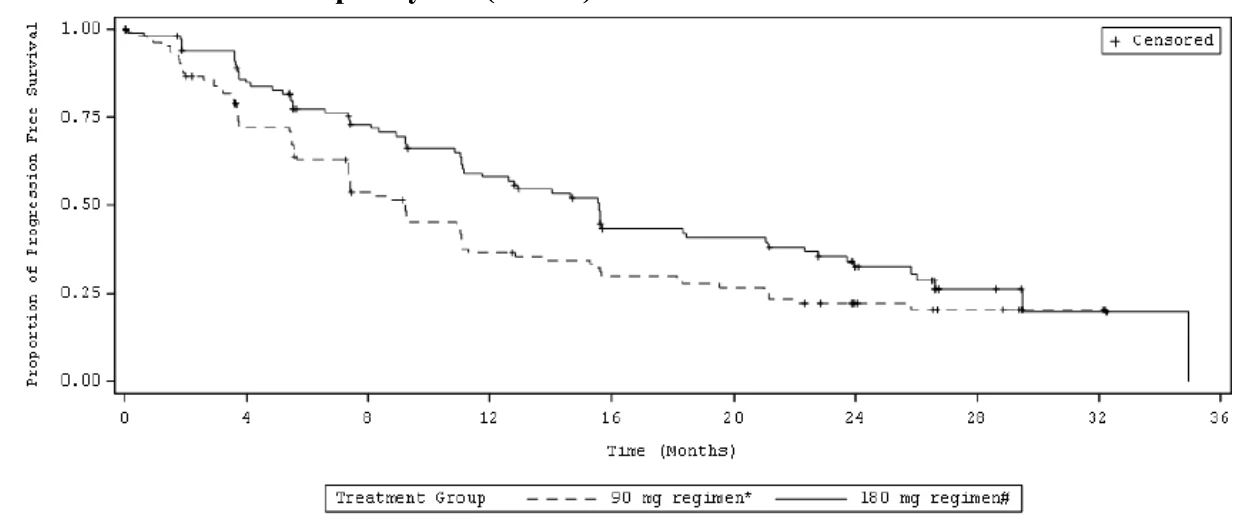
Kısaltmalar: ITT = Tedavi amaçlı
Not: Progresyonsuz sağkalım tedavinin başlangıcından, ilk olarak hangisinin meydana geldiğine bakılmaksızın hastalık progresyonunun ilk olarak kanıtlandığı veya ölüme kadar olan tarihe kadar geçen süre olarak belirlenmiştir.
*90 mg günlük tedavi rejimi
†7 gün boyunca 90 mg/günlük tedaviyi takiben günde bir kez 180 mg
ALTA’da başlangıçtaki ölçülebilir beyin metastazları (en uzun çap ≥10 mm) olan hastalardaki intrakraniyal ORR ve intrakraniyal yanıt süresinin IRC değerlendirmeleri Tablo 7’de özetlenmektedir.
Tablo 7: Başlangıçta Ölçülebilir Beyin Metastazı olan Hastalardaki İntrakraniyal Etkililik
| IRC ile değerlendirilen etkililik parametresi | Başlangıçtaki Ölçülebilir Beyin Metastazına Sahip Hastalar | |
|---|---|---|
| 90 mg’lık rejim* (N=26) | 180 mg’lık rejima (N=18) | |
| İntrakraniyal objektif yanıt oranı | ||
| (%) | % 50 | % 67 |
| %95 güven aralığı | (30, 70) | (41, 87) |
| İntrakraniyal hastalık kontrol oranı | ||
| (%) | % 85 | % 83 |
| %95 güven aralığı | (65, 96) | (59, 96) |
| İntrakraniyal yanıt sürekliliğib | ||
| Medyan (ay) | 9,4 | 16,6 |
| %95 güven aralığı | (3,7, 24,9) | (3,7, NE) |
%CI = Güven aralığı; NE = tahmin edilebilir değildir
*Günde bir kez 90 mg’lık rejim
a7 gün boyunca 90 mg/günlük tedaviyi takiben günde bir kez 180 mg
bOlaylar, intrakraniyal hastalık progresyonu (yeni lezyonlar, en alt noktadan itibaren ≥%20 intrakraniyal hedef lezyon çapı büyümesi veya hedef olmayan intrakraniyal lezyonların kesin progresyonu) veya ölümü içermektedir.
Başlangıçta beyin metastazı olan hastalarda, intrakraniyal hastalık kontrol oranı 90 mg kolunda (N= 81) % 77.8 (% 95 CI: 67,2 – 86,3) ve 180 mg kolunda (N= 74) % 85,1 (% 95 CI: 75-92,3) olmuştur.
Çalışma 101
Ayrı bir doz bulma çalışmasında, ALK-pozitif KHDAK’ı olan ve krizotinibde progresyon gösteren 25 hastaya günde bir defa 90 mg’lık dozda 7 günlük bir tedavi sonrası günde 1 defa 180 mg ALUNBRİG uygulanmıştır. Bu hastaların 19’u araştırmacı değerlendirmesi ile doğrulanmış objektif bir yanıt göstermiştir (% 76; % 95 CI: 55, 91) ve yanıt veren 19 hasta arasında yanıtın KM tahmini medyan süresi 26,1 ay (% 91 CI: 7,9, 26,1) olmuştur. KM medyan PFS 16,3 aydır (% 95 CI: 9,2, NE) ve 12 aylık genel sağkalım olasılığı % 84.0 (% 95 CI: 62,8, 93,7) olmuştur.
Pediyatrik popülasyon
Avrupa İlaç Ajansı, akciğer karsinomasında (küçük hücreli ve küçük hücreli dışı karsinoma) pediyatrik popülasyonun tüm alt gruplarında ALUNBRİG ile gerçekleştirilen çalışmaların sonuçlarını sunma yükümlülüğünden muaf tutmuştur (pediyatrik kullanıma ilişkin bilgi için bölüm 4.2’ye bakınız).
5.2. Farmakokinetik özellikler
Genel Özellikler
Emilim:
Çalışma 101’de, hastalara brigatinibin tekli oral doz (30 – 240 mg) uygulamasını takiben pik konsantrasyonu için medyan süre (Tmaks), dozlama sonrası 1-4 saat aralığında değişmiştir. Tekli bir dozdan sonra ve kararlı durumda, sistemik maruziyet 60 mg – 240 mg/gün doz aralığı boyunca doz orantısaldır. Tekrarlı dozlama sonrasında makul bir akümülasyon gözlenmiştir (geometrik ortalama akümülasyon oranı: 1,9 – 2,4). 90 mg ve 180 mg’lık günlük dozlarda brigatinibin geometrik ortalama kararlı durum Cmaks’ı sırasıyla 552 ve 1452 ng/mL’dir ve ilgili EAA0-τ sırasıyla 8,165 ve 20,276 h.ng/mL’dir. Brigatinib P-gp ve BCRP taşıyıcı proteinlerinin bir substratıdır.
Yüksek-yağlı öğün sonrası brigatinib uygulanan sağlıklı gönüllülerde; bir gece boyunca açlık sonrası Cmaks ve EAA ile karşılaştırıldığında; EAA üzerinde bir etkisi olmaksızın brigatinib Cmaks’ı % 13’e indirgenmiştir. Brigatinib yemeklerle birlikte veya yemekten bağımsız olarak uygulanabilir.
Dağılım:
Brigatinib insan plazma proteinlerine orta derecede (% 91) bağlanmıştır ve bağlanma konsantrasyona bağlı değildir. Kan-plazma konsantrasyonu oranı 0,69’dur. Hastalara günde bir defa 180 mg brigatinib uygulanmasını takiben; kararlı durumda brigatinib dağılımının görünür geometrik hacim ortalaması (Vz/F) 307 L olmuştur ve bu durum dokulara orta derecede bir dağılım olduğunu göstermektedir.
Biyotransformasyon:
İn vitro çalışmalar; brigatinibin primer olarak CYP2C8 ve CYP3A4 ile, ve çok daha düşük bir düzeyde CYP3A5 ile metabolize olduğunu göstermiştir.
Oral olarak 180 mg’lık tekli [14C]-brigatinib dozunun sağlıklı gönüllülere uygulanmasını takiben; N-demetilasyon ve sistein konjugasyonu iki majör metabolik klerens yolu olmuştur. Kombine edilmiş idrar ve dışkıda, radyoaktif dozun % 48, % 27 ve % 9,1’i sırasıyla değişmemiş brigatinib, N-desmetik brigatinib (AP26123) ve brigatinib sistein konjugatı olarak atılmıştır. Değişmemiş brigatinib, AP26123 (% 3,5) ile birlikte dolaşımdaki majör radyoaktif bileşenlerdir (% 92), ayrıca primer metabolit in vitroda da gözlenmiştir. Hastalarda; kararlı durumda, AP26123’ün plazma EAA’sı brigatinib maruziyetinin % 10’undan az olmuştur. In vitro kinaz ve hücresel tayinlerde, AP26123 metaboliti brigatinibden yaklaşık 3-kat daha düşük bir potens ile ALK’yı inhibe etmiştir.
Eliminasyon:
Günde bir defa 180 mg brigatinib verilen hastalarda; kararlı durumda brigatinibin görünür geometrik ortalama oral klerensi (CL/F), 8,9 L/saat ve medyan plazma eliminasyon yarılanma süresi 24 saattir.
Brigatinibin primer atılım yolu dışkı yoluyladır. 6 sağlıklı erkek gönüllüye [14C] brigatinibin tekli 180 mg oral dozunun uygulanmasını takiben; uygulanan dozun % 65’i dışkıda ve % 25’i idrarda saptanmıştır. Değişmemiş brigatinib dışkı ve idrarda toplam radyoaktivitenin sırasıyla % 41 ve % 86’sını temsil etmiştir, geri kalan kısım metabolitler olmuştur.
Hastalardaki karakteristik özellikler
Karaciğer yetmezliği:
Brigatinibin farmakokinetiği; normal karaciğer fonksiyonuna sahip sağlıklı gönüllülerde (N=9), hafif karaciğer yetmezliği olan (Child-Pugh sınıf A, N=6), orta derecede karaciğer yetmezliği olan (Child-Pugh sınıf B, N=6) veya şiddetli karaciğer yetmezliği olan (Child-Pugh sınıf C, N=6) hastalarda karakterize edilmiştir. Brigatinib farmakokinetiği; normal karaciğer fonksiyonuna sahip sağlıklı gönüllüler ve hafif (Child-Pugh sınıf A) veya orta dereceli (Child-Pugh sınıf B) karaciğer yetmezliği olan hastalar arasında benzerdir. Normal karaciğer fonksiyonuna sahip sağlıklı gönüllüler ile karşılaştırıldığında, şiddetli karaciğer yetmezliği (Child-Pugh sınıf C) olan hastalarda bağlanmamış EAA0-sonsuz % 37 daha yüksek olmuştur (bkz. bölüm 4.2.).
Böbrek yetmezliği:
Brigatinib farmakokinetiği; popülasyon farmakokinetik analizleri esas alındığında, normal böbrek fonksiyonuna sahip hastalar ve hafif – orta dereceli böbrek yetmezliği (eGFR ≥ 30 mL/dk) olan hastalarda benzerdir. Bir farmakokinetik çalışmada; normal böbrek fonksiyonuna sahip hastalar (eGFR ≥ 90 mL/dk, N=8) ile karşılaştırıldığında, şiddetli böbrek yetmezliği (eGFR <30 mL/dk, N=6) olan hastalarda bağlanmamış EAA0-sonsuz % 94 daha yüksek olmuştur (bkz. bölüm 4.2.).
Irk ve cinsiyet:
Popülasyon farmakokinetik analizleri; ırk veya cinsiyetin brigatinib farmakokinetikleri üzerinde herhangi bir etkisi olmadığını göstermiştir.
Yaş, vücut ağırlığı ve albümin konsantrasyonları:
Popülasyon farmakokinetik analizleri; vücut ağırlığı, yaş ve albümin konsantrasyonunun brigatinib farmakokinetikleri üzerinde klinik olarak anlamlı bir etkisi olmadığını göstermiştir.
5.3. Klinik öncesi güvenlilik verileri
Brigatinib ile gerçekleştirilen güvenlilik farmakoloji çalışmalarında pulmoner etkiler (solunum hızında değişim; insan Cmax’ının 1-2 katı), kardiyovasküler etkiler (kalp atım hızında ve kan basıncında değişim; insan Cmax’ının 0,5 katı) ve renal etkiler (renal fonksiyonda azalma; insan Cmax’ının 1-2,5 katı) için potansiyel tespit edilmiş; ancak QT uzaması veya nörofonksiyonal etki potansiyeli görülmemiştir.
Klinik kullanımla ilişkili olabilecek şekilde klinik maruziyet seviyelerine benzer maruziyet seviyelerinde hayvanlarda görülen advers reaksiyonlar gastrointestinal sistem, kemik iliği, gözler, testisler, karaciğer, böbrek, kemik ve kalple ilgilidir. Bu etkiler genellikle dozlamanın yapılmadığı iyileşme periyodu boyunca geri dönüşümlüdür; ancak, gözler ve testislerdeki etkiler iyileşmenin olmaması nedeniyle belirgin istisnalardır. Tekrarlı doz toksisite çalışmalarında, maymunlarda insan EAA’sının 0,2 katı ve üzerinde akciğer değişimleri (köpüksü alveolar makrofajlar) görülmüştür; ancak bunlar minimal düzeyde olup normal maymunlarda arka plan bulguları olarak rapor edilenlere benzer özellik göstermiştir ve bu maymunlarda solunum rahatsızlığına dair herhangi bir klinik kanıt bulunmamıştır.
Brigatinib ile karsinojenisite çalışmaları gerçekleştirilmemiştir.
Brigatinib, bakteriyel ters mutasyon (Ames) veya memeli hücre kromozomal aberasyon testlerinde in vitroda mutajenik değildir; ancak sıçan kemik iliği mikronukleus testinde mikronukleus sayısını küçük miktarda arttırmıştır. Mikronukleus indüksiyonunun mekanizması anormal kromozom segragasyonudur (aneugenisite) ve kromozomlar üzerinde klastojenik bir etkisi yoktur. Bu etki günlük 180 mg dozda insan maruziyetinin yaklaşık 5 katında gözlemlenmiştir.
Brigatinib erkek fertilitesini bozabilir. Tekrarlı-doz hayvan çalışmalarında testiküler toksisite gözlenmiştir. Sıçanlardaki bulgular; düşük ağırlıklı testisler, seminal veziküller ve prostat bezini ve testiküler tübüler dejenerasyonu içermektedir; bu etkiler, iyileşme dönemi boyunca geri dönüşümlü olmamıştır. Maymunlardaki bulgular; mikroskobik hipospermatogenez bulgusu ile birlikte testislerin boyutunda küçülmeyi içermektedir; bu etkiler, iyileşme dönemi boyunca geri dönüşümlü olmuştur. Genel olarak; sıçan ve maymunlarda erkek üreme organları üzerindeki bu etkiler, günde bir kez 180 mg’lık doz alan hastalarda gözlenen EAA değerinin 0,2 katı ve üzeri maruziyetlerde meydana gelmiştir. Sıçan ve maymunlardaki genel toksikoloji çalışmalarında dişi üreme organları üzerinde belirgin bir advers etki gözlenmemiştir.
Organogenez sırasında gebe sıçanlara günlük brigatinib dozlarının verildiği bir embryo-fötal gelişim çalışmasında; günde bir kez 180 mg dozda insan maruziyetindeki EEA değerinin yaklaşık 0,7 katı gibi düşük dozlarda doza bağlı iskelet anormallikleri gözlenmiştir. Bulgular arasında embriyo-letalite, fötal gelişimde yavaşlama ve iskelet değişimleri yer almaktadır.
6. FARMASÖTİK ÖZELLİKLER
6.1. Yardımcı maddelerin listesi
Çekirdek tablet
Laktoz monohidrat (inek sütü)
Mikrokristalin selüloz (PH-102)
Sodyum nişasta glikolat (tip A)
Hidrofobik kolloidal silika
Magnezyum stearat
Tablet kaplama (Opadry II Beyaz)
Talk
Polietilen glikol (Makrogol)
Polivinil alkol
Titanyum dioksit
6.2. Geçimsizlikler
Geçerli değildir.
6.3. Raf ömrü
36 ay
6.4. Saklamaya yönelik özel tedbirler
30oC’nin altındaki oda sıcaklığında ve orijinal ambalajında ışıktan koruyarak saklayınız.
Çocukların göremeyeceği ve erişemeyeceği yerlerde saklayınız.
6.5. Ambalajın niteliği ve içeriği
28 film kaplı tablet, ısıl yapışmalı kağıt lamine folyo kaplamalı şeffaf termoform poli-kloro-tri-fluoro-etilen (PCTFE) blister ambalajda kullanma talimatı ile birlikte karton kutuda takdim edilir.
6.6. Beşeri tıbbi üründen arta kalan maddelerin imhası ve diğer özel önlemler
Kullanılmamış olan tıbbi ürünler ya da atık materyaller “Tıbbi Atıkların Kontrolü Yönetmeliği” ve “Ambalaj Atıklarının Kontrolü Yönetmeliği”ne uygun olarak imha edilmelidir.
Kullanılmamış olan ürünler ya da atık materyaller, yerel düzenlemelere uygun olarak atılmalıdır.
Sitotoksik ve sitostatik beşeri tıbbi ürünlerin kullanımları sonucu boşalan iç ambalajlarının atıkları TEHLİKELİ ATIKTIR ve bu atıkların yönetimi 2/4/2015 tarihli ve 29314 sayılı Resmî Gazetede yayımlanan Atık Yönetimi Yönetmeliği’ne göre yapılır.
7. RUHSAT SAHİBİ
Takeda İlaç Sağlık Sanayi Ticaret Limited Şirketi
Şişli/İstanbul
8. RUHSAT NUMARASI
2019/345
9. İLK RUHSAT TARİHİ/RUHSAT YENİLEME TARİHİ
İlk ruhsat tarihi: 26.07.2019
Ruhsat yenileme tarihi:
10. KÜB’ÜN YENİLENME TARİHİ
…………..